Jako technika analityczna, elektrochemia nanoimpactowa, coraz ważniejsze podejście do liczenia i charakteryzowania elektro-nieaktywnych cząstek w skali nanometrowej, cierpi z powodu niskiej precyzji z powodu niejednorodnych rozkładów prądu, które powstają w wyniku użycia ultramikroelektrod. Przedstawiono tutaj uogólnione podejście, zwane "przerwaniem elektrokatalitycznym", które zwiększa precyzję takich pomiarów.
Artykuł metodologiczny
Precyzyjne wymiarowanie elektrochemiczne poszczególnych cząstek nieaktywnych elektrycznie
W tym artykule
Podsumowanie
Streszczenie
Elektrochemia nanouderzeniowa umożliwia czasowo-rozdzielczą charakterystykę in situ (np. rozmiar, aktywność katalityczna) pojedynczych jednostek nanomateriałów, dostarczając środków do wyjaśnienia niejednorodności, które byłyby zamaskowane w badaniach zespołowych. Aby zaimplementować tę technikę w przypadku nieaktywnych cząstek redoks, stosuje się reakcję redoks w fazie roztworu w celu wytworzenia prądu tła w stanie ustalonym na ultramikroelektrodzie dyskowej. Kiedy cząstka adsorbuje się na elektrodzie, powoduje stopniowe zmniejszanie się odsłoniętej powierzchni elektrody, co z kolei powoduje stopniowy spadek prądu proporcjonalny do wielkości gatunków adsorpcyjnych. Historycznie jednak elektrochemia nanouderzeniowa cierpiała z powodu "efektów krawędziowych", w których promieniowa warstwa dyfuzyjna utworzona na obwodzie ultramikroelektrod sprawia, że rozmiar kroku zależy nie tylko od wielkości cząstki, ale także od miejsca, w którym ląduje ona na elektrodzie. Wprowadzenie wytwarzania prądu elektrokatalitycznego łagodzi jednak niejednorodność spowodowaną efektami krawędziowymi, poprawiając w ten sposób precyzję pomiaru. W tym podejściu, zwanym "przerwaniem elektrokatalitycznym", wprowadza się substrat, który regeneruje sondę redoks w warstwie dyfuzyjnej. Powoduje to przesunięcie kroku ograniczającego szybkość obecnej generacji z dyfuzji do jednorodnej stałej szybkości reakcji, zmniejszając w ten sposób niejednorodność strumienia i zwiększając precyzję wymiarowania cząstek o rząd wielkości. Opisany tutaj protokół wyjaśnia konfigurację i gromadzenie danych stosowanych w eksperymentach nanoimpactowych, w których wykorzystuje się ten efekt w celu poprawy precyzji wymiarowania materiałów nieaktywnych redoks.
Wprowadzenie
Elektrochemia nanouderzeniowa to technika elektrochemiczna, która umożliwia czasowe wykrywanie pojedynczych cząstek in situ w próbce1,2,3,4,5,6,7. Poszczególne cząstki, które można scharakteryzować za pomocą tego podejścia, obejmują szeroki zakres materiałów6,8,9,10,11,12,13 i obejmują wymiary od pojedynczych atomów do całych komórek7,8,14,15,16. Aby umożliwić wykrywanie i charakteryzowanie tak małych materiałów, technika ta wykorzystuje ultramikroelektrody dyskowe w skali mikronowej i submikronowej. Uderzenie elektroaktywnej nanocząstki w taką elektrodę powoduje łatwą do zmierzenia zmianę prądu, gdy nanocząstka przechodzi reakcję redoks. Aby rozszerzyć to na wykrywanie elektroaktywnych materiałów, stosuje się reakcję elektrochemiczną tła w celu wytworzenia prądu w stanie ustalonym, który jest zmniejszany w sposób stopniowy, gdy adsorpcja nanocząstek zmienia powierzchnię elektrody17. W tym schemacie stosuje się ultramikroelektrody w celu zwiększenia względnej zmiany wytwarzanej przez każde nanouderzenie. Promieniowa warstwa dyfuzyjna, którą wytwarzają takie mikroelektrody, zmniejsza jednak precyzję pomiaru ze względu na "efekty krawędziowe"18. Dzieje się tak, ponieważ strumień gatunków redoks do elektrody jest większy na krawędziach elektrody niż w jej środku19. Tak więc, gdy pojedyncza nanocząstka ląduje na krawędzi powierzchni elektrody, wynikowe zdarzenie prądowe jest większe niż obserwowane dla identycznej cząstki lądującej w środku elektrody19, a efekt ten jest bardziej znaczący dla ultramikroelektrod ze względu na ich mały stosunek powierzchni do obwodu. Te efekty krawędziowe znacznie umniejszają precyzję elektrochemii nanoimpactowej; Ze względu na ich obecność, szacowany rozkład wielkości cząstek uzyskany przez wymiarowanie nanoimpact jest 20 razy szerszy niż te uzyskane przy użyciu technik mikroskopowych "złotego standardu"20. Ta zmniejszona precyzja odwraca uwagę od stosowania elektrochemii nanoudarowej jako techniki analitycznej do oceny niejednorodności nieaktywnych materiałów redoks w nanoskali4,17,19,21,22,23,24,25,26.
Niedawno wprowadziliśmy metodę (Rysunek 1), która łagodzi efekty krawędzi w podejściach nanoimpact20. W tej metodzie wprowadzenie substratu regeneruje gatunki redoks w pobliżu powierzchni ultramikroelektrody. Powoduje to przesunięcie kroku ograniczającego szybkość w generowaniu prądu z dyfuzji na szybkość jednorodnej reakcji chemicznej gatunków redoks w solution27,28, zmniejszając w ten sposób stopień, w jakim promieniowe pole dyfuzyjne przyczynia się do powstawania prądów niejednorodnych. W szczególności utlenianie 1-oksylu 2,2,6,6-tetrametylopipryrydyny (TEMPO) zapewnia reakcję redoks tła w ultramikroelektrodzie29. Dodatek maltozy do tego regeneruje zredukowaną formę TEMPO30,31. Ta regeneracja jest szybka32 i kompresuje warstwę dyfuzyjną oraz zmniejsza obecną niejednorodność związaną z lądowaniem przestrzennym20. W rezultacie, podejście oparte na "przerwaniu elektrokatalitycznym" poprawia precyzję wymiarowania cząstek nanouderzeniowych o rząd wielkości.
Protokół
1. Konfiguracja systemu o niskim poziomie szumów
UWAGA: Odpowiednie eksperymenty wymagają potencjostatu zdolnego do pomiarów prądów niskich z wysoką rozdzielczością czasową. W tym celu należy zastosować komercyjny potencjostat klasy badawczej o rozdzielczości czasowej 1 µs, który potrafi kwantyfikować prądy na poziomie femtoamperów. Aby dodatkowo zredukować zakłócenia elektroniczne z otoczenia, eksperymenty należy przeprowadzać w dwóch zagnieżdżonych klatkach Faradaya. Należy upewnić się, że układ pozwala na uzyskanie odchylenia średniokwadratowego poniżej 100 fA w eksperymencie chronoamperometrycznym próbkowanym z częstotliwością 10 Hz w 0.1 M chlorku potasu.
- Przygotować i skonfigurować sprzęt, w tym potencjostat oraz klatki Faradaya.
UWAGA: Klatki Faradaya można nabyć w handlu lub wykonać samodzielnie z metali przewodzących (np. miedzi lub aluminium). W opisanym tutaj badaniu wykorzystano samodzielnie wykonane aluminiowe klatki Faradaya (patrz Tabela materiałów).
2. Przygotowanie eksperymentalne
- Należy użyć komercyjnie dostępnych kuleczek polistyrenowych z modyfikacją karboksylową o średnicy 2 µm (patrz Tabela Materiałów).
UWAGA: Choć system ten można uogólnić na inne gatunki elektronieaktywne23,33, należy pamiętać, że oddziaływania opierają się na migracji elektroforetycznej oprócz ruchu Browna. Zatem należy przyłożyć potencjał przyciągający badany gatunek i utrzymać niskie stężenia soli17. - Przygotować następujące roztwory, które mogą być przechowywane w temperaturze pokojowej przez co najmniej 1 miesiąc.
- Przygotować 50 mM roztwór węglanu i miareczkować do pH 12.0 za pomocą 1 M NaOH. Kontrolować pH co tydzień.
- Przygotować 1 M roztwór nadchloranu sodu.
- Następujące roztwory należy przygotowywać codziennie na świeżo i utylizować na koniec dnia.
- Przygotować 10 mM TEMPO w 50 mM roztworze węglanu, pH 12.0.
- Przygotować 500 mM roztwór zapasowy maltozy w 50 mM roztworze węglanu, pH 12.0.
- Wybrać elektrodę roboczą. Aby uzyskać spójne wyniki, należy wybrać ultramikroelektrodę (patrz Tabela Materiałów) w taki sposób, aby promień charakteryzowanego gatunku nie był mniejszy niż 10%-15% promienia elektrody17,21,23,33,34.
UWAGA: Stosunek ten można zminimalizować po określeniu wielkości skoków prądu związanych z uderzeniem w celu optymalnej detekcji konkretnego badanego gatunku. Wybrany materiał elektrody musi katalizować tło reakcji redox. - Przygotować dwie celle elektrochemiczne o pojemności 5 mL każda.
- Przygotować celę kontrolną zawierającą 1 mM TEMPO i 5 mM nadchloranu sodu (patrz Tabela Materiałów) w buforze węglanowym o pH 12.0.
- Przygotować celę testową zawierającą roztwór 1 mM TEMPO, 5 mM nadchloranu sodu i 120 mM maltozy w buforze węglanowym o pH 12.0.
UWAGA: Stosunek mediatora redox do substratu (tutaj TEMPO do maltozy) można zmieniać, aby zbadać wpływ szybkości reakcji20. Wartość ta dostarcza informacji na temat homogenicznej reakcji chemicznej. - Po przygotowaniu tych cel odstawić je do późniejszych pomiarów elektrochemicznych.
3. Polerowanie elektrody
- Przed każdym przebiegiem eksperymentalnym poleruj elektrodę sekwencyjnie przez 2 min każdą z zawiesiną tlenku glinu o gradacji 1 µm, 0,3 µm i 0,5 µm (patrz Tabela materiałów) na podkładkach polerskich.
- Poruszaj elektrodą w kształcie „ósemki”, aby zapewnić równomierne wypolerowanie35,36. Obficie wypłucz wodą dejonizowaną i osusz za pomocą chusteczki laboratoryjnej.
UWAGA: Nie poddawaj ultramikroelektrod sonicacji, ponieważ może to doprowadzić do ich uszkodzenia.
4. Pomiary elektrochemiczne
UWAGA: Wyniki przedstawiono na Rysunku 2.
- Do pomiarów elektrochemicznych wykorzystaj układ trójelektrodowy. W opisanych tutaj eksperymentach zastosuj ultramikroelektrodę z włókna węglowego o średnicy 11 µm, platynową elektrodę pomocniczą oraz nasyconą elektrodę kalomelową (SCE) (patrz Tabela materiałów).
UWAGA: Okna potencjałów elektrochemicznych dla eksperymentów podano poniżej; dla odniesienia TEMPO ma potencjał formalny 0,49 V względem SCE, a maltoza nie jest elektroaktywna w oknie potencjałów stosowanym w tych eksperymentach. Jakikolwiek wyciek z elektrody odniesienia może wpłynąć na całkowite stężenie soli37, zmniejszając tym samym napęd elektroforetyczny cząstek w kierunku ultramikroelektrody i obniżając wydajność zliczania17. Jeśli eksperymenty wykażą niską częstotliwość uderzeń, rozważ zmianę na elektrodę odniesienia bezwyciekową38,39. - Umieść ogniwo kontrolne w klatkach Faradaya i podłącz elektrody do odpowiednich kabli. Zbierz pierwszy zestaw pomiarów elektrochemicznych dla każdego ogniwa. Będą one składać się z eksperymentu woltamperometrii cyklicznej oraz eksperymentu chronoamperometrii, zgodnie z poniższym opisem.
- Zbierz dane woltamperometrii cyklicznej, stosując okno potencjałów od 0,2 V do 0,8 V względem SCE przy prędkościach skanowania 10 mV·s−1, 20 mV·s−1, 30 mV·s−1, 40 mV·s−1 oraz 50 mV·s−1.
- Zbierz dane chronoamperometryczne, przykładając potencjał 0,8 V względem SCE przez 10 min, i rejestruj je z częstotliwością próbkowania 10 Hz.
UWAGA: W eksperymentach chronoamperometrycznych zaleca się 10-minutowy okres próbkowania, aby uzyskać 10-15 pojedynczych uderzeń na późniejszych etapach. Na tym etapie nie oczekuje się wystąpienia uderzeń.
- Następnie do każdego z ogniw elektrochemicznych dodaj rozcieńczony roztwór kulek polistyrenowych do końcowego stężenia 0,66 pM17. Po dodaniu kulek polistyrenowych zbierz drugi zestaw pomiarów elektrochemicznych dla każdego ogniwa.
UWAGA: Częstotliwość uderzeń będzie funkcją tego stężenia i wymaga optymalizacji w celu zgromadzenia wystarczającej ilości danych do analizy statystycznej bez nasycania chronoamperogramu nakładającymi się uderzeniami40,41,42,43.- Zbierz dane chronoamperometryczne, przykładając potencjał 0,8 V względem SCE przez 10 min, i rejestruj je z częstotliwością próbkowania 10 Hz.
- Powtarzaj pomiary chronoamperometryczne do momentu zgromadzenia wystarczającej liczby punktów danych do analizy statystycznej. Aby wykryć różnice między wieloma metodami pomiaru wielkości z poziomem ufności 95% i mocą 80%, wybierz wielkość próby wynoszącą około 200 pojedynczych zdarzeń uderzeń.
5. Skaningowa mikroskopia elektronowa (SEM)
UWAGA: Należy wykorzystać skaningową mikroskopię elektronową jako technikę „złotego standardu” w celu potwierdzenia rozmiarów nanocząsteczek oraz heterogeniczności próbek19,44.
- Przygotowanie próbki
- Aby przygotować próbkę do obrazowania, rozcieńczyć zawiesinę karboksylowych kulek lateksowych (patrz Tabela materiałów) w stosunku 1:20 w wodzie. Nanieść 10 µL metodą drop-castingu na szkiełko przedmiotowe, wysuszyć w strumieniu azotu, a następnie napylić na próbkę przewodzącą warstwę złoto-palladu w atmosferze argonu.
- Obrazowanie
- Przy napięciu przyspieszającym wiązki 5 kV i prądzie 0,4 nA zebrać obrazy odpowiednie do analizy statystycznej. Do wyznaczenia rozmiarów cząstek wykorzystać program ImageJ45,46 lub równoważne oprogramowanie do analizy obrazu.
6. Analiza danych elektrochemicznych
- Zarejestruj dane elektrochemiczne przy użyciu oprogramowania potencjostatu, a następnie przeanalizuj wyniki za pomocą skryptu20, który pozwala na wyodrębnienie wartości natężeń prądu z wykrytych zmian prądu stanu stacjonarnego (skoków prądu) wynikających z zdarzeń nanoimpact20.
UWAGA: Skrypt ten jest dołączony jako część informacji uzupełniających w naszej wcześniej opublikowanej pracy20. - Przelicz amplitudy skoków prądu na promienie kulek, korzystając z następującego równania:
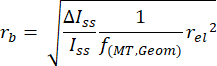
UWAGA: Tutaj rb to promień kulki, rel to promień elektrody, ΔIss/Iss to stosunek zmiany prądu wywołanej adsorpcją cząstki do początkowego prądu stanu stacjonarnego obserwowanego przed adsorpcją tej cząstki, a f(MT,Geom) = 0.067 to empiryczny współczynnik skalujący zależny zarówno od uwarunkowań geometrycznych, jak i transportu masy20,25. - Przedstaw wykres częstotliwości wykrywania danego promienia kulek w funkcji promienia (Rycina 3), aby określić wskaźniki rozkładu.
7. Modelowanie
UWAGA: W razie potrzeby mechanizm działania przerwania elektrokatalitycznego można zweryfikować, potwierdzając przejście z generowania prądu ograniczonego dyfuzją do generowania prądu ograniczonego szybkością reakcji. W celu opisu i wizualizacji należy użyć dwóch różnych programów do symulacji numerycznych: oprogramowania do dopasowywania woltamperogramów, takiego jak DigiSim, aby wyznaczyć homogeniczną stałą szybkości, oraz platformy do modelowania wielofizycznego, takiej jak COMSOL Multiphysics, aby zwizualizować lokalne zmiany profilu dyfuzji na powierzchni ultramikroelektrody (patrz Tabela materiałów).
- Dopasowanie woltamperogramów
UWAGA: Należy użyć oprogramowania do dopasowania woltamperogramów w celu wyznaczenia homogenicznej stałej szybkości (Rysunek 4).- Należy zarejestrować woltamperogramy cykliczne w roztworze zawierającym 1 mM TEMPO (sam) oraz 1 mM TEMPO z dodatkiem 120 mM maltozy. Dla każdego z tych warunków dane należy zbierać przy różnych prędkościach skanowania, a następnie wykorzystać je do numerycznego dopasowania tych eksperymentalnych zbiorów danych.
- Woltamperogramy zarejestrowane w doświadczeniu z samym TEMPO należy dopasować do mechanizmu E, który opisuje proces reakcji sterowany wyłącznie przez elektrodę47,48. Pozwoli to na wyznaczenie parametrów elektrody.
- Wykorzystując parametry elektrody uzyskane w kroku 7.1.1.1, woltamperogramy otrzymane z roztworu 1 mM TEMPO i 120 mM maltozy należy dopasować do mechanizmu EC′47,48, który opisuje proces elektrodowy, po którym następuje homogeniczna reakcja chemiczna regenerująca mediator redoks. Pozwoli to na wyznaczenie homogenicznej stałej szybkości.
- Należy zarejestrować woltamperogramy cykliczne w roztworze zawierającym 1 mM TEMPO (sam) oraz 1 mM TEMPO z dodatkiem 120 mM maltozy. Dla każdego z tych warunków dane należy zbierać przy różnych prędkościach skanowania, a następnie wykorzystać je do numerycznego dopasowania tych eksperymentalnych zbiorów danych.
- Modelowanie wielofizyczne
- Należy użyć platformy do modelowania wielofizycznego, aby zwizualizować zmiany w profilach dyfuzji na powierzchni ultramikroelektrody zarówno dla układu kontrolnego, jak i układu z przerwaniem elektrokatalizy20,49,50,51,52 (Rysunek 5). W ramach warunków początkowych należy wykorzystać parametry elektrody oraz homogeniczną stałą szybkości wyznaczone podczas dopasowania woltamperogramów. Poniżej przedstawiono ogólny schemat postępowania, który można dostosować do różnych programów.
- Należy wprowadzić parametry globalne. Składają się one z wartości stałych, takich jak (między innymi) wartości stężeń, współczynniki dyfuzji, promień elektrody oraz temperatura.
- Należy zbudować przestrzeń symulacji. Jest to zestaw geometrii obejmujący elektrodę, osłonę izolacyjną, otaczającą przestrzeń roztworu reprezentującą obszar zainteresowania oraz domenę elementów nieskończonych reprezentującą otoczenie w objętości.
- Należy wprowadzić moduły fizyczne w celu zdefiniowania symulacji.
- Przestrzeń elektrody należy powiązać z badaniem elektroanalitycznym. Tutaj definiuje się wartości początkowe oraz interesującą nas reakcję elektrodową.
- Otaczającą przestrzeń roztworu należy powiązać z badaniem chemicznym. Tutaj definiuje się homogeniczną reakcję chemiczną następującą po reakcji elektrodowej.
- Na całej przestrzeni symulacji należy wprowadzić siatkę. Definiuje ona sposób podziału geometrii w celu rozwiązania modelu. Aby uzyskać wysokiej jakości wyniki, należy zastosować gęstszą siatkę w pobliżu elektrody.
- Aby zaobserwować zmiany wynikające z wartości homogenicznej stałej szybkości, należy zmieniać wartość tego parametru, rozwiązując model za pomocą badania parametrycznego.
- Aby zaobserwować zmiany w funkcji czasu, należy zmieniać wartość tego parametru, rozwiązując model za pomocą badania zależnego od czasu.
Wyniki
Przerwanie elektrokatalityczne łagodzi efekty brzegowe poprzez przesunięcie głównego mechanizmu generowania prądu z ograniczonego dyfuzyjnie (tj. ograniczonego transportem sondy redoks do elektrody) na ograniczone kinetycznie (tj. ograniczone szybką reakcją w fazie ciekłej)20. Metoda ta jest modułowa, co oznacza, że pozwala na swobodny dobór materiału elektrody, sondy redoks oraz substratu, co sprawia, że przerwanie elektrokatalityczne nadaje się do wykrywania wielu nanomateriałów i biomateriałów6,7,8,9,10,11,12,13,14,15,22. Zastosowanie tej techniki na elektrodzie z włókna węglowego o promieniu 5.5 µm pozwoliło na 10-krotną poprawę precyzji elektrochemicznego określania rozmiaru systemu modelowego (kulek polistyrenowych) w roztworze zawierającym TEMPO jako sondę redoks i maltozę jako substrat.
Postępując zgodnie z niniejszym protokołem, można uzyskać zestawy danych niezbędne do walidacji tego mechanizmu oraz jego zdolności do przywrócenia precyzji analitycznej podczas wyznaczania rozmiaru nanopartykuł nieaktywnych elektrochemicznie. Po pierwsze, dane z woltamperometrii cyklicznej zebrane w obecności samych TEMPO, bez kulek polistyrenowych, wykazały odwracalny proces redoks w eksperymentach kontrolnych. W dalszej kolejności dodatek maltozy spowodował wzrost piku utleniania i jednoczesny zanik piku redukcji, ponieważ utleniony TEMPO był regenerowany przez maltozę. Po drugie, chronoamperogramy zarejestrowane w tych warunkach wykazały, że prądy stanu stacjonarnego przy potencjale utleniania były wyższe, co jest zgodne z wzmocnieniem katalitycznym zaobserwowanym w wynikach woltamperometrii cyklicznej. Etap ten sugeruje również, że reakcja chemiczna w objętości roztworu jest podtrzymywana przez reakcję elektrodową; w związku z tym wszelkie ulepszenia względem metody kontrolnej utrzymają się przez cały czas trwania pomiaru. Jednak sam ten fakt jest niewystarczający do oceny ewentualnych ulepszeń precyzji pomiaru; aby to zrobić, należy zebrać dane chronoamperometryczne w obecności kulek polistyrenowych.
W celu oceny precyzji rozmiarowania zebrano dane chronoamperometryczne przy użyciu 2 µm karboksylowane kulki polistyrenowe. Po ich dodaniu zaobserwowano skokowe zmiany natężenia prądu na chronoamperogramie w momencie uderzania i absorpcji poszczególnych cząstek (Rysunek 2A kontrola, Rysunek 2B przerwanie elektrokatalizy). Każda stopniowa zmiana wartości prądu w stanie stacjonarnym została przeliczona na promienie cząstek, a dane przedstawiono w formie histogramów w celu porównania rozkładu uzyskanego tymi metodami elektrochemicznymi z rozkładem uzyskanym za pomocą techniki wzorcowej, takiej jak skaningowa mikroskopia elektronowa (Rycina 3). Takie porównanie pozwoliło następnie na określenie wskaźników precyzji związanych z każdą z metod wyznaczania rozmiaru.
W celu wsparcia tych obserwacji eksperymentalnych wykorzystano modelowanie. W szczególności dopasowanie wcześniejszych woltamperogramów cyklicznych pozwoliło wyznaczyć parametry charakteryzujące zarówno reakcję na elektrodzie, jak i reakcję chemiczną w fazie roztworu (Rysunek 4). Dla roztworu kontrolnego niektóre z uzyskanych parametrów próbek wynosiły Efθ = 0.49 V, k0 = 0.02 cm·s-1 oraz ν = 10 mV·s-1 przy T = 25° C. Z roztworu testowego można było uzyskać parametry kinetyczne ograniczające generowanie prądu; konkretnie, gdy Keq dąży do nieskończoności, kobs = 2,200 M-1·s-1. Symulacje numeryczne mogły następnie wykorzystać te wartości jako warunki początkowe do generowania profilu stężeń sondy redoks (Rysunek 5). Wobec braku maltozy otrzymany profil dyfuzji był radialny, co prowadziło do heterogenicznego strumienia materiału; konkretnie, więcej materiału dyfundowało do elektrody na jej krawędziach. Wprowadzenie maltozy skompresowało profil dyfuzji, co z kolei spowodowało uzyskanie bardziej homogenicznych prądów na powierzchni elektrody.

Rycina 1: Schemat protokołu eksperymentalnego. Przed każdą serią pomiarów należy wypolerować elektrody. Należy zebrać bazowy zestaw pomiarów elektrochemicznych (woltamperometria cykliczna i chronoamperometria) w obecności i przy nieobecności przerwania elektrokatalitycznego, bez dodatku kulek, aby zaobserwować wzrost natężenia prądu po dodaniu substratu. Następnie należy wprowadzić kuleczki i zebrać drugi zestaw pomiarów elektrochemicznych w celu określenia rozmiaru oddziałujących nanocząstek. Mechanizm działania należy zwalidować za pomocą symulacji numerycznych. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
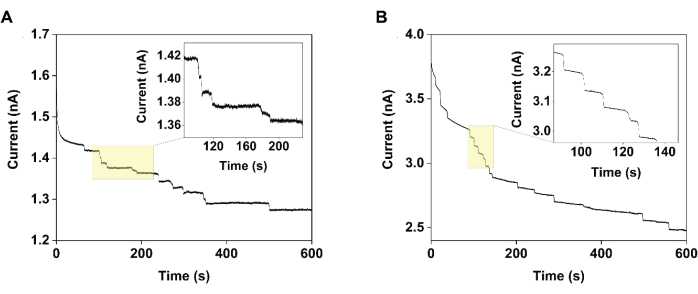
Rycina 2: Chronoamperogramy zarejestrowane przy użyciu ultramikroelektrody z włókna węglowego o średnicy 11 µm, wykazujące poprawę precyzji pomiaru osiągniętą dzięki przerwaniu elektrokatalitycznemu. W szczególności podczas pomiaru natężenia prądu względem czasu w roztworze 1 mM TEMPO w (A) obecności (kontrola) i (B) obecności 120 mM maltozy (przerwanie elektrokatalityczne), skoki zaobserwowane w tym drugim przypadku były bardziej jednorodne. Przedrukowano za zgodą Chung et al.20. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
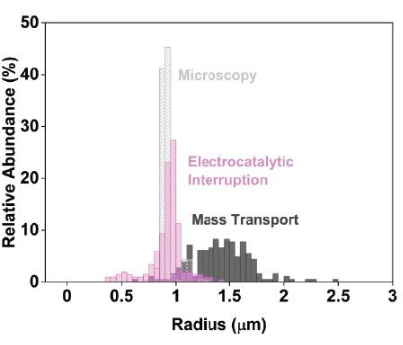
Rysunek 3: Precyzyjne dane dotyczące rozmiarów elektrochemicznych przy zastosowaniu przerwania elektrokatalitycznego w porównaniu z konwencjonalnym podejściem elektrochemicznym ograniczonym dyfuzyjnie. Aby przedstawić te dane, należy przygotować histogramy porównujące rozkłady rozmiarów określone za pomocą skaningowej mikroskopii elektronowej (jasnoszary) i elektrochemii (przerwanie elektrokatalityczne, różowy; kontrola, ciemnoszary). Konwencjonalne badania nanoimpaktów, w których prąd jest ograniczony transportem masy mediatora, dają sztucznie szerokie szacowane rozkłady rozmiarów (ciemnoszary). W przeciwieństwie do tego, zastosowanie przerwania elektrokatalitycznego prowadzi do węższych i bardziej precyzyjnych szacunków rozmiarów (różowy). Przedrukowano za zgodą Chung i wsp.20. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rycina 4: Modelowanie kinetyki elektrody w celu charakterystyki nowego schematu reakcji. Przy użyciu oprogramowania do dopasowywania woltamperogramów cyklicznych wyznacza się parametry reakcji elektrodowej z danych eksperymentalnych. (A) Dane dla 1 mM TEMPO. (B) Dane dla 1 mM TEMPO oraz 120 mM maltozy. Przedrukowano za zgodą Chung i wsp.20. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.

Rycina 5: Zmiany strumienia materiału na powierzchni elektrody po wprowadzeniu przerwania elektrokatalitycznego przedstawione za pomocą symulacji numerycznych. (A) Dodanie maltozy zwęża warstwę dyfuzyjną w sposób zależny od stężenia. (B) Dodanie maltozy obniża strumień heterogeniczny na krawędziach elektrody. Przedruk za zgodą Chung et al.20. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
Przerywanie elektrokatalityczne jest łatwe do wdrożenia i zmniejsza nieprecyzyjność związaną z elektrochemią nanoudarową o rząd wielkości. Ta zwiększona precyzja bezpośrednio umożliwia naukowcom rozróżnianie cząstek o różnej wielkości w mieszanym roztworze20. Zwiększa również zdolność do niezawodnego wykrywania nieaktywnych redoks cząstek mniejszych niż historycznie zgłaszany limit 15%-20% promienia elektrody 17,21,23,34.
Podczas gdy przerwy elektrochemiczne mogą uwzględniać różne systemy redoks do wykrywania nanocząstek różnych materiałów elektronieaktywnych, identyfikacja takich systemów redoks pozostaje poważnym wyzwaniem. Główną przeszkodą we wdrożeniu przerwania elektrochemicznego jest zidentyfikowanie reakcji chemicznej, która jest wystarczająco szybka, aby znacznie zmniejszyć zakłócający wpływ efektów krawędziowych. W szczególności, podczas gdy niektóre przykłady reakcji EC′, w których po reakcji elektrody następuje reakcja chemiczna, która regeneruje reagent elektrody, są dobrze opisane w literaturze 29,32,53,54,55, niewiele z nich jest wystarczająco szybkich, aby poprawić precyzję pomiaru. W tym badaniu, spośród tych reakcji, które są wystarczająco szybkie, wybrano system TEMPO-maltoza, co dało obserwowaną stałą szybkości 2200 M-1·s-1. To, w połączeniu z symulacjami wielofizycznymi, które pokazują, że szybsze tempo reakcji prowadzi do bardziej jednorodnego strumienia na krawędzi elektrody, potwierdza wniosek, że tylko szybkie reakcje chemiczne dają kilkukrotne zwiększenie prądu na ultramikroelektrodach.
Przerwanie katalityczne nie wymaga manipulacji danymi ani modyfikacji dostępnych na rynku ultramikroelektrod. Aby wyjaśnić niejednorodne wielkości prądu charakterystyczne dla danych nanoimpactowych, Bonezzi i Boika wprowadzili model teoretyczny, który wiąże obecną wielkość kroku z rozmiarem cząstek25. Analiza ta opiera się jednak w dużej mierze na uśrednieniu obecnych wielkości w funkcji częstotliwości zderzeń. Nie tylko uniemożliwia to wgląd we właściwości poszczególnych cząstek, ale technika ta pozostaje również zależna od strumienia reportera redoks do elektrody i nie eliminuje problemu efektów krawędziowych, co skutkuje zmniejszeniem precyzji. Deng i in. wprowadzili pierwsze eksperymentalne podejście do radzenia sobie z efektami krawędziowymi, wykorzystując półkulistą ultramikroelektrodę wykonaną z rtęci51. Elektrody kropelkowe rtęci są jednak toksyczne, niestabilne mechanicznie i stabilne tylko w ograniczonym oknie potencjału56. Co więcej, wytwarzanie (i konserwacja) idealnie półkulistych mikroelektrod przy użyciu innych materiałów pozostaje wyzwaniem 51,52. Niedawno Moazzenzade i in. zaproponowali ultramikroelektrody pierścieniowe do charakteryzacji nanoudarności52. Geometria ta jest obiecująca, ale wymaga możliwości nanowytwarzania. W przeciwieństwie do tego, przerwanie katalityczne umożliwia eksperymenty z nanouderzeniami z materiałami powszechnie spotykanymi w laboratoriach elektrochemicznych.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca została sfinansowana przez National Institutes of Health (NIH) grant R35GM142920. W opisanych tu badaniach wykorzystano wspólne obiekty UCSB MRSEC (NSF DMR 1720256), członka Sieci Placówek Badań Materiałowych (www.mrfn.org). Dziękujemy Phoebe Hertler za wkład w oryginalny artykuł, do którego odnosi się ta praca. Dziękujemy dr Claire Chisholm za pomoc w uzyskaniu obrazów ze skaningowej mikroskopii elektronowej.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,05 &mikro; m polerowanie z mikrotlenku glinu | Buehler | 4010075 | |
| 0,3 & mikro; m polerowanie elektrokorundu | Buehler | 4010077 | |
| 1 & micro; m Mikrotlenek glinu do polerowania | Buehler | ||
| 20 ml | Fisher Sci | 03-339-26C | |
| Waga analityczna | Ohaus | ||
| Apreo C LoVac FEG SEM | Thermo Fisher | ||
| Mikroelektroda z włókna | węglowego ALS | 002007 | Elektroda robocza; zakupiona od CH Instruments |
| Koraliki karboksylowo-lateksowe, 4% w/ v, 2 i mikro; m | ThermoFisher Scientific | C37278 | |
| COMSOL Multiphysics | COMSOL Multiphysics | v6.0 | |
| D-(+)-monohydrat maltozy | Sigma Aldrich | M5885 | |
| DigiSim | Bioanalytical Systems, Inc. | v3.03b | Wycofane; porównywalne oprogramowanie jest dostępne komercyjnie u tego samego dostawcy |
| EC-Lab | BioLogic | v11.27 | |
| Klatki Faradaya | Niestandardowe; analogiczne urządzenia można kupić lub wyprodukować komercyjnie z przewodzących blach (np. miedzi lub aluminium) | ||
| Hummer Sputter Coater | Anatech USA | ||
| OriginPro OriginLab | v2022b | ||
| Mikropipeta P1000 | Mikropipeta Fisher Scientific | ||
| P2 | Mikropipeta Fisher Scientific | ||
| P20 | Mikropipeta Fisher Scientific | ||
| P200 | Elektroda | ||
| CH Instruments | CHI115 | Przeciwelektroda | |
| Chlorek potasu | Sigma Aldrich | P3911 | |
| MicroCloth z PSA | Buehler | ||
| CH Instrumenty | CHI150 | Elektroda referencyjna | |
| Węglan sodu | Fisher Chemical | S263 | |
| Wodorotlenek sodu | Sigma Aldrich | S8045 | |
| Nadchloran sodu | EM Science | SX0692 | |
| SP-300 | BioLogic | ||
| TEMPO | Oakwood Chemical | 013714 | |
| Ultra Low Current moduł | BioLogic |
Bibliografia
- Heyrovsky, M., Jirkovsky, J. Polarography and voltammetry of ultrasmall colloids: Introduction to a new field. Langmuir. 11 (11), 4288-4292 (1995).
- Kleijn, S. E. F., et al. Landing and catalytic characterization of individual nanoparticles on electrode surfaces. Journal of the American Chemical Society. 134 (45), 18558-18561 (2012).
- Hill, C. M., Clayton, D. A., Pan, S. Combined optical and electrochemical methods for studying electrochemistry at the single molecule and single particle level: Recent progress and perspectives. Physical Chemistry Chemical Physics. 15 (48), 20797-20807 (2013).
- Dick, J. E., Hilterbrand, A. T., Boika, A., Upton, J. W., Bard, A. J. Electrochemical detection of a single cytomegalovirus at an ultramicroelectrode and its antibody anchoring. Proceedings of the National Academy of Sciences of the United States of America. 112 (17), 5303-5308 (2015).
- Mirkin, M. V., Sun, T., Yu, Y., Zhou, M. Electrochemistry at one nanoparticle. Accounts of Chemical Research. 49 (10), 2328-2335 (2016).
- Sokolov, S. V., Eloul, S., Kätelhön, E., Batchelor-McAuley, C., Compton, R. G. Electrode-particle impacts: A users guide. Physical Chemistry Chemical Physics. 19 (1), 28-43 (2017).
- Stevenson, K. J., Tschulik, K. A materials driven approach for understanding single entity nano impact electrochemistry. Current Opinion in Electrochemistry. 6 (1), 38-45 (2017).
- Baker, L. A. Perspective and prospectus on single-entity electrochemistry. Journal of the American Chemical Society. 140 (46), 15549-15559 (2018).
- Cheng, W., Compton, R. G. Electrochemical detection of nanoparticles by 'nano-impact' methods. TrAC Trends in Analytical Chemistry. 58, 79-89 (2014).
- Bard, A. J., Fan, F. -R. F. Electrochemical detection of single molecules. Accounts of Chemical Research. 29 (12), 572-578 (1996).
- Xiao, X., Bard, A. J. Observing single nanoparticle collisions at an ultramicroelectrode by electrocatalytic amplification. Journal of the American Chemical Society. 129 (31), 9610-9612 (2007).
- Anderson, T. J., Zhang, B. Single-nanoparticle electrochemistry through immobilization and collision. Accounts of Chemical Research. 49 (11), 2625-2631 (2016).
- Goines, S., Dick, J. E. Review-Electrochemistry's potential to reach the ultimate sensitivity in measurement science. Journal of the Electrochemical Society. 167 (3), 037505(2020).
- Kai, T., Zhou, M., Johnson, S., Ahn, H. S., Bard, A. J. Direct observation of C2O4•- and CO2•- by oxidation of oxalate within nanogap of scanning electrochemical microscope. Journal of the American Chemical Society. 140 (47), 16178-16183 (2018).
- Dick, J. E. Electrochemical detection of single cancer and healthy cell collisions on a microelectrode. Chemical Communications. 52 (72), 10906-10909 (2016).
- Sepunaru, L., Sokolov, S. V., Holter, J., Young, N. P., Compton, R. G. Electrochemical red blood cell counting: One at a time. Angewandte Chemie International Edition. 55 (33), 9768-9771 (2016).
- Quinn, B. M., van't Hof, P. G., Lemay, S. G. Time-resolved electrochemical detection of discrete adsorption events. Journal of the American Chemical Society. 126 (27), 8360-8361 (2004).
- Oldham, K. B. Edge effects in semiinfinite diffusion. Journal of Electroanalytical Chemistry and Interfacial Electrochemistry. 122, 1-17 (1981).
- Fosdick, S. E., Anderson, M. J., Nettleton, E. G., Crooks, R. M. Correlated electrochemical and optical tracking of discrete collision events. Journal of the American Chemical Society. 135 (16), 5994-5997 (2013).
- Chung, J., Hertler, P., Plaxco, K. W., Sepunaru, L. Catalytic interruption mitigates edge effects in the characterization of heterogeneous, insulating nanoparticles. Journal of the American Chemical Society. 143 (45), 18888-18898 (2021).
- Boika, A., Thorgaard, S. N., Bard, A. J. Monitoring the electrophoretic migration and adsorption of single insulating nanoparticles at ultramicroelectrodes. The Journal of Physical Chemistry B. 117 (16), 4371-4380 (2013).
- Kim, B. -K., Boika, A., Kim, J., Dick, J. E., Bard, A. J. Characterizing emulsions by observation of single droplet collisions-Attoliter electrochemical reactors. Journal of the American Chemical Society. 136 (13), 4849-4852 (2014).
- Dick, J. E., Renault, C., Bard, A. J. Observation of single-protein and DNA macromolecule collisions on ultramicroelectrodes. Journal of the American Chemical Society. 137 (26), 8376-8379 (2015).
- Lee, J. Y., Kim, B. -K., Kang, M., Park, J. H. Label-free detection of single living bacteria via electrochemical collision event. Scientific Reports. 6 (1), 30022(2016).
- Bonezzi, J., Boika, A. Deciphering the magnitude of current steps in electrochemical blocking collision experiments and its implications. Electrochimica Acta. 236, 252-259 (2017).
- Ellison, J., Batchelor-McAuley, C., Tschulik, K., Compton, R. G. The use of cylindrical micro-wire electrodes for nano-impact experiments; Facilitating the sub-picomolar detection of single nanoparticles. Sensors and Actuators B: Chemical. 200, 47-52 (2014).
- Denuault, G., Fleischmann, M., Pletcher, D., Tutty, O. R. Development of the theory for the interpretation of steady state limiting currents at a microelectrode: EC' processes: First and second order reactions. Journal of Electroanalytical Chemistry and Interfacial Electrochemistry. 280 (2), 243-254 (1990).
- Francke, R., Little, R. D. Redox catalysis in organic electrosynthesis: Basic principles and recent developments. Chemical Society Reviews. 43 (8), 2492-2521 (2014).
- Nutting, J. E., Rafiee, M., Stahl, S. S. Tetramethylpiperidine N-Oxyl (TEMPO), phthalimide N-oxyl (PINO), and related N-Oxyl species: Electrochemical properties and their use in electrocatalytic reactions. Chemical Reviews. 118 (9), 4834(2018).
- Pierre, G., et al. TEMPO-mediated oxidation of polysaccharides: An ongoing story. Carbohydrate Polymers. 165, 71-85 (2017).
- Liaigre, D., Breton, T., Belgsir, E. M. Kinetic and selectivity control of TEMPO electro-mediated oxidation of alcohols. Electrochemistry Communications. 7 (3), 312-316 (2005).
- Rafiee, M., Karimi, B., Alizadeh, S. Mechanistic study of the electrocatalytic oxidation of alcohols by TEMPO and MHPI. ChemElectroChem. 1 (2), 455-462 (2014).
- Deng, Z., Renault, C. Detection of individual insulating entities by electrochemical blocking. Current Opinion in Electrochemistry. 25, 100619(2021).
- Laborda, E., Molina, A., Batchelor-McAuley, C., Compton, R. G. Individual detection and characterization of non-electrocatalytic, redox-inactive particles in solution by using electrochemistry. ChemElectroChem. 5 (3), 410-417 (2018).
- Elgrishi, N., et al. A practical beginner's guide to cyclic voltammetry. Journal of Chemical Education. 95 (2), 197-206 (2018).
- Cardwell, T. J., Mocak, J., Santos, J. H., Bond, A. M. Preparation of microelectrodes: comparison of polishing procedures by statistical analysis of voltammetric data. Analyst. 121 (3), 357-362 (1996).
- Lämmel, C., Heubner, C., Liebmann, T., Schneider, M. Critical impact of chloride containing reference electrodes on electrochemical measurements. Electroanalysis. 29 (12), 2752-2756 (2017).
- Walker, N. L., Dick, J. E. Leakless, bipolar reference electrodes: Fabrication, performance, and miniaturization. Analytical Chemistry. 93 (29), 10065-10074 (2021).
- Troudt, B. K., Rousseau, C. R., Dong, X. I. N., Anderson, E. L., Bühlmann, P. Recent progress in the development of improved reference electrodes for electrochemistry. Analytical Sciences. 38 (1), 71-83 (2022).
- Stuart, E. J. E., Zhou, Y. -G., Rees, N. V., Compton, R. G. Particle-impact nanoelectrochemistry: A Fickian model for nanoparticle transport. RSC Advances. 2 (33), 12702-12705 (2012).
- Boika, A., Bard, A. J. Time of first arrival in electrochemical collision experiments as a measure of ultralow concentrations of analytes in solution. Analytical Chemistry. 87 (8), 4341-4346 (2015).
- Robinson, D. A., et al. Collision dynamics during the electrooxidation of individual silver nanoparticles. Journal of the American Chemical Society. 139 (46), 16923-16931 (2017).
- Lemay, S. G., Moazzenzade, T. Single-entity electrochemistry for digital biosensing at ultralow concentrations. Analytical Chemistry. 93 (26), 9023-9031 (2021).
- Vernon-Parry, K. D. Scanning electron microscopy: An introduction. III-Vs Review. 13 (4), 40-44 (2000).
- Abramoff, M. D., Magalhães, P. J., Ram, S. J. Image processing with ImageJ. Biophotonics International. 11 (7), 36-42 (2004).
- Collins, T. J. ImageJ for microscopy. BioTechniques. 43, S25-S30 (2007).
- Bard, A. J., Faulkner, L. R. Electrochemical Methods: Fundamentals and Applications. , Wiley. New York, NY. (2001).
- Compton, R. G., Banks, C. E. Understanding Voltammetry (Third Edition). , World Scientific. Singapore. (2018).
- Cutress, I. J., Dickinson, E. J. F., Compton, R. G. Analysis of commercial general engineering finite element software in electrochemical simulations. Journal of Electroanalytical Chemistry. 638 (1), 76-83 (2010).
- Dickinson, E. J. F., Ekström, H., Fontes, E. COMSOL Multiphysics®: Finite element software for electrochemical analysis. A mini-review. Electrochemistry Communications. 40, 71-74 (2014).
- Deng, Z., Elattar, R., Maroun, F., Renault, C. In situ measurement of the size distribution and concentration of insulating particles by electrochemical collision on hemispherical ultramicroelectrodes. Analytical Chemistry. 90 (21), 12923-12929 (2018).
- Moazzenzade, T., Walstra, T., Yang, X., Huskens, J., Lemay, S. G. Ring ultramicroelectrodes for current-blockade particle-impact electrochemistry. Analytical Chemistry. 94 (28), 10168-101747 (2022).
- Nekrassova, O., et al. The oxidation of cysteine by aqueous ferricyanide: A kinetic study using boron doped diamond electrode voltammetry. Electroanalysis. 14 (21), 1464-1469 (2002).
- Kuss, S., Compton, R. G. Electrocatalytic detection of ascorbic acid using N,N,N',N'-tetramethyl-para-phenylene-diamine (TMPD) mediated oxidation at unmodified gold electrodes; Reaction mechanism and analytical application. Electrochimica Acta. 242, 19-24 (2017).
- Shayani-Jam, H., Nematollahi, D. Electrochemically mediated oxidation of glutathione and N-acetylcysteine with 4,4′-biphenol. Electrochimica Acta. 56 (25), 9311-9316 (2011).
- Vyskočil, V., Barek, J. Mercury electrodes-Possibilities and limitations in environmental electroanalysis. Critical Reviews in Analytical Chemistry. 39 (3), 173-188 (2009).
Przedruki i uprawnienia
