Ta metoda opisuje enkapsulację antygenu wścieklizny w biodegradowalne mikrocząstki polimerowe o właściwościach strukturalnych i materiałowych, które umożliwiają pulsacyjne uwalnianie po określonym opóźnieniu. Test immunoenzymatyczny (ELISA) oceny antygenu pobranego z rdzenia cząstki potwierdza obecność nienaruszonej glikoproteiny wirusa wścieklizny trimerycznej w wyniku wytwarzania cząstek.
Artykuł metodologiczny
Wytwarzanie pulsacyjnych mikrocząstek polimerowych zamykających antygen wścieklizny
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Obecne wytyczne dotyczące profilaktyki poekspozycyjnej wścieklizny wymagają wielokrotnych zastrzyków podawanych przez kilka tygodni. Może to być nieproporcjonalnie uciążliwe dla osób mieszkających w krajach o niskich i średnich dochodach, gdzie występuje większość śmiertelnych przypadków narażenia na wściekliznę. Zbadano różne strategie dostarczania leków w celu skondensowania schematów szczepień do jednego wstrzyknięcia poprzez enkapsulację antygenów w cząsteczkach polimerowych. Jednak silne czynniki stresogenne podczas procesu enkapsulacji mogą powodować denaturację kapsułkowanego antygenu. W artykule opisano metodę kapsułkowania antygenu wirusa wścieklizny (RABV) w mikrocząstkach polimerowych, które wykazują regulowane uwalnianie pulsacyjne. Ta metoda, określana jako Cząstki Równomiernie Upłynnione i Uszczelnione w celu Encapulate Drugs (PULSED), generuje mikrocząstki za pomocą miękkiej litografii do tworzenia odwróconych form polidimetylosiloksanu (PDMS) z wielofotonowej, wydrukowanej w 3D formy wzorcowej. Folie z poli(kwasu mlekowo-ko-glikolowego) (PLGA) są następnie formowane tłocznie w formach PDMS w celu wytworzenia cylindrów o otwartej powierzchni, które są napełniane skoncentrowanym RABV za pomocą piezoelektrycznego robota dozującego. Te mikrostruktury są następnie uszczelniane poprzez podgrzanie górnej części cząstek, co pozwala materiałowi płynąć i tworzyć ciągłą, nieporowatą barierę polimerową. Po wytworzeniu stosuje się test immunoenzymatyczny (ELISA) specyficzny do wykrywania nienaruszonej glikoproteiny wirusa wścieklizny trimerycznej w celu potwierdzenia wysokiego odzysku antygenu immunogennego z mikrocząstek.
Wprowadzenie
Szczepienie jest niezwykle skutecznym narzędziem opieki zdrowotnej, które zapobiegło ponad 37 milionom zgonów w latach 2000-20191. Pomimo tej skuteczności, choroby, którym można zapobiegać poprzez szczepienia, nadal stanowią poważne zagrożenie dla zdrowia na świecie, zwłaszcza w krajach o niskich i średnich dochodach (LMIC), gdzie wysokie wskaźniki nieszczepień i niedostatecznych szczepień przyczyniają się do 1,5 miliona zgonów rocznie, którym można zapobiec dzięki szczepieniom2. Wścieklizna nie jest wyjątkiem od tych dysproporcji. Pomimo swojego statusu najbardziej śmiertelnej choroby znanej ludzkości, prawie zawsze śmiertelnej, wścieklizna jest w pełni uleczalna i jest klasyfikowana jako zwalczona w wielu krajach o wysokich dochodach. Zamiast tego ciężar wścieklizny jest nieproporcjonalnie duży dla ludzi żyjących w częściach Azji i Afryki, gdzie choroba ma niszczące skutki dla ludzi i zwierząt gospodarskich3,4.
Szczepienie ma kluczowe znaczenie dla zarządzania globalnym wpływem wścieklizny5. Koszt szczepień uniemożliwia powszechne stosowanie profilaktyki przedekspozycyjnej (PrEP), biorąc pod uwagę ogólnie niską częstość występowania choroby. Ponadto w krajach o niskich i średnich dochodach użyteczność profilaktyki poekspozycyjnej (PEP) jest ograniczona przez presję społeczno-ekonomiczną wywieraną na pacjentów poszukujących opieki zdrowotnej. Czynniki logistyczne, takie jak odległość do punktów dostępu do opieki zdrowotnej, utracone zarobki podczas leczenia, koszt leczenia, wizyty zakłócające codzienne czynności i zapominanie, powodują, że wskaźniki przestrzegania PEP wynoszą zaledwie 60%6,7. Ten wysoki wskaźnik odejść pacjentów stanowi okazję do udoskonalenia podejść w celu wyeliminowania luk w szczepieniach przeciwko wściekliźnie w celu zwalczania choroby.
Systemy szczepień pojedynczym wstrzyknięciem (SI), które kontrolują uwalnianie antygenów, zostały zbadane jako sposoby na uzyskanie pełnej immunizacji w jednym wstrzyknięciu. Wyeliminowanie konieczności wielokrotnych wizyt u lekarza zmniejsza obciążenia, które uniemożliwiają pacjentom poszukiwanie odpowiedniej opieki. Aby osiągnąć szczepienie SI, antygen jest zwykle zamknięty w biodegradowalnej matrycy polimerowej, która często przybiera postać mikrocząstek do wstrzykiwań. Po wstrzyknięciu polimer ulega degradacji i uwalnia sekwestrowany antygen. Do tej pory prowadzono dwie podstawowe strategie uwalniania w celu osiągnięcia szczepienia przeciwko SI. W jednym podejściu antygen jest uwalniany w sposób ciągły przez dłuższy czas. Chociaż miało to na celu zwiększenie immunogenności pojedynczego wstrzyknięcia, nie jest jasne, czy takie podejście jest wystarczające do wywołania ochronnej odpowiedzi immunologicznej przeciwko wirusowi wścieklizny (RABV) u ludzi8. W drugim antygen jest uwalniany po z góry określonym opóźnieniu, aby naśladować konwencjonalny i sprawdzony schemat szczepienia typu prime-boost. Suszenie rozpyłowe i metody wytwarzania mikrocząstek oparte na emulsji/rozpuszczalniku wykazują tę pierwszą strategię i zostały wykorzystane do skutecznego enkapsulacji zarówno szczepionek modelowych9, jak i wysoce stabilnych antygenów, takich jak tetanus toxoid10. Jednak te metody enkapsulacji obejmują stresory, w tym ciepło, oddziaływanie rozpuszczalnika i siły fizyczne, które mogą denaturować antygeny11.
Cząsteczki Równomiernie Upłynnione i Zamknięte w Celu Encapulate Drugs (PULSED) to niedawno opracowana metoda wytwarzania, która może być wykorzystana do kapsułkowania leków biologicznych w biodegradowalne mikrocząsteczki. Mikroformowanie służy do generowania cząstek, które są wypełniane płynnym ładunkiem i podgrzewane, aby umożliwić polimerowi ponowne rozpłynięcie się i pełne zamknięcie centralnego magazynu ładunku w ciągłej warstwie biodegradowalnego polimeru. Ta mikrostruktura powoduje pulsacyjne uwalnianie ładunku po czasie zależnym od szybkości degradacji powłoki polimerowej12. Ten manuskrypt demonstruje enkapsulację inaktywowanego RABV w mikrocząstkach składających się z poli(kwasu mlekowo-ko-glikolowego) (PLGA), biodegradowalnego polimeru stosowanego w wielu zatwierdzonych przez FDA preparatach 13, przy użyciu metody wytwarzania PULSED do enkapsulacji stabilnego antygenu RABV ocenianego za pomocą testu immunoenzymatycznego (ELISA). Łącząc cząstki PLGA o różnej masie cząsteczkowej i/lub grupach końcowych, podejście to może naśladować obecny przebieg szczepienia przeciwko wściekliźnie po pojedynczym wstrzyknięciu.
Protokół
1. Generowanie wzorca formy cząsteczkowej
UWAGA: Proces drukowania 3D może być wykonany na dowolnej drukarce 3D o wystarczającej rozdzielczości przestrzennej; jednak obecny protokół opisuje proces dla wielofotonowej drukarki 3D.
- Projektowanie struktur mikrocząstek za pomocą programu do projektowania wspomaganego komputerowo (CAD).
UWAGA: Specyfikacje projektowe są następujące: 308 cząstek (średnica = 400 μm, wysokość = 500 μm i grubość ścianki = 100 μm) jest ułożonych w układzie 22 na 14, z odstępami między nimi 600 μm. Wzór zawiera również czteroramienną gwiazdę i pięcioramienną gwiazdę jako elementy odniesienia znajdujące się bezpośrednio na zewnątrz tablicy (rysunek uzupełniający 1). - Wyeksportuj ostateczny projekt jako plik STL (Supplementary Coding File 1) i prześlij plik do oprogramowania zdolnego do zdefiniowania parametrów druku, jak pokazano poniżej. Następnie zapisz go jako plik kompatybilny z drukarką 3D (patrz Spis materiałów).
UWAGA: Odległość krojenia = 5 μm, odległość kreskowania = 1 μm, kontur skorupy = 50 μm, liczba warstw bazowych = 5 μm, rusztowanie = puste, tryb skanowania = galvo, oś z = mikroskop z-drive, prędkość skanowania = 100 000, moc = 100. - Podłoże do druku krzemowego należy poddać wstępnej obróbce (patrz tabela materiałów) za pomocą procesu czyszczenia plazmowego (gaz:O2; moc: 200 watów; temperatura: 25 °C; przepływ: 20; czas: 5 min), a następnie natychmiast zanurzyć podłoże w roztworze 30 ml etanolu i 60 μl metakrylanu 3-(trimetoksysililo)propylu na szklanej szalce Petriego. Przykryj folią aluminiową i pozostaw do inkubacji na noc.
UWAGA: Ten krok zwiększa przyczepność wydruku do podłoża, co jest ważne podczas separacji PDMS (krok 2.6). - Prześlij plik do druku do wielofotonowej drukarki 3D, nałóż żywicę drukarską na obrabiane podłoże, załaduj soczewkę 10x (patrz tabela materiałów) i wydrukuj mikrostruktury.
- Po zakończeniu zanurz wydruk w octanie eteru metylowego glikolu propylenowego (patrz tabela materiałów) na 45 minut, aby usunąć nienaświetlony fotorezyst, a następnie zanurz wydruk w alkoholu izopropylowym na 5 minut. Po utwardzeniu formy wzorcowej należy wystawić ją na działanie światła UV o długości fali 254 nm przez 120 min.
UWAGA: Jeśli jest dostępne, światło UV w zakresie od 405 do 365 nm może być używane przez ~20 minut do późniejszego utwardzania wydrukowanych struktur.
2. Wytwarzanie pleśni z polidimetylosiloksanu (PDMS)
- Potraktuj powierzchnię wydrukowanej w 3D formy wzorcowej, umieszczając ją w komorze próżniowej zawierającej szklane szkiełko z 40 μl silanu trichloro(1H,1H,2H,2H,-perfluorooktylu) (patrz Tabela materiałów) dodanego do powierzchni. Pociągnij podciśnienie (ciśnienie względne: -20 cali. Hg) dla 1 godz.
UWAGA: Ten krok zapewnia łatwe oddzielanie podczas wyjmowania z formy (krok 2.6). - Podczas obróbki powierzchni formy wzorcowej należy dokładnie wymieszać bazę prepolimerową z polidimetylosiloksanu (PDMS) ze środkiem utwardzającym prepolimer PDMS w stosunku 9:1 (na każdą formę wzorcową potrzeba co najmniej 10 g materiału). Po dokładnym wymieszaniu przenieś nieutwardzony PDMS do probówki wirówkowej o pojemności 50 ml i wiruj przy 300 x g przez 3 minuty w temperaturze pokojowej.
- Po zakończeniu obróbki powierzchni umieść formę wzorcową w naczyniu z folii aluminiowej i wylej nieutwardzony PDMS na wierzch formy, upewniając się, że elementy są całkowicie zanurzone. Umieść naczynie z folii aluminiowej w komorze próżniowej i pociągnij podciśnienie (ciśnienie względne: -20 cali). Hg) przez 1 godzinę w celu usunięcia pęcherzyków powietrza.
- Wyjmij naczynie z folii aluminiowej z komory próżniowej. Umieść przekładki o średnicy 800 μm na końcach formy wzorcowej i nałóż czysty szkiełko na formę główną, uważając, aby nie wprowadzić pęcherzyków powietrza. Użyj spinaczy do segregatorów, aby zacisnąć formę i suwak razem, lokalizując siłę zacisku na przekładkach (rysunek uzupełniający 2).
- Umieść strukturę w piekarniku ustawionym na 120 °C na co najmniej 4 godziny, aby utwardzić prepolimer w formach PDMS.
- Wyjmij strukturę z piekarnika, ostrożnie zwolnij spinki do segregatora i ostrożnie oddziel formę wzorcową od utwardzonej formy PDMS za pomocą żyletki.
UWAGA: Wydrukowana w 3D forma wzorcowa może być ponownie wykorzystana do wygenerowania dodatkowych form PDMS.
3. Produkcja folii PLGA
- Odważyć 450 mg PLGA (patrz tabela materiałów) i umieścić go na nieprzywierającym arkuszu polimerowym o wymiarach 76 mm na 76 mm w pierścieniowej podkładce o grubości 250 μm i średnicy wewnętrznej 50,8 mm. Umieść drugi nieprzywierający arkusz polimeru nad PLGA i ściśnij stos między dwoma aluminiowymi blokami za pomocą c-clamp 101,6 mm do dokręcenia palcami.
UWAGA: 502H PLGA został użyty wyłącznie w tym badaniu; jednak inne typy PLGA są kompatybilne z tym procesem. - Umieść zespół c-clamped w piecu próżniowym ustawionym na 120 °C na 30 minut w próżni, przy ciśnieniu względnym -30 in.Hg. Następnie wyjmij zespół i mocno dokręć zacisk przed umieszczeniem go z powrotem w piekarniku próżniowym na kolejne 30 minut.
UWAGA: Głównym celem stosowania próżni jest uniknięcie degradacji PLGA, która jest przyspieszana w wysokich temperaturach. - Wyjmij zestaw z piekarnika i pozwól mu ostygnąć przez 4 godziny w eksykatorze.
- Po ostygnięciu poluzuj zacisk, usuń folię PLGA z nieprzywierających arkuszy polimerowych i umieść folię na oznakowanej szalce Petriego. Przechowywać szalkę Petriego w eksykatorze do późniejszego wykorzystania.
4. Generowanie cząstek PLGA
- Powierzchnię formy PDMS należy potraktować zgodnie z wcześniejszym opisem w kroku 2.1.
- Za pomocą pęsety i/lub skalpela wyciąć i umieścić część folii PLGA o grubości 250 μm, mniej więcej wielkości matrycy, na poddanej obróbce formie PDMS.
- Nałóż czysty szklany szkiełko mikroskopowe na folię PLGA i formę PDMS i zaciśnij elementy razem, umieszczając zacisk sprężynowy bezpośrednio na matrycy i folii PLGA.
- Umieść zaciśnięty zespół formy w piecu próżniowym ustawionym na 120 °C i pociągnij próżnię z ciśnieniem względnym -30 cali. Hg dla 1 h.
UWAGA: Czas potrzebny do uformowania cząstek zależy od PLGA i może wynosić od 1 do 12 godzin. - Wyjmij zaciśnięty zespół formy z piekarnika i pozwól mu pasywnie ostygnąć w temperaturze pokojowej przez około 15 minut lub do ostygnięcia w dotyku.
- Za pomocą żyletki delikatnie dociśnij formę PDMS do układu cząstek PLGA, aby je rozdzielić. Przechowuj cząstki PLGA w eksykatorze do wykorzystania w przyszłości.
5. Koncentracja i oczyszczanie antygenu
- Rozmrozić jedną podwielokrotność dostępnego w handlu antygenu RABV (patrz tabela materiałów) w temperaturze pokojowej.
- Zmontuj zestaw filtracji, umieszczając dwa odśrodkowe filtry spinowe z odcięciem masy cząsteczkowej 100 kDa (MWCO; patrz tabela materiałów) w dwóch probówkach zbiorczych.
- Wstępnie zwilż dwa odśrodkowe filtry wirowe, dodając 500 μl wody UltraClean.
- Wirować filtry przy 2 400 x g przez 1 minutę w wirówce stołowej w temperaturze pokojowej.
- Usuń wodę zarówno z górnej, jak i dolnej komory zestawu filtracyjnego za pomocą pipety 200 μl.
UWAGA: Nie pozwól, aby wstępnie zwilżony filtr wirowy wyschł. - Dodać 400 μl wody destylowanej do górnej komory każdego filtra wirowego, następnie dodać 100 μl rozmrożonego antygenu RABV i wymieszać z pipetą.
UWAGA: To badanie skoncentrowało antygen około pięciokrotnie i zmniejszyło stężenie substancji pomocniczych <100 kDa o ~50-krotnie. - Załaduj dwa odśrodkowe filtry wirowe do wirówki stołowej, upewniając się, że filtry są skierowane do środka wirówki. Zaznacz, która strona filtra jest skierowana w stronę środka wirówki.
UWAGA: W przypadku nieprawidłowego zorientowania roztwory nie będą odpowiednio filtrowane/stężone. - Odwirować filtry przy 14 000 x g przez 10 minut w temperaturze pokojowej.
- Pobrać filtry z wirówki. Probówki zbiorcze będą zawierały filtrat, podczas gdy filtry będą zawierały skoncentrowaną próbkę (rysunek uzupełniający 3A).
- Usunąć filtrat z probówek zbiorczych za pomocą pipety i wyrzucić.
- Do każdego filtra dodać 450 μl przefiltrowanej wody destylowanej i wymieszać zagęszczoną próbkę z wodą, pipetując sześć razy w górę i w dół.
- Odwirować oba filtry wirowe po raz drugi przy 14 000 x g przez 10 minut w temperaturze pokojowej. Upewnij się, że filtry są skierowane do środka wirówki w tej samej orientacji, co w kroku 5.7.
- Pobrać jednostki filtrujące z wirówki i, tak jak poprzednio, usunąć i wyrzucić filtrat z każdej probówki za pomocą pipety.
- Wyjmij filtry wirowe z probówek zbiorczych i przykryj obudowy filtrów za pomocą górnej części probówek zbiorczych (rysunek uzupełniający 3B).
- Umieść dolną część obudów filtra wirowego bezpośrednio na wirze i wiruj z prędkością 3 000 obr./min przez 30 sekund, trzymając obudowy filtra pionowo i pod kątem 45° (rysunek uzupełniający 3C).
UWAGA: Ten krok ma na celu ponowne zawieszenie antygenu RABB, który utworzył osad podczas procesu wirowania. - Ostrożnie zdejmij nasadkę probówek zbiorczych z obudów filtra wirowego. Umieść osłony filtra z powrotem w dostarczonych probówkach zbiorczych i uruchom szybkie wirowanie (2-3 s), aby zebrać objętość, która mogła zostać uwięziona w nasadce.
UWAGA: To szybkie wirowanie należy wykonać w mikrowirówce stołowej. Filtry powinny być styczne do wirówki, w przeciwieństwie do poprzedniej konfiguracji, aby zapewnić, że żaden roztwór nie zostanie utracony przez filtry. - Odwrócić każdą jednostkę filtra wirowego do nowej probówki zbiorczej dostarczonej z zestawem filtrów wirowych (patrz tabela materiałów) i odwirować przez 2 minuty przy 1 000 x g w temperaturze pokojowej w celu zebrania skoncentrowanych próbek.
- Skonsolidować skoncentrowane próbki z dwóch probówek zbiorczych w jedną probówkę zbiorczą. Zmierz i zapisz wynikową objętość.
UWAGA: Otrzymana próbka będzie miała 5 razy początkowe stężenie antygenu niż podstawa, będzie miała małe stężenie substancji pomocniczej (<100 kDa) około 50 razy niższe niż podstawowa próbka i będzie lekko mlecznobiała. Całkowita objętość powinna wynosić około 44-48 μL. - Przechowywać 5 razy bardziej skoncentrowany, dwukrotnie umyty antygen w temperaturze 4 °C do czasu dozowania, ale nie dłużej niż 16 godzin. Przed napełnieniem cząstek tym roztworem należy odwirować probówkę o stężeniu 1 000 x g przez 1 minutę, aby usunąć wszelkie pęcherzyki. Roztwór można rozcieńczyć przy użyciu wody destylowanej w celu uzyskania nominalnego stężenia docelowego do dozowania.
6. Wypełnianie cząstkami
- Przefiltruj próżniowo 500 ml wody dejonizowanej przez filtr próżniowy 0,22 μm, a następnie odgazuj roztwór, stosując próżnię (ciśnienie względne: -20 cali). Hg) podczas sonikacji przez 20 min.
- W tym czasie należy przymocować kapilary dozownika piezoelektrycznego (PDC; patrz Tabela materiałów) do dozownika piezoelektrycznego.
- Zalać maszynę zgodnie z instrukcjami producenta (patrz Tabela materiałów) i umieścić szkiełko z cząstkami PLGA w obszarze dozowania.
- Ustaw "Znajdź docelowe punkty odniesienia", uruchom, a następnie ustaw "Podłoże docelowe", zgodnie z rysunkiem uzupełniającym 4.
- Załaduj 25 μl skoncentrowanego antygenu na płytkę źródłową i załaduj ją do maszyny. Za pomocą PDC odessać 10 μl skoncentrowanego antygenu do końcówki dozującej, umyć zewnętrzną część końcówki, a następnie skalibrować wyrównanie dozowania (rysunek uzupełniający 5).
- Wprowadź "Parametry konfiguracji docelowej" i kliknij przycisk Uruchom (rysunek uzupełniający 6).
- Po zakończeniu usuń wypełnione cząstki i sprawdź, czy są wypełnione pod stereoskopem.
- Przejdź bezpośrednio do następnego kroku w protokole.
7. Uszczelnianie i zbieranie cząstek
- Umieść blok ze stali nierdzewnej (patrz tabela materiałów) na płycie grzejnej. Umieść dwa szkiełka mikroskopowe na bloku ze stali nierdzewnej tak, aby były równoległe. Upewnij się, że blok ze stali nierdzewnej jest wypoziomowany, a następnie włącz płytę grzejną i ustaw temperaturę tak, aby temperatura powierzchni stali nierdzewnej wynosiła 200 °C. Sprawdź temperaturę płyty grzejnej przed uszczelnieniem.
- Zawieś napełnione cząstki PLGA nad płytą grzejną, umieszczając je na dwóch szklanych szkiełkach, a następnie natychmiast uruchom timer na 18 s.
UWAGA: Czas i ciepło potrzebne do uszczelnienia cząstek będzie się różnić w zależności od właściwości chemicznych PLGA użytego do wytworzenia cząstek. Niestandardowy uchwyt na slajdy wydrukowany w 3D może być używany do obsługi slajdów w bezpiecznej odległości od płyty grzejnej. Plik STL jest dostarczany jako uzupełniający plik kodowania 2. - Po uszczelnieniu wyjmij matrycę cząstek z płyty grzejnej i zawieś ją nad stołem laboratoryjnym, umieszczając matrycę cząstek na dwóch oddzielnych szklanych szkiełkach. Pozostaw cząsteczki do ostygnięcia przez 1 minutę.
- Po schłodzeniu cząstki można zebrać za pomocą skalpela, patrząc przez stereoskop. Przytrzymaj skalpel z ostrzem pod kątem 45° do szkiełka i dociśnij podstawę cząstki, aby oddzielić ją od szkiełka.
- Po zebraniu użyj skalpela, aby przenieść cząstki do 0,5 ml niskobiałkowych probówek wiążących (patrz tabela materiałów). Następnie napełnij probówki 250 μl 1x fosforanowego roztworu buforowego (PBS) zawierającego 30 mg/ml albuminy surowicy bydlęcej (BSA) i 1 mg/ml glukozy.
UWAGA: Roztwór glukozy o stężeniu 30 mg/ml i 1 mg/ml glukozy przygotowany w PBS utrzyma stabilność antygenu RABB. - Zmiażdż cząsteczki pod stereoskopem za pomocą pęsety z cienką końcówką. Upewnij się, że antygen RABV w rdzeniu cząstki jest dostępny do rozpuszczenia w otaczającym roztworze. Próbki należy przechowywać w lodówce o temperaturze 4 °C do czasu, gdy będzie można ocenić siłę działania antygenu za pomocą testu ELISA. Próbki muszą zostać poddane testowi ELSIA w ciągu 7 dni od przygotowania.
8. Ocena antygenu za pomocą testu ELISA
UWAGA: Nie pozwól, aby mikropłytki wyschły w żadnym momencie. Zawsze układaj talerze w stosy i zawsze przykrywaj górną płytę plastikową uszczelką, pustą płytą lub pokrywką, aby uniknąć wyschnięcia.
- Przygotować zgodnie z instrukcjami zawartymi w pliku uzupełniającym 1.
- Przygotować 5 ml roztworu powlekającego (bufor węglanowo-wodorowęglanowy, pH 9,6) o stężeniu 2,5 μg/ml, dodając 25 μl przeciwciała powlekającego do 4975 μl buforu powlekającego o pH 9,4-9.6.
UWAGA: 5 ml jest potrzebne do pokrycia 96 studzienek po 50 μl każdy (z dodatkową objętością na straty po pipetowaniu). Zwiększ całkowitą objętość o 5 ml dla każdej dodatkowej płytki ELISA. - Za pomocą pipety wielokanałowej dozować 50 μl roztworu powlekającego do każdej studzienki mikropłytki. Roztwór należy użyć do powlekania natychmiast po jego przygotowaniu.
- Delikatnie postukaj wzdłuż krawędzi płytki na dłoni w rękawiczce, aby upewnić się, że dno każdej studzienki jest równomiernie pokryte płynem.
- Uszczelnić płytkę folią samoprzylepną i umieścić ją w temperaturze 37 °C na 1 godzinę, a następnie przenieść na noc do 4 °C.
- Wyjmij płytki z chłodni i umyj je trzykrotnie 200 μl buforu do płukania w każdej studzience.
- Usuń bufor do przemywania i wlej 300 μl buforu blokującego do każdej studzienki.
UWAGA: W przypadku uruchamiania wielu płytek z tymi samymi próbkami powtórzonymi na różnych płytkach, ważne jest, aby postępować płyta po płytce (tj. wypełnić płytkę 1 materiałem przed przejściem do płytki 2, a następnie do płytki 3 i tak dalej). Nie należy nakładać materiału X na wszystkie płyty, a następnie materiał Y itp., ponieważ zwiększyłoby to ryzyko wyschnięcia studzienek. Po ostatnim etapie płukania bufor do płukania powinien pozostać w dołkach płytki i zostać wyrzucony tylko bezpośrednio przed dodaniem próbek do płytki. Należy użyć plastikowej pokrywy z 96 dołkami, aby przykryć wszystkie dołki płytki ELISA, do których nie są dozowane od razu, a pokrywę należy sekwencyjnie przesuwać, aby odsłonić dodatkowe studzienki, które mają zostać wypełnione materiałem. - Uszczelnić płytki samoprzylepną folią z tworzywa sztucznego (patrz tabela materiałów) i umieścić je w inkubatorze na 60 ± 5 minut w temperaturze 37 ± 2 °C.
- Przygotować krzywą wzorcową i próbki do badań do oceny podczas tej inkubacji.
UWAGA: Oceniany antygen musi być wstępnie rozcieńczony w buforze rozcieńczalnika w zalecanym rozcieńczeniu 0,125 j.m./ml, z nadmiarem objętości wynoszącym co najmniej 40 μl w celu uwzględnienia strat związanych z pipetowaniem. Wszystkie próbki ocenia się w dwóch powtórzeniach (dwie kontrpróby techniczne) na każdej płytce ELISA. W przypadku krzywej standardowej w kolumnach 2 i 3 każdej płytki testu ELISA należy uwzględnić dwukrotny szereg rozcieńczeń wynoszący łącznie osiem punktów. Serię rozcieńczeń można przeprowadzić dla wszystkich innych próbek z odpowiednią liczbą punktów w oparciu o przewidywaną ilość ocenianego antygenu. Chociaż mniej rygorystyczne w przypadku większej przepustowości, rozcieńczenie pojedynczej próbki może być stosowane jako alternatywa dla opisanego powyżej posiewu. Jednakże oczekiwane stężenie pojedynczego rozcieńczenia musi mieścić się w zakresie krzywej wzorcowej. - W 96-dołkowych płytkach z białkiem o niskim wiązaniu lub probówkach białkowych o niskim wiązaniu (patrz Tabela materiałów) należy wykonać serię dwukrotnego rozcieńczenia każdej próbki wzdłuż kolumn płytki.
- Załadować początek serii rozcieńczeń w wierszu A dla każdej odpowiedniej próbki z prędkością dwukrotnie większą od wymaganej objętości końcowej (na płytkę wymagane jest 100 μl próbki na studzienkę, więc wszystkie studzienki w A2-A11 powinny zawierać co najmniej 240 μl próbki, z dodatkową objętością 40 μl w celu uwzględnienia strat związanych z pipetowaniem).
- Załadować 120 μl buforu rozcieńczalnika do wszystkich innych studzienek na płytce białkowej o niskim poziomie wiązania, z wyłączeniem kolumn 1 i 12 (tj. B2 do H11).
- Za pomocą pipety wielokanałowej załadowanej 10 końcówkami należy przeprowadzić seryjne rozcieńczanie, przenosząc 120 μl próbki z punktu A2-A11 do punktu B2-B11 i kilkakrotnie pipetując w górę i w dół, aby wymieszać, unikając rozpryskiwania i pęcherzyków. Powtórz ten proces, przesuwając się w dół płyty wzdłuż kolumn, aż do studzienek H2-H11. Pozostałe 120 μl objętości zasysanej z ostatniego rzędu studzienek należy wyrzucić.
UWAGA: Próbki są teraz gotowe do analizy. Jeżeli do tego czasu faza blokowania nie zostanie zakończona, należy upewnić się, że próbki są przechowywane na lodzie. - Na końcu etapu inkubacji przemyć płytki trzykrotnie 200 μl buforu do przemywania wodą.
- Za pomocą pipety wielokanałowej przenieść 100 μl buforu rozcieńczalnika do kolumn 1 i 12 jako "ślepe próby".
- Za pomocą pipety wielokanałowej przenieść 100 μl z każdego dołka 96-dołkowej płytki białkowej o niskim stopniu wiązania zawierającej rozcieńczenia próbki na przemytą płytkę ELISA. Powtórz te czynności dla wszystkich uruchamianych płytek ELISA.
- Uszczelnić płytki samoprzylepną folią z tworzywa sztucznego i umieścić je w inkubatorze na 60 ± 5 minut w temperaturze 37 ± 2 °C.
- Przygotować roztwór przeciwciała wykrywającego (patrz tabela materiałów) o stężeniu 0,2 μg/ml, dodając 4,4 μl roztworu przeciwciała do 10,995,6 μl buforu rozcieńczalnika i dobrze wymieszać, pipetując w górę i w dół.
UWAGA: Łącznie 11 ml jest potrzebne na 96 studzienek po 100 μl każdy (z dodatkową objętością na straty po pipetowaniu). Zwiększ całkowitą objętość o 11 ml dla każdej dodatkowej ocenianej płytki ELISA. Roztwór należy zużyć natychmiast po przygotowaniu. - Na końcu etapu inkubacji przemyć płytki pięciokrotnie 200 μl buforu do przemywania wodą.
- Odessać pozostały bufor do przemywania i dozować 100 μl roztworu przeciwciała wykrywającego do każdego dołka na mikropłytce za pomocą pipety wielokanałowej.
- Uszczelnić płytki samoprzylepną folią z tworzywa sztucznego i umieścić je w inkubatorze na 60 ± 5 minut w temperaturze 37 ± 2 °C.
- Przygotować koniugat pod koniec etapu inkubacji przeciwciał detekcyjnych, dodając 4,4 μl roztworu sprzężonego streptawidyny-peroksydazy (patrz tabela materiałów) do 10 995,6 μl buforu do przemywania .
UWAGA: Łącznie 11 ml potrzeba na 96 dołków po 100 μl każdy (z dodatkową objętością do pipetowania wielokanałowego). Zwiększ całkowitą objętość o 11 ml dla każdej dodatkowej ocenianej płytki ELISA. - Umyj płytki pięciokrotnie 200 μl buforu do mycia.
- Odessać pozostały bufor do przemywania i dozować 100 μl sprzężonego roztworu do każdej studzienki.
- Uszczelnić płytki samoprzylepną folią z tworzywa sztucznego i umieścić je w inkubatorze o temperaturze 37 °C na 60 ± 5 minut w temperaturze 37 ± 2 °C.
- Przygotowanie podłoża podczas ostatniego etapu mycia zgodnie z instrukcjami producenta (patrz Tabela materiałów). Na każdą płytkę rozpuścić jedną tabletkę dichlorowodorku o-fenylenodiaminy (OPD; patrz tabela materiałów) w 9 ml wody dejonizowanej w ciemności, a następnie uzupełnić 1 ml 10x stabilnego buforu nadtlenkowego. Należy dostosować liczbę tabletek i całkowitą objętość roztworu (10 ml) w zależności od liczby ocenianych płytek.
- Umyj płytki pięciokrotnie 200 μl buforu do mycia.
- Dozować 100 μl substratu do każdej studzienki za pomocą pipety wielokanałowej.
- Uszczelnij płytki samoprzylepną folią z tworzywa sztucznego i pozostaw je na stole na 10-20 minut, chronione przed światłem, za pomocą folii aluminiowej.
UWAGA: Monitoruj wizualnie rozwój kolorów, aby uniknąć nasycenia. - Dodać 50 μl roztworu zatrzymującego do każdej studzienki i natychmiast do odczytanej płytki w celu uzyskania absorbancji przy 492 nm i absorbancji odniesienia 620 nm.
- Przeanalizować dane, stosując skorygowany odczyt absorbancji (odczyt przy 492 nm minus odczyt przy 620 nm) i odjąć średnią z próby ślepej od wszystkich próbek. Użyj metody interpolacji sigmoidalnej 4PL, aby przeliczyć wartości absorbancji na IU/ml. Na koniec pomnożyć przez 250 μl (całkowita objętość próbki), aby przeliczyć na IU.
UWAGA: Tę analizę można przeprowadzić za pomocą oprogramowania do analizy danych.
Wyniki
Uszczelnianie i napełnianie cząstek to dwa z najbardziej krytycznych etapów w tym protokole. Cząstki napełniono solą sodową fluoresceiny, aby zademonstrować idealne napełnienie oraz niektóre częste błędy. Sól sodowa fluoresceiny została użyta zamiast antygenu RABV w celu ułatwienia wizualizacji. Podczas napełniania ważne jest, aby dozować roztwór na dno rdzeni cząstek, a następnie odczekać odpowiedni czas, aż rozpuszczalnik/woda odparują. Po zakończeniu tego procesu na dnie rdzenia cząstki pozostaje depozyt substancji rozpuszczonej (Rysunek 1A). Po napełnieniu kluczowe jest prawidłowe uszczelnienie cząstek. Rysunek 1B przedstawia kilka wyników (pomyślnych i niepomyślnych) procesu uszczelniania. Po 12 s czasu uszczelniania od centrum cząstki do jej zewnętrznej strony pozostaje wyraźna ścieżka, co wskazuje na cząstkę, która nie została całkowicie uszczelniona. Z kolei, jeśli czas uszczelniania wynosi 36 s, PLGA niemal całkowicie się topi, co skutkuje mikrostrukturą o płytkim profilu. Idealna morfologia jest widoczna, gdy cząstki są uszczelniane przez 18 i 24 s, ponieważ zawierają one ładunek całkowicie zamknięty w polimerze przy jednoczesnym zachowaniu struktury cząstki. Rysunek 1C przedstawia kilka potencjalnych wyników po napełnieniu i uszczelnieniu. Podczas dozowania, jeśli rozpuszczalnik nie dotrze do dna cząstki, substancja rozpuszczona wysycha w środku rdzenia cząstki (nieprawidłowe napełnienie); mimo że takie cząstki mogą zostać uszczelnione, słabe załadowanie ładunku może ograniczyć wydajność ładowania. Jeśli cząstki są napełnione zbyt dużą ilością ładunku (przepełnione), proces uszczelniania zostaje zahamowany, ponieważ ładunek uniemożliwia przepływ PLGA nad otworem. Po prawidłowym napełnieniu i uszczelnieniu cząstki o takiej geometrii są wystarczająco małe, aby łatwo zmieścić się w igle 19 G. Ponadto 10 cząstek konsekwentnie przepłynęło przez igłę 19 G (100% ± 0%) podczas wstrzykiwania lepkim roztworem, takim jak 2% karboksymetyloceluloza (Rysunek uzupełniający 7).
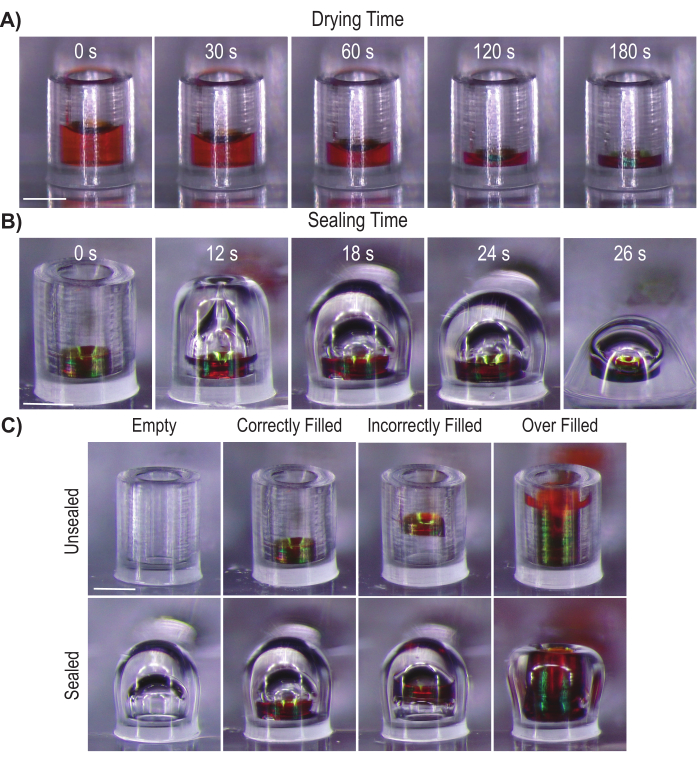
Rycina 1: Typowe problemy w procesie napełniania i uszczelniania. (A) Obrazy przedstawiają odparowywanie rozpuszczalnika po jednym cyklu napełniania, w którym cząstki zostały załadowane z 6 nL 100 mg/mL soli sodowej fluoresceiny rozpuszczonej w wodzie. (B) Reprezentatywne obrazy cząstek 502H PLGA usuniętych z procesu uszczelniania w czasie 0, 12, 18, 24 i 36 s. (C) Różne wyniki procesu uszczelniania w przypadku prawidłowego napełnienia cząstek, nieprawidłowego napełnienia lub przepełnienia. Obrazy zostały wygenerowane poprzez nakładanie ostrości wielu zdjęć i ich łączenie za pomocą oprogramowania do focus stackingu. Pasek skali = 200 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Przepuszczenie antygenu przez filtr wirowy przed jego załadowaniem do cząsteczek jest ważne z dwóch powodów. Po pierwsze, wirowanie służy do usunięcia substancji pomocniczych z roztworu szczepionki, które mogą ograniczać pojemność załadunku cząsteczek, przy jednoczesnym zatrzymaniu antygenu RABV. Niniejszy protokół oczyszcza antygen około 50-krotnie. Po drugie, w trakcie tego procesu następuje również zagęszczenie antygenu. Rycina 2A przedstawia mikrofotografię nienaruszonych wirionów RABV w stężonej próbce antygenu. Antygen ten jest około 4,4-krotnie bardziej stężony niż wyjściowy roztwór zapasowy (Rycina 2B). Ilość antygenu początkowo naniesioną na wirówki filtracyjne może być zmieniana w celu modulacji końcowego stopnia zagęszczenia. Na przykład naniesienie 40 µL antygenu treściwego skutkuje przybliżonym 1,75-krotnym stężeniem. Rycina uzupełniająca 8 wykazuje znaczenie mieszania w wirówce typu vortex (krok 5.15) w procesie zagęszczania. Pominięcie mieszania lub niewłaściwe wymieszanie próbek ogranicza efektywność procesu zagęszczania.
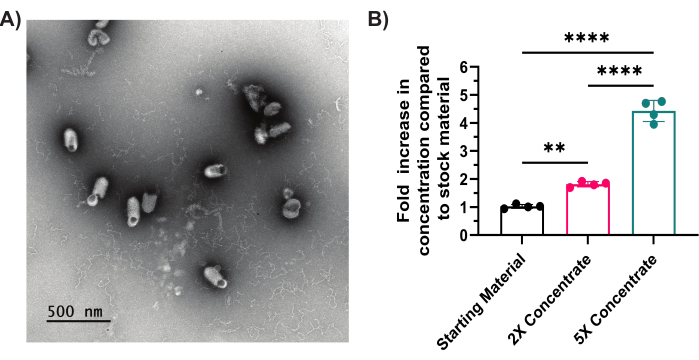
Rycina 2: Stężenie antygenu. Stężenie antygenu po filtracji odśrodkowej przedstawione za pomocą transmisyjnej mikroskopii elektronowej (A) i potwierdzone testem ELISA (B). Słupki błędów oznaczają odchylenie standardowe. Analiza statystyczna została przeprowadzona przy użyciu testu wielokrotnych porównań Tukeya z jednoczynnikową analizą wariancji ANOVA. **p < 0.01, ****p < 0.0001. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Rycina 3A przedstawia stężony antygen wypełniony w cząstkach nieszczelnych i uszczelnionych. Mimo że do cząstek wprowadzono znaczną ilość antygenu (0,0469 ± 0,0086 IU), materiał ten stanowi <90% pojemności cząstki, co pozostawia wystarczającą przestrzeń do załadowania dodatkowego antygenu. Co ciekawe, cząstki nieszczelne zawierają jedynie 0,0396 ± 0,0077 IU, co stanowi tylko 85% ± 16% całkowitej załadowanej ilości. Choć strata ta jest statystycznie nieistotna, część antygenu RABV mogła ulec denaturacji podczas wielokrotnego rehydratowania i suszenia w procesie napełniania. Po uszczelnieniu 69% ± 5% antygenu pozostaje zamknięte w formie bioaktywnej. Sugeruje to, że podczas procesu uszczelniania, ze względu na stres termiczny, dochodzi do znacznych strat, jednak większość inaktywowanego antygenu wirusowego pozostaje nienaruszona (Rycina 3B). Współinkapsulacja substancji pomocniczych stabilizujących wraz z antygenem jest jedną z możliwych strategii dalszego zwiększenia stabilności antygenu w całym procesie wytwarzania i odnosiła ona wcześniej sukcesy w przypadku innych inaktywowanych antygenów wirusowych14,15.
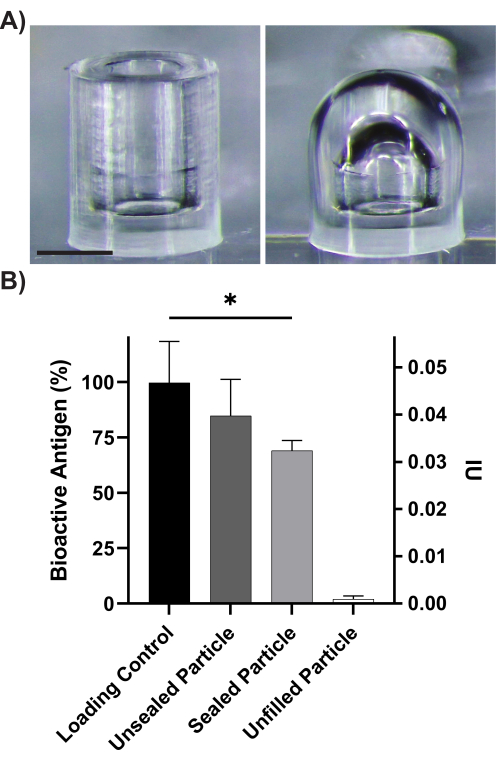
Rycina 3: Bioaktywny antygen RABV po wytworzeniu cząstek. (A) Zdjęcia przedstawiają cząstki zawierające antygen RABV przed i po zamykaniu. (B) Stabilność antygenu w procesie wytwarzania cząstek (n = 4). Kontrolę załadunku uzyskano poprzez bezpośrednie dodanie antygenu do roztworu. Słupki błędu oznaczają odchylenie standardowe. Pasek skali = 200 µm. Analiza statystyczna została przeprowadzona z użyciem testów wielokrotnych porównań Tukeya z jednoczynnikową analizą wariancji ANOVA. *p < 0.05. Zdjęcia zostały utworzone poprzez stosowanie techniki focus stackingu wielu obrazów i ich scalanie za pomocą oprogramowania do stosowania ostrości. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Rysunek uzupełniający 1: Wymiary cząsteczek, markerów i macierzy. Rysunek przedstawia właściwości geometryczne czteroramiennego markera w kształcie gwiazdy (A), cylindrycznej mikrocząsteczki (B), pięcioramiennego markera w kształcie gwiazdy (C) oraz macierzy cząsteczek z markerami (D) wyświetlonych w oprogramowaniu CAD. Kliknij tutaj, aby pobrać ten plik.
Rysunek uzupełniający 2: Na tym rysunku przedstawiono przekrój poprzeczny konstrukcji umieszczonej w piecu w celu utwardzenia form z PDMS. Strzałki wskazują miejsca zastosowania zacisków wiążących. Kliknij tutaj, aby pobrać ten plik.
Rysunek uzupełniający 3: Prawidłowa technika efektywnego odzyskiwania zagęszczonego antygenu. Po zakończeniu pierwszego wirowania zagęszczona próbka zaznaczona czerwonym okręgiem (A) pozostaje w filtrze, natomiast filtrat zbiera się w dolnej części probówki zbiorczej (większa zewnętrzna probówka). Aby resuspender osad antygenu, jednostkę filtra odśrodkowego zamyka się probówką zbiorczą (B) w celu przygotowania do mieszania w wstrząsarku typu vortex. Podczas mieszania końcówka probówki styka się z podkładką wstrząsarki, a górna część jest obracana przy zachowaniu kąta 45° względem podkładki (C). Kliknij tutaj, aby pobrać ten plik.
Rysunek uzupełniający 4: Programowanie dozownika piezoelektrycznego przed uruchomieniem. (A) Skonfiguruj funkcję „Find Target Reference Points”, przechodząc z „Main tab” do Robot Setup > Miscellaneous >Div. Function > Find Target Reference Points. Użyj przycisków zaznaczonych na niebiesko, aby ustawić znaczniki fiducyjne. Najpierw wybierz Learn Template i obrysuj ramką interesujący Cię znacznik fiducyjny, następnie zweryfikuj dokładność szablonu, klikając Search Template, i zapisz szablon. Powtórz tę czynność dla gwiazd czteroramiennych i pięcioramiennych, zapisując nazwy plików zgodnie z instrukcjami w sekcji Use Two Different Template Images. Następnie upewnij się, że wszystkie parametry w czarnych polach są zgodne. Wczytaj znacznik gwiazdy czteroramiennej za pomocą funkcji Load Template (zielone pole). Zapisz program „Find Target Reference Points”, wybierając Task List (pomarańczowe pole). (B) Skonfiguruj Run, przechodząc do Robot Setup > Tasks tab, a następnie wczytaj sekwencję zadań pokazaną w niebieskim polu, dodając zadania z Task List (czarne pole) za pomocą opcji Task in Run (zielone pole). Na koniec zapisz zadanie (pomarańczowe pole). (C) Skonfiguruj „Target Substrate”, przechodząc do Robot Setup > Target Substrate, a następnie dodaj cel (niebieskie pole). (D) Wprowadź parametry pokazane tutaj i wybierz Save (niebieskie pole). Kliknij tutaj, aby pobrać ten plik.
Rysunek uzupełniający 5: Nabieranie antygenu i kalibracja wyrównania dozownika. (A) Przejdź do zakładki Nozzle Setup > Do Task i aspiruj 10 µL antygenu do końcówki dozującej, wybierając TakeProbe10 uL (czarna ramka) i klikając DO (czarna ramka). (B) Spowoduje to otwarcie osobnego okna. Wybierz studzienkę, do której wprowadzono stężony antygen, a następnie wybierz OK (niebieska ramka). (C) Po aspiracji antygenu przemyj końcówkę, wybierając niebieską ramkę, i powtórz to płukanie jeszcze dwa razy. Wybierz kamerę (czarna ramka) i określ objętość kropli, wybierając drop volume (zielona ramka). Upewnij się, że tworzy się stabilna kropla z odchyleniem standardowym objętości (%) <2 (pomarańczowa ramka). (D) Wykonanie tych kroków otworzy Snap Drop Cam; wybierz Image (niebieska ramka) z menu rozwijanego, a następnie wybierz Nozzle Head Camera Wizard. Otworzy to nowe okno. Wykonaj następującą sekwencję kroków szybko. (E) Upewnij się, że załadowano cel przygotowany na Rysunku uzupełniającym 4, a następnie wybierz Move To Target (niebieska ramka). Ustaw liczbę kropli na 15 i wybierz Spot (czarna ramka). Po naniesieniu kropli natychmiast wybierz Move (zielona ramka). Upewnij się, że zaznaczono Auto Find i usuń wartość particle size = 12, a następnie kliknij Start (pomarańczowe ramki). Jeśli autowykrywanie nie powiedzie się, powtórz ten proces po przesunięciu się do innego obszaru na szkiełku (fioletowa ramka). Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 6: Programowanie macierzy punktowej i rozpoczęcie procesu. (A) Przejdź do sekcji Target Setup > Target, a następnie wypełnij parametry wskazane w niebieskiej ramce. (B) Następnie przejdź do karty „Field Setup” i wprowadź wartość 20 w polu liczby kropli (niebieska ramka), wybierz dołek (czarna ramka), a następnie wybierz cele/cząstki do dozowania (zielona ramka). Wybierając inny dołek i ponownie zaznaczając cele/cząstki, można przeprowadzić dodatkowe cykle napełniania podczas jednego przebiegu. (C) Na ekranie głównym upewnij się, że wybrano proces i cel utworzone na Rycini uzupełniającej 5. (D) Przejdź do karty „Run” i wybierz Start Run (niebieska ramka). Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 7: Możliwość wstrzyknięcia mikrocząstek. (A-C) Obrazy stereoskopowe z zastosowaniem techniki focus stacking przedstawiające mikrocząsteczki wypełnione solem sodową fluoresceiny i zamknięte w igle 19 G. (D) Łącznie 10 cząsteczek wstrzyknięto za pomocą igły 19 G, wykorzystując 2% roztwór karboksymetylocelulozy (n = 8). Pasek skali = 1 mm. Słupki błędu oznaczają odchylenie standardowe. Kliknij tutaj, aby pobrać ten plik.
Rysunek uzupełniający 8: Potencjalne problemy z koncentracją antygenu. Czerwona linia wskazuje oczekiwany wzrost koncentracji w krotnościach. Słupki błędów oznaczają odchylenie standardowe. Analiza statystyczna została przeprowadzona przy użyciu testów wielokrotnych porównań Tukeya z jednoczynnikową analizą wariancji ANOVA. *** p < 0.001, ****p < 0.0001. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 1: Przygotowanie buforów i roztworów do testu ELISA dla RABV. Kliknij tutaj, aby pobrać ten plik.
Uzupełniający plik kodowania 1: plik STL zawierający macierz cząsteczek. Kliknij tutaj, aby pobrać ten plik.
Dodatkowy plik kodowania 2: plik STL zawierający geometrię niestandardowego uchwytu do szkiełek przedmiotowych używanego do uszczelniania cząstek. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Możliwa jest zmiana geometrii cząstek w zależności od potrzeb; Jednak w przypadku konstrukcji cylindrycznych autorzy zalecają zachowanie stosunku 5:4:1 wysokości do średnicy:grubości ścianki opisanego w protokole. Ten współczynnik kształtu zapewnia, że obecna jest wystarczająca ilość materiału PLGA, aby uszczelnić cząstki i pozostać wystarczająco wytrzymałym mechanicznie do przenoszenia. Wymiary i kształty cząstek można łatwo zmieniać podczas procesu CAD, co umożliwia generowanie niezliczonych geometrii. Połączenie elastyczności CAD z drukiem 3D umożliwia szybką iterację projektów mikrocząstek. Chociaż protokół ten wykorzystuje wielofotonową drukarkę 3D, każda drukarka 3D o specyfikacji umożliwiającej wydrukowanie wymiarów mikrostruktury w odpowiednim materiale może być użyta do wygenerowania początkowej formy wzorcowej. Co więcej, fotolitografia była wcześniej wykorzystywana do tworzenia podobnych struktur w układach znacznie większych niż te wytworzone w tym protokole; Jednak nakład pracy, opóźnienia w zamawianiu niestandardowych fotomasek i dostępność sprzętu spowolniłyby iteracyjny proces projektowania16. Wreszcie, wytwarzanie form wzorcowych można zlecić firmom pobierającym opłaty za usługi, jeśli nie jest możliwe wyprodukowanie formy wzorcowej we własnym zakresie. Niezależnie od drukarki 3D lub metody użytej do wygenerowania form wzorcowych, przyczepność wydruku do podłoża ma kluczowe znaczenie dla dalszych etapów. W szczególności, jeśli przyczepność jest niewystarczająca podczas generowania formy PDMS, wydrukowane cząstki pozostaną w formie PDMS, co będzie wymagało ręcznego usunięcia wydrukowanych cząstek i zniszczenia formy wzorcowej.
Kolejnym krytycznym aspektem, który należy wziąć pod uwagę, jest wypełnianie cząstkami. Mikrocząstki mają ograniczoną zdolność napełniania, dlatego filtracja jest stosowana nie tylko w celu zagęszczenia antygenu RABB, ale także w celu usunięcia podstawowych substancji pomocniczych, które w przeciwnym razie zajęłyby dużą część objętości rdzenia mikrocząsteczki. Biorąc jednak pod uwagę duży rozmiar antygenu RABV (około 60 nm × 180 nm)17, możliwe jest częściowe osadzenie antygenu na etapach wirowania. Z tego powodu ważne jest, aby po odwirowaniu ponownie zawiesić antygen przez pipetowanie lub wirowanie, aby osiągnąć wysoki odzysk antygenu RABB. Wysoce skoncentrowany roztwór jest idealny do dozowania, ponieważ skraca cykle dozowania, a tym samym ogranicza degradację antygenu podczas napełniania. Jednak lepkość jest głównym ograniczeniem piezoelektrycznych robotów dozujących tworzących stabilną kroplę, więc dozowanie roztworu o bardzo wysokim stężeniu może nie być możliwe lub wskazane. Rozcieńczanie roztworu wypełniającego jest najłatwiejszym sposobem na osiągnięcie stabilnego tworzenia kropli, ale należy wziąć pod uwagę stabilność antygenu w dodatkowych cyklach napełniania potrzebnych do osiągnięcia pożądanego obciążenia i dłuższy czas potrzebny do napełnienia cząstek.
Ograniczenia
Metoda ta wymaga wysoce specjalistycznego sprzętu do produkcji początkowych form oraz specjalistycznego przyrządu do napełniania do produkcji mikrocząstek. Chociaż zapotrzebowanie na drukarkę 3D o rozdzielczości drukowania zdolnej do generowania początkowych form wzorcowych może zostać zniwelowane przez podejście oparte na opłatach za usługę, dostęp do piezoelektrycznego robota dozującego jest ograniczony. Zakup piezoelektrycznego robota dozującego wymaga znacznej inwestycji początkowej, często w wysokości od 80 000 do 200 000 USD, w zależności od marki, przepustowości i możliwości. Chociaż kilka innych metod napełniania jest potencjalną alternatywą, metody te nie zostały zwalidowane przy użyciu antygenuRABV 12.
Przyszłe zastosowania
Znaczna część kapsułkowanego antygenu RABV pozostała stabilna w procesie uszczelniania. W teorii, poprzez włączenie tego antygenu do cząstek złożonych z różnych typów PLGA, które naśladują czas podawania profilaktyki poekspozycyjnej, wszystkie dawki można podać w jednym wstrzyknięciu. Wyeliminowanie konieczności powtórnych wizyt w szpitalu w celu podania dodatkowych dawek poprawi przestrzeganie zaleceń przez pacjentów, co przełoży się na lepsze wyniki leczenia. Ponadto, po wykazaniu zdolności do zachowania reaktywności ELISA wysoce złożonego inaktywowanego wirusa wścieklizny, prawdopodobne jest, że inne antygeny, w tym szczepionki podjednostkowe, byłyby zgodne z tą metodą enkapsulacji. Stosowanie innych profilaktycznych antygenów z mikrocząstkami PULSED może uratować miliony istnień ludzkich w krajach o niskich i średnich dochodach poprzez zwiększenie wskaźników szczepień w populacjach niedostatecznie zaszczepionych. Aby to osiągnąć, szczepionki muszą jednak pozostać stabilne nie tylko poprzez kapsułkowanie, ale także uwalnianie, co może być trudne, ponieważ ładunek będzie poddawany podwyższonym temperaturom i potencjalnie kwaśnemu mikrośrodowisku ze względu na ciepło ciała i produkty degradacji PLGA18. Przyszłe prace będą koncentrować się na stabilizowaniu strategii antygenu poprzez uwalnianie, co otworzy potencjał dla platformy szczepień jednoiniekcyjnych, która ma szerokie zastosowanie w zapobieganiu wielu chorobom zakaźnym.
Oświadczenia
Dr McHugh posiada patent złożony w oparciu o zawarte w nim prace, a obecnie jest konsultantem w Particles for Humanity. Pan Graf posiada patent złożony na podstawie opisanej pracy. Dr Kadasia, pan Yang i pani Brady są częścią Particles for Humanity, korporacji pożytku publicznego, która podczas tej pracy uzyskała licencję na podobną technologię dostarczania szczepionek mikrocząsteczkowych od MIT.
Podziękowania
Dziękujemy Chiron Behring i Bharat Biotech International za dostarczenie Cząstkom dla Ludzkości antygenu RABB. Chcielibyśmy również podziękować Charlesowi Rupprechtowi, VMD, MS, PhD., za jego nieocenione wskazówki i wkład techniczny. Autorzy pragną podziękować za hojność dr Rebecci Richards-Kortum za umożliwienie korzystania z jej pikolitrowego aparatu dozującego SciFLEXARRAYER S3 oraz instrukcję dr Chelsey Smith dotyczącą korzystania z urządzenia. Dziękujemy również Szkole Medycznej Uniwersytetu Massachusetts Chan za wygenerowanie obrazów mikroskopowych antygenu wścieklizny. Na koniec dziękujemy Donowi Chickeringowi i Erin Euliano za zapoznanie się z dokumentem przed jego złożeniem. Praca ta została wsparta grantem (INV-004360) z Fundacji Billa i Melindy Gatesów.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,22 &mikro; m Filtr PES | Cole-Parmer+B4B2:B63 | 04396-26 | |
| 0,25 mm Podkładki | regulacyjne McMaster Carr | 98090A935 | |
| 0,75 cala Spiner Clips | Zszywki | 480114 | |
| 10 mL | Becton, Dickinson and Company | 309604 | |
| 10 mL Sterylne jednorazowe pipety serologiczne z polistyrenu z paskiem lupy | Fisherbrand | 13-678-11E | |
| 101.6 mm C-Clamp | Amazon | PT-SD-CP01A | uchwyt w końcu odpadnie. Użyj szczypiec, aby wyregulować, gdy tak się stanie. |
| Igła 19 G | EXCELINT | 26438 | |
| 25 mL Sterylne jednorazowe pipety serologiczne z polistyrenu z paskiem lupy | Fisherbrand | 13-678-11 | |
| 3-(trimetoksysilil) metakrylan propylu | Millipore Sigma | M6514-25ML | |
| 5 ml Sterylne jednorazowe pipety serologiczne z polistyrenu z paskiem powiększającym | Eppendorf | 22431081 | |
| 50 mL Probówki wirówkowe | Corning | ||
| 50 ml Sterylne jednorazowe pipety serologiczne z polistyrenu z paskiem lupy | Fisherbrand | 13-678-11F | |
| Aceton | Fisher | AC268310010 | |
| Blok aluminiowy | McMaster Carr | 9057K175 | |
| Folia aluminiowa | VWR | 89079-069 | |
| Filtry odśrodkowe Amicon Ultra 0,5 ml, 100 kDa | Millipore Sigma | C82301 | |
| Przeciwciało przeciwko wirusowi wścieklizny, przeciwciało wolne od surowicy, klon 1112-1, 100 | Fisherbrand | 13-678-11D | |
| Mysie przeciwciało monoklonalne przeciw wirusowi wścieklizny, klon D1-25, biotynylowane | Fisherbrand | 14-388-100 | |
| Karboksymetyloceluloza | Tokyo Chemical Industries | C0045 | |
| ClipTip 300, filtr, stojak | Fisherbrand | 13-678-11 | |
| Costar 0,65 ml probówka do mikrowirówki z zatrzaskiem o niskim poziomie wiązania | Corning | 3206 | |
| Costar 1,7 mL Probówka do mikrowirówek z zatrzaskiem o niskim poziomie wiązania | 3207 | ||
| Opis | Nanoscribe | Oprogramowanie służące do definiowania parametrów drukowania dla drukarki 3D Nanoscribe to krok 1.2. Oprogramowanie dostarczone z drukarką. | |
| Eksykator | Fisher Scientific | 10529901 | Lub równoważny |
| Zszywki | dwustronne | 649280 | |
| DPBS (10x), bez wapnia, bez magnezu | Gibco | 14200075 | |
| etanol | VWR | 89370-084 | |
| F1-ClipTip Pipety wielokanałowe, 30 do 300 i mikro; L | Fisherbrand | 13-678-11E | |
| Fisherbrand SureOne Końcówki do pipet z barierą aerozolową, 0,1 – 10 i mikro; L | Fisherbrand | 13-678-11F | |
| Fisherbrand SureOne Końcówki do pipet z barierą aerozolową, 100 – 1000 µ L | Fisherbrand | 03-448-17 | |
| Fisherbrand SureOne Końcówki do pipet z barierą aerozolową, 2 – 20 µ L | Fisherbrand | FB14955202 | |
| Fisherbrand SureOne Końcówki do pipet z barierą aerozolową, 20 – 200 µ L | Fisherbrand | 13-374-10 | |
| Fisherbrand Elitarny zestaw pipet | Fisherbrand | 05-408-137 | |
| Fisherbrand Kontroler pipet | Fisherbrand | FB14955202 | |
| Szklana szalka Petriego, 90 mm | VWR | 470313-346 | |
| Szkiełka szklane | Globe Scientific | 1380-10 | |
| Helicon Focus 8 | HeliconSoft | Oprogramowanie służące do ustawiania ostrości obrazów stosu | |
| IP-Q Resin | Nanoscribe | Żywica drukarki jest kompatybilna z soczewką 10x i służy do drukowania dużych mikrostruktur na termoparze Nanoscribe Photonic Professional GT2 | |
| Lascar EL-USB-TC-LCD | Amazon | 5053485896236 | Lub równoważny |
| Pudełko na szkiełka mikroskopowe | Millipore Sigma | Z374385-1EA | Lub odpowiednik |
| Nanoscribe Photonic Professional GT2 z 10-krotnym obiektywem | Nanoscribe | ||
| Oprogramowanie NanoWrite | Nanoscribe | używane do interfejsu z drukarką 3D nanoscrive. Oprogramowanie dostarczane z drukarką. | |
| Nunc MaxiSorp 96-dołkowa płytka z płaskim dnem | Invitrogen | 44-2404-21 | |
| Tabletki z substratem OPD (dichlorowodorek o-fenylenodiaminy) | Fisherbrand | 02-707-432 | |
| Folia do owijania Parafilm M, 4 w. | Fisherbrand | 13-374-10 | |
| PDC 60 z powłoką typu 3 | Sicion | P-2020 | |
| PDMS Formy cząsteczkowe | Rice University | n/a | Nie dotyczy- Cząstki wynoszą 400 μ m średnicy o grubości ścianki 100 μ m i wysokości 500 μ m, co daje średnicę wewnętrzną 200 μm. Tablice to 14 x 22 cząstki rozmieszczone w odstępach 600 μ m od siebie. Gwiazdy 4- i 5-ramienne są używane jako fiducialia, pozycjonowane 600 μ m po prawej i lewej stronie prawego górnego i lewego górnego rogu tablicy. |
| Szalka Petriego | Fisher Scientific | 08-757-100D | |
| Przebija stabilny bufor podłoża nadtlenkowego (10x) | Fisherbrand | 02-707-430 | |
| Plastikowe kubki | Fisher Scientific | S04170 | |
| Folia PLGA, 502H | Sigma | 502H: 719897-1G | |
| eteru monometylowego glikolu propylenowego | Millipore Sigma 484431 | ||
| Fibries Antigen | Chiron Behring i Bharat Biotech International | Material zostały nabyte poprzez zawarcie z firmą umowy o transferze materiałów. | |
| Żyletki | VWR | 55411-050 | |
| Skalpel | VWR | 21899-530 i 76457-512 | |
| SciFLEXARRAYER S3 z PCD 60 | Sicion | lub równoważny | |
| Taśma uszczelniająca do płytek 96-dołkowych | Thermo Scientific | 15036 | |
| Silicon Wafer | University Wafer | 1025 | |
| Zaciski sprężynowe | IRWIN | ||
| Blok ze stali nierdzewnej | McMaster Carr | 9083K12 | |
| Streptawidyna− Polimer peroksydazy, ultraczuły | Fisherbrand | 02-707-404 | |
| Sylgard 184 | DOW | 2646340 | |
| Arkusz teflonowy | McMaster Carr | 9266K12 | Służy do produkcji folii PLGA. Musi być pokrojony na kawałki o odpowiedniej wielkości. |
| Arkusz teflonowy o grubości 0,8 mm | McMaster Carr | 9266K81 | |
| Trichloro(1H, 1H, 2H, 2H-Perfluorooktyl) Pęseta silanowa | Sigma | 448931-10G | |
| Pixnor | ESD-16 | ||
| UltraPure Woda destylowana | Fisher Scientific | 10977015 | |
| Piec UV, CL-1000S UV Crosslinker | UVP | 95-0174-01 | Lub równoważny |
| eksykator próżniowy | Bel-Art | F420100000 | Pamiętaj, że będziesz potrzebować dwóch z nich. Jeden będzie używany wyłącznie do wstępnej obróbki próbek trichloro(1H, 1H, 2H, 2H-perfluorooktylo) silanu, aby zapobiec zanieczyszczeniu. |
| Piec próżniowy o temperaturze 120 stopni Celsjusza; C | VWR | 97027-664 | Lub równoważny |
| odkurzacz, CRVpro4 | Welch | 3041-01 | Lub równoważne |
| Drewniane depresory języka | Mikroskopia elektronowa Nauki | 72320 |
Bibliografia
- Li, X. Estimating the health impact of vaccination against ten pathogens in 98 low-income and middle-income countries from 2000 to 2030: a modelling study. The Lancet. 397, 398-408 (2021).
- Euliano, E. M., Sklavounos, A. A., Wheeler, A. R., McHugh, K. J. Translating diagnostics and drug delivery technologies to low-resource settings. Science Translational Medicine. 14 (666), eabm1732(2022).
- Haider, S. Rabies: old disease, new challenges. Canadian Medical Association Journal. 178 (5), 562-563 (2008).
- Fisher, C. R., Streicker, D. G., Schnell, M. J. The spread and evolution of rabies virus: conquering new frontiers. Nature Reviews Microbiology. 16 (4), 241-255 (2018).
- Nagarajan, T., Rupprecht, C. E. Rabies and Rabies Vaccines. , Springer International Publishing. (2020).
- Shi, T., Dunham, E. F., Nyland, J. E. Rabies vaccination compliance and reasons for incompletion. The Western Journal of Emergency Medicine. 21 (4), 918-923 (2020).
- Shankaraiah, R. H., Rajashekar, R. A., Veena, V., Hanumanthaiah, A. N. D. Compliance to anti-rabies vaccination in post-exposure prophylaxis. Indian Journal of Public Health. 59 (1), 58-60 (2015).
- Cleland, J. L. Single-administration vaccines: controlled-release technology to mimic repeated immunizations. Trends in Biotechnology. 17 (1), 25-29 (1999).
- Yeh, M. K., Coombes, A. G. A., Jenkins, P. G., Davis, S. S. A novel emulsification-solvent extraction technique for production of protein loaded biodegradable microparticles for vaccine and drug delivery. Journal of Controlled Release. 33 (3), 437-445 (1995).
- Peyre, M., Sesardic, D., Merkle, H. P., Gander, B., Johansen, P. An experimental divalent vaccine based on biodegradable microspheres induces protective immunity against tetanus and diphtheria. Journal of Pharmaceutical Sciences. 92 (5), 957-966 (2003).
- Mvan de Weert, M., Hennink, W. E., Jiskoot, W. Protein instability in poly(lactic-co-glycolic acid) microparticles. Pharmaceutical Research. 17 (10), 1159-1167 (2000).
- Graf, T. P., et al. A scalable platform for fabricating biodegradable microparticles with pulsatile drug release. Advanced Materials. , https://doi.org/10.1002/adma.202300228 e2300228 (2023).
- Wang, Y., Qin, B., Xia, G., Choi, S. H. FDA's poly (lactic-co-glycolic acid) research program and regulatory outcomes. The American Association of Pharmaceutical Scientists Journal. 23 (4), 92(2021).
- Wan, Y. Development of stabilizing formulations of a trivalent inactivated poliovirus vaccine in a dried state for delivery in the NanopatchTM microprojection array. Journal of Pharmaceutical Sciences. 107 (6), 1540-1551 (2018).
- Smith, T. G., Siirin, M., Wu, X., Hanlon, C. A., Bronshtein, V. Rabies vaccine preserved by vaporization is thermostable and immunogenic. Vaccine. 33 (19), 2203-2206 (2015).
- McHugh, K. J. Fabrication of fillable microparticles and other complex 3D microstructures. Science. 357 (6356), 1138-1142 (2017).
- Sanchez, M. E. N. Rabies vaccine characterization by nanoparticle tracking analysis. Scientific Reports. 10 (1), 8149(2020).
- Fu, K., Pack, D. W., Klibanov, A. M., Langer, R. Visual evidence of acidic environment within degrading poly(lactic-co-glycolic acid) (PLGA) microspheres. Pharmaceutical Research. 17 (1), 100-106 (2000).
Przedruki i uprawnienia
