To badanie pokazuje szczegółowy protokół do przeprowadzenia mikroskopii ekspansji ultrastruktury w trzech etapach cyklu życia in vitro Trypanosoma cruzi, patogenu odpowiedzialnego za chorobę Chagasa. Uwzględniamy zoptymalizowaną technikę białek cytoszkieletu i znakowania pan-proteomu.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Mikroskopia ekspansji ultrastrukturalnej w trzech etapach cyklu życia Trypanosoma cruzi in vitro
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Opisujemy tutaj zastosowanie mikroskopii rozszerzania ultrastruktury (U-ExM) w Trypanosoma cruzi, techniki, która pozwala zwiększyć rozdzielczość przestrzenną komórki lub tkanki do obrazowania mikroskopowego. Odbywa się to poprzez fizyczne rozszerzenie próbki za pomocą gotowych chemikaliów i zwykłego sprzętu laboratoryjnego.
Choroba Chagasa jest powszechnym i palącym problemem zdrowia publicznego spowodowanym przez T. cruzi. Choroba jest powszechna w Ameryce Łacińskiej i stała się poważnym problemem w regionach nieendemicznych ze względu na zwiększoną migrację. Przenoszenie T. cruzi odbywa się za pośrednictwem hematofagicznych wektorów owadów należących do rodzin Reduviidae i Hemiptera. Po zakażeniu amastigoty T. cruzi namnażają się w organizmie ssaka i różnicują się w trypomastigoty, niereplikacyjną formę krwi. W wektorze owada trypomastigoty przekształcają się w epimastigoty i namnażają się poprzez rozszczepienie binarne. Różnicowanie między etapami cyklu życia wymaga rozległego przegrupowania cytoszkieletu i może być całkowicie odtworzone w laboratorium przy użyciu różnych technik hodowli komórkowych.
Opisujemy tutaj szczegółowy protokół zastosowania U-ExM w trzech etapach cyklu życia in vitro Trypanosoma cruzi, koncentrując się na optymalizacji immunolokalizacji białek cytoszkieletu. Zoptymalizowaliśmy również użycie estru N-hydroksysukcynimidu (NHS), znacznika pan-proteomu, który umożliwił nam znakowanie różnych struktur pasożytów.
Wprowadzenie
Mikroskopia ekspansywacyjna (ExM) została opisana po raz pierwszy w 2015 roku przez Boydena i wsp.1. Jest to protokół obrazowania, dzięki któremu konwencjonalny mikroskop może osiągnąć rozdzielczość przestrzenną poniżej limitu dyfrakcji. Ta wyższa rozdzielczość jest uzyskiwana dzięki fizycznemu powiększeniu próbki. Aby to osiągnąć, znakowane fluorescencyjnie cząsteczki są sieciowane w hydrożelu, który jest następnie rozprężany izotropowo z wodą. W wyniku tej ekspansji sygnały są rozdzielone prawie izotropowo we wszystkich trzech wymiarach. Metoda ta wykorzystuje tanie chemikalia i umożliwia rozdzielczość przestrzenną około 65 nm przy użyciu konwencjonalnych (konfokalnych) mikroskopów, co jest około czterokrotnie lepszą rozdzielczością niż standardowa rozdzielczość mikroskopu konfokalnego (około 250 nm)1.
Kolejnym kamieniem milowym, który umożliwił zastosowanie mikroskopii ekspansywnej w wielu dziedzinach biologii, było dostosowanie znakowania immunofluorescencyjnego za pomocą konwencjonalnych przeciwciał2. Kolejną adaptacją pierwotnie opublikowanego protokołu ExM jest powiększona analiza proteomu (MAP)3. W metodzie tej zastosowano wysokie stężenia akrylamidu i paraformaldehydu przed zanurzeniem próbki w hydrożelu, aby zapobiec sieciowaniu wewnątrz- i międzybiałkowemu, co doprowadziło do lepszego zachowania zawartości białka w próbkach i architektury subkomórkowej. Ten alternatywny protokół został zoptymalizowany w celu uzyskania lepszej konserwacji ogólnej ultrastruktury izolowanych organelli poprzez wykorzystanie niższych stężeń środków utrwalających (formaldehydu/paraformaldehydu i akrylamidu); podejście to zostało nazwane mikroskopią ekspansji ultrastrukturalnej (U-ExM)4.
Aby uzyskać jeszcze większą rozdzielczość, połączenie ExM z technikami mikroskopii superrozdzielczej, w tym mikroskopią zubożenia emisji stymulowanej lub mikroskopią lokalizacji pojedynczych cząsteczek, zostało również zgłoszone w celu osiągnięcia rozdzielczości poniżej 20 nm5.
Użycie ExM było szeroko opisywane w dziedzinach neuronauki i badań nad cytoszkieletami6, ale przeprowadzono tylko kilka badań na pasożytniczych protistach. Nasze laboratorium jako pierwsze poinformowało o zastosowaniu U-ExM w T. cruzi7. Protokół podstawowy opiera się głównie na poprzednich raportach U-ExM w Toxoplasma gondii, Plasmodium ssp. i Trypanosoma brucei8,9,10,11.
Jedną z największych zalet ExM jest jego modułowy charakter, który pozwala na dużą elastyczność w dostosowywaniu się do różnych próbek biologicznych. Protokół można podzielić na etapy (takie jak utrwalanie, zapobieganie sieciowaniu lub żelowanie), które użytkownik może łatwo dostosować do swoich wymagań eksperymentalnych. Dodatkowo potok ten może być modyfikowany w celu zwiększenia kompatybilności z organizmem modelowym lub osiągnięcia określonej rozdzielczości. W rezultacie, ExM oferuje ogromny potencjał zarówno dla zaawansowanych, jak i niezaawansowanych systemów optycznych, zapewniając szersze zastosowania w przyszłości.
Choroba Chagasa, zwana także trypanosomatozą amerykańską, jest endemiczną chorobą w Ameryce Łacińskiej wywoływaną przez Trypanosoma cruzi, pasożyta pierwotniaka. Cykl życiowy pasożyta jest złożony i obejmuje dwa etapy rozwojowe u ssaków i dwa u żywiciela owada (członka rodziny Triatominidae), który jest biologicznym wektorem tej choroby. Choroba Chagasa należy do grupy zaniedbanych chorób tropikalnych wymienionych przez Światową Organizację Zdrowia i stanowi poważny problem gospodarczy i społeczny w Ameryce Łacińskiej. Badania epidemiologiczne szacują, że 8 milionów ludzi na całym świecie żyje z chorobą Chagasa i ponad 10 000 zgonów rocznie. Liczby te ilustrują znaczenie choroby Chagasa jako problemu zdrowia publicznego na całym świecie. Rozmieszczenie geograficzne choroby Chagasa zmieniło się w ostatnich dziesięcioleciach, a wiele zarażonych osób mieszka obecnie w dużych obszarach miejskich na całym świecie z powodu zwiększonych migracji, w przeciwieństwie do głównie wiejskich obszarów Ameryki Łacińskiej, gdzie pierwotnie została znaleziona12.
Etapy rozwoju T. cruzi różnią się w całym cyklu życia, który może być całkowicie odtworzony in vitro. Epimastigoty są formami replikacyjnymi w wektorze owada i mają kuliste jądro w centralnym obszarze ciała komórki i kinetoplast w kształcie pręta (struktura zawierająca mitochondrialne DNA unikalną dla kinetoplastydów) w przedniej części względem jądra, z wolną wicią. Trypomastigoty są infekcyjną, niereplikacyjną formą i mają wydłużone jądro, zaokrąglony tylny kinetoplast i wić przyczepioną do błony plazmatycznej na całej długości pasożyta. Amastigoty są wewnątrzkomórkową formą replikacyjną; Mają jądro w centralnej części, kinetoplast w kształcie pręcika w przedniej części ciała komórki i zredukowaną wić. Zdolność przystosowania się pasożyta do różnych środowisk jest odzwierciedleniem tych zmian morfologicznych. Warto również wspomnieć, że ten cykl życia obejmuje symetryczny podział i różne przejściowe etapy rozwoju13. Podczas różnicowania cytoszkielet trypanosomatydów odgrywa kluczową rolę. Struktura ta jest utworzona przez gorset mikrotubul podbłonkowych ułożonych w uporządkowany układ stabilnych mikrotubul poniżej błony plazmatycznej. W organizmach tych występuje również pręt paraflagellar, który jest strukturą przypominającą siatkę, która biegnie równolegle i jest dołączona do aksonemu wiciowego14. Precyzyjna organizacja cytoszkieletu i zmiany strukturalne jądra wzdłuż etapów cyklu komórkowego obejmują unikalne mechanizmy regulacji genów specyficzne dla trypanosomatydów, co czyni je interesującymi modelami do badań biologii komórki.
Biorąc pod uwagę mały rozmiar T. cruzi i innych pasożytów pierwotniaków, U-ExM stanowi doskonałe narzędzie do analizy cech strukturalnych tych ważnych patogenów. Jak wspomniano wcześniej, zastosowanie tej techniki na T. cruzi zostało po raz pierwszy potwierdzone przez Dr. Alonso7. Raport ten szczegółowo opisuje kompletny protokół U-ExM, z naciskiem na immunolokalizację białek cytoszkieletu podczas różnych etapów cyklu życiowego T. cruzi. Zoptymalizowaliśmy również użycie estru N-hydroksysukcynimidu (NHS), znacznika pan-proteomu, który umożliwia nam oznaczanie różnych struktur pasożytniczych. Ponadto opisano metodologię in vitro pozwalającą na uzyskanie trzech etapów pasożyta.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
UWAGA: Rysunek 1 przedstawia kompletny schemat doświadczalny.
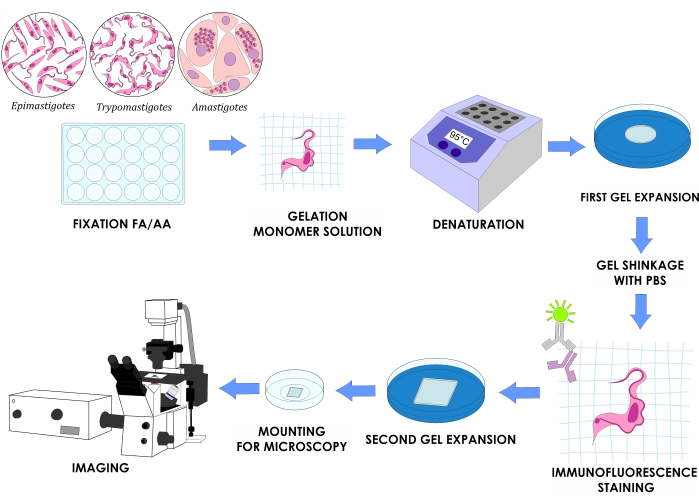
Rycina 1przepływ pracy U-ExM dla trzech in vitro etapy cyklu życiowego T. cruzi. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ilustracji.
1. Przygotowanie szkiełek podstawowych pokrytych poli-D-lizyną
- Umieść kwadrat folii uszczelniającej o wymiarach 10 cm x 10 cm w szalce Petriego. Umyj szkiełka nakrywki, zanurzając je w etanolu absolutnym w szklanej szalce Petriego o średnicy 35 mm.
- Wyjmij szkiełka nakrywki pęsetą z kąpieli etanolowej i odsącz nadmiar cieczy za pomocą ręcznika papierowego. Połóż szkiełka nakrywki na folii uszczelniającej.
- Odsącz resztę etanolu za pomocą papieru do mikroskopii. Na środek szkiełka nakrywki nanieś 0,1% v/v roztwór poli-D-lizyny i rozprowadź go końcówką pipety, aby pokryć około 80% jego powierzchni. Zamknij szalkę Petriego i inkubuj przez 1 h w 37 °C.
UWAGA: Dla szkiełek nakrywek o powierzchni 22 mm2 użyj 200 µL roztworu poli-D-lizyny; dla okrągłych szkiełek nakrywek o średnicy 12 mm użyj 100 µL roztworu poli-D-lizyny. - Umyj szkiełka nakrywki wodą ultraczystą trzy razy. Między kolejnymi płukaniami usuwaj wodę za pomocą aspiratora próżniowego. Przechowuj w 4 °C do 1 tygodnia.
2. Przygotowanie roztworów
- Przygotować roztwory zapasowe 38% (w/w) akrylanu sodu (SA).
- Powoli dodać 19 g SA do 31 mL wody wolnej od nukleaz podczas mieszania.
UWAGA: Roztwór ten jest bardzo lepki; należy zachować ostrożność podczas pipetowania. - Po całkowitym rozpuszczeniu SA przechowywać go w sterylnym pojemniku. Przechowywać w temperaturze 4 °C i wymieniać co 6 miesięcy.
UWAGA: SA czasami wykazuje oznaki zanieczyszczenia poliakrylanem sodu w zależności od marki, co jest zauważalne podczas przygotowywania roztworu zapasowego, gdy staje się on żółtawy i mętny. W takim przypadku należy go stosować ostrożnie.
- Powoli dodać 19 g SA do 31 mL wody wolnej od nukleaz podczas mieszania.
- Przygotować roztwór zapasowy 40% (w/v) akrylamidu (AA) oraz roztwór zapasowy 2% (w/v) N, N'-metylenobisakrylamidu (BIS). Rozpuścić każdy związek w wodzie ultrapure i przefiltrować za pomocą sterylnego filtra strzykawkowego 0,22 µm. Przechowywać w sterylnym pojemniku w temperaturze 4 °C.
OSTROŻNIE: AA i BIS są substancjami silnie toksycznymi. Pracować pod wyciągiem i stosować odpowiednie środki ochrony osobistej (rękawice, odzież ochronną, maskę i okulary ochronne). - Przygotować roztwór zapobiegający sieciowaniu białek (CP), mieszając 38 µL 37% roztworu formaldehydu (FA) z 50 µL 40% roztworu zapasowego akrylamidu (krok 2.2) w 912 µL soli fizjologicznej z buforem fosforanowym (PBS; Tabela 1), aby uzyskać końcowe stężenie 1,4% formaldehydu i 2% akrylamidu.
UWAGA: Roztwór CP zawsze przygotowywać na świeżo i zachować ekstremalną precyzję podczas pipetowania. Na przykład użyć pipety P1000 do pobrania 900 µL PBS i pipety P20 do pobrania pozostałych 12 µL PBS. - Przygotować roztwór monomerowy
UWAGA: Nie używać roztworu natychmiast po przygotowaniu; przechowywać w temperaturze -20 °C przez co najmniej 24 h przed użyciem.- Wymieszać 500 µL 38% roztworu SA (krok 2.1), 250 µL 40% roztworu AA i 50 µL roztworu BIS (krok 2.2) oraz 100 µL 10x PBS (Tabela 1).
- Rozdzielić tę końcową objętość 900 µL do 10 probówek do mikrocentryfugi o pojemności 1,5 mL, po 90 µL roztworu monomerowego do każdej. Przechowywać w temperaturze -20 °C do 2 tygodni.
UWAGA: Roztwór SA może pozostawać na końcówce podczas pipetowania ze względu na wysoką lepkość; należy uważać i odpipetować całość.
- Przygotować roztwór denaturujący
- Wymieszać 114,3 mL 350 mM roztworu dodecylosiarczanu sodu (SDS) przygotowanego w wodzie ultrapure z 10 mL 4 M roztworu chlorku sodu przygotowanego w wodzie ultrapure. Dodać 12 g Tris podczas mieszania w zlewce o pojemności 250 mL.
OSTROŻNIE: SDS jest silnie toksyczny; używać go pod wyciągiem, nosząc rękawice, odzież ochronną, maskę i okulary ochronne. - Dostosować pH do 9 za pomocą stężonego roztworu kwasu solnego. Uzupełnić do 200 mL wodą ultrapure i przechowywać w sterylnym słoiku w temperaturze 4 °C.
- Wymieszać 114,3 mL 350 mM roztworu dodecylosiarczanu sodu (SDS) przygotowanego w wodzie ultrapure z 10 mL 4 M roztworu chlorku sodu przygotowanego w wodzie ultrapure. Dodać 12 g Tris podczas mieszania w zlewce o pojemności 250 mL.
- Przygotować 10% roztwór persiarczanu amonu (APS) oraz 10% roztwór TEMED.
- Rozpuścić 0,1 g APS w 1 mL wody ultrapure.
- Przygotować 1 mL 10% roztworu TEMED w wodzie ultrapure.
- Przygotować aliquoty po 100 µL obu roztworów w sterylnych probówkach do mikrocentryfugi o pojemności 1,5 mL i przechowywać w temperaturze -20 °C do 1 miesiąca.
- Przygotować roztwór paraformaldehydu.
- Rozpuścić 2 g paraformaldehydu w 40 mL PBS podczas mieszania w temperaturze 60 °C. Dodawać 1 M NaOH kroplami, aż roztwór zmieni kolor z białego na bezbarwny.
OSTROŻNIE: Formaldehyd jest silnie toksyczny; używać go pod wyciągiem, nosząc rękawice, odzież ochronną, maskę i okulary ochronne. - Ostudzić roztwór do temperatury pokojowej i dostosować pH za pomocą NaOH do 7,2 w końcowej objętości 50 mL. Przefiltrować za pomocą sterylnego filtra strzykawkowego 0,22 µm i przechowywać w sterylnym pojemniku.
- Przygotować aliquoty po 1 mL w sterylnych probówkach do mikrocentryfugi o pojemności 1,5 mL i przechowywać w temperaturze -20 °C.
- Rozpuścić 2 g paraformaldehydu w 40 mL PBS podczas mieszania w temperaturze 60 °C. Dodawać 1 M NaOH kroplami, aż roztwór zmieni kolor z białego na bezbarwny.
- Przygotować roztwór paraformaldehydu/glutaraldehydu.
- Dodać 0,2 g paraformaldehydu do 3,5 mL wody ultrapure i 50 µL 16 M roztworu NaOH. Podgrzać roztwór do 60 °C, aby rozpuścić paraformaldehyd.
- Ostudzić i dodać 300 µL 70% glutaraldehydu. Uzupełnić objętość do 5 mL wodą ultrapure, a następnie do 10 mL roztworem PBS.
OSTROŻNIE: Paraformaldehyd i glutaraldehyd są silnie toksyczne; używać ich pod wyciągiem, nosząc rękawice, odzież ochronną, maskę i okulary ochronne. - Przygotować aliquoty po 1 mL w sterylnych probówkach do mikrocentryfugi o pojemności 1,5 mL i przechowywać w temperaturze -20 °C.
3. Przygotowanie kultur pasożytów
- Hodowla epimastygotów T. cruzi.
- Należy wykorzystać hodowlę akseniczną w kolbie T-25 (powierzchnia wzrostu 25 cm2) i utrzymywać hodowle w fazie logarytmicznej poprzez pasażowanie co 48-72 h w pożywce liver infusion tryptose (LIT) z dodatkiem 10% płodowej surowicy cielęcej (FCS; Tabela 1).
- Należy upewnić się, że zakrętka jest szczelnie zamknięta, i przechowywać kolbę z hodowlą w pozycji pionowej w temperaturze 28 °C podczas inkubacji. Wzrost pasożytów należy monitorować za pomocą liczenia komórek w komorze Neubauera podczas każdego pasażowania.
UWAGA: Dla szczepu Dm28c użytego w niniejszym badaniu stężenie epimastygotów w hodowlach w fazie logarytmicznej wynosi od 1-5 x 10⁷ pasożytów/mL. - Należy przygotować zawiesinę o stężeniu 2 x 10⁶ epimastygotów/mL z hodowli w fazie logarytmicznej w pożywce LIT uzupełnionej o 10% FCS. Zawiesinę należy odwirować przy 5,000 x g przez 10 min w temperaturze pokojowej (RT). Przemyć PBS raz lub dwa razy i resuspender w 200 µL PBS.
- Nanieść na okrągłe szkiełko zakrywyczne o średnicy 12 mm, uprzednio pokryte poli-D-lizyną (sekcja 1). Inkubować w RT przez 15-20 min. Przejść do etapu zapobiegania sieciowaniu (sekcja 4).
UWAGA: Alternatywnie można utrwalić epimastygoty zimnym metanolem przez 7 min lub roztworem paraformaldehydu/glutaraldehydu (krok 2.8) przez 10 min w RT przed przytwierdzeniem pasożytów do szkiełka zakrywczego. Utrwalone pasożyty można przechowywać w temperaturze 4 °C do 1 tygodnia.
- Pozyskiwanie amastygotów z zainfekowanych komórek Vero.
- Należy umieścić sterylną okrągłą zakrywkę o średnicy 12 mm na dnie 24-dołkowej płytki do hodowli tkankowych. Przygotować zawiesinę o stężeniu 2 x 10⁵ komórek Vero/mL w pożywce Dulbecco's modified Eagle medium (DMEM) uzupełnionej o 2% płodowej surowicy cielęcej (FCS). Do każdego dołka nanieść 500 µL zawiesiny.
UWAGA: W tym badaniu zastosowano DMEM z 2% FCS, aby spowolnić wzrost komórek. - Inkubować przez noc (ON; 12-16 h) w temperaturze 37 °C i 5% CO2 w celu zapewnienia przytwierdzenia komórek.
- Po inkubacji komórki należy przemyć dwukrotnie 500 µL sterylnego PBS. Do komórek dodać trypomastygoty T. cruzi z wielokrotnością zakażenia (MOI) wynoszącą 10 w 100 µL DMEM z 2% FCS na dołek, co odpowiada jednemu milionowi trypomastygot na dołek. Inkubować w temperaturze 37 °C i 5% CO2 przez 6 h.
- Po inkubacji płytki należy przepłukać dwukrotnie PBS. Dodać 500 µL DMEM uzupełnionego o 2% FCS. Na tym etapie należy przejść do kroku zapobiegania sieciowaniu (sekcja 4).
UWAGA: Amastygoty wewnątrzcytoplazmatyczne będą widoczne pod odwróconym mikroskopem optycznym 2 dni po infekcji (Rycina uzupełniająca 1). Alternatywnie można utrwalić trypomastygoty zimnym metanolem przez 7 min w -20 °C lub paraformaldehydem/glutaraldehydem przez 10 min w RT przed przytwierdzeniem pasożytów do szkiełka zakrywczego.
- Należy umieścić sterylną okrągłą zakrywkę o średnicy 12 mm na dnie 24-dołkowej płytki do hodowli tkankowych. Przygotować zawiesinę o stężeniu 2 x 10⁵ komórek Vero/mL w pożywce Dulbecco's modified Eagle medium (DMEM) uzupełnionej o 2% płodowej surowicy cielęcej (FCS). Do każdego dołka nanieść 500 µL zawiesiny.
- Pozyskiwanie trypomastygot z zainfekowanych komórek Vero.
- Należy zebrać nadsącz z monowarstwy komórek Vero (konfluencja 30%-40%) zainfekowanych trypomastygotami (MOI 1:10; inkubacja ON) 4 dni po infekcji.
UWAGA: Dla kolby T-25 początkowa liczba użytych komórek Vero wynosi 800 000, a dla kolby T-75 dwa miliony komórek. - Stężenie trypomastygot należy określić za pomocą komory Neubauera do liczenia komórek. Odwirować 4 x 10⁶ trypomastygot przy 7,000 x g w RT przez 10 min.
- Przepłukać PBS dwukrotnie i resuspender w 200 µL PBS. Nanieść na okrągłą zakrywkę o średnicy 12 mm pokrytą poli-D-lizyną (sekcja 1). Inkubować przez 10-15 min w RT. Przejść do etapu zapobiegania sieciowaniu (sekcja 4).
UWAGA: Alternatywnie można utrwalić trypomastygoty zimnym metanolem przez 7 min w -20 °C lub paraformaldehydem/glutaraldehydem przez 10 min w RT przed przytwierdzeniem pasożytów do szkiełka zakrywczego.
- Należy zebrać nadsącz z monowarstwy komórek Vero (konfluencja 30%-40%) zainfekowanych trypomastygotami (MOI 1:10; inkubacja ON) 4 dni po infekcji.
4. Przeprowadzenie zapobiegania sieciowaniu (DZIEŃ 1)
- Zanurz szkiełko nakrywkowe o średnicy 12 mm z przytwierdzonymi pasożytami lub zainfekowanymi komórkami (odwróconym górą do góry) w płytce 24-dołkowej, wlewając do każdego dołka 0,5 mL roztworu CP (krok 2.3).
- Wypełnij puste dołki wodą, aby ograniczyć parowanie. Uszczelnij płytkę folią uszczelniającą. Inkubuj przez 5 h w temperaturze 37 °C. Krok ten można przedłużyć do inkubacji przez noc (ON) w temperaturze 4 °C.
UWAGA: Zawsze zanurzaj szkiełko nakrywkowe w roztworze; nie pipetuj roztworu utrwalającego bezpośrednio na szkiełka nakrywkowe.
5. Przeprowadzenie żelowania próbki
- Przygotować komorę wilgotnościową w szalce Petri z folią uszczelniającą na papierze odkładowym (Ryc. 2A). Namoczyć papier odkładowy wodą i inkubować w temperaturze -20 °C przez 20 min w celu schłodzenia. Odmrozić alikwot TEMED oraz APS na lodzie przez 20 min (krok 2.6).
UWAGA: Nie zamrażać i nie rozmrażać APS więcej niż trzy razy. - Umieścić schłodzoną komorę wilgotnościową na lodzie (Ryc. 2A). Wyjąć z inkubatora płytkę 24-dołkową przygotowaną w sekcji 4. Odessać roztwór CP pipetą Pasteura 3 mL, pozostawiając niewielką ilość roztworu, w przeciwnym razie zdejmowanie szkiełek podstawkowych będzie utrudnione.
- Zdjąć pęsetą szkiełka podstawkowe o średnicy 12 mm z roztworu utrwalającego i położyć je na papierze odkładowym stroną z pasożytami do góry.
UWAGA: Pomocne jest użycie sterylnej igły do uniesienia szkiełka, a następnie chwycenie go pęsetą. - Do alikwotu 90 µL roztworu monomerowego (krok 2.4) dodać 5 µL TEMED oraz 5 µL wcześniej rozmrożonego APS. Pomieszać w wstrząsarku wortex przez nie więcej niż 2-3 s; nie jest konieczne zamykanie probówki zakrętką.
UWAGA: Zawsze dodawać najpierw TEMED, a na końcu APS. Dodanie najpierw APS, a na końcu TEMED do roztworu monomerowego przyspiesza proces żelowania, co uniemożliwia manipulację próbką. - Szybko nanieść jedną kroplę o objętości 35 µL na folię uszczelniającą komory wilgotnościowej dla każdego szkiełka. Natychmiast podnieść szkiełko pęsetą i położyć je na kropli (Ryc. 2B) stroną z pasożytami do dołu.
UWAGA: Przygotowywać maksymalnie dwa szkiełka naraz; kluczowe jest, aby nie zwlekać z tym krokiem, ponieważ roztwór polimeryzuje bardzo szybko. - Inkubować komorę wilgotnościową przez 5 min na lodzie, a następnie przez 1 h w temperaturze 37 °C. Włączyć blok grzejny do 95 °C, aby zapewnić odpowiednią temperaturę dla następnego etapu.
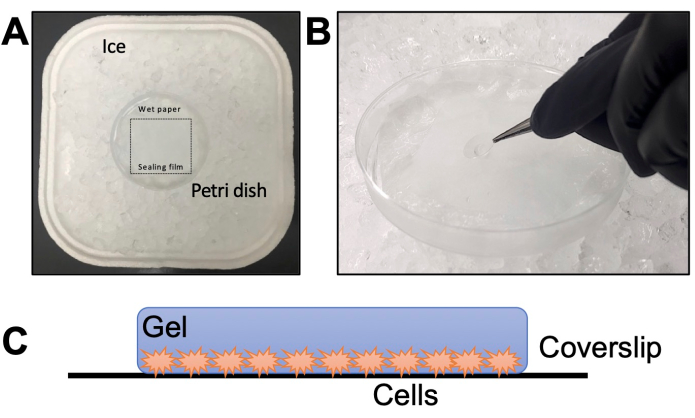
Rycina 2: Szczegóły etapu żelowania. (A) Montaż komory wilgotnościowej. (B) Nakładanie szkiełek nakrywkowych na roztwór monomeru z TEMED i APS w celu żelowania. (C) Schematyczna reprezentacja żelu przygotowanego do obrazowania. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
6. Denaturacja zżelowanych próbek i przeprowadzenie ekspansji izotropowej
- Wyjąć roztwór denaturujący (krok 2.5) z temperatury 4 °C. Jeśli wystąpiło wytrącenie, umieścić go w łaźni wodnej, aż całkowicie się rozpuści.
- Dodać 2 mL roztworu denaturującego do każdego dołka płytki 6-dołkowej. Przenieść szkiełka nakrywkowe z kroku 5.3 na płytkę z roztworem denaturującym. Inkubować przez 15 min w RT przy delikatnym wstrząsaniu, aby żel oddzielił się od szkiełka nakrywkowego.
- Ostrożnie przenieść żel (zdejmując go z 12 mm szkiełka nakrywkowego) za pomocą metalnej szpatułki do sterylnej probówki do mikrocentryfugi o pojemności 1,5 mL zawierającej 1 mL roztworu denaturującego. Użyć blokad zakrętek, aby zabezpieczyć probówki. Inkubować przez 1 h i 30 min w 95 °C w bloku grzewczym.
UWAGA: W tym kroku żele zaczynają pęcznieć; należy zachować ostrożność podczas przenoszenia żelu do probówki 1,5 mL.
OSTRZEŻENIE: Po inkubacji probówka z żelem ma temperaturę 95 °C, co może być niebezpieczne. Należy używać rękawic ochronnych i pozwolić probówkom ostygnąć przed ich dotykaniem, aby uniknąć oparzeń i rozprysków. - Przeprowadzić pierwszą rundę pęcznienia
- Odssać roztwór denaturujący z probówki 1,5 mL z żelem za pomocą pipety P1000. Przenieść żel z probówki 1,5 mL do szalki Petriego z 10 mL wody ultrapure na 30 min, używając małej szpatułki.
- Wymienić wodę ultrapure za pomocą jednorazowej pipety Pasteura 3 mL. Inkubować w RT przez noc (ON).
UWAGA: Należy obchodzić się z żelami ostrożnie, ponieważ po pierwszych 30 min inkubacji stają się one kruche. - Wymienić wodę ultrapure za pomocą jednorazowej pipety Pasteura 3 mL jeszcze raz.
UWAGA: Trzy inkubacje w wodzie po 30 min każda są wystarczające, ale dla wygody lepiej pozostawić drugą inkubację na noc (ON).
7. Wykonywanie znakowania fluorescencyjnego białek docelowych (DZIEŃ 2)
- Usunąć wodę z czalki Petri z żelem za pomocą jednorazowej pipety Pasteura o pojemności 3 mL. Zmierzyć średnicę żelu suwmiarką, aby obliczyć stopień pęcznienia (od czterech do pięciu razy).
- Przemyć dwukrotnie 10 mL PBS przez 15 min. Wyciąć z centrum okrągłego żelu kwadraty o wymiarach około 10 mm x 10 mm za pomocą żyletki. Użyć jednego kwadratu na każdy testowany warunek.
UWAGA: Żel kurczy się po inkubacji w PBS. Żele można przechowywać w PBS w temperaturze 4 °C do 1 tygodnia. - Przenieść każdy kwadrat do płytki 12-dołkowej i inkubować w 500 µL przeciwciała pierwszorzędowego rozcieńczonego w 2% PBS-albuminie surowicy bydlęcej (BSA) przez 2 h i 30 min w temperaturze 37 °C z wytrząsaniem.
UWAGA: Alternatywnie inkubację z przeciwciałami można przeprowadzić przez noc (ON) w temperaturze 4 °C. Minimalna objętość przeciwciał, jaką można zastosować, to 300 µL w płytce 24-dołkowej. Co do zasady należy stosować dwukrotnie większe stężenie przeciwciał niż w przypadku konwencjonalnego immunoznakowania. - Przemyć trzykrotnie 2 mL PBS z 0,1% polisorbatasem 20 przez 10 min z wytrząsaniem w płytce 6-dołkowej.
- Przenieść żel do płytki 12-dołkowej i inkubować w 500 µL przeciwciała drugorzędowego w PBS z DAPI i 10 µg/mL estru NHS sprzężonego z wybranym fluoroforem przez 2 h i 30 min w temperaturze 37 °C z delikatnym wytrząsaniem.
UWAGA: Co do zasady należy stosować dwukrotnie większe stężenie przeciwciał niż w przypadku konwencjonalnego immunoznakowania. Alternatywnie inkubację tę można przeprowadzić przez noc (ON) w temperaturze 4 °C. - Przemyć trzykrotnie 2 mL PBS z 0,1% polisorbatasem 20 przez 10 min z wytrząsaniem w płytce 6-dołkowej.
- Przenieść żel do czalki Petri z wodą ultrapure. Inkubować przez 30 min. Wymienić wodę dwukrotnie za pomocą jednorazowej pipety Pasteura o pojemności 3 mL, analogicznie do kroku 6.4.
8. Obrazowanie i przetwarzanie obrazów (DZIEŃ 3)
- Usunąć wodę z szalek Petri za pomocą jednorazowej pipety Pasteura o pojemności 3 mL i zmierzyć średnicę żelu suwmiarką w celu obliczenia współczynnika pęcznienia.
- Wyciąć mały fragment o wymiarach ~10 mm x 10 mm za pomocą żyletki i umieścić go na szalce z szklanym dnem o średnicy 35 mm.
UWAGA: Alternatywnie można umieścić żel między szkiełkiem a nakryweksem (bez poli-D-lizyny). Szkiełko powinno mieć po bokach dwa mniejsze kawałki szkiełka odcięte nożem diamentowym, tworzące komorę o grubości zbliżonej do grubości żelu. - Sprawdzić orientację przy powiększeniu 10x lub 20x. Aby uzyskać właściwą ostrość, należy upewnić się, że pasożyty są zwrócone w stronę nakryweksu; w przeciwnym razie należy obrócić żel i sprawdzić ponownie (Rycina 2C).
- Po znalezieniu właściwej orientacji osuszyć pozostały żel papierem do mikroskopii. Przykryć żel nakryweksem powleczonym poli-D-lizyną.
- Dodać małą kroplę wody ultrapurej do żelu, aby umożliwić wizualizację za pomocą mikroskopu konfokalnego.
UWAGA: Aby zapewnić prawidłowe obrazowanie, kluczowe jest zachowanie orientacji żelu w całym procesie, tak aby strona żelu zawierająca komórki blisko jego powierzchni była na koniec zwrócona w stronę szalki z szklanym dnem. Podczas korzystania z szalek 35 mm dodanie poli-D-lizyny do nakryweksu umieszczonego na dnie zmniejsza przesuwanie się żelu podczas akwizycji obrazu. - Parametry akwizycji obrazu
- Wyonać obrazy próbek w mikroskopie konfokalnym (Tabela materiałów) przy użyciu obiektywu imersyjnego olejowego 63x o aperturze numerycznej (NA) 1.4.
- Wykonać stosy Z (Z stacks); szerokość każdego kroku z oraz czas ekspozycji na piksel należy ustalić empirycznie w zależności od próbki, intensywności sygnału i optymalizacji czasu akwizycji. W razie potrzeby można zastosować zoom skanowania dla uzyskania efektywnego powiększenia.
- Otworzyć stos Z za pomocą oprogramowania do przetwarzania obrazów (Tabela materiałów). Dla każdego kanału zgrupować nałożone obrazy, korzystając z opcji Group Z-project. Wybrać projekcję maksymalnej intensywności.
- Aby połączyć obrazy, należy użyć narzędzia Merge Channels i wybrać kolor każdego kanału. Dodać pasek skali za pomocą narzędzia Scale Bar w oprogramowaniu do przetwarzania.
UWAGA: Alternatywnie można pokolorować każdy kanał według uznania (patrz przykłady w reprezentatywnych wynikach).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Jeśli protokół został wykonany prawidłowo (Rycina 1), próbki będą widoczne jako płaski i przezroczysty żel, który można rozszerzyć w wodzie do 4-4,5x (Rycina 3A). Rozszerzenie to zapewniło efektywną rozdzielczość wynoszącą około 70 nm, co może się różnić w zależności od końcowego stopnia rozszerzenia oraz zastosowanego systemu obrazowania. Po drugim procesie rozszerzenia i akwizycji obrazów w mikroskopie konfokalnym zaobserwowaliśmy stopnie rozszerzenia wynosząc...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Mikroskopia ekspansji ultrastrukturalnej to technika, która pozwala na uzyskanie obrazów próbek biologicznych o wysokiej rozdzielczości poprzez fizyczne rozszerzenie ich do kilkukrotnego rozmiaru pierwotnego. Protokół U-ExM obejmuje kilka krytycznych kroków, które należy starannie wykonać, aby osiągnąć optymalne wyniki4. Najpierw próbka musi zostać utrwalona za pomocą środka CP i osadzona w pęczniejącej matrycy hydrożelowej. Formaldehyd obecny w roztworze CP oddziałuje z wolnymi wiązaniami kowalen...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają do ujawnienia żadnych konfliktów interesów.
Podziękowania
Dziękujemy Dolores Campos za pomoc w hodowli komórek Vero i Romnie Manarin za pomoc w hodowli T. cruzi. Prace te były wspierane przez Agencia Nacional de Promoción Científica y Tecnológica, Ministerio de Ciencia e Innovación Productiva z Argentyny (PICT2019-0526), Consejo Nacional de Investigaciones Científicas y Técnicas (PIBAA 1242) oraz Research Council United Kingdom [MR/P027989/1].
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,22 mikrometra sterylne filtry strzykawkowe PES | Roztwory membranowe | SFPES030022S | |
| 1 l zlewka | Schott Duran | 10005227 | |
| 1,5 ml Mikroprobówka wirówkowa SPINWIN | Tarson | T38-500010 | |
| 10 ml jednorazowa sterylna symutka | NP | 66-32 | |
| 10 ml pipeta serologiczna sterylna | Jet Biofil | GSP211010 | |
| Szkiełka nakrywkowe 12 mm | Merienfeld GmbH | 01 115 20 | Szkiełka nakrywkowe okrągłe |
| Płytki 12-dołkowe | Jet Biofil | TCP011012 | |
| Szkiełka nakrywkowe 22 mm | Corning | 2845-22 | Szkiełka nakrywkowe kwadratowe |
| Płytki 24-dołkowe | Jet Biofil | TCP-011-024 | |
| Zlewka 250 ml | Schott Duran | C108.1 | |
| 3 ml Pasteur pipeta | Deltalab | 200037 | |
| 35-milimetrowe naczynia ze szklanym dnem | Szkło Matsunami ind | D11130H | |
| 4′,6-Diamidine-2′-phenylindol dichlorowodorek | Sigma Aldrich | D9542 | DAPI |
| 5 ml pipeta serologiczna sterylna | Jet Biofil | GSP010005 | |
| płytki 6-dołkowe | Sarstedt | 83.3920 | |
| Akrylamid | BioRad | 1610101 | |
| Nadsiarczan amonu | Sigma Aldrich | A3678-25G | APS |
| ATTO 647 NHS ester | BOC Sciences | F10-0107 | Do znakowania pan-proteomu |
| Szafka bezpieczeństwa | Telstar | Bio II A/P | |
| Albumina sodu bydlęcego | Sigma Aldrich | A7906 | BSA |
| CO2 Inkubator | Sanyo | MCO-15A | |
| Mikroskop konfokalny | Zeiss | LSM 880 | |
| Jednorazowe Tarsony Petridish | 460095 | średnicy 90 mm | |
| Thermo Fisher Cientific | 12100046 | Powder | wysokiej zawartości glukozy |
| Elektroniczna suwmiarka cyfrowa | Radar | RADAR-SLIDE-CALIPER | |
| Etanol Absolute | Supelco | 1,00,98,31,000 | |
| Surowica cielęca płodu | Internegocios SA | FCS FRA 500 | Sterylny i inaktywowany termicznie |
| pakiet do przetwarzania obrazu Fidżi | ImageJ | doi:10.1038/nmeth.2019 | |
| Formaldehyd 37% | Sigma Aldrich | F8775 | FA |
| Glass Petridish | Marienfeld Superior | PM-3400300 | średnica 60 mm |
| Glukoza D(+) | Cicarelli | ||
| Aldehyd glutarowy 70% | Sigma Aldrich | G7776 | |
| Kozie przeciwciało wtórne anty-mysie IgG Alexa Fluor 555 | Invitrogen | A-21422 | |
| Kozie przeciwciało anty-królicze IgG Przeciwciało wtórne FICT | Jackson Immunoresearch | 115-095-003 | |
| Cylinder z podziałką | Nalgene | 3663-1000 | |
| Szklana kolba | z podziałkąGlassco | GL-274.202.01 | 100 mL |
| Blok grzewczy | IBR | Made in house | |
| Hemin | Frontier Scientific | H651-9 | |
| Kwas solny 36,8-38,0% | Ciccarelli | 918110 | |
| Wiadro na lód | Inkubator Corning | 1167U68 | |
| Tecno Dalvo | TOC130 | ||
| Napar z wątroby | Difco | 226920 | |
| Mieszadło magnetyczne i grzałka | Towarzysz laboratoryjny | HP-3000 | |
| Szpatułka metalowa | SALTTECH | 200MM | |
| Pęseta metalowa | Marienfeld Superior | PM-6633002 | |
| Metanol absolut | Cicarelli | 897110 | |
| Probówka do mikrowirówki 1,5 ml | Tarson | 500010-N | |
| Papier mikroskopowy KimWipes Kimtech | Science | B0013HT2QW | |
| Milli-Q sistem wodny | Merk Millipore | IQ-7003 | |
| mysi klon anty-alfa tubuliny DM1A | Sigma Aldrich | T9026 | |
| mysie przeciwciała anty-PFR | Oczyszczone Podarowane | przez Dr. Ariel Silber (USP | |
| )N,N´-metylenobisakryloamid | ICN | 193997 | Bis |
| Na2HPO4 | Cicarelli | 834214 | |
| komora Neubauera | Pipeta Boeco | BOE 01 | |
| p1000 | końcówki | PIPETMAN P1000 | |
| p1000 Pipeta | Tarson | TAR-521020B | |
| p20 | Gilson | PIPETMAN P20 | |
| p20 końcówki do pipet | Tarson | TAR-527108 | |
| p200 pipeta | Gilson | PIPETMAN P200 | |
| p200 końcówki do pipet | Tarson | TAR-521010Y | |
| Paraformaldehyd | Sigma Aldrich | P6148 | PFA |
| pH / ORP / ° Miernik C | HANNA Instruments | HI 2211 | |
| Poli-D-lizyna 0,1% | Sigma Aldrich | P8920 | |
| Chlorek potasu | Cicarelli | 867212 | KCl |
| Żyletka | Printex | BS 2982:1992 | |
| Folia uszczelniająca "Parafilm M" | Bemis | PM996 | |
| Akrylan sodu | Sigma Aldrich | 408220-25G | SA |
| Wodorowęglan sodu | Cicarelli | 929211 | NaHCO3 |
| Chlorek sodu | Cicarelli | 750214 | NaCl |
| Dodecylosiarczan sodu | BioRad | 1610302 | SDS |
| Wodorotlenek sodu | Merk | 1-06498 | Wirówka NaOH |
| Sorvall ST 16 | Thermo Fisher Scientific | 75004380 | |
| Kolby T-25 | Corning | 430639 | |
| TEMED | Invitrogen | 15524-010 | |
| Bibuła | Elite | ||
| Triptose | Merck | 1106760500 | |
| Tris | BioRad | 1610719 | |
| Tween-20 | Biopack | 2003-07 | Polisorbat 20 |
| Pompa | próżniowaOgniwa Silfab | N33-A | |
| Vero | ATCC | CRL-1587 | |
| Vortex MIxer | Dragon Lab | MX-S |
Bibliografia
- Chen, F., Tillberg, P. W., Boyden, E. S. Expansion microscopy. Science. 347 (6221), 543-548 (2015).
- Chozinski, T. J., et al. Expansion microscopy with conventional antibodies and fluorescent proteins. Nature Methods. 13 (6), 485-488 (2016).
- Ku, T., et al. Multiplexed and scalable super-resolution imaging of three-dimensional protein localization in size-adjustable tissues. Nature Biotechnology. 34 (9), 973-981 (2016).
- Gambarotto, D., et al. Imaging cellular ultrastructures using expansion microscopy (U-ExM). Nature Methods. 16 (1), 71-74 (2018).
- Tillberg, P. W., Chen, F. Expansion microscopy: Scalable and convenient super-resolution microscopy. Annual Review of Cell and Developmental Biology. 35, 683-701 (2019).
- Jurriens, D., van Batenburg, V., Katrukha, E. A., Kapitein, L. C. Mapping the neuronal cytoskeleton using expansion microscopy. Methods in Cell Biology. 161, 105-124 (2021).
- Alonso, V. L. Ultrastructure expansion microscopy (U-ExM) in Trypanosoma cruzi: localization of tubulin isoforms and isotypes. Parasitology Research. 121 (10), 3019-3024 (2022).
- Kalichava, A., Ochsenreiter, T. Ultrastructure expansion microscopy in Trypanosoma brucei. Open Biology. 11 (10), 210132(2021).
- Amodeo, S., et al. Characterization of the novel mitochondrial genome segregation factor TAP110 in Trypanosoma brucei. Journal of Cell Science. 134 (5), (2021).
- Liffner, B., Absalon, S. Expansion microscopy reveals plasmodium falciparum blood-stage parasites undergo anaphase with a chromatin bridge in the absence of mini-chromosome maintenance complex binding protein. Microorganisms. 9 (11), 2306(2021).
- Dos Santos Pacheco, N., Soldati-Favre, D. Coupling auxin-inducible degron system with ultrastructure expansion microscopy to accelerate the discovery of gene function in Toxoplasma gondii. Methods in Molecular Biology. 2369, 121-137 (2021).
- Lidani, K. C. F., et al. Chagas disease: From discovery to a worldwide health problem. Frontiers in Public Health. 7, 166(2019).
- Carrea, A., Diambra, L. Systems biology approach to model the life cycle of Trypanosoma cruzi. PloS One. 11 (1), e0146947(2016).
- Vidal, J. C., De Souza, W. Morphological and Functional Aspects of Cytoskeleton of Trypanosomatids. Cytoskeleton - Structure, Dynamics, Function and Disease. , InTech. (2017).
- Kunz, T. C., Götz, R., Gao, S., Sauer, M., Kozjak-Pavlovic, V. Using expansion microscopy to visualize and characterize the morphology of mitochondrial cristae. Frontiers in Cell and Developmental Biology. 8, 617(2020).
- Laporte, M. H., Klena, N., Hamel, V., Guichard, P. Visualizing the native cellular organization by coupling cryofixation with expansion microscopy (Cryo-ExM). Nature Methods. 19 (2), 216-222 (2022).
- Sahabandu, N., et al. Expansion microscopy for the analysis of centrioles and cilia. Journal of Microscopy. 276 (3), 145-159 (2019).
- Wen, G., Leen, V., Rohand, T., Sauer, M., Hofkens, J. Current progress in expansion microscopy: chemical strategies and applications. Chemical Reviews. 123 (6), 3299-3323 (2023).
- Trinks, N., et al. Subdiffraction-resolution fluorescence imaging of immunological synapse formation between NK cells and A. fumigatus by expansion microscopy. Communications Biology. 4 (1), 1151(2021).
- White, B. M., Kumar, P., Conwell, A. N., Wu, K., Baskin, J. M. Lipid expansion microscopy. Journal of the American Chemical Society. 144 (40), 18212-18217 (2022).
- Steib, E., et al. TissUExM enables quantitative ultrastructural analysis in whole vertebrate embryos by expansion microscopy. Cell Reports Methods. 2 (10), 100311(2022).
- Shaib, A. H., et al. Visualizing proteins by expansion microscopy. bioRxiv. , (2023).
- M'Saad, O., et al. All-optical visualization of specific molecules in the ultrastructural context of brain tissue. bioRxiv. , (2022).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
