Inhibitory punktów kontrolnych są ważnymi celami w opracowywaniu terapii do walki z rakiem. Raport ten przedstawia nową szczepionkę przeciwnowotworową opartą na peptydzie PDL1, PDL1-Vaxx, która indukuje neutralizującą produkcję przeciwciał poliklonalnych, które blokują tworzenie kompleksu PD-1 / PDL1. Praca ta szczegółowo opisuje również rozwój i testowanie testu opartego na koralikach fluorescencyjnych do analizy tej aktywności.
Artykuł metodologiczny
Magnetyczna analiza przepływu podwójnego reportera oparta na kulkach magnetycznych blokady przeciwciał wywołanych szczepionką peptydu PDL1-Vaxx w interakcji PD-1/PD-L1
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Hamowanie receptorów punktów kontrolnych (PD-1, PD-L1 i CTLA-4) za pomocą przeciwciał monoklonalnych wykazało ogromne korzyści w badaniach klinicznych w leczeniu pacjentów z rakiem i stało się podstawowym podejściem w nowoczesnej immunoterapii nowotworów. Jednak tylko podgrupa pacjentów reaguje na immunoterapię przeciwciałami monoklonalnymi w punkcie kontrolnym. Dlatego pilne jest opracowanie nowych strategii terapeutycznych przeciwko nowotworom. Opracowano nową szczepionkę przeciwnowotworową PDL1 (ligand programowanej śmierci 1) z peptydów peptydowych komórek B, zawierającą aminokwasy 130-147 połączone z peptydem MVF ("rozwiązłym" białkiem fuzyjnym wirusa odry z komórek T) za pomocą łącznika GPSL. Badania przedkliniczne wykazały, że ta szczepionka PDL1 (PDL1-Vaxx) skutecznie stymuluje wysoce immunogenne przeciwciała u zwierząt. Zwierzęta zaszczepione PDL1-Vaxx wykazują zmniejszone obciążenie guzem i wydłużone wskaźniki przeżycia w różnych modelach raka zwierzęcego. Mechanizmy działania wskazują, że przeciwciała wywołane szczepionką hamują proliferację komórek nowotworowych, indukują apoptozę i blokują interakcję PD-1/PD-L1. W tym manuskrypcie przedstawiono test oparty na kulkach magnetycznych, który wykorzystuje system analizy przepływu z podwójnym reporterem do oceny interakcji PD-1 / PD-L1 i jej blokady przez przeciwciała anty-PDL1 podniesione przeciwko PDL1-Vaxx.
Wprowadzenie
W komórkach T, B i wewnątrzkomórkowych punktach kontrolnych układu odpornościowego, szlaki sygnałowe regulują aktywność immunologiczną. Niektóre komórki nowotworowe chronią się przed atakiem immunologicznym poprzez stymulację punktów kontrolnych, które hamują funkcje immunologiczne i sprzyjają przeżyciu i proliferacji nowotworu. Immunoterapia onkologiczna poprzez hamowanie punktów kontrolnych wykorzystuje przeciwciała do namierzania i blokowania punktów kontrolnych sygnalizacji, a tym samym przywracania funkcji przeciwnowotworowych układu odpornościowego1,2,3. Wysoce skuteczne terapie przeciwnowotworowe obejmują obecnie przeciwciała monoklonalne niwolumab, który jest ukierunkowany na białko programowanej śmierci 1 (PD-1)4, oraz atezolizumab, który jest ukierunkowany na ligand programowanej śmierci 1 (PD-L1)5. Podejście to wykazało duży sukces kliniczny w leczeniu pacjentów z rakiem. Jednak kliniczna użyteczność obecnych strategii hamowania punktów kontrolnych jest łagodzona przez zdarzenia niepożądane i oporność na leczenie, szczególnie w terapii jednolekowej6. Połączenie immunoterapii i skuteczniejszych strategii terapeutycznych o niższej toksyczności jest pilnie potrzebne w leczeniu raka1,3,6.
W ciągu ostatnich 30 lat, laboratorium dr Kaumaya opracowało peptydowe szczepionki przeciwnowotworowe i środki naśladujące peptydy do terapii raka, z których niektóre są w trakcie trwających badań klinicznych1,2,7,8,9,10,11,12,13,14. Na przykład B-Vaxx z immunoterapią skojarzoną HER-2 wykazał korzyści dla pacjentów w walce z przerzutowymi i/lub nawracającymi guzami litymi w badaniach klinicznych12. Najnowsze szczepionki przeciwnowotworowe laboratorium to PD1-Vaxx2,13 i PDL1-Vaxx14, które wykazały ogromne zalety w badaniach przedklinicznych, zwłaszcza w leczeniu skojarzonym. PD1-Vaxx zakończył badania kliniczne z eskalacją dawki w USA i Australii. PD1-Vaxx zostanie połączony z atezolizumabem w badaniu fazy 1b, które rozpocznie się w maju 2023 r. Niniejszy raport koncentruje się na ocenie zdolności przeciwciał indukowanych przez PDL1-Vaxx do blokowania interakcji PD-1/PD-L1.
Szczepionka przeciwnowotworowa PDL1-Vaxx to nowa szczepionka epitopowa peptydów z komórek B z aminokwasami PD-L1 130-147 połączoną z peptydem fuzji wirusa odry (MVF) za pomocą łącznika peptydów GPSL. Badania przedkliniczne wykazały, że PDL1-Vaxx jest wysoce immunogenny w stymulowaniu produkcji przeciwciał przeciwnowotworowych w różnych modelach zwierzęcych, przedłuża przeżycie i zmniejsza obciążenie nowotworem14. Te przeciwciała wytworzone przeciwko peptydowi PD-L1 mogą skutecznie blokować interakcję PD1/PD-L1, powodując w ten sposób aktywność przeciwnowotworową. W niniejszym raporcie przedstawiono test, który analizuje blokadę tworzenia kompleksu PD1 / PD-L1 przez przeciwciała indukowane PDL1-Vaxx przy użyciu formatu opartego na kulkach magnetycznych z podwójnym odczytem reporterowym na przyrządzie do cytometrii przepływowej.
Protokół
1. Przygotowanie eksperymentalne
UWAGA: Szczegóły dotyczące wszystkich odczynników i sprzętu wymienionych w tym kroku znajdują się w Tabeli Materiałów.
- Nabyć rekombinowany ludzki PD-1 (rhPD-1; z tagiem polihistydynowym). Przed użyciem zrekonstytuować liofilizowany rhPD-1 w sterylnie filtrowanym roztworze soli fosforanowo-buforowej (PBS), pH 7,4.
- Nabyć biotynilowany rekombinowany ludzki PD-L1 (rhPD-L1). Przed użyciem zrekonstytuować liofilizowany rhPD-L1 w sterylnej wodzie dejonizowanej.
- Nabyć odczynnik detekcyjny w postaci R-fizykoerytryny sprzężonej ze streptawidyną (SAPE). Wszystkie roztwory SAPE należy przechowywać w temperaturze chłodziarki (tj. 2-8 °C), chroniąc przed światłem.
- Nabyć fluorescencyjnie znakowane mikrosfery magnetyczne (średnica 6,5 µm, polistyren z zatopionym magnetytem) oraz zestaw do sprzęgania kulek (Bead Coupling Kit15 – w przypadku użycia patrz Tabela materiałów). Sprzęganie kowalencyjne z mikrosferami wymaga użycia sulfo-NHS (sulfo-N-hydroksysuccynimidu) i EDC (chlorowodorku N-[3-dimetyloaminopropylo]-N′-etylo-karbodiimidu).
UWAGA: Zestawy kulek magnetycznych są dostępne z dowolnym z 500 unikalnych znaczników fluorescencyjnych, co pozwala na ich identyfikację i odróżnienie poszczególnych zestawów16. Kulki są oferowane w stężeniach zapasowych 2,5 × 10⁶ beads/mL oraz 12,5 × 10⁶ beads/mL. Kulki należy przechowywać w temperaturze chłodziarki (tj. 2-8 °C), chroniąc przed światłem. Nie zamrażać zawiesin kulek. - Nabyć przeciwciała kontrolne dodatnie i ujemne oraz wtórne przeciwciała detekcyjne znakowane Brilliant Violet 421 (BV421). Wszystkie cząsteczki sprzężone z fluorochromami należy przechowywać w ciemności.
- Wszystkie reakcje sprzęgania przeprowadzać w probówkach o niskim wiązaniu białek, a wszystkie reakcje analityczne w 96-dołkowych płytkach mikrotytrujących o dnie okrągłym i niskim wiązaniu białek. Podczas etapów inkubacji testu płytki należy szczelnie zamykać jednorazową folią samoprzylepną lub plastikowymi pokrywkami do płytek 96-dołkowych. Do unieruchamiania kulek podczas etapów przemywania testu należy używać magnetycznego separatora płytek.
UWAGA: System analizy przepływowej z podwójnym reporterem posiada trzy lasery: (1) jeden, który identyfikuje i kwantyfikuje fluorescencję specyficzną dla zestawu kulek (kanał klasyfikacji); (2) jeden, który wykrywa i kwantyfikuje fluorescencję fizykoerytryny (PE) specyficzną dla celu (kanał reporterowy 1; wzbudzenie 532 nm, emisja „pomarańczowa” 565-585 nm); oraz (3) jeden, który wykrywa i kwantyfikuje fluorescencję BV421 specyficzną dla drugiego analizowanego celu (kanał reporterowy 2; wzbudzenie 405 nm, emisja „niebieska” 421-441 nm).
2. Sprzęganie rhPD-1 z kuleczkami magnetycznymi
UWAGA: Białko przeznaczone do sprzęgania nie może zawierać albuminy surowicy bydlęcej (BSA), azotku sodu, glicyny, glicerolu, tris(hydroksymetylo)aminometanu (Tris) ani dodatków zawierających grupy aminowe i powinno być zawieszone w PBS o pH 7,4. Dostępny jest komercyjny zestaw do sprzęgania, który zawiera wszystkie niezbędne odczynniki i bufory opisane w niniejszym dokumencie (patrz Tabela materiałów).
- Wyjmij wszystkie odczynniki sprzęgające z lodówki i pozwól im wyrównać temperaturę do temperatury pokojowej (RT, 18-22 °C) przez 20–30 min.
- Resuspender mikrosfery macierzyste poprzez krótkie mieszanie w wstrząsarku vortex, sonikację lub rotację (15 min przy 15–30 obr./min), zgodnie z kartą informacyjną produktu.
- Przenieś 1 × 10⁶ kuleczki magnetyczne do probówki do mikrowirówki o pojemności 1,5 ml z niskim wiązaniem białek (patrz na Tabela materiałów).
- Przemyć kuleczki za pomocą 100 µL buforu aktywacyjnego150,1 M NaH2PO4 (jednobazowy), pH 6,2.
UWAGA: Sprzęganie można również przeprowadzić przy użyciu gotowego zestawu do sprzęgania (Coupling Kit), który zawiera 0,1 M kwas 2-morfolinoetanosulfonowy (MES), pH 6,0, jako alternatywny bufor aktywacyjny i sprzęgający (patrz) Tabela materiałów).- Umieść probówkę z kuleczkami w separatorze magnetycznym na 1–2 min.
UWAGA: Alternatywnie kulki można oddzielić poprzez mikrowirowanie przy prędkości ≥8 000 × g przez 1–2 min. - Odssać nadsącz za pomocą pipety z kulek unieruchomionych magnetycznie lub sformowanych w pelet, gdy probówka wciąż znajduje się w separatorze magnetycznym.
- Wyjmij probówkę do mikrocentryfugi z magnesu i dodaj 80 µL buforu do sprzęgania (patrz w sekcji) Tabela materiałów).
- Delikatnie wymieszaj probówkę z reakcją na wortexie, a następnie poddaj ją sonikacji przez 20 s w celu rozproszenia kulek.
- Umieść probówkę z kuleczkami w separatorze magnetycznym na 1–2 min.
- Aktywuj kulki za pomocą sulfo-NHS i EDC.
UWAGA: Roztwór zapasowy sulfo-NHS ma stężenie 50 mg/mL i jest rozpuszczony w buforze aktywacyjnym. Roztwór zapasowy EDC ma również stężenie 50 mg/mL i jest rozpuszczony w buforze aktywacyjnym. Zarówno bufor aktywacyjny, jak i wilgoć w atmosferze powodują degradację EDC. Nie zaleca się stosowania przechowywanego roztworu EDC. Przed wykonaniem tego kroku należy przygotować świeży roztwór EDC w ilości wystarczającej do przeprowadzenia procedury i użyć go natychmiast po przygotowaniu. Nadmiar roztworu EDC należy zutylizować.
OSTRZEŻENIE: EDC powoduje silne podrażnienie oczu oraz podrażnia drogi oddechowe i skórę.- Dodaj 10 µL sulfo-NHS do probówki do mikrocentryfugi zawierającej wypłukane i aktywowane kuleczki.
- Dodaj 10 µL roztworu stokowego EDC do probówki do wirówki zawierającej kuleczki i sulfo-NHS.
- Chronić światłoczułe mikrosfery przed światłem i inkubować na rotatorze przez 20 min przy prędkości 15-30 obr./min w temperaturze pokojowej (18-22 °CAlternatywnie probówka może pozostać w spoczynku podczas etapu aktywacji, pod warunkiem łagodnego mieszania na wortexie w odstępach 10-minutowych w celu redystrybucji kulek.
- Wypłucz nadmiar odczynników sprzęgających z kulek.
- Umieść probówkę zawierającą aktywowane kuleczki w separatorze magnetycznym na 1-2 min.
- Odssać supernatant pipetą z kulek unieruchomionych magnetycznie lub sfałdowanych w granulacie, podczas gdy probówka wciąż znajduje się w separatorze magnetycznym.
- Zdejmij probówkę do mikrowirówki z magnesu i dodaj 100 µL buforu aktywacyjnego.
- Delikatnie wymieszaj zawartość probówki z reakcją za pomocą wstrząsarki vortex, aby rozproszyć kuleczki.
- Powtórz kroki 2.6.1–2.6.4 jeszcze dwa razy, aby w sumie uzyskać trzy przemycia. Po zakończeniu przemywania kuleczki będą zawieszone w 100 µL buforu aktywacyjnego o przybliżonym stężeniu 10 × 106 kulek/ml
- Sprzęgnij peptyd rhPD-1 z aktywowanymi kuleczkami.
- Dodaj 390 µL buforu aktywacyjnego do probówki zawierającej aktywowane kuleczki, tak aby całkowita objętość zawiesiny kuleczek wyniosła 490 µL.
- Dodaj 1 µg peptydu PD-1 do zawiesiny aktywowanych kulek poprzez dodanie 10 µL roztworu peptydu PD-1 (1 mg/ml rozpuszczonego w PBS) do probówki zawierającej aktywowane kulki.
- Krótko wymieszaj probówkę do mikrocentryfugi w wirówce typu vortex, aby równomiernie rozprzestrzenić PD-1 i aktywowane kuleczki.
- Inkubować kuleczki z PD-1 przez 2 h w ciemności w temperaturze pokojowej (18-22 °C) z rotacją (15–30 obr./min).
- Przemyć kuleczki dwukrotnie (2x), używając Buforu do Prób/Przemywania (PBS-TBN: 1x PBS, pH 7,4 + 0,1% BSA + 0,05% Tween-20 + 0,05% NaN3)315).
- Umieść probówkę zawierającą aktywowane kuleczki w separatorze magnetycznym na 1–2 min.
- Odssać supernatant pipetą z kulek unieruchomionych magnetycznie lub osadzonych w formie pelletu, nie wyjmując probówki z separatora magnetycznego.
- Wyjmij probówkę do mikrocentryfugi z magnesu i dodaj 100 µL buforu aktywacyjnego.
- Delikatnie wymieszaj zawartość probówki reakcyjnej w wstrząsarce typu vortex, aby rozproszyć kuleczki.
- Powtórzyć kroki 2.8.1-2.8.4 jeszcze raz, aby w sumie przeprowadzić dwa przemycia. Po zakończeniu płukania kuleczki będą zawieszone w 100 µL buforu aktywacyjnego w stężeniu 10 × 106 kulek/ml
UWAGA: Bufor do analizy/płukania może zostać przygotowany bez dodatku azotku sodu (konserwantu), jeżeli bufor nie jest jednocześnie wykorzystywany jako medium do przechowywania. - Przechowywać kulki sprzężone z rhPD-1 w ciemności w lodówce w temperaturze 2-8 °C jeśli nie zostaną użyte natychmiast. Kulki sprzężone z białkiem są stabilne do 18 miesięcy.
3. Ocena skuteczności sprzęgania rhPD-1 z kuleczkami
UWAGA: Mikrosfery sprzężone z rhPD-1 poddaje się reakcji z biotynilowanym rhPD-L1, który jest wykrywany poprzez inkubację z SAPE, a następnie analizowany za pomocą cytometru przepływowego. Pozwala to zweryfikować zarówno pomyślne sprzężenie PD-1 z kuleczkami magnetycznymi, jak i funkcjonalną interakcję pomiędzy białkami rhPD-1 i rhPD-L1.
- Przygotuj dwukrotne rozcieńczenia seryjne biotynilowanego rhPD-L1 w buforze PBS-TBN (roztwór zapasowy rhPD-L1 ma stężenie 1 mg/mL). Zakres końcowych stężeń rhPD-L1 do przetestowania wynosi od 8 µg/mL do 313 pg/mL. Przygotuj objętości 150 µL dla każdego rozcieńczenia rhPD-L1: 50 µL na każdą reakcję i dwie reakcje na każdą warunek, plus odpowiedni nadmiar w celu zrekompensowania strat podczas pipetowania.
- Oznacz probówki do mikrowirówki z rozcieńczeniami rhPD-L1 jako: 8 µg/mL, 4 µg/mL, 2 µg/mL, 1 µg/mL, 0,5 µg/mL, 0,25 µg/mL, 0,125 µg/mL, 0,063 µg/mL oraz 0,031 µg/mL. Probówka 0 µg/mL (sam PBS-TBN) służy jako kontrola bez PD-L1.
- Wlej 150 µL PBS-TBN do wszystkich oznakowanych probówek z rozcieńczeniami rhPD-L1.
UWAGA: Najwyższe końcowe stężenie rhPD-L1 do przetestowania wynosi 8 µg/mL, a rhPD-L1 zostanie rozcieńczony 1:1 po dodaniu do mieszaniny reakcyjnej, zatem probówka oznakowana jako „8 µg/mL” odnosi się do stężenia końcowego i w rzeczywistości zawiera 16 µg/mL rhPD-L1. Etykiety na wszystkich probówkach z rozcieńczeniami wskazują końcowe stężenie rhPD-L1 po dodaniu do reakcji. - Przygotuj rozcieńczenie rhPD-L1 o najwyższym stężeniu (rzeczywiście 16 µg/mL). Jest to dwuetapowe, 62,5-krotne rozcieńczenie roztworu zapasowego rhPD-L1 o stężeniu 1 mg/mL (1 000 µg/16 µg = 62,5).
- W probówce do mikrowirówki połącz 84 µL PBS-TBN z 16 µL roztworu zapasowego rhPD-L1 (1 mg/mL, tj. 1 000 µg). Jest to rozcieńczenie 6,25-krotne, a otrzymane stężenie wynosi 160 µg/mL rhPD-L1.
- W probówce oznakowanej jako „8 µg/mL” połącz 270 µL PBS-TBN z 30 µL rozcieńczenia rhPD-L1 przygotowanego w poprzednim kroku (160 µg/mL). Jest to rozcieńczenie 10-krotne, a otrzymane stężenie wynosi w rzeczywistości 16 µg/mL. Etykieta probówki „8 µg/mL” odnosi się do stężenia końcowego po dodaniu do reakcji.
- Przenieś 150 µL rozcieńczenia rhPD-L1 przygotowanego w kroku 3.1.3 („8 µg/mL”) do probówki „4 µg/mL”, zamknij zakrętkę probówki do mikrowirówki i krótko wymieszaj na wirówce typu vortex.
- Powtarzaj krok 3.1.4 sekwencyjnie, aż do przygotowania całej serii rozcieńczeń rhPD-L1. Po przygotowaniu wszystkie probówki od „8 µg/mL” do „0,063 µg/mL” oraz kontrola 0 µg/mL powinny zawierać 150 µL roztworu, a ostatnia probówka „0,031 µg/mL” powinna zawierać 300 µL roztworu. Pozwala to na uzyskanie wystarczającej objętości każdego rozcieńczenia, aby przetestować 50 µL każdego rozcieńczenia biotynilowanego rhPD-L1 w reakcjach powtórzonych, z zachowaniem odpowiedniego nadmiaru na straty podczas pipetowania.
- Policz kuleczki sprzężone z rhPD-1 za pomocą hemocytometru17.
- Rozcieńcz zapas kuleczek sprzężonych z rhPD-1 do stężenia 5 × 10⁴ kuleczek/mL, w objętości wystarczającej do uzyskania 2 500 kuleczek/50 µL na reakcję.
- Wymieszaj na wirówce typu vortex zawiesinę kuleczek sprzężonych z rhPD-1 o stężeniu 5 × 10⁴ kuleczek/mL i pipetuj 50 µL zawiesiny do każdej oznakowanej/wyznaczonej studni płyty mikrotytrującej z dołkami okrągłymi, tak aby dla każdego testowanego rozcieńczenia rhPD-L1 utworzono studnie dubletowe.
- Dodaj 50 µL z każdej probówki z rozcieńczeniem biotynilowanego rhPD-L1 przygotowanej w kroku 3.1 do odpowiednich studni na płycie mikrotytrującej.
- Przykryj płytę mikrotytrującą jednorazową folią lub plastikowym przylepnym uszczelnieniem do płyt i inkubuj płytę przez 1 h w ciemności w temperaturze pokojowej (RT 18-22 °C) na wstrząsarce orbitalnej (600 rpm).
- Wypłucz nadmiar biotynilowanego rhPD-L1 z kuleczek.
- Przenieś uszczelnioną płytę z wstrząsarki orbitalnej na magnetyczny separator płyt na 2 min w celu unieruchomienia kuleczek.
- Ostrożnie zdejmij przylepne uszczelnienie płyty, upewnij się, że magnes i płyta mikrotytrująca są stabilnie połączone, a następnie odwróć płytę i wylej nadsącz do zlewu lub odpowiedniego pojemnika na ciekłe odpady biologiczne. Delikatnie, ale energicznie uderz odwróconą płytą o warstwę chłonnego papierowego ręcznika, aby usunąć pozostały nadsącz.
- Zdejmij płytę mikrotytrującą z magnetycznego separatora płyt i pipetuj 150 µL PBS-TBN do każdej studni.
- Umieść nieuszczelnioną płytę na separatorze magnetycznym na 2 min, aby unieruchomić kuleczki.
- Upewnij się, że magnes i płyta mikrotytrująca są stabilnie połączone, a następnie odwróć płytę i wylej nadsącz do zlewu lub odpowiedniego pojemnika na ciekłe odpady biologiczne. Delikatnie, ale energicznie uderz odwróconą płytą o warstwę chłonnego papierowego ręcznika, aby usunąć pozostały nadsącz.
- Powtórz etapy płukania płyty 3.7.3-3.7.5 dwa razy, aby łącznie przeprowadzić trzy płukania, za każdym razem używając 150 µL PBS-TBN. Upewnij się, że po ostatnim etapie płukania w studniach nie pozostał nadsącz. Pracuj sprawnie, aby zapobiec wysychaniu unieruchomionych kuleczek na dnie studni.
- Dodaj reagent detekcyjny SAPE.
- Rozcieńcz roztwór zapasowy SAPE w PBS-TBN do stężenia roboczego 6 µg/mL. Przygotuj wystarczającą objętość roboczego roztworu SAPE, aby każda studnia reakcyjna mogła otrzymać 100 µL/studnię, z odpowiednim nadmiarem na straty podczas pipetowania.
- Zdejmij płytę mikrotytrującą z magnetycznego separatora płyt.
- Dodaj 100 µL roboczego roztworu SAPE do każdej studni reakcyjnej i resuspenduj wypłukane kuleczki poprzez pipetowanie.
- Uszczelnij 96-dołkową płytę mikrotytrującą folią lub plastikowym przylepnym uszczelnieniem i inkubuj przez 1 h w ciemności w temperaturze pokojowej (RT 18-22 °C) na wstrząsarce orbitalnej przy 600 rpm.
- Wyjmij płytę mikrotytrującą z inkubatora, przenieś ją na magnetyczny separator płyt, aby unieruchomić kuleczki, zdejmij przylepne uszczelnienie i wypłucz kuleczki trzy razy za pomocą 150 µL PBS-TBN, zgodnie z opisem w krokach 3.7.3-3.7.5.
- Po usunięciu ostatniego płukania zdejmij płytę z magnetycznego separatora płyt i resuspenduj kuleczki w 100 µL PBS-TBN na studnię.
- Przeanalizuj wyniki.
- Odczytaj płytę za pomocą analizatora przepływowego (patrz Tabela materiałów), aby wyznaczyć medianę intensywności fluorescencji (MFI) dla każdej reakcji, stosując następujące ustawienia instrumentu: objętość aspiracji = 50 µL; minimalna liczba kuleczek = 100 kuleczek; czas oczekiwania (timeout) = 40 s; bramkowanie (gating) = 7 000-17 000; tryb pracy = Single Reporter. Dla każdego warunku przeprowadzane są pomiary w studniach dubletowych, a dwie otrzymane wartości MFI dla każdego warunku są uśredniane przed dalszymi obliczeniami danych i sporządzeniem wykresów.
UWAGA: Wartość MFI dla każdego rozcieńczenia powinna wykazywać wiązanie zależne od stężenia, co wskazuje na dopuszczalną wydajność sprzęgania rhPD-1 z kuleczkami i potwierdza prawidłową interakcję rekombinowanych białek PD-1/PD-L1.
- Odczytaj płytę za pomocą analizatora przepływowego (patrz Tabela materiałów), aby wyznaczyć medianę intensywności fluorescencji (MFI) dla każdej reakcji, stosując następujące ustawienia instrumentu: objętość aspiracji = 50 µL; minimalna liczba kuleczek = 100 kuleczek; czas oczekiwania (timeout) = 40 s; bramkowanie (gating) = 7 000-17 000; tryb pracy = Single Reporter. Dla każdego warunku przeprowadzane są pomiary w studniach dubletowych, a dwie otrzymane wartości MFI dla każdego warunku są uśredniane przed dalszymi obliczeniami danych i sporządzeniem wykresów.
4. Test blokowania PD-1/PD-L1 z wykorzystaniem kulek magnetycznych PD-L1
UWAGA: Ten test ocenia aktywność blokującą rozpuszczalnych mediatorów (np. przeciwciał przeciwko peptydowi PDL1) w interakcjach rekombinowanych białek PD1/PD-L1. W skrócie, biotynilowany rhPD-L1 jest inkubowany z przeciwciałami wytworzonymi u królików po różnych inokulacjach peptydami PDL1-Vaxx. Mieszanina rhPD-L1 i przeciwciał przeciwko PDL1 jest następnie wychwytywana przy użyciu kulek magnetycznych sprzężonych z rhPD-1, a wiązanie rhPD-L1 z kulek sprzężonych z rhPD-1 jest ilościowo określane poprzez dodanie streptawidyny-PE. Sygnał fluorescencji PE koreluje odwrotnie z aktywnością blokującą testowanych przeciwciał/inhibitorów przeciwko PDL1. Wiązanie przeciwciał przeciwko peptydowi PDL1 jest jednocześnie oceniane poprzez wiązanie wtórnego przeciwciała sprzężonego z BV421 – przeciwciała przeciwko królikom (dla przeciwciał przeciwko peptydowi PDL1) lub przeciwciała przeciwko ludziom (dla przeciwciał kontrolnych) – oraz poprzez ocenę fluorescencji BV421 w drugim kanale urządzenia. Etapy testu zostały szczegółowo przedstawione graficznie na Rysunku 1.
- Przygotuj dwukrotny szereg rozcieńczeń testowych przeciwciał, obejmujący kandydatów na poliklonalne przeciwciała indukowane przez PDL1-Vaxx, przeciwciało kontrolne negatywne (trastuzumab, Herceptin, humanizowane monoklonalne przeciwciało anty-HER2) oraz przeciwciało kontrolne pozytywne (atezolizumab; humanizowane monoklonalne przeciwciało IgG1 anty-PDL1). W każdej reakcji zostanie wykorzystane 25 µL przypisanego rozcieńczenia przeciwciał, zatem podane objętości są wystarczające do przeprowadzenia każdej reakcji w dwóch powtórzonych studzienkach na warunek (tzn. 50 µL na warunek), z pewnym nadmiarem w celu zrekompensowania strat podczas pipetowania.
- Dla każdego przeciwciała anty-peptyd PDL1 indukowanego szczepionką oraz przeciwciała kontrolnego upewnij się, że zakres końcowych stężeń testowanych przeciwciał wynosi od 1 000 µg/mL do 8 µg/mL. Przygotuj roztwory zapasowe wszystkich przeciwciał o stężeniu 2 000 µg/mL.
- Dla każdego przeciwciała oznakuj probówki do rozcieńczeń jako 1 000 µg/mL, 500 µg/mL, 250 µg/mL, 125 µg/mL, 63 µg/mL, 31 µg/mL, 16 µg/mL oraz 8 µg/mL i dopisz nazwę przeciwciała. Dla każdego przeciwciała dodaj również probówkę „0 µg/mL”, która będzie służyć jako kontrola zawierająca sam nośnik (PBS-TBN).
UWAGA: Po dodaniu do mieszaniny reakcyjnej stężenie przeciwciał zostanie rozcieńczone 1:1. Probówki do rozcieńczeń przeciwciał są oznakowane jako końcowe stężenie przeciwciał po dodaniu do reakcji i w rzeczywistości zawierają dwukrotnie większą ilość przeciwciał niż wskazano w oznaczeniu. - Dodaj 75 µL PBS-TBN do wszystkich probówek do rozcieńczeń przeciwciał oznakowanych jako „500 µg/mL” i poniżej, w tym do probówek kontrolnych z samym nośnikiem „0 µg/mL”.
- Dla każdego przeciwciała pipetuj 150 µL roztworu zapasowego 2 000 µg/mL do odpowiedniej probówki oznakowanej jako „1 000 µg/mL”. Posłuży ona do przygotowania wszystkich kolejnych rozcieńczeń dla każdego przeciwciała.
- Dla każdego przeciwciała stwórz pełny szereg rozcieńczeń, przenosząc pipetą 75 µL z probówki „1 000 µg/mL” do probówki z kolejnym, niższym rozcieńczeniem w serii (tzn. „500 µg/mL”). Zamknij nowo przygotowaną probówkę z rozcieńczeniem, krótko wymieszaj ją w wortexie i kontynuuj tworzenie serii rozcieńczeń, przenosząc 75 µL z probówki „500 µg/mL” do probówki „250 µg/mL”. Powtarzaj ten schemat, aż zostanie przygotowane ostatnie rozcieńczenie „8 µg/mL” dla wszystkich przeciwciał.
UWAGA: W ukończonej serii rozcieńczeń dla każdego przeciwciała we wszystkich probówkach powinna znajdować się objętość 75 µL, z wyjątkiem najniższego rozcieńczenia 8 µg/mL, które powinno zawierać objętość 150 µL. Każda reakcja wykorzystuje 25 µL rozcieńczenia przeciwciał, zatem objętości te są wystarczające do przeprowadzenia każdej reakcji w dwóch powtórzonych studzienkach na warunek (tzn. 50 µL na warunek), z zapasem na straty podczas pipetowania.
- Nanieś 25 µL rozcieńczonych przeciwciał do wyznaczonych studzienek płytki mikrotitracyjnej 96-dołkowej.
- Rozcieńcz biotynylizowany rhPD-L1 do stężenia roboczego 4 µg/mL w PBS-TBN w objętości wystarczającej do naniesienia 25 µL w dwóch powtórzonych studzienkach na warunek (tzn. 50 µL na warunek), z zapasem na straty podczas pipetowania.
UWAGA: W tej pracy biotynylizowany rhPD-L1 w stężeniu 4 µg/mL dał sygnał MFI wynoszący około 50% maksymalnego sygnału zmierzonego we wcześniejszej ocenie sprzęgania i został wykorzystany do analizy blokowania PD-1/PD-L1. - Dodaj 25 µL biotynylizowanego rhPD-L1 (4 µg/mL) do każdej studzienki reakcyjnej, przykryj płytkę mikrotitracyjną folią lub plastikową uszczelką samoprzylepną i inkubuj w RT (18-22 °C) przez 1 h przy wstrząsaniu na orbitalnym wstrząsarzu do płytek z prędkością 600 rpm.
- Rozcieńcz kulek sprzęganych z rhPD-1 do stężenia 50 000 kulek/mL, przygotowując objętość wystarczającą do naniesienia 50 µL/studzienka (2 500 kulek/studzienka) plus zapas na straty podczas pipetowania.
- Zdejmij 96-dołkową płytkę reakcyjną z wstrząsarki i usuń samoprzylepną uszczelkę płytki.
- Dodaj 50 µL mieszaniny kulek sprzęganych z rhPD-1 do każdej studzienki.
- Zamknij płytkę i inkubuj przez 1 h w ciemności w RT (18-22 °C) na wstrząsarce orbitalnej z prędkością 600 rpm.
- Przenieś zamkniętą płytkę z wstrząsarki orbitalnej do magnetycznego separatora płytek na 2 min w celu unieruchomienia kulek.
- Ostrożnie usuń samoprzylepną uszczelkę płytki, upewnij się, że magnes i płytka mikrotitracyjna są stabilnie połączone, odwróć płytkę i wylej nadymające ciecze. Delikatnie stuknij odwróconą płytkę o warstwę chłonnego papierowego ręcznika, aby usunąć nadmiar supernatantu.
- Wypłucz nadmiar reagentów reakcyjnych z kulek.
- Zdejmij płytkę mikrotitracyjną z magnetycznego separatora płytek i dodaj 150 µL PBS-TBN do każdej studzienki.
- Umieść płytkę mikrotitracyjną na magnetycznym separatorze płytek na 2 min w celu unieruchomienia kulek.
- Upewnij się, że magnes i płytka mikrotitracyjna są stabilnie połączone, odwróć płytkę i wylej supernatanty. Delikatnie stuknij odwróconą płytkę o warstwę chłonnego papierowego ręcznika, aby usunąć nadmiar supernatantu.
- Powtórz kroki płukania płytki 4.11.1-4.11.3 dwa razy, aby łącznie przeprowadzić trzy płukania za pomocą PBS-TBN. Upewnij się, że reagent SAPE jest przygotowany (poniżej) przed usunięciem końcowego (trzeciego) roztworu płuczącego.
- Dodaj reagent detekcyjny SAPE.
- Rozcieńcz zapasowy roztwór SAPE do stężenia roboczego 6 µg/mL w PBS-TBN; przygotuj objętość wystarczającą do naniesienia 100 µL/studzienka, plus zapas na straty podczas pipetowania.
- Dodaj 100 µL/studzienka roztworu roboczego SAPE do każdej studzienki reakcyjnej i resuspenduj kulki za pomocą pipety.
- Zamknij płytkę i inkubuj przez 1 h w ciemności w RT (18-22 °C) na wstrząsarce orbitalnej z prędkością 600 rpm.
- Odlej nadmiar SAPE z reakcji.
- Przenieś zamkniętą płytkę z wstrząsarki orbitalnej do magnetycznego separatora płytek na 2 min w celu unieruchomienia kulek.
- Ostrożnie usuń samoprzylepną uszczelkę płytki, upewnij się, że magnes i płytka mikrotitracyjna są stabilnie połączone, odwróć płytkę i wylej supernatant. Delikatnie stuknij odwróconą płytkę o warstwę chłonnego papierowego ręcznika, aby usunąć supernatant zawierający nadmiar SAPE.
- Wypłucz nadmiar SAPE z kulek.
- Zdejmij płytkę mikrotitracyjną z magnetycznego uchwytu na płytki.
- Dodaj 150 µL PBS-TBN do każdej studzienki, aby zresuspendować kulki.
- Umieść płytkę mikrotitracyjną na magnetycznym separatorze płytek na 2 min w celu unieruchomienia kulek.
- Upewnij się, że magnes i płytka mikrotitracyjna są stabilnie połączone, odwróć płytkę i wylej supernatant. Delikatnie stuknij odwróconą płytkę o warstwę chłonnego papierowego ręcznika, aby usunąć nadmiar supernatantu.
- Przeprowadź dwa dodatkowe etapy płukania za pomocą PBS-TBN, aby łącznie przeprowadzić trzy płukania, powtarzając kroki 4.15.1-4.15.4. Przygotuj sprzężone z BV421 wtórne przeciwciała detekcyjne (następny krok) przed usunięciem końcowego (trzeciego) roztworu płuczącego.
- Dodaj wtórne przeciwciała sprzężone z BV421.
- Rozcieńcz przeciwciała anty-ludzkie IgG sprzężone z BV421 (do wykrywania humanizowanych przeciwciał kontrolnych) oraz przeciwciała anty-królicze IgG sprzężone z BV421 (do wykrywania poliklonalnych przeciwciał indukowanych przez PDL1-Vaxx) (patrz Tabela Materiałów) w stosunku 1:400 w buforze do płukania/analizy (Wash/Assay Buffer) w objętościach wystarczających do użycia 100 µL/studzienka każdego z nich, z zapasem na straty podczas pipetowania.
- Dodaj 100 µL rozcieńczonych przeciwciał anty-ludzkich IgG sprzężonych z BV421 lub anty-króliczych IgG sprzężonych z BV421 do odpowiednich studzienek.
- Zamknij płytkę i inkubuj przez 1 h w ciemności w RT (18-22 °C) na wstrząsarce orbitalnej z prędkością 600 rpm.
- Odlej nadmiar wtórnych przeciwciał sprzężonych z BV421 z kulek.
- Przenieś zamkniętą płytkę z wstrząsarki orbitalnej do magnetycznego separatora płytek na 2 min w celu unieruchomienia kulek.
- Ostrożnie usuń samoprzylepną uszczelkę płytki, upewnij się, że magnes i płytka mikrotitracyjna są stabilnie połączone, odwróć płytkę i wylej supernatant. Delikatnie stuknij odwróconą płytkę o warstwę chłonnego papierowego ręcznika, aby usunąć supernatant zawierający nadmiar wtórnych przeciwciał sprzężonych z BV421.
- Wypłucz nadmiar wtórnych przeciwciał sprzężonych z BV421 z kulek.
- Dodaj 150 µL PBS-TBN do każdej studzienki, aby zresuspendować kulki.
- Umieść płytkę mikrotitracyjną na magnetycznym separatorze płytek na 2 min w celu unieruchomienia kulek.
- Upewnij się, że magnes i płytka mikrotitracyjna są stabilnie połączone, odwróć płytkę i wylej supernatant. Delikatnie stuknij odwróconą płytkę o warstwę chłonnego papierowego ręcznika, aby usunąć nadmiar supernatantu.
- Przeprowadź trzy dodatkowe etapy płukania za pomocą PBS-TBN, aby łącznie przeprowadzić cztery płukania, powtarzając kroki 4.19.1-4.19.3.
- Po usunięciu ostatniego (czwartego) buforu płuczącego zdejmij płytkę mikrotitracyjną z magnetycznego separatora płytek i zresuspenduj kulki w 100 µL PBS-TBN/studzienka za pomocą pipety.
- Przeanalizuj wyniki.
- Odczytaj płytkę w systemie analizy przepływowej z podwójnym raportorem, aby wyznaczyć MFI każdej reakcji, stosując następujące ustawienia instrumentu: objętość aspiracji = 50 µL; minimalna liczba kulek = 100 kulek; czas oczekiwania (timeout) = 40 s; bramkowanie (gating): 7 000-17 000; tryb pracy = Dual Reporter.
- W systemie z podwójnym raportorem upewnij się, że kanał raportujący 1 mierzy pomarańczową fluorescencję PE (ilość rhPD-L1 przyłączonego do kulek sprzęganych z rhPD-1), a kanał raportujący 2 mierzy niebieską fluorescencję BV421 (ilość przyłączonego przeciwciała blokującego związanego z rhPD-L1).
- Wykonaj pomiary w powtórzonych studzienkach dla każdego warunku i oblicz średnią z dwóch uzyskanych wartości MFI dla każdego warunku przed przeprowadzeniem dalszych obliczeń danych i tworzeniem wykresów.
- Znormalizuj wartość MFI każdej próbki względem kontroli negatywnej i oblicz procent inhibicji dla każdej próbki:
Procent inhibicji = (100 × [MFI kontroli negatywnej − MFI próbki]) / MFI kontroli negatywnej
UWAGA: Wartości MFI kontroli negatywnej (brak inhibicji) są wartościami najwyższymi; sygnał MFI związanego PD-L1 stanowi 100%, a inhibicję wiązania rhPD-L1 z rhPD-1 definiuje się jako 0%.
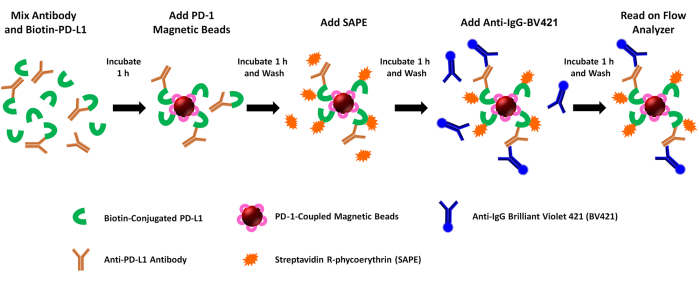
Rysunek 1: Schemat podwójnego testu reporterowego blokady PD-1/PD-L1. Biotynilowany rekombinowany ludzki PD-L1 (rhPD-L1) jest wstępnie inkubowany z wybranymi przeciwciałami anty-PDL1 indukowanymi przez PDL1-Vaxx przed połączeniem z magnetycznymi kulkami sprzężonymi z rhPD-1, aby umożliwić tworzenie kompleksu punktu kontrolnego PD-1/PD-L1. Kompleksowy rhPD-L1 jest następnie wykrywany i znakowany poprzez dodanie fykoerytryny sprzężonej ze streptawidyną (SAPE, fluorofor pomarańczowy). Przeciwciała przeciwko epitopom PDL1-Vaxx celują w rhPD-L1, który utworzył kompleks z rhPD-1 uprzednio sprzężonym z kulkami magnetycznymi, i są one obrazowane przy użyciu przeciwciała wtórnego sprzężonego z Brilliant Violet 421 (BV421, fluorofor niebieski). Zarówno biotynilowany rhPD-L1 tworzący kompleks z PD-1 (sygnał PE), jak i przeciwciała anty-PDL1 rozpoznające i wiążące rhPD-L1 (sygnał BV421) są analizowane jednocześnie przy użyciu podwójnego instrumentu cytometrycznego, który bada próbki pod kątem obu fluoroforów w dwóch oddzielnych kanałach reporterowych. Wartości wyjściowe dla każdej próbki stanowią medianę intensywności fluorescencji każdego fluoroforu. Hamowanie tworzenia kompleksu PD1/PD-L1 przez różne przeciwciała indukowane przez PDL1-Vaxx jest następnie ekstrapolowane poprzez porównanie sygnałów eksperymentalnych z sygnałami generowanymi przy użyciu negatywnego przeciwciała monoklonalnego, które nie wiąże rhPD-L1 (0% hamowania). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Wyniki
Test ten pozwolił na precyzyjne określenie stopnia hamowania oddziaływania PD-1/PD-L1 przez cztery unikalne przeciwciała poliklonalne, wygenerowane przeciwko peptydom szczepionkowym rhPD-L1, które są badane jako potencjalne środki terapeutyczne w leczeniu nowotworów. Schemat tego testu przedstawiono na Rysunku 1. Ilość biotynylidowanego rhPD-L1, który związał się z kuleczkami sprzężonymi z rhPD-1, oraz hamowanie tego wiązania przez cztery kandydackie przeciwciała indukowane przez PLD1-Vaxx, zmierzono w Kanale Reporterowym 1 przy użyciu odczynnika detekcyjnego streptawidyna-PE, który bezpośrednio wiązał rhPD-L1 (Rysunek 2).
Wszystkie cztery poliklonalne przeciwciała anty-PDL1-peptydowe zablokowały interakcję rhPD-L1 z PD-1 unieruchomionym na mikrokulkach w różnym stopniu. Procent hamowania przez poszczególne przeciwciała anty-PDL1 peptydowe wynosił od 48% do 74% przy maksymalnym przebadanym stężeniu 1 000 µg/mL. Pozytywne kontrolne przeciwciało monoklonalne atezolizumab osiągnęło 92% blokady interakcji PD-1/PD-L1 przy maksymalnym przebadanym stężeniu14 4 µg/mL (Rysunek 2). Wszystkie eksperymentalne przeciwciała PDL1-Vaxx wykazały zależne od stężenia hamowanie wiązania rhPD-L1 z kulkami sprzężonymi z rhPD-1 w porównaniu z trastuzumabem, przeciwciałem kontrolnym negatywnym, którego nie oczekiwano, że będzie wchodzić w interakcje z systemem PD-1/PD-L1.

Rysunek 2: Blokowanie interakcji rhPD-L1 z rhPD-1 sprzężonym z kulkami magnetycznymi przez przeciwciała przeciwko peptydowi PDL1, wykazane za pomocą nowego immunoanalizy opartej na fluorescencyjnych kulkach. Rekombinowane ludzkie PD-1 sprzężono z mikrosferami magnetycznymi, a następnie kulki inkubowano z biotinylowanym rhPD-L1, który został wcześniej inkubowany z różnymi przeciwciałami przeciwko peptydowi PDL1. Do związania biotyny i tym samym oceny względnej ilości rhPD-L1 dostępnego do związania z PD-1 użyto odczynnika detekcyjnego streptawidyna-fikoerytryna. Przeciwciała poliklonalne otrzymane u królików przeciwko peptydowym szczepionkom PDL1 (anti-PDL1[36], anti-PDL1[50], anti-PDL1[95] i anti-PDL1[130]) przebadano pod kątem aktywności hamującej, co wykazało blokowanie interakcji rekombinowanych PD-1/PD-L1 na poziomie 48%-74% przy najwyższym badanym stężeniu. Atezolizumab (inny monoklonalny przeciwciało anty-PDL1) posłużył jako kontrola pozytywna. Niezwiązane komercyjne przeciwciało monoklonalne trastuzumab (anty-HER2) posłużyło jako kontrola negatywna. Rysunek został zaadaptowany z pracy Guo i wsp.14. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
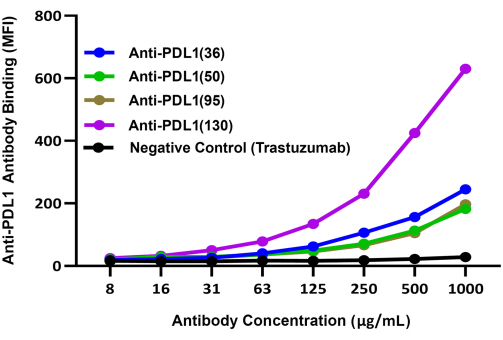
Rysunek 3: Porównanie wiązania różnych przeciwciał indukowanych przez PDL1-Vaxx do kompleksu rhPD-L1 z kuleczkami magnetycznymi powlekanymi rhPD1. Do porównania wiązania różnych króliczych poliklonalnych przeciwciał anty-peptyd PDL1 do rhPD-L1 poprzez kuleczki powlekane rhPD-1 użyto wtórnego przeciwciała detekcyjnego sprzężonego z Brilliant Violet 421. Sygnał niebieskiej fluorescencji BV421 zarejestrowano w kanale raportującym 2 urządzenia z podwójnym raportowaniem; sygnał ten koreluje z względną wydajnością wiązania eksperymentalnych przeciwciał anty-peptyd PDL1. Jako kontrolę negatywną zastosowano trastuzumab (anty-HER2), przeciwciało monoklonalne celujące w inny punkt kontrolny niż PD-1/PD-L1. MFI oznacza średnią medianową intensywność fluorescencji kuleczek, którą mierzono w dwóch powtórzeniach w studzienkach reakcyjnych dla każdego wariantu. Rysunek został zaadaptowany z pracy Guo i wsp.14. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Względne zdolności czterech eksperymentalnych kandydatów na przeciwciała indukowane przez PDL1-Vaxx do wiązania rhPD-L1 porównano przy użyciu oddzielnego systemu detekcji (anty-IgG królicze sprzężone z BV421), który oceniano na drugim kanale reporterowym instrumentu. Wyniki te wykazały, że wszystkie cztery poliklonalne przeciwciała anty-peptyd PDL1 wiązały rhPD-L1 w sposób zależny od stężenia14 (Rysunek 3). Przeciwciało anty-PDL1(130) wykazało najwyższy sygnał wiązania rhPDL1 spośród czterech kandydatów na przeciwciała indukowane przez PDL1-Vaxx.
Dyskusja
Celem immunoterapii nowotworów związanych z punktami kontrolnymi jest zakłócenie interakcji między białkami punktów kontrolnych a ich ważnymi ligandami w przeżywalności i progresji guza2. Ta grupa badawcza aktywnie opracowuje nowe szczepionki PD-1 i PD-L1, które wywołują odpowiedź przeciwciał, która jest ukierunkowana i przerywa punkt kontrolny PD-1/PD-L1 3,8,13,14. Wcześniej przeprowadzono dwie wersje testów immunoenzymatycznych (ELISA) w celu oceny wpływu przeciwciał przeciwko peptydowi PDL1 na hamowanie rekombinowanej interakcji PD1 / PD-L114. (1) W pierwszym wariancie rhPD-L1 pokryto płytką do mikromiareczkowania, a następnie płytkę inkubowano z rozcieńczonymi przeciwciałami indukowanymi przez kandydata na szczepionkę anty-PDL1. Hamowanie rekombinowanej interakcji PD-1 / PD-L1 przez przeciwciała oceniono następnie poprzez dodanie biotynylowanego rhPD-1 i ilościowe określenie wiązania z unieruchomionym rhPD-L1 za pomocą koniugatu streptawidyny i peroksydazy chrzanowej i substratu kolorymetrycznego. Zdefiniowaliśmy to jako test blokady bezpośredniej. (2) W drugim wariancie PD-1 pokryto płytką do mikromiareczkowania. Biotynylowany rhPD-L1 był wstępnie inkubowany z każdym z przeciwciał poliklonalnych indukowanych przez kandydata anty-PLD1 w oddzielnych probówkach reakcyjnych. Mieszaniny rhPDL1/anty-PDL1 dodano następnie do studzienek płytkowych zawierających unieruchomiony rhPD-1 i pozostawiono do reakcji. Każdy rhPDL1, który reagował z unieruchomionym rhPD-1 w obecności potencjalnie blokujących przeciwciał indukowanych PDL1-Vaxx, został wykryty z późniejszą inkubacją streptawidyny-HRP i substratu kolorymetrycznego. Zdefiniowaliśmy to jako test blokady odwrotnej.
Odwrotna blokada rekombinowanej interakcji PD-1 / PD-L1 przez przeciwciała anty-peptydowe PDL1 wykazała hamowanie sygnału (tj. blokadę PD-1 / PD-L1) w sposób zależny od stężenia przeciwciał14, podczas gdy podejście do bezpośredniej blokady nie dostarczyło spójnych wyników (nie pokazano). Test podwójnej blokady reporterowej oparty na kulkach został opracowany w celu weryfikacji wyników testu ELISA i zbadania blokady interakcji PD-1 / PD-L1 w fazie płynnej, co eliminuje potencjalne problemy z dostępnością epitopów sterycznych/wiążących związane z unieruchomieniem rekombinowanych białek na dnie studzienek. Analiza mikrosfery była bezpośrednio skorelowana z wynikami blokowania ELISA przy użyciu testu odwrotnej blokady (ryc. 2). Ponadto testy immunologiczne oparte na fluorescencji mogą zapewnić lepszą czułość testu i poszerzony zakres dynamiczny w porównaniu z kolorymetrycznymi testami ELISA18, a ponadto multipleksowany test oparty na kulkach umożliwia jednoczesne wykonywanie dwóch niezależnych testów immunologicznych w ramach jednej reakcji. Sulfo-NHS i EDC stosowane do kowalencyjnego sprzężenia mikrosfer z rhPD-1 mogły prowadzić do różnic w wydajności obserwowanych między testami bezpośredniej blokady i odwróconej blokady oraz obserwowanych różnic w czułości między testami interakcji rekombinowanych PD-1 / PD-L1 na bazie kulek ELISA i Luminex. Uzasadnione są dalsze badania na poziomie chemicznym i molekularnym w celu zbadania możliwych mechanizmów odpowiedzialnych za te różnice.
Zarówno test ELISA14, jak i testy oparte na kulkach wykazują, że przeciwciała anty-PDL1 indukowane przez PDL1-Vaxx mogą hamować tworzenie kompleksu punktów kontrolnych PD1 / PD-L1. PDL1-Vaxx na bazie peptydów skutecznie indukuje przeciwciała anty-PDL1, które mogą blokować interakcję PD-1 / PD-L1. Podejście to może służyć jako nowatorska strategia terapeutyczna w leczeniu raka, co potwierdzają przedkliniczne badania na zwierzętach 3,13,14. Planowane badania kliniczne określą skuteczność PDL1-Vaxx w immunoterapii punktów kontrolnych i kontroli choroby u pacjentów z rakiem.
Oświadczenia
Pravin T.P. Kaumaya jest konsultantem Imugene, Ltd.
Podziękowania
Autorzy dziękują Sherry Dunbar PhD, MBA z Luminex Corporation (Austin, TX) za wsparcie badań oraz Matthew Silvermanowi PhD z Biomedical Publishing Solutions (Panama City, FL; mattsilver@yahoo.com) za pomoc naukową i pisarską. Praca ta została wsparta nagrodami dla Pravina T. P. Kaumaya z National Institutes of Health (R21 CA13508 i R01 CA84356) oraz Imugene Ltd z Sydney w Australii (OSU 900600, GR110567 i GR124326).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Bufor aktywacyjny buffers | |||
| : 0,1 M NaH2PO4, pH 6,2 | milipore/Sigma | S3139 | |
| testowy/bufor myjący: PBS-TBN (1x PBS, pH 7,4 + 0,1% BSA + 0,05% (v/v) Tween-20; 0,05% NaN3) | Millipore/Sigma | P3563 (PBS+Tween20), A7888 (albumina surowicy bydlęcej), S8032 (azydek sodu) | |
| Bufor sprzęgający: 50 mM kwas 2-morfolinoetanosulfonowy (MES), pH 5,0 | MiliporeSigma | M2933 | |
| Coupling Reagents | |||
| 1-etylo-3-[3-dimetyloaminopropylo]karbodimidowy chlorowodorek (EDC) | ThermoFisher Scientific (Waltham, MA) | 77149 | |
| xMAP Zestaw sprzęgający przeciwciała (w razie potrzeby), zawiera: | Luminex Corp. (Austin, Teksas) | 40-50016 | |
| EDC, 10 mg | |||
| rozwiązanie sNHS, 250 i mikro; L | |||
| Bufor aktywacyjny/sprzęgający: 0,1 M Kwas 2-morfolinoetanosulfonowy (MES), pH 6,0 | |||
| Bufor do płukania: 1x PBS, pH 7,4 + 0,1% BSA + 0,05% (v/v) Tween-20; 0,05% NaN3 (PBS-TBN) | |||
| Sulfo-NHS (N-hydroksysulfosukcynimid) | ThermoFisher Scientific (Waltham, MA) | 24510 | |
| Instrumentation and Ancillary Lab Supplies | |||
| xMAP INTELLIFLEX (instrument z podwójnym reporterem) | Luminex Corp. (Austin, Teksas) | INTELLIFLEX-DRSE-RUO | |
| Okrągłodenna 96-dołkowa płytka o niskim poziomie wiązania białek | ThermoFisher Scientific (Waltham, MA) | 07-200-761 | |
| Magnetyczny separator płytkowy Luminex (lub porównywalny) | Luminex Corp. (Austin, Teksas) | CN-0269-01 | |
| Magnetyczny separator rurowy Luminex (lub porównywalny) | Luminex Corp. (Austin, Teksas) | CN-0288-01 | |
| Mikrosfery MagPlex (magnetyczne, fluorescencyjne, 6,5- i mikro; Koraliki o średnicy m) | Luminex Corp. (Austin, Teksas) | MC-1**** (różni się w zależności od etykiety kulki) | |
| Probówki do mikrowirówek białkowych LoBind | ThermoFisher Scientific (Waltham, MA) | 022431081 | |
| peptydy, przeciwciała i Odczynniki do wykrywania | |||
| Atezolizumab (humanizowane przeciwciało monoklonalne anty-PDL1 IgG1), kontrola pozytywna | Genentech/Roche (San Francisco, CA) | n/a (leki na receptę) | |
| Biotynylowany rekombinowany ludzki PDL1 | Sino Biological (Wayne, PA) | 10084-H49H-B | |
| Brilliant Violet 421-kongugowany osioł anty-ludzki IgG | Jackson Immunoresearch Laboratories Inc. (Westgrove, PA) | 709-675-149 | |
| Brilliant Violet 421-kongugowany osioł anty-królik IgG | Jackson Immunoresearch Laboratories Inc. (Westgrove, PA) | 711-675-152 | |
| Rekombinowany ludzki PD-1 (oznaczony polihistydyną) | Acro Biosystems (Newark, Niemcy) | PD1-H5256 | |
| R-fikoerytryna sprzężona ze streptawidyną (SAPE) | Agilent (Santa Clara, CA) | PJRS34-1 | |
| Trastuzumab (Herceptin, humanizowane przeciwciało monoklonalne anty-HER2), kontrola negatywna | Genentech/Roche (San Francisco, CA) | n/a (leki na receptę) |
Bibliografia
- Kaumaya, P. T. B-cell epitope peptide cancer vaccines: a new paradigm for combination immunotherapies with novel checkpoint peptide vaccine. Future Oncology. 16 (23), 1767-1791 (2020).
- Pandey, P., et al. Revolutionization in cancer therapeutics via targeting major immune checkpoints PD-1, PD-L1 and CTLA-4. Pharmaceuticals. 15 (3), 335(2022).
- Guo, L., Overholser, J., Good, A. J., Ede, N. J., Kaumaya, P. T. P. Preclinical studies of a novel human PD-1 B-cell peptide cancer vaccine PD1-Vaxx from BALB/c mice to beagle dogs and to non-human primates (cynomolgus monkeys). Frontiers in Oncology. 12, 826566(2022).
- Brahmer, J. R., Hammers, H., Lipson, E. J. Nivolumab: Targeting PD-1 to bolster antitumor immunity. Future Oncology. 11 (9), 1307-1326 (2015).
- Shah, N. J., Kelly, W. J., Liu, S. V., Choquette, K., Spira, A. Product review on the Anti-PD-L1 antibody atezolizumab. Human Vaccines & Immunotherapeutics. 14 (2), 269-276 (2018).
- Postow, M. A., Sidlow, R., Hellmann, M. D. Immune-related adverse events associated with immune checkpoint blockade. The New England Journal of Medicine. 378 (2), 158-168 (2018).
- Kaumaya, P. T. A paradigm shift: Cancer therapy with peptide-based B-cell epitopes and peptide immunotherapeutics targeting multiple solid tumor types: Emerging concepts and validation of combination immunotherapy. Human Vaccines & Immunotherapeutics. 11 (6), 1368-1386 (2015).
- Guo, L., Kaumaya, P. T. P. First prototype checkpoint inhibitor B-cell epitope vaccine (PD1-Vaxx) en route to human Phase 1 clinical trial in Australia and USA: Exploiting future novel synergistic vaccine combinations. British Journal of Cancer. 125 (2), 152-154 (2021).
- Dakappagari, N. K., Douglas, D. B., Triozzi, P. L., Stevens, V. C., Kaumaya, P. T. Prevention of mammary tumors with a chimeric HER-2 B-cell epitope peptide vaccine. Cancer Research. 60 (14), 3782-3789 (2000).
- Dakappagari, N. K., et al. Conformational HER-2/neu B-cell epitope peptide vaccine designed to incorporate two native disulfide bonds enhances tumor cell binding and antitumor activities. The Journal of Biological Chemistry. 280 (1), 54-63 (2005).
- Kaumaya, P. T., et al. Phase I active immunotherapy with combination of two chimeric, human epidermal growth factor receptor 2, B-cell epitopes fused to a promiscuous Tcell epitope in patients with metastatic and/or recurrent solid tumors. Journal of Clinical Oncology. 27 (31), 5270-5277 (2009).
- Bekaii-Saab, T., et al. Phase I immunotherapy trial with two chimeric HER-2 B-cell peptide vaccines emulsified in montanide ISA 720VG and Nor-MDP adjuvant in patients with advanced solid tumors. Clinical Cancer Research. 25 (12), 3495-3507 (2019).
- Kaumaya, P. T. P., Guo, L., Overholser, J., Penichet, M. L., Bekaii-Saab, T. Immunogenicity and antitumor efficacy of a novel human PD-1 B-cell vaccine (PD1-Vaxx) and combination immunotherapy with dual trastuzumab/pertuzumab-like HER-2 B-cell epitope vaccines (B-Vaxx) in a syngeneic mouse model. Oncoimmunology. 9 (1), 1818437(2020).
- Guo, L., Overholser, J., Darby, H., Ede, N. J., Kaumaya, P. T. P. A newly discovered PD-L1 B_cell epitope peptide vaccine (PDL1-Vaxx) exhibits potent immune responses and effective anti-tumor immunity in multiple syngeneic mice models and (synergizes) in combination with a dual HER-2 B-cell vaccine (B-Vaxx). Oncoimmunology. 11 (1), 2127691(2022).
- Angeloni, S., Das, S., De Jager, W., Dunbar, S. Luminex Corporation. The xMAP® Cookbook, 5th edition. , Available from: https://info.luminexcorp.com/en-us/research/download-the-xmap-cookbook?utm_referrr=https%3A%2F%2Fwww.luminexcorp.com%2F (2022).
- MagPlex® Microspheres Documentation. Product information sheet. Luminex Corporation. , Available from: https://www.luminexcorp.com/magplex-microspheres/#overview (2014).
- Green, M. R., Sambrook, J. Estimation of cell number by hemocytometry counting. 2019 (11), Cold Spring Harbor Protocols. (2019).
- Gibbs, J., Vessels, M., Rothenberg, M. Selecting the Detection System - Colorimetric, Fluorescent, Luminescent Methods for ELISA Assays. Corning Inc. , Available from: https://www.corning.com/catalog/cls/documents/application-notes/CLS-DD-AN-458.pdf (2019).
Przedruki i uprawnienia
