Ten protokół jest wstępem dla początkujących do przetwarzania, dopasowywania i interpretacji widm absorpcji przejściowej. Protokół ten koncentruje się na przygotowaniu zestawów danych i dopasowaniu przy użyciu zarówno kinetyki pojedynczej długości fali, jak i globalnej analizy czasu życia. Omówiono wyzwania związane z danymi dotyczącymi absorpcji stanów nieustalonych i ich dopasowaniem.
Artykuł metodologiczny
Wprowadzenie do przetwarzania, dopasowywania i interpretowania danych absorpcji stanów nieustalonych
W tym artykule
Podsumowanie
Streszczenie
Spektroskopia absorpcji przejściowej (TA) to potężna metoda spektroskopowa o rozdzielczości czasowej, używana do śledzenia ewolucji procesów stanu wzbudzonego poprzez zmiany w widmie absorpcji systemu. Wczesne wdrożenia TA były ograniczone do specjalistycznych laboratoriów, ale ewolucja komercyjnych systemów "pod klucz" sprawiła, że technika ta stała się coraz bardziej dostępna dla grup badawczych na całym świecie. Nowoczesne systemy TA są w stanie generować duże zbiory danych o wysokiej rozdzielczości energetycznej i czasowej, które są bogate w informacje fotofizyczne. Jednak przetwarzanie, dopasowywanie i interpretacja widm TA może być wyzwaniem ze względu na dużą liczbę cech stanu wzbudzonego i artefaktów instrumentalnych. Podczas gromadzenia, przetwarzania i dopasowywania danych TA należy dokładnie rozważyć wiele czynników, aby zmniejszyć niepewność co do tego, który model lub zestaw parametrów dopasowania najlepiej opisuje dane. Celem przygotowania i dopasowania danych jest ograniczenie jak największej liczby tych czynników zewnętrznych przy jednoczesnym zachowaniu danych do analizy. W tej metodzie początkujący otrzymują protokół przetwarzania i przygotowania danych TA, a także krótkie wprowadzenie do wybranych procedur i modeli dopasowania, w szczególności dopasowania pojedynczej długości fali i globalnej analizy czasu życia. Przedstawiono komentarz do szeregu powszechnie spotykanych wyzwań związanych z przygotowaniem danych i metod ich rozwiązywania, a następnie omówiono wyzwania i ograniczenia związane z tymi prostymi metodami dopasowywania.
Wprowadzenie
Spektroskopia przejściowej absorpcji (TA) jest spektroskopową techniką z rozdzielczością czasową, która monitoruje ewolucję wzbudzonych fotoelektronicznie gatunków poprzez zależne od czasu zmiany w ich widmie absorpcji po wzbudzeniu impulsem światła. Ponieważ TA jest techniką absorpcyjną, można identyfikować sygnały spektroskopowe pochodzące ze stanów podlegających zarówno przejściom radiacyjnym (tj. stanów, które zazwyczaj emitują foton), jak i przejściom nieradiacyjnym (stanów zazwyczaj niefluorescencyjnych, które podlegają konwersji wewnętrznej, przejściom międzyukładowym lub uczestniczą w fotoreakcjach), a także śledzić ich ewolucję1,2. W zależności od specyfiki źródła wzbudzenia i metody detekcji, TA umożliwia dostęp do kinetyki od femtosekund po mikrosekundy oraz od zakresu UV do dalekiej podczerwieni (IR), co czyni ją wszechstronnym narzędziem spektroskopowym. Komercjalizacja spektrometrów TA znacząco postąpiła w ciągu ostatnich kilku dekad, co sprawiło, że więcej laboratoriów i ośrodków badawczych zyskało dostęp do tej potężnej techniki2.
Nowoczesne systemy TA są w stanie generować obszerne zestawy danych o wysokiej rozdzielczości energetycznej i czasowej. Zbiory danych te przyjmują zazwyczaj formę macierzy 2D wartości różnicy transmitancji lub absorbancji w funkcji długości fali i opóźnienia czasowego względem impulsu wzbudzenia. Zestaw danych ten można przedstawić w formie dwuwymiarowej mapy ciepła lub trójwymiarowej mapy topograficznej. Interpretacja tych danych stała się bardziej złożona, ponieważ badacze dążą do uwzględnienia całego zbioru danych podczas generowania dopasowań, które najlepiej opisują analizowany układ3.
Chociaż TA może obejmować szeroki zakres długości fal i skal czasowych, niniejszy protokół koncentruje się na jednej z jego najbardziej dostępnych form4: spektroskopii szerokopasmowej w obszarze UV-vis, sterowanej femtosekundowym laserem impulsowym. Schemat5,6 takiego urządzenia przedstawiono na Rysunku 1. Eksperyment rozpoczyna się od pobrania impulsu z lasera i rozdzielenia go na dwie kopie. Pierwsza kopia impulsu, nazywana „pompą”, służy do wzbudzenia próbki. Do przekształcenia impulsu pompy na pożądaną długość fali wzbudzenia zazwyczaj wykorzystuje się urządzenie takie jak optyczny wzmacniacz parametryczny (OPA)5,7. Druga kopia impulsu, nazywana „sondą”, trafia na mechaniczną linię opóźniającą, która może zmieniać opóźnienie czasowe między impulsami pompy i sondy poprzez zmianę dystansu, jaki pokonuje impuls. Jednobarwny impuls sondy jest następnie przekształcany w kontinuum białego światła przy użyciu kryształu szafiru lub fluorku wapnia (CaF2)8. Impuls białego światła przechodzi przez próbkę, a jego widmo jest mierzone za pomocą detektora szerokopasmowego, takiego jak kamera z urządzeniem sprzężonych ładunków (CCD). Poprzez pomiar zmian w widmie impulsu białego światła z pompą i bez niej, można zmierzyć indukowane przez pompę zmiany w widmie absorpcyjnym próbki, ΔA(T). Zainteresowanych czytelników odsyłamy do tego przydatnego przeglądu9 w celu uzyskania szerszych informacji na temat procesu detekcji.
We wszystkich formach spektroskopii TA widma ΔA(t) oblicza się poprzez wyznaczenie różnicy między absorpcją stanu podstawowego, Aprobe, a absorpcją stanu wzbudzonego, Apump+probe, przy danej opóźnieniu czasowym, t, pomiędzy dwoma impulsami2,5,9,10.
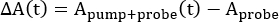 (1)
Należy zauważyć, że Aprobe odpowiada widmu absorpcji próbki w stanie stacjonarnym i jest niezależne od czasu; rozdzielczość czasowa eksperymentu wynika z opóźnienia między impulsem pompowym a badawczym, zarejestrowanego w Apump+probe(t). Symulacja tych danych przedstawiona jest na Rysunku 2A.
W przeciwieństwie do widm absorpcyjnych w stanie stacjonarnym, widma TA mogą wykazywać sygnały zarówno dodatnie, jak i ujemne ze względu na różnicę obliczoną zgodnie z równaniem 1. Sygnały dodatnie są wynikiem powstania nowych gatunków absorbujących pod wpływem impulsu pompującego i mogą reprezentować wzbudzone stany chromoforów, stany tripletowe, reorganizacje geometryczne, efekty solwatacji lub fotoprodukty stanu wzbudzonego.3Ogólne wytyczne dotyczące identyfikacji tych sygnałów i przypisywania ich do konkretnych gatunków chemicznych zostaną przedstawione w sekcji Dyskusja. Sygnały ujemne mogą wynikać z wybielenia stanu podstawowego (GSB) lub emisji stymulowanej (SE) (Rysunek 2B). GSB wynika z utraty populacji stanu podstawowego po absorpcji impulsu pompowania. Cząsteczki wzbudzone do stanu ekscytowanego nie absorbują już w tym samym obszarze co w stanie podstawowym; w związku z tym, mniej impulsu sondującego jest pochłaniany, a różnica w równaniu 1 w tym obszarze może być ujemna. GSB charakteryzuje się takim samym kształtem widmowym jak absorpcja stanu podstawowego, lecz o przeciwnym znaku. Sygnały SE wynikają z emisji z gatunku w stanie wzbudzonym, stymulowanej przez impuls sondujący3Emisja z tych gatunków prowadzi do więcej światła docierania do detektora, co jest równoważne z posiadaniem mniejsze pochłanianie przy tych długościach fal. Sygnał SE będzie miał kształt widma podobny do widma emisji spontanicznej danego gatunku, jednak z ujemnym znakiem i innym ważeniem częstotliwości10.
Oprócz informacji o gatunkach w stanach wzbudzonych, widma TA mogą zawierać szereg artefaktów i cech obcych, które mogą zniekształcać podstawową dynamikę i utrudniać przypisanie pasm absorpcyjnych11. Nieprawidłowe potraktowanie tych artefaktów podczas przygotowania i analizy danych może prowadzić do zastosowania niewłaściwych modeli fotofizycznych do danych, a w konsekwencji do błędnych wniosków11. Dlatego pierwsza część niniejszego protokołu koncentruje się na tym, jak prawidłowo przetwarzać zbiory danych TA po ich zgromadzeniu. Celem tej sekcji jest dostarczenie badaczom rozpoczynającym pracę z TA zestawu wytycznych, które pomogą wykształcić intuicję i zrozumienie potrzeby rygorystycznego przygotowania i przetwarzania danych.
Po przetworzeniu zbioru danych dostępnych jest szereg narzędzi i modeli do dopasowania i interpretacji widm o różnym stopniu złożoności i rygoru10. Celem drugiej sekcji niniejszego protokołu jest przygotowanie czytelnika do zastosowania dopasowania jednofalowego oraz analizy globalnej do danych, a także udzielenie wskazówek, kiedy modele te są odpowiednie do opisu ich danych. Obecnie łatwo dostępne jest komercyjne oprogramowanie do przygotowywania i przetwarzania danych TA, takie jak Surface Xplorer12,13 firmy Ultrafast systems (dostępne do pobrania i użytkowania bezpłatnie, patrz Tabela materiałów). Inne bezpłatne alternatywy zostały udostępnione przez naukowców z ośrodków akademickich, np. Glotaran14. Glotaran to bezpłatny program komputerowy opracowany do globalnej i celowej analizy danych spektroskopii i mikroskopii z rozdzielczością czasową. Służy on jako graficzny interfejs użytkownika (GUI) dla pakietu R o nazwie TIMP14. Dodatkowo użytkownicy mogą korzystać z języków programowania, takich jak Python, aby napisać własne kody przeprowadzające analizę. Każde z tych oprogramowań do dopasowania oraz rozwiązań programistycznych posiada pozytywne cechy, które czynią je istotnym wkładem w dziedzinę. Na potrzeby niniejszego opracowania możemy zaprezentować tylko jedno oprogramowanie w części wizualnej tej aktywności. Szczegółowa dyskusja na temat każdego oprogramowania do dopasowania wykracza poza zakres niniejszego artykułu.
Niniejszy artykuł przedstawia szczegółową procedurę (1) przetwarzania danych TA, (2) dopasowywania danych TA z wykorzystaniem kinetyki jednofalowej oraz analizy globalnej i (3) wyodrębniania danych oraz dopasowywania ich do innych modeli. Do celów ćwiczeń dla czytelnika dołączono zestaw reprezentatywnych danych TA (Supplementary File 1 oraz Supplementary File 2). Dane stanowią pomiar próbki o stężeniu 165 µM 1, 4-bis(5-phenyloxazole-2-yl)benzene (POPOP) w etanolu, wzbudzonej przy 330 nm i zebranej w zakresie od −5 ps do 5,5 ns. Dodatkowo, w tych samych warunkach eksperymentalnych, w zakresie od −5 ps do 5 ps, zebrano pomiar próbki „ślepej” zawierającej wyłącznie etanol, który jest wykorzystywany podczas przygotowania danych do dopasowania (krok 1). Widma zebrano przy użyciu ultraszybkiego spektrometru absorpcji przejściowej. Próbka znajdowała się w kuwecie o drodze optycznej 2 mm i była poddawana ciągłemu mieszaniu. Opisana procedura przetwarzania i dopasowywania opiera się na oprogramowaniu Surface Xplorer, które dopasowuje dane w formacie *.ufs i które w dalszej części będzie nazywane „programem do dopasowywania”. Dostępne są programy do konwertowania zbiorów danych z innych formatów do plików *.ufs15. Chociaż szczegóły niniejszego protokołu są specyficzne dla Surface Xplorer, kolejne kroki można zastosować do każdego pakietu oprogramowania, komercyjnego lub autorskiego. Ponadto wyniki przetwarzania danych można wyodrębnić i dopasować przy użyciu tych innych pakietów oprogramowania. Plik z informacjami uzupełniającymi (Supplementary File 3) zawiera dodatkowe wskazówki dotyczące dopasowywania.
Protokół
1. Przygotowanie danych do dopasowania
- Wczytaj zestaw danych SAMPLE do oprogramowania Fitting. Dane zostaną wyświetlone tak, jak pokazano na Supplementary Figure 1.
- Jeśli w oknie detekcji optycznej eksperymentu występuje rozproszone światło wzbudzenia, użyj opcji Subtract Scattered Light (Supplementary Figure 2). Jeśli w danych nie ma rozproszonego światła wzbudzenia, przejdź do kroku 1.5.
UWAGA: Rozproszone światło obserwuje się najczęściej, gdy długość fali wzbudzenia mieści się w oknie optycznym. Światło rozproszone objawia się jako ostry ujemny sygnał (wybielenie) przy długości fali wzbudzenia (lub w pewnym rzędzie dyfrakcyjnym, lub przy długości fali generowanej w OPA), który nie zmienia się w czasie. - Kliknij menu Surface , a następnie wybierz opcję Subtract Scattered Light (Supplementary Figure 2). Pojawi się nowe okno.
- W nowym oknie kliknij przyciski strzałek , aby ustawić liczbę widm tła do uśrednienia (Supplementary Figure 3) w celu przeprowadzenia korekcji tła. Wykorzystanie dziesięciu widm stanowi dobry punkt wyjścia, a liczbę tę można dostosować według uznania. Kliknij Accept , aby wykonać odejmowanie (przejdź do kroku 1.7).
UWAGA: Widma tła są pobierane z pierwszych widm obecnych w zestawie danych, a następnie przesuwane w czasie, wykorzystując tyle widm tła, ile jest konieczne do uśrednienia sygnału tła; jednak użycie zbyt wielu widm może doprowadzić do objęcia widm zawierających interesujący nas sygnał, dlatego nie należy przesadzać z ich liczbą. W przypadku danych z długim oknem czasowym cecha rozproszenia może nie pojawić się na końcu okna czasowego danych. Może to wynikać z faktu, że okno czasowe przekracza czas integracji kamery lub z innych przyczyn, zależnie od konstrukcji eksperymentu TA. Aby to skorygować, można użyć opcji ustawienia zakresu czasu, zgodnie z opisem w Supplementary File 3. - W przypadku danych, w których w oknie optycznym nie występuje światło rozproszone, kliknij menu Surface , a następnie wybierz opcję Subtract Background.
- W wyświetlonym oknie kliknij przyciski strzałek w prawym dolnym rogu dla pozycji „Number of Spectra” do uśrednienia (wybierz 10), a następnie kliknij Accept.
UWAGA: Widma tła w tej opcji działają tak samo, jak w opcji „Subtract Scattered Light”. Rozpoczęcie od dziesięciu widm zapewnia dobre uśrednienie. Można użyć większej liczby widm, ale należy uważać, aby nie było ich zbyt wiele, by uniknąć włączenia widm zawierających interesujące sygnały. Instrukcja obsługi Surface Xplorer opisuje różnice w korekcji stosowanej dla „Subtract Scattered Light” w porównaniu do bardziej podstawowej korekcji „Subtract Background”. Ważne jest zastosowanie odpowiedniej korekcji dla danego artefaktu16. - Dane w pobliżu krawędzi okna optycznego mogą mieć bardzo niski stosunek sygnału do szumu wynikający z kształtu widma sondy i/lub zbyt silnej absorpcji białego światła przez próbkę. Zaszumione dane w tych obszarach utrudniają analizę. Usuń te nieprzydatne części widma. Kliknij końcowe długości fal na widmie (kafelek w lewym dolnym rogu), wpisz nowe wartości (Supplementary Figure 4) i naciśnij enter. Wybierz zakres długości fal, który usunie zaszumione dane na krawędziach okna. Dla dostarczonych danych zakres ten wynosi 340-680 nm.
- Sfinalizuj dostosowanie okna spektralnego do pożądanego zakresu długości fal. Kliknij menu Surface , a następnie wybierz Crop (Supplementary Figure 5). Pojawi się okno wyskakujące.
- Kliknij OK. Kliknij menu File , a następnie wybierz Save File As. Następnie kliknij OK. Zamknij ten zestaw danych.
UWAGA: Zachowaj ostrożność podczas przycinania, ponieważ funkcja ta przytnie dane zarówno wzdłuż osi długości fali, jak i osi opóźnienia czasowego, usuwając wszystkie pozostałe dane. Upewnij się, że okno opóźnienia czasowego zawiera część danych, która ma zostać zachowana. Ponadto zdecydowanie zaleca się zapisywanie wszelkich przyciętych danych jako nowego, odpowiednio nazwanego pliku, aby pozostawić nienaruszoną powierzchnię danych surowych jako kopię zapasową.
- Kliknij OK. Kliknij menu File , a następnie wybierz Save File As. Następnie kliknij OK. Zamknij ten zestaw danych.
- Dla danych zbieranych w skalach czasowych fs lub ps należy zastosować korekcję chirpu. Otwórz powierzchnię danych zawierającą tylko rozpuszczalnik lub podłoże (bez próbki), zarejestrowaną w tej samej konfiguracji eksperymentalnej co dane próbki. Taką próbkę nazywa się pomiarem „blank”. Wykonaj na danych „blank” ten sam zestaw kroków (od kroku 1.2 do kroku 1.8), które zostały wykonane na danych próbki.
UWAGA: Zdecydowanie zaleca się, aby taki pomiar „blank” był przeprowadzany w tych samych warunkach co próbka, ale z krótszym oknem czasowym (np. od ~ −5 ps do 5 ps), aby zapewnić dużą liczbę punktów wokół czasu zero. Pomiar „blank” powinien składać się tylko z rozpuszczalnika lub podłoża, w zależności od rodzaju próbki, i służy do ustalenia krzywizny chirpu. Przygotowanie „blank” do tego momentu powinno obejmować taką samą korekcję tła i przycinanie jak dane próbki. Jeśli nie wykonano pomiaru „blank”, korekcję chirpu można przeprowadzić bezpośrednio na zestawie danych. - Rozpocznij proces korekcji chirpu. W kafelku mapy ciepła (lewy górny róg) kliknij celownik i przeciągnij pionową linię do niebieskiego końca widma. Zacznij od zakresu długości fal niebieskich w pobliżu początku okna spektralnego. Kliknij menu Kinetics , a następnie wybierz Fit Solvent Response.
UWAGA: Dopasowanie odpowiedzi rozpuszczalnika powinno być wykonywane wyłącznie na próbce „blank”, która nie generuje żadnego sygnału po czasie zero. Próba zastosowania tej funkcji dopasowania do zestawu danych zawierającego dane o interesującej cząsteczce lub materiale spowoduje, że program spróbuje dopasować dane zamiast IRF (funkcji odpowiedzi instrumentu). W przypadku próbek „blank” jedynym obecnym sygnałem powinien być artefakt koherentny wynikający z modulacji krzyżowej fazy. Modulacja krzyżowa fazy występuje tylko tam, gdzie wiązki pompy i sondy nakładają się na siebie, a zatem dostarcza śladu krzywizny chirpu, który można dopasować za pomocą opcji „Fit Solvent Response”. W przypadku danych bez towarzyszącego pomiaru „blank” do korekcji wymagane będzie ręczne rozmieszczenie punktów, co zostało opisane bardziej szczegółowo w Supplementary File 3. - Otwiera się nowe okno „Fit solvent response”. Kliknij przycisk Fit (Supplementary Figure 6). Dopasowanie wygeneruje krzywą do funkcji odpowiedzi instrumentu z wykorzystaniem pierwszej i drugiej pochodnej funkcji Gaussa. Kliknij przycisk Save , a następnie kliknij x, aby zamknąć ekran.
UWAGA: Czerwona linia dopasowania powinna dobrze pokrywać się z punktami danych (niebieskie puste kwadraty) w całym zakresie czasowym, a przede wszystkim w obszarze dużego sygnału widocznego w pobliżu czasu zero (0,1-2,0 ps). Dopasowanie będzie najskuteczniejsze, jeśli w pobliżu czasu zero znajduje się duża liczba punktów, co można osiągnąć stosując krótkie okno opóźnienia czasowego dla eksperymentu „blank” i zachowując dużą liczbę punktów. Jeśli dopasowanie nie wydaje się dobrze pokrywać z punktami danych, zaznacz pole „Add Gaussian (R0)” i spróbuj ponownie. Opcja ta doda sumę funkcji Gaussa do pierwszej i drugiej pochodnej i może lepiej dopasować kształt sygnału IRF przy tej długości fali. Jeśli dopasowanie odpowiedzi rozpuszczalnika nadal nie obejmuje sygnału IRF, wybierz inną długość fali. - Wykonaj ten proces (kroki 1.10-1.11) co najmniej pięciokrotnie, ponieważ do prawidłowej korekcji chirpu wymagane będą pięć punktów. Punkty powinny być rozłożone w całym oknie spektralnym, jeśli to możliwe. Niektóre rozpuszczalniki/podłoża mogą nie generować obserwowalnego sygnału w częściach okna spektralnego, w zależności od warunków eksperymentalnych. W razie potrzeby można dodać/użyć więcej punktów, aby uzyskać akceptowalne dopasowanie. Po zakończeniu zamknij zestaw danych „blank”.
UWAGA: Każdy zapisany punkt jest zapisywany w pliku Excel w folderze roboczym jako nowy wiersz natychmiast po kliknięciu przez użytkownika Save. Jeśli zapisano niepożądany punkt, można go usunąć z pliku Excel, usuwając wiersz tego punktu. - Ponownie otwórz przycięty i skorygowany o tło zestaw danych. Kliknij menu Surface , a następnie wybierz opcję Chirp Correction. Spowoduje to otwarcie nowego ekranu z trzema oknami i menu w prawym dolnym rogu (Supplementary Figure 7).
- Dodaj właśnie utworzoną korekcję chirpu. Kliknij opcję Add from file , wybierz plik Excel kończący się frazą „fit coefficients” i kliknij OK. Dopasowanie korekcji chirpu jest teraz wyświetlane w górnym lewym oknie jako czarna linia z markerami X (Supplementary Figure 8).
UWAGA: Korekcja chirpu jest wyświetlana jako linia ciągła; markery X wzdłuż linii to punkty wygenerowane w procesie dopasowania odpowiedzi rozpuszczalnika. Punkty można dodawać ręcznie, dostosowując celowniki i klikając Add. Punkty można również usuwać, zaznaczając je i naciskając Remove. Dalsze punkty można edytować ręcznie, wpisując wartości na liście w prawym dolnym rogu. W razie potrzeby bieżącą korekcję można również zapisać jako plik do późniejszego ponownego użycia za pomocą przycisku Save to file. - Kliknij przycisk Preview chirp correction . Tymczasowo zastosuje to korekcję chirpu. Obserwuj korekcję w górnym lewym oknie, aby upewnić się, że dane zostały wyrównane czasowo i nie jest już widoczna żadna krzywizna.
- Jeśli korekcja chirpu jest satysfakcjonująca, kliknij przycisk Apply & Exit . W przeciwnym razie powtórz kroki 1.10-1.14, wybierając więcej (lub inne) długości fal dla dopasowania korekcji chirpu, aż do uzyskania satysfakcjonującego rezultatu.
UWAGA: Zastosowanie korekcji chirpu dostosuje czas zero do wyprostowanej linii, tak jak pojawia się ona w podglądzie. Może wystąpić pewne przesunięcie czasowe między „blank” a powierzchnią danych.
- Jeśli korekcja chirpu jest satysfakcjonująca, kliknij przycisk Apply & Exit . W przeciwnym razie powtórz kroki 1.10-1.14, wybierając więcej (lub inne) długości fal dla dopasowania korekcji chirpu, aż do uzyskania satysfakcjonującego rezultatu.
- Kliknij menu File , a następnie wybierz Save File As. Wpisz odpowiednią nazwę pliku, aby wskazać, że zastosowano korekcję chirpu. Następnie kliknij OK.
- Niektóre cechy rozproszenia w danych mogą nie zostać całkowicie usunięte podczas odejmowania tła. Cechy te wpływają na dopasowanie i prowadzą do błędnych wyników. Zlokalizuj w danych wszelkie takie cechy, które powinny zostać usunięte. Cechę rozproszenia najłatwiej zidentyfikować w obszarze czasu ujemnego.
- W górnym lewym kafelku mapy ciepła kliknij i przeciągnij celownik do obszaru czasu ujemnego. Pozostając w obszarze czasu ujemnego, użyj celownika do określenia długości fal, przy których cecha rozproszenia się zaczyna i kończy. Zanotuj zakres długości fal cechy rozproszenia (dla dostarczonego zestawu danych zakres ten wynosi od 654 nm do 672 nm).
UWAGA: Aby ocenić, czy cecha powinna zostać usunięta, przeciągnij poziomy celownik w górę i w dół wzdłuż osi czasu, aby zwizualizować zakres spektralny cechy. Cechy rozproszenia zazwyczaj mają bardzo zaszumione kinetyczne przebiegi dla pojedynczych długości fal, więc zakres spektralny cechy można również zweryfikować za pomocą przebiegów kinetycznych.
- W górnym lewym kafelku mapy ciepła kliknij i przeciągnij celownik do obszaru czasu ujemnego. Pozostając w obszarze czasu ujemnego, użyj celownika do określenia długości fal, przy których cecha rozproszenia się zaczyna i kończy. Zanotuj zakres długości fal cechy rozproszenia (dla dostarczonego zestawu danych zakres ten wynosi od 654 nm do 672 nm).
- Zaczynając od niższej (niebieskiej) długości fali (tj. 654 nm), kliknij prawą długość fali końcowej na widmie (kafelek w lewym dolnym rogu) i wpisz wartość dolnego (niebieskiego) zasięgu cechy.
- Przytnij dane, klikając menu Surface , a następnie wybierając Crop. Kliknij OK w menu wyskakującym. Zapisz przycięte dane pod unikalną nazwą pliku, aby wskazać, która to strona danych (zaleca się „Blue” lub „Left”). Zamknij plik.
- Otwórz plik z zastosowaną korekcją chirpu zapisaną w kroku 1.16. Przejdź do wyższego (czerwonego) zasięgu długości fali cechy. Kliknij lewą długość fali końcową na widmie (kafelek w lewym dolnym rogu) i wpisz wartość górnego zasięgu cechy.
- Przytnij dane, klikając menu Surface , a następnie wybierając Crop. Kliknij OK w menu wyskakującym. Zapisz przycięte dane pod unikalną nazwą pliku, aby wskazać, która to strona danych (zaleca się „Red” lub „Right”).
- Połącz oba pliki, klikając menu File , a następnie wybierając Combine Multiple Surfaces. W nowym oknie zaznacz obie strony danych (np. Right i Left lub Blue i Red). Użyj ctrl + kliknięcie, aby zaznaczyć każdy plik. Upewnij się, że oba pliki są wybrane w polu „File Name:”, a następnie kliknij OK w prawym dolnym rogu. Po zakończeniu paska postępu dane zostaną połączone.
UWAGA: W ten sposób można połączyć dowolną liczbę plików. Dane można łączyć w wielu miejscach zarówno wzdłuż osi czasu, jak i osi długości fali. - Kliknij menu File , a następnie wybierz Save File As i wybierz unikalną nazwę pliku, która wskaże, że jest on połączony (zaleca się „Combined” lub „Composite”). Następnie kliknij OK, aby zapisać plik.
UWAGA: Informacje na temat zapisywania danych z okna danych surowych do późniejszego wyświetlania i wykreślania znajdują się w sekcji 3. Dane na mapie ciepła (kafelek w lewym górnym rogu) powinny wyglądać jak na Figure 3 i są teraz gotowe do dopasowania. Wizualizacja reprezentatywnych widm, jak pokazano na Figure 3, została opisana w kroku 3.1.2.
2. Wykonywanie dopasowania
- Wczytaj odpowiednio przygotowaną powierzchnię danych.
- Zdecyduj, który dopasowanie (fitting) zostanie wykonane, i przejdź do odpowiedniej sekcji.
UWAGA: Niniejszy protokół przedstawia dwie opcje dopasowania danych: krok 2.3 opisuje dopasowanie kinetyki dla pojedynczej długości fali, a krok 2.4 opisuje dopasowanie w ramach analizy globalnej. - Dopasowanie dla pojedynczej długości fali
- Aby skonfigurować pojedyncze dopasowanie kinetyczne, przesuń kursor (w górnym lub dolnym lewym kafelku) na żądaną długość fali. Kliknij menu Kinetics, a następnie kliknij Fit Kinetic. W przypadku dostarczonego zestawu danych zacznij od 632 nm.
- W nowo otwartym oknie (Rysunek dodatkowy 9) zauważ, że główne parametry dopasowania i wartości początkowe (seed values) są ustawione w górnej lewej części okna, pod logo programu, w polu obok obszaru pod tekstem „current fit @ wavelength”.
- Kliknij przyciski ze strzałkami, aby dostosować liczbę czasów życia (tj. liczbę zaników wykładniczych użytych do dopasowania danych) w polu „Finite lifetimes”. W przypadku dostarczonego zestawu danych wybierz 2 czasy życia. Typowym punktem wyjścia jest od 1 do 3 czasów życia.
- Jeśli sygnał danych wykracza poza zebrany zakres czasowy, należy uwzględnić komponent „nieskończonego” czasu życia. Aby to zrobić, zaznacz pole wyboru Use infinite lifetime. Jeśli dane całkowicie zanikają do linii bazowej, nie zaznaczaj tego pola. W przypadku dostarczonego zestawu danych nie zaznaczaj tego pola.
UWAGA: „Nieskończony czas życia” pozwala na pozostanie przesunięcia sygnału (tj. program nie będzie wymuszał zaniku dopasowania z powrotem do linii bazowej). Użycie komponentu nieskończonego jest wymagane, gdy sygnał przy danej długości fali nie zanika do linii bazowej w czasie trwania eksperymentu. - Wprowadź wartości szacunkowe dla czasów życia i powiązanych amplitud, czasu odpowiedzi instrumentu oraz czasu zero, aby wspomóc proces dopasowania (Rysunek dodatkowy 10). Kliknij żądany parametr. Kliknij w oknie wartości, wpisz wartość szacunkową, a następnie kliknij przycisk initial guess, aby ustawić wartość. Dla dostarczonego zestawu danych odpowiednie wartości szacunkowe to: 0 = 0 ps, IRF = 0.25 ps, A1 = 0.6, t1 = 100 ps, A2 = 0.08, t2 = 1100 ps.
UWAGA: „0” to szacunek czasu zero, „IRF” to czas odpowiedzi instrumentu, „A” odnosi się do amplitudy danej funkcji wykładniczej (patrz Równanie 3), a „t” to czas życia/stała czasowa. Podanie dobrych wartości szacunkowych pomaga programowi uzyskać rozsądne dopasowanie. Wybierz wartości „A”, które mieszczą się w zakresie wartości A w zestawie danych. Wybierz wartości „t” w zakresach czasowych, w których w przebiegu kinetycznym obserwuje się znaczną zmianę. Najlepszym sposobem na zrozumienie, jak wartości szacunkowe wpływają na dopasowanie, jest wypróbowanie kilku zestawów wartości i obserwacja uzyskiwanych wyników. Jeśli jeden lub więcej z tych parametrów jest znany, można go ustawić i „unieruchomić” (fixed), tak aby nie zmieniał się podczas dopasowania (Rysunek dodatkowy 11). - Po wprowadzeniu wszystkich parametrów szacunkowych kliknij przycisk Fit. Reprezentatywne dopasowanie przedstawiono na Rysunku 4.
UWAGA: Zastosowanie dopasowania spowoduje naniesienie linii dopasowania na wykres danych oraz utworzenie wykresu rezyduów, który może służyć do oceny jakości dopasowania. Parametry dopasowania, takie jak czasy życia i powiązane amplitudy, czas zero oraz czas odpowiedzi instrumentu, zostaną również wprowadzone do górnego lewego pola. Użyj kilku różnych parametrów, aby określić liczbę czasów życia oraz zasadność uwzględnienia/wykluczenia „nieskończonego” komponentu czasu, co pozwoli uzyskać najlepsze dopasowanie do danych. - Zapisz dopasowanie, klikając przycisk Save (Rysunek dodatkowy 9).
UWAGA: Informacje o tym, jak zapisywać dane z okna danych surowych do późniejszego wyświetlania i wykresowania, znajdują się w sekcji 3.
- Dopasowanie w analizie globalnej
- Kliknij menu Surface, a następnie wybierz opcję Principal Components via SVD. Pojawi się nowe okno (Rysunek dodatkowy 12).
UWAGA: Okno w prawym górnym rogu wyświetla główne przebiegi kinetyczne, a okno w lewym dolnym – główne widma. Kafelek w górnym lewym rogu wyświetla wykres powierzchni rezyduów stworzonej przez różnicę między powierzchnią oryginalną a powierzchnią utworzoną przez wybrane główne komponenty.
- Kliknij przyciski ze strzałkami, aby ustawić „Number of Principal Components” (liczbę głównych komponentów) (Rysunek dodatkowy 12). Dla dostarczonego zestawu danych wybierz 15.
UWAGA: Decydując o liczbie głównych komponentów, można zwiększać ich liczbę do momentu, aż zarówno główne widma, jak i główne przebiegi kinetyczne zaczną przypominać wzór szumu. Innym sposobem jest analiza wartości współczynników wagowych, które pojawiają się po lewej stronie legendy w prawym górnym kafelku. Dodawaj główne komponenty, dopóki wartość ta nie osiągnie 0,01. Zazwyczaj zaleca się dodanie kilku kolejnych dla pewności. Może to doprowadzić do wyboru 15 lub więcej głównych komponentów. - Kliknij przycisk Save. Zapisane główne komponenty są wymagane do przejścia do następnego kroku.
UWAGA: Każdy główny komponent jest reprezentacją o zredukowanej złożoności oryginalnej powierzchni danych. Użycie głównych komponentów spowoduje uproszczenie powierzchni w porównaniu z analizowanymi danymi surowymi. Uwzględnienie większości głównych cech powierzchni danych jest bardzo ważne dla uzyskania dokładnego dopasowania, dlatego kluczowe jest użycie wystarczającej liczby głównych komponentów, aby uchwycić te cechy. Użycie większej liczby głównych komponentów nie pogorszy dopasowania. Dlatego w razie wątpliwości co do liczby głównych komponentów, lepiej wybrać ich więcej niż za mało. Pamiętaj, że użycie zbyt wielu komponentów może spowolnić działanie oprogramowania do dopasowania. - Po zapisaniu głównych komponentów program powróci do ekranu głównego i można podjąć próbę dopasowania globalnego. Kliknij menu Surface, a następnie wybierz opcję Global Fit. Otworzy się nowe okno (Rysunek dodatkowy 13).
UWAGA: Główne przebiegi kinetyczne są wyświetlane w prawym górnym kafelku. Kafelek w lewym górnym rogu wyświetli powierzchnię dopasowania w porównaniu z powierzchnią surową. Kafelek w lewym dolnym rogu wyświetli widma różnicowe powiązane z zanikiem (DADS) wygenerowane przez dopasowanie. Wreszcie, w prawym dolnym kafelku można ustawić parametry dopasowania, w tym liczbę funkcji wykładniczych do użycia oraz informację, czy użyć funkcji nieskończonej. - Użyj przycisków ze strzałkami obok „number of exp.”, aby ustawić liczbę funkcji wykładniczych do uwzględnienia w dopasowaniu. Jeśli sygnał danych wykracza poza zebrany zakres czasowy, należy uwzględnić komponent „nieskończonego” czasu życia. Aby to zrobić, zaznacz pole wyboru Use offset (Ainf). Dla dostarczonego zestawu danych wybierz 2 i nie zaznaczaj pola. Jeśli dane całkowicie zanikają do linii bazowej, nie zaznaczaj tego pola.
UWAGA: Parametry dopasowania można unieruchomić przed wykonaniem dopasowania, klikając kolumnę z etykietą w prawym dolnym polu pod współczynnikami dopasowania globalnego. Etykieta zmieni kolor na czerwony i pojawi się przy niej wskaźnik (fixed). Każda wartość wpisana w polu po prawej zostanie użyta dla tego parametru zamiast być swobodnie zmieniana podczas dopasowania. Należy zachować ostrożność przy unieruchamianiu wartości, ponieważ może to wprowadzić błąd systematyczny do wyników dopasowania. - Kliknij przycisk Fit. Postęp dopasowania będzie wyświetlany za pomocą małego paska ładowania w centrum ekranu. Po zakończeniu procesu okna zostaną wypełnione danymi z dopasowania (Rysunek 5 oraz Rysunek dodatkowy 14). Wizualnie sprawdź wyniki dopasowania.
UWAGA: Informacje zarówno z dopasowania głównych przebiegów kinetycznych, jak i z DADS są wykorzystywane do określenia, czy dopasowanie warto zapisać, czy jest zbyt słabe. Generalnie, jeśli dopasowanie głównych przebiegów dobrze zgadza się z danymi i na wykresie nie ma cech lub jest ich bardzo mało, dopasowanie można zaakceptować. Łatwo jest sprawdzić wiele dopasowań, zmieniając liczbę czasów życia i/lub zaznaczając/odznaczając przycisk „Use offset (Ainf)”. Należy zaakceptować najlepsze dopasowanie uzyskane po sprawdzeniu wielu wariacji parametrów. - Kliknij przycisk Save. Spowoduje to zapisanie obecnie wyświetlanego dopasowania wraz z danymi w pliku Excel.
UWAGA: Plik Excel jest zapisywany w tej samej lokalizacji co zestaw danych. Jeśli wykonane zostaną dodatkowe dopasowania i będą one zapisywane, nadpiszą one każdą poprzednią wersję. W związku z tym przed wygenerowaniem i zapisaniem nowego dopasowania należy nadać staremu dopasowaniu unikalną nazwę. Parametry zapisane z dopasowania obejmują jedynie czas zero, IRF, czasy życia oraz towarzyszące im widma DADS. Plik ten nie zawiera żadnych informacji o wykresie ani o dopasowaniu do głównych przebiegów kinetycznych. Zapisywanie głównych przebiegów kinetycznych opisano w kroku 3.3. Informacje o tym, jak zapisywać dane z okna danych surowych do późniejszego wyświetlania i wykresowania, znajdują się w kroku 3.0.
- Kliknij menu Surface, a następnie wybierz opcję Principal Components via SVD. Pojawi się nowe okno (Rysunek dodatkowy 12).
3. Eksportowanie surowych danych i dopasowań z oprogramowania do dopasowywania w celu wykreślenia wykresów
UWAGA: Surowe dane lub dopasowania uzyskane z dopasowania pojedynczej długości fali lub analizy globalnej mogą zostać wyeksportowane do plików csv, które można otwierać w wielu innych programach.
- Ekstrakcja danych surowych do wykresów
- Aby wyeksportować mapę ciepła zestawu danych, należy kliknąć menu File, a następnie wybrać Export to CSV (Rycina uzupełniająca 15). Otworzy się okno; należy kliknąć OK, aby zapisać plik csv w tym samym katalogu co otwarty plik danych, nadając mu tę samą nazwę.
UWAGA: Alternatywnie dane surowe można wyeksportować, klikając prawym przyciskiem myszy w oknie mapy ciepła i wybierając Export Data to Clipboard. Dane zostaną tymczasowo zapisane, co umożliwi ich wklejenie do wybranego przez użytkownika dokumentu programowego. Należy wkleić dane do pliku Excel, a następnie je zapisać. - W oknie można wyświetlić wiele widm w celu porównania lub przygotowania rysunku. Przeciągnij kursor poziomy (na mapie ciepła, w lewym górnym rogu) do pożądanego punktu czasowego. Naciśnij Ctrl + S, aby zaznaczyć widmo i zapisać je w oknie spektralnym (w lewym dolnym rogu). Dodaj tyle punktów czasowych, ile jest konieczne, aby pokazać progresję danych (5-10 widm), jak pokazano na Rysunku 3.
UWAGA: Liczba widm wybranych do reprezentacji danych oraz ich układ czasowy mogą w znacznym stopniu zależeć od konkretnej próbki i warunków eksperymentalnych. Powyższa rekomendacja jest ogólną wytyczną, jednak specyfika eksperymentu powinna determinować, które części zestawu danych należy uwypuklić. - Wyeksportuj dane, klikając prawym przyciskiem myszy w oknie zawierającym widma. Wybierz opcję Export Data to Clipboard. Dane zostaną tymczasowo zapisane. Wklej te dane do wybranego dokumentu programowego (np. Excel) i zapisz.
- Wiele przebiegów kinetycznych można wyświetlić w oknie kinetyki w ten sam sposób, co w oknie widm. Przeciągnij kursor pionowy (na mapie ciepła, w lewym górnym rogu) do pożądanej długości fali. Naciśnij Ctrl + X, aby zaznaczyć przebieg czasowy i zapisać go w oknie kinetyki (w prawym górnym rogu). Dodaj tyle punktów czasowych, ile jest wymagane. Spowoduje to tymczasowe zapisanie aktualnego przebiegu kinetycznego w oknie.
- Wyeksportuj dane, klikając prawym przyciskiem myszy w oknie zawierającym przebiegi kinetyczne. Wybierz opcję Export Data to Clipboard. Dane zostaną tymczasowo zapisane. Wklej te dane do wybranego dokumentu programowego (np. Excel) i zapisz.
- Aby wyeksportować mapę ciepła zestawu danych, należy kliknąć menu File, a następnie wybrać Export to CSV (Rycina uzupełniająca 15). Otworzy się okno; należy kliknąć OK, aby zapisać plik csv w tym samym katalogu co otwarty plik danych, nadając mu tę samą nazwę.
- Ekstrakcja danych z dopasowania dla pojedynczej długości fali do prezentacji
- Kliknij menu Kinetics, a następnie wybierz Fit Kinetic, aby otworzyć okno zawierające dopasowane dane.
- Kliknij prawym przyciskiem myszy w oknie fit (tj. w centralnym kafelku w oknie pojedynczego dopasowania). Kliknij Export Data to Clipboard. Dane zostaną tymczasowo zapisane, co umożliwi ich wklejenie do innego programu.
UWAGA: Wykres residuów znajdujący się poniżej danych dopasowania nie może zostać wyeksportowany i musi zostać odtworzony na podstawie danych dopasowania. Eksport dopasowania obejmuje zarówno dane surowe, jak i linię dopasowania, które można następnie wykorzystać do odtworzenia residuów. Residuum tworzy się poprzez odjęcie wartości dopasowania od danych w każdym punkcie czasowym i stworzenie wykresu podobnego do tego, który jest widoczny w oknie „Fit Kinetics”. - Wklej te dane do wybranego dokumentu programowego (np. Excel) i zapisz.
UWAGA: Eksport do schowka obejmie jedynie dane surowe oraz dane linii dopasowania dla każdej funkcji wykładniczej użytej w dopasowaniu. Parametry dopasowania, takie jak czasy życia, amplitudy itp., nie zostaną dołączone i będą musiały zostać wyeksportowane poprzez skopiowanie wartości z oprogramowania do dopasowania.
- Ekstrakcja danych z globalnej analizy czasu życia do prezentacji i analizy
- Kliknij menu Surface, a następnie wybierz opcję Global Fit, aby otworzyć okno zawierające dopasowane dane.
- Precyzję wartości dla osi gęstości optycznej oraz osi opóźnienia czasowego/długości fali należy odpowiednio dostosować dla głównych składowych (kafelek w prawym górnym rogu) i DADS (kafelek w lewym dolnym rogu). Najedź myszą na okno głównej składowej, aż w prawym dolnym rogu pojawi się pole ustawień.
- Szybko kliknij przycisk x.xx, najedź myszą na „Precision” i wybierz z menu liczbę 6, aby ustawić liczbę miejsc po przecinku.
- Najedź myszą na okno głównej składowej, aż w prawym dolnym rogu pojawi się pole ustawień. Szybko kliknij przycisk y.yy, najedź myszą na „Precision” i wybierz z menu liczbę 6, aby ustawić liczbę miejsc po przecinku.
- Kliknij prawym przyciskiem myszy w oknie Principal Kinetic Traces. Kliknij Export Data to Clipboard. Dane zostaną tymczasowo zapisane, co umożliwi ich wklejenie do innego programu.
- Wklej te dane do wybranego dokumentu programowego (np. Excel) i zapisz.
UWAGA: Dane zostaną zapisane jako seria kolumn zawierających kolejno opóźnienia czasowe, główne przebiegi kinetyczne, a następnie linię dopasowania. Dla każdej głównej składowej wybranej podczas przygotowań do analizy globalnej zostanie utworzony jeden zestaw. Widma DADS zostały już zapisane jako część procedury dopasowania w kroku 2.4.7.
Wyniki
Przygotowanie i analiza próbki 1,4-bis[2-(5-fenylooksazolyl)]benzenu (POPOP) w etanolu zostały przeprowadzone zgodnie z opisaną powyżej procedurą. Pomiary wykonano przy użyciu ultraszybkiego spektrometru absorpcji przejściowej, zgodnie z opisem w Rysunek 1z roztworami cieczami w kuwetach o szerokości 2 mm, przy użyciu regulowanego uchwytu na kuwetę oraz mieszadła magnetycznego w celu zapewnienia mieszania. Próbki mierzono w warunkach otoczenia, bez dodatkowej kontroli temperatury lub atmosfery. Okno optyczne od 340 nm do 680 nm uzyskano za pomocą kryształu fluorku wapnia. Zebrano dwieście pięćdziesiąt (250) punktów czasowych w przedziale od −5 ps do ~5500 ps, a w celu wygenerowania końcowego zestawu danych uśredniono trzy skany. Rycina 3Dane POPOP przygotowano zgodnie z opisem w protokole. Przykład nieoptymalnej korekcji chirpu przedstawiono w Rycina uzupełniająca 16Przeprowadzono dopasowanie kinetyczne dla pojedynczej długości fali dla POPOP, wybierając 632 nm jako długość fali analizy. Dodatkowo, zgodnie z opisem w protokole, przeprowadzono analizę globalną dla POPOP.
Dopasowanie kinetyczne POPOP przy pojedynczej długości fali 632 nm pozwoliło na wyznaczenie dwóch czasów życia. Wartości tych czasów życia były zmienne i nie wprowadzano dalszych korekt. Uzyskane parametry końcowe były następujące: t0 = −0.1176 ps, IRF = 0.436 ps, A1 = 0.0956, t1 = 1.614 ps, A2 = 0.0646, t2 = 522.2 ps (Rycina 4). Wyniki te są zgodne z przeprowadzoną następnie analizą globalną oraz raportowanymi wartościami czasu życia emisji dla POPOP (τ = 1.35 ns)17. Przykład dopasowania przy pojedynczej długości fali z zbyt małą liczbą komponentów czasu życia został przedstawiony i omówiony na Rycini Uzupełniającej 16.
Globalna analiza dopasowania dla POPOP została przeprowadzona po wybraniu 15 głównych komponentów (PCs) podczas wykonywania SVD. Po dopasowaniu wybrano dwa czasy życia, nie ustalano żadnych parametrów na stałe. Końcowe parametry uzyskane z dopasowania były następujące: t0 = −0.1586 ps, tp (IRF) = 0.4408 ps, t1 = 1459 ps, t2 = 267.5 ps. Widma różnicowe powiązane z zanikiem przedstawiono na Rysunku 5. Wyniki były zgodne z wynikami pojedynczego dopasowania kinetycznego przy 632 nm oraz wartościami czasu życia dla POPOP17. Dwa przykłady suboptymalnej analizy globalnej przedstawiono i omówiono na Rysunku uzupełniającym 16.

Rysunek 1: Schematyczna reprezentacja femtosekundowego szerokopasmowego instrumentu do absorpcji przejściowej opisanego w niniejszym protokole. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 2: Symulacja danych TAS oraz wkłady w sygnał TAS. (A) Krzywe Gaussa symulujące widmo absorpcji stanu podstawowego (niebieska linia przerywana) oraz widmo stanu wzbudzonego (czerwona linia przerywana, przesunięte w stronę czerwieni względem widma stanu podstawowego). Widmo różnicowe tych dwóch widm (fioletowa linia ciągła) przedstawia widmo różnicowe obserwowane w TA. Różnice między widmami stanu podstawowego i wzbudzonego zostały wyolbrzymione w celach ilustracyjnych. (B) Reprezentatywne widmo różnicowe TA dla POPOP w czasie 1,04 ps po wzbudzeniu przy 330 nm. Linie przerywane wskazują absorbancję stanu podstawowego oraz emisję w stanie stacjonarnym POPOP. Wyróżnione obszary pokazują typowe cechy TA: wybielenie stanu podstawowego (GSB), emisję stymulowaną (SE) oraz absorbancję stanu wzbudzonego (ESA) zaobserwowane w tych danych. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.

Rycina 3: Przygotowane dane dla POPOP będące wynikiem zastosowania kroku 1 – Przygotowanie danych. Dane przedstawiono w formie skorygowanej mapy ciepła oraz reprezentatywnych widm. Wyniki te pokazują, jak powinny wyglądać dane po zastosowaniu korekt, gdy zestaw danych jest gotowy do dopasowania. Aby wyświetlić większą wersję tej ryciny, kliknij tutaj.

Rycina 4: Wyniki dopasowania dla pojedynczej długości fali dla POPOP przy 632 nm po zastosowaniu kroku 2.3 – Dopasowanie dla pojedynczej długości fali. Na rycinie przedstawiono (sekcja górna) uzyskane czasy życia w formie tabeli, (sekcja środkowa) dane (niebieskie kropki) oraz dopasowanie do danych (czerwona linia dopasowania) oraz (sekcja dolna) wykres residuów. Należy zauważyć, że w sekcji „current fit” amplitudy (A) są przedstawione jako wartości ΔA z danych, które reprezentują wkład konkretnego komponentu czasu życia w t0. Jednakże, gdy bieżące dopasowanie zostanie zapisane i pojawi się w tabeli „Fit Coefficients”, domyślnym ustawieniem jest wyświetlanie amplitud znormalizowanych. Ustawienie to można zmienić, odznaczając pole obok etykiety „Normalized” w sekcji „Fit Coefficients”. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 5: Wyniki dopasowania analizy globalnej POPOP uzyskane po dopasowaniu z kroku 2.4. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 6: Przykład wymuszonego rozpraszania Ramanowskiego zaobserwowanego w eksperymentalnych danych TA. W tym zbiorze danych (nie w danych dla POPOP pokazanych w samouczku) próbka była wzbudzana przy 550 nm (oznaczone linią przerywaną). Rozpraszanie Ramanowskie jest widoczne w okolicach czasu zero i zazwyczaj pojawia się zarówno po niebieskiej stronie (rozpraszanie anty-Stokesa), jak i po czerwonej stronie (rozpraszanie Stokesa) od długości fali wzbudzenia pompy. Wymuszone rozpraszanie Ramanowskie jest krótkotrwałe, zazwyczaj trwa tylko około ~200 fs, ponieważ występuje w wyniku oddziaływania wiązki sondującej z próbką w tym samym czasie co wiązka pompy, co stymuluje proces Ramanowski. Cecha ta jest jednak nieunikniona i powinna zostać usunięta poprzez przycinanie. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Rysunek uzupełniający 1: Menu główne po początkowym załadowaniu danych. Zazwyczaj w tym oprogramowaniu do dopasowania krzywych w prawym dolnym rogu okna pojawiają się pola opcji po najechaniu na nie kursorem myszy. Pola te umożliwiają zmianę interakcji kursora z oknem, np. przesuwanie zaznaczeń, przybliżanie lub panoramowanie wybranych okien. Dostępne są również opcje regulacji precyzji skal osi X i Y dla okna, a także zmiana trybu wyświetlania z liniowego na logarytmiczny. Osie można również blokować lub odblokowywać. W stanie zablokowania oś pozostaje na określonym poziomie przybliżenia lub w wskazanym zakresie wartości; po odblokowaniu zakres zmienia się tak, aby objąć pełny zestaw danych. Pozostałe opcje pozwalają na regulację wyświetlania liczb oraz kolorowania siatek, jeśli są one obecne. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 2: Menu powierzchniowe służące do przeprowadzenia odejmowania światła rozproszonego. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 3: Odjęcie ekranu światła rozproszonego – ustawianie widm do uśrednienia. Kliknij tutaj, aby pobrać ten plik.
Rysunek uzupełniający 4: Ustawianie zakresu przycinania. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 5: Zbiór danych wyciętych. Wycięte dane zostaną trwale usunięte. Kliknij tutaj, aby pobrać ten plik.
Rysunek uzupełniający 6: Dopasowane okno odpowiedzi rozpuszczalnika i przykład dopasowania odpowiedzi rozpuszczalnika (linia czerwona) do danych (niebieskie kropki). Kliknij tutaj, aby pobrać ten plik.
Rysunek uzupełniający 7: Okno korekcji chirp z danymi z próbki „blank”. Kliknij tutaj, aby pobrać ten plik.
Rysunek uzupełniający 8: Korekcja chirp przedstawiona wraz ze zbiorem danych. Aby pobrać ten plik, kliknij tutaj.
Rycina uzupełniająca 9: Okno dopasowania pojedynczej kinetyki (Single Kinetic Fit).Dodatkowo suwak u góry pozwala użytkownikowi wybrać długość fali, dla której ma zostać wykonane dopasowanie. Wybór odpowiedniej długości fali wymaga wiedzy na temat spektroskopii badanego układu, aby zidentyfikować, przy których wartościach zachodzą interesujące nas procesy. Przykładami są produkty przeniesienia ładunku, powstawanie stanów tripletowych lub tworzenie fotoproduktów, których cechy widmowe korelują ze konkretnymi długościami fal. Można dopasować te konkretne długości fal w celu wyznaczenia czasów życia tych zdarzeń. Ponadto zestaw wybranych długości fal może zostać użyty do walidacji wybranego modelu dopasowania globalnego. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 10: Ustawianie parametrów pojedynczego dopasowania kinetycznego.Poszczególne parametry dopasowania można utrwalić lub zmienić ręcznie, jeśli jest to pożądane, aby precyzyjnie dostroić dopasowanie i zminimalizować odchylenie standardowe residuum. Uwaga: Parametry można łatwo dostosować, klikając wartość w polu, a następnie korzystając z suwaka lub wpisując wartość ręcznie. Wyświetlane dopasowanie będzie aktualizowane w czasie rzeczywistym wraz ze zmianą wartości. Po uzyskaniu akceptowalnego dopasowania można je wyeksportować, klikając prawym przyciskiem myszy na ekranie dopasowania, co umożliwia eksport danych do schowka w celu wklejenia ich do wybranego programu lub zapisanie jako obraz do szybkiego podglądu. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 11: Ograniczanie i ustalanie wartości parametrów dopasowania kinetycznego dla pojedynczego układu (Single Kinetic Fit) jest możliwe, jeśli jeden lub więcej parametrów jest dobrze znanych. Kliknij tutaj, aby pobrać ten plik.
Rysunek uzupełniający 12: Okno dekompozycji wartości osobliwych z głównymi komponentami, pokazujące wygląd śladu i komponentów po dodaniu odpowiedniej liczby głównych komponentów. Kliknij tutaj, aby pobrać ten plik.
Rysunek uzupełniający 13: Okno Global Fit przed wygenerowaniem dopasowania analizy globalnej. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 14: Okno Global Fit przedstawiające wyniki dopasowania analizy globalnej. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 15: Menu Plik służące do zapisywania i eksportowania plików. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 16: Przykłady nieoptymalnej korekcji chirpu oraz dopasowania. (A) przedstawia słabe dopasowanie pojedynczej kinetyki. Typ struktury residuów pokazany na panelu A zazwyczaj wskazuje na konieczność uwzględnienia dodatkowego czasu życia w celu dopasowania danych. Zauważmy, że residuum spada poniżej zera w krótszych czasach i podnosi się powyżej linii zera w dłuższych czasach życia. (B) przedstawia poprawną korekcję chirpu z wykorzystaniem przycisku podglądu, w której cechy są wyprostowane i w danych nie występuje zakrzywienie. (C) przedstawia niepoprawną korekcję chirpu, w której w niebieskiej części widma występuje wyraźne zakrzywienie, co wskazuje, że funkcja chirpu nadmiernie koryguje ten obszar. (D) pokazuje słabe dopasowanie globalnej analizy czasu życia, w którym nadmierne dopasowanie (w tym zbyt wiele parametrów) doprowadziło do powstania „symetrycznych” DADS (wyglądających jak lustrzane odbicia względem osi x) w podobnych zakresach czasu życia, które w zasadzie znoszą się nawzajem. Gdy obserwuje się takie cechy, dopasowanie nie powinno być stosowane. (E) pokazuje słabe dopasowanie globalne, w którym zbyt wiele parametrów spowodowało uzyskanie bardzo krótkiego czasu życia o bardzo dużej amplitudzie. Problem przedstawiony w (E) może pojawić się również wtedy, gdy artefakty wokół czasu zero nie zostaną prawidłowo skorygowane, a proces dopasowania skupi się na minimalizacji residuum poprzez nadmierne podkreślenie bardzo krótkiego czasu życia (takiego, który nie ma znaczenia fizycznego). Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 17: Przykład danych TAS z rozproszeniem Ramanowskim. Rozproszenie występuje wokół czasu zero i pokrywa się z długością fali wzbudzenia pompy. Rozproszenie składa się z serii ostrych pików z bardzo intensywnym pikiem dodatnim po niebieskiej stronie wzbudzenia pompy oraz pikiem ujemnym po czerwonej stronie wzbudzenia pompy. Tego zjawiska nie da się w rozsądny sposób uniknąć, dlatego należy je wyciąć z danych, aby nie zakłócało wyników dopasowania. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 1: Plik zawierający zestaw danych do niniejszego samouczka (POPOP data_POPOP-inEtOH.ufs). Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 2: Plik zawierający pusty zestaw danych do tego samouczka (POPOP data_BLANK.ufs). Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 3: Pliki z informacjami uzupełniającymi zawierające dodatkowe uwagi dotyczące dopasowania odpowiedzi rozpuszczalnika, korekty rozproszenia oraz odejmowania powierzchni. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Ogólne uwagi dotyczące przygotowania danych
Dopasowanie danych TA może na pierwszy rzut oka wydawać się stosunkowo proste i można by oczekiwać, że dla danego zbioru danych zostanie uzyskana jedna, jednoznaczna i poprawna „odpowiedź”. Jednak, jak podkreślono w protokole, istnieje wiele czynników podczas akwizycji, przygotowania i analizy danych, które należy starannie rozważyć, a które mogą prowadzić do niepewności co do tego, który model lub zestaw parametrów dopasowania najlepiej opisuje dane. Celem przygotowania i dopasowania danych jest zredukowanie jak największej liczby tych czynników zewnętrznych przy jednoczesnym zachowaniu danych do analizy. Zadanie to może wydawać się przytłaczające dla osoby początkującej, ponieważ istnieje wiele kwestii do rozważenia. Aby rozwinąć intuicję dotyczącą procesu dopasowania, osobom początkującym zaleca się wielokrotne przygotowywanie tych samych danych od podstaw w nieco inny sposób, aby sprawdzić, jak drastycznie kroki przygotowania danych wpływają na najlepsze dopasowanie. Dodatkowo, dwóch różnych badaczy może przygotować i dopasować te same dane, a następnie porównać wyniki. Proces ten może być czasochłonny podczas pierwszych kilku prób, jednak pozwoli on osobie początkującej wypracować intuicję dotyczącą spójnego przygotowywania danych dla przyszłych próbek. Jak każda umiejętność, przygotowanie i dopasowanie danych wymaga czasu na opanowanie, dlatego zachęca się osoby początkujące do cierpliwości i dyscypliny podczas eksperymentowania i nauki tego procesu. Zbiór danych wykorzystany w niniejszym badaniu został udostępniony, aby dać osobie początkującej możliwość dopasowania danych równolegle z instruktażem oraz bezpośredniego porównania wyników z tymi uzyskanymi w tutorialu.
Dane mogą zawierać cechy tła, które występują przy wszystkich opóźnieniach czasowych (Supplementary Figure 2 i Supplementary Figure 3), takie jak rozpraszanie wiązki pompowania oraz emisja spontaniczna próbki. Niepożądane cechy te muszą zostać usunięte, aby wyizolować sygnał absorpcji przejściowej dla badanych gatunków11. Usuwanie takich cech polega na wyborze, uśrednianiu i odjęciu wkładu z szeregu widm różnicowych dla ujemnych czasów. Podczas wyboru widm tła należy upewnić się, że do usunięcia nie zostaną dołączone cechy, które mogą być częścią badanego procesu. W danych TA mogą być również obserwowane cechy tła pochodzące z rozpuszczalnika, takie jak absorpcja zanieczyszczeń lub samego rozpuszczalnika. W przypadku gdy rozpuszczalnik generuje sygnał, od zbioru danych próbki należy odjąć „ślepy” zbiór danych zawierający wyłącznie rozpuszczalnik, zmierzony w dokładnie tych samych warunkach eksperymentalnych co próbka. Szczegóły tej procedury zawarto w Supplementary File 3.
Ten korekcja chirpu jest kolejnym czynnikiem, który należy starannie rozważyć. Chirp występuje, gdy impuls sondy podróżuje do próbki i ulega poszerzeniu z powodu niedoskonałości luster kierujących lub przechodząc przez optykę dyspersyjną, taką jak soczewki lub filtry. W efekcie fotony o niższej energii w impulsie sondy (tj. czerwona strona widma sondy) docierają do próbki przed fotonami o wyższej energii (tj. niebieska strona widma sondy). Prowadzi to do rozmycia „czasu zero” w widmach TA w zakresie kilku femtosekund lub pikosekund.18, co objawia się jako wyraźna krzywa w surowym zbiorze danych, rozpoczynająca się w zakresie długości fal niebieskich, a następnie wypłaszczająca się w miarę zbliżania się do czerwonych (Rycina uzupełniająca 7). Chirp jest najbardziej zauważalny w krótkich skalach czasowych, takich jak te osiągane w ultraszybkim TA. To zależne od długości fali zero czasowe można skorygować zgodnie z opisem w protokole, jednak zastosowanie tego procesu może być problematyczne i subiektywne. Posiadanie próbki „ślepej” lub pomiar odpowiedzi Kerra rozpuszczalnika może zminimalizować subiektywizm podczas ręcznego wyboru punktów do korekcji chirpu, niezbędnej do wygenerowania dopasowania wielomianowego służącego do regulacji i korekcji chirpu. Celem korekcji chirpu jest usunięcie wyraźnego „wygięcia” zera czasowego. Uzyskanie optymalnych danych skorygowanych pod kątem chirpu może wymagać wielokrotnych prób dopasowania. Dane można dopasowywać wielokrotnie, stosując różne korekcje chirpu, aby zrozumieć wpływ tej korekcji na wartości krótkich czasów życia w TA.
Artefakty pojawiające się w „czasie zero”
W danych TA w pobliżu „czasu zero” można zaobserwować kilka artefaktów, w tym rozpraszanie Rayleigha, wymuszone rozpraszanie Ramanowskie oraz modulację fazy krzyżowej. Rozpraszanie Rayleigha wiązki pompującej jest rozpraszaniem sprężystym, które zachodzi bez zmiany energii. Ta cecha pojawi się przy tej samej długości fali co impuls pompowy. Wymuszone rozpraszanie Ramanowskie może towarzyszyć sygnałowi rozpraszania pompy19. Rozpraszanie Ramanowskie, wynikające z niesprężystego rozpraszania fotonu pompy, generuje piki o energii zarówno wyższej (anty-Stokes), jak i niższej (Stokes) niż energia incidentnej pompy. W danych TA wymuszone rozpraszanie Ramanowskie obserwuje się z powodu jednoczesnego naświetlania próbki wiązką pompującą i badawczą. Gdy wiązka badawcza oddziałuje z próbką w tym samym czasie co wiązka pompująca, stymuluje ona proces Ramanowski. W związku z tym wymuszone rozpraszanie Ramanowskie występuje wokół czasu zero i skutkuje dodatkowymi pikami w widmach w ciągu pierwszych kilkuset femtosekund (Rysunek 6, obserwowane w ciemnoniebieskim widmie w zaznaczonym obszarze oraz Rysunek uzupełniający 17). Modulacja fazy krzyżowej wynika z modulacji współczynnika załamania światła rozpuszczalnika w wyniku oddziaływania z intensywnym polem elektrycznym impulsu.
Stymulowane rozpraszanie Ramanowskie można odróżnić od modulacji fazy krzyżowej, ponieważ piki Ramanowskie pojawiają się przy konkretnych częstotliwościach odpowiadających modom wibracyjnym rozpuszczalnika. Ponieważ jest to proces Ramanowski, można obserwować linie Stokesa i anty-Stokesa po obu stronach wzbudzenia. Rozpuszczalniki chlorowane, takie jak dichlorometan, wykazują bardzo wyraźne pasma Ramanowskie ze względu na dużą polaryzowalność chloru. Sygnatury spektralne modulacji fazy krzyżowej są unikalne dla danego rozpuszczalnika, ale nie są tak łatwo przewidywalne jak cechy rozpraszania Ramanowskiego.
W zależności od kinetyki mierzonej próbki, rozpraszanie Rayleigha, rozpraszanie Ramanowskiego i modulacja fazowa mogą nakładać się na wczesne sygnały w danych TA, co może utrudniać ich usunięcie. W zasadzie cechy te można zaobserwować w pomiarze czystego rozpuszczalnika i odjąć od danych, a programy do analizy danych mogą posiadać funkcje dopasowania uwzględniające te zjawiska, jednak w praktyce może to być trudne. Gdy odjęcie tych artefaktów bez naruszenia danych próbki jest zbyt trudne, lepiej może być wyciąć uszkodzone widma wokół czasu zero, aby wyeliminować artefakty. Będzie to miało niefortunny skutek uboczny w postaci usunięcia pierwszych około 300 fs danych, ale sprawi, że późniejsze dopasowanie będzie bardziej wiarygodne. W miarę analizy wielu zestawów danych tych samych i różnych próbek, początkujący badacz nabierze intuicji w osiąganiu równowagi między odejmowaniem tła a wycinaniem danych z pierwszych 100-200 fs.
Ogólne przycinanie może być konieczne dla fragmentów widm charakteryzujących się niskim stosunkiem sygnału do szumu. Typowymi przyczynami niskiego stosunku sygnału do szumu, które mogą utrudniać dopasowanie danych, są: niestabilność wiązki sondy w niektórych obszarach, niska intensywność światła sondy, zbyt wysokie stężenia próbek (blokujące znaczną część padającej sondy), niska intensywność pompy oraz przekrój czynny absorpcji próbki. W takich przypadkach przycięcie zbioru danych po obu stronach okna optycznego w celu uzyskania pożądanego poziomu stosunku sygnału do szumu może wspomóc proces dopasowania.
Zbiór danych jest gotowy do analizy po odpowiednim przycięciu w celu usunięcia wadliwych sekcji, korekcji zjawiska chirp oraz uśrednieniu i odjęciu widma tła. Procedura ta powinna doprowadzić do uzyskania danych zawierających jedynie te fragmenty, które są najbardziej istotne dla badanej fotofizyki i fotochemii. Niezaprzeczalne jest, że proces ten wiąże się z pewnym stopniem subiektywizmu. Celem przygotowania danych jest osiągnięcie równowagi między usuwaniem artefaktów, aby nie zakłócały one dopasowania, a zachowaniem integralności zbioru danych, tak aby nie utrudnić jego interpretacji. Wypracowanie tej równowagi wymaga czasu i doświadczenia w budowaniu intuicji pozwalającej odróżnić artefakt od rzeczywistych danych. Dopasowywanie (i ponowne dopasowywanie) tego samego zestawu danych w różne dni lub analiza tych samych danych przez dwóch niezależnych badaczy może być sposobem na zminimalizowanie błędów ludzkich oraz subiektywizmu w przygotowaniu i analizie danych.
Ogólne uwagi dotyczące dopasowania i interpretacji
Po przetworzeniu surowych widm TA należy je zinterpretować i zamodelować, aby wyodrębnić informacje o gatunkach i dynamice występującej w badanym układzie. Proces ten można opisać jako procedurę trzyetapową, która obejmuje wstępną interpretację widmową, modelowanie ilościowe/dopasowanie oraz przypisanie interpretacji widmowej do modelu/dopasowania.
Wstępna interpretacja widmowa: Celem etapu interpretacji widmowej jest przypisanie cech występujących w widmach TA do stanów elektronowych osiąganych w trakcie ewolucji fotofizycznej lub fotochemicznej układu. W pierwszej kolejności należy zidentyfikować poszczególne stany. W niniejszej pracy stany oznaczają unikalne stany elektronowe będące częścią ewolucji fotofizycznej lub fotochemicznej układu. Stan, reprezentowany na przykład przez jedną konkretną krzywą energii potencjalnej (PEC), posiada zestaw charakterystycznych pików reprezentujących jego widmo absorpcyjne. Zmiana zachodząca w obrębie jednego stanu nazywana jest procesem. Proces fotofizyczny może objawiać się w widmach TA jako przesunięcie piku lub zmiana szerokości widma. Kluczowym aspektem procesu jest to, że populacja stanu pozostaje bez zmian (tzn. proces zachodzi w obrębie danej PEC); zmienia się jedynie rozkład energii wewnątrz stanu. Zmiana populacji stanu będzie określana jako przejście. Podczas przejścia układ ewoluuje do innej PEC (tzn. stanu elektronowego). Przejścia mogą obejmować konwersję wewnętrzną (IC), przejście międzyukładowe (ISC), przeniesienie ładunku, transfer energii, powstawanie nowych produktów lub powrót do stanu podstawowego. Wytyczne dotyczące przypisywania stanów, procesów i przejść omówiono w następnych akapitach.
Przypisywanie stanów
Pierwszy krok w tym procesie polega na przypisaniu cech widmowych do konkretnych gatunków chemicznych lub stanów. Stan S1 w TA powinien wykazywać czas życia zgodny z czasem życia fluorescencji zmierzonym za pomocą spektroskopii emisyjnej z rozdzielczością czasową. Stan tripletowy można zweryfikować, sprawdzając, czy jego czas życia ulega wygaszeniu przez tlen. Jeśli w ewolucji fotofizycznej podejrzewa się obecność anionu lub kationu rodnikowego, można przeprowadzić spektroelektrochemię lub chemiczne utlenianie/redukcję w celu wygenerowania gatunków rodnikowych, a następnie uzyskać widmo absorpcyjne tego gatunku i porównać je z kształtem pasma TA. W celu potwierdzenia obecności wolnych rodników można przeprowadzić spektroskopię elektronowego rezonansu spinowego (ESR). Doskonały wykład instruktażowy zorganizowany przez ACS Division of Inorganic Chemistry przedstawia przegląd TA oraz rozważań dotyczących przypisywania cech widmowych20. Po przypisaniu pasm do poszczególnych gatunków, kolejnym krokiem w interpretacji widm TA jest jakościowy opis procesów dynamicznych zachodzących w układzie. Krok ten jest kluczowy, ponieważ pozwala badaczowi określić, jakie modele będą odpowiednie do opisu jego układu i stanowi punkt odniesienia do porównania parametrów dopasowania.
Zmiany w obrębie stanu
Chłodzenie wibracyjne, reorganizacja geometryczna lub solvatacja to niezwykle szybkie procesy (od sub-ps do dziesiątek ps), które można obserwować za pomocą TA. Chłodzenie wibracyjne objawia się jako szybki przesunięcie widma TA w stronę niebieską w skali czasu kilku pikosekund21,22,23. Reorganizacja geometryczna może zachodzić w skali czasu dziesiątek ps. Dynamika solvatacji objawia się jako przesunięcie widma w stronę czerwoną i jego zwężenie w ciągu kilku pikosekund w konwencjonalnych cieczach dipolarnych, natomiast rozpuszczalniki o wysokiej lepkości, takie jak glicerol, glikol polietylenowy (PEG), ciecze jonowe i głębokie rozpuszczalniki eutektyczne, mogą wykazywać dynamikę solvatacji trwającą przez wiele nanosekund24,25,26.
Zmiany w populacji stanu
Reakcje charakteryzują się zmianą intensywności pasma, gdzie spadek intensywności wiąże się ze spadkiem stężenia odpowiadającego mu gatunku chemicznego i i odwrotnie w przypadku wzrostu. W niektórych przypadkach w widmach widoczne są zarówno substraty, jak i produkty, podczas gdy w innych stany produktów są zbyt krótkotrwałe lub zbyt przesunięte w stronę czerwieni, aby można je było zaobserwować. Często przejścia między stanami można zaobserwować poprzez obecność punktu izosbestycznego w widmach.
Modelowanie ilościowe/Dopasowanie: Następnie należy dopasować model do danych, aby wyodrębnić ilościowe informacje o dynamice układu. Jak opisano wcześniej we wstępie, istnieje szeroki wachlarz dostępnych modeli. Niniejszy protokół koncentruje się na dwóch najpowszechniejszych metodach: dopasowaniu jednofalowym oraz analizie globalnej. Metoda jednofalowa polega na dopasowaniu poszczególnych przebiegów dla danej długości fali ze spektra do określonej postaci funkcjonalnej, zazwyczaj sumy funkcji wykładniczych:
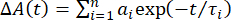 (2)
gdzie ΔA(t) to sygnał TA przy wybranej długości fali, n to liczba komponentów wykładniczych, a ai to amplituda komponentu wykładniczego i o stałej czasowej τi. Można dodawać kolejne komponenty do momentu, aż dopasowanie odtworzy dane eksperymentalne. Celem każdego procesu dopasowania jest zamodelowanie danych przy użyciu wystarczającej liczby czasów życia, aby dobrze odtworzyć dane, unikając jednocześnie nadmiarowego dopasowania poprzez włączenie zbyt wielu komponentów. W związku z tym, w celu ustalenia, kiedy dane są dopasowane w granicach niepewności eksperymentalnych, stosuje się ważone parametry dobroci dopasowania, takie jak 5.
Po satysfakcjonującym dopasowaniu zaniku, parametry modelu mogą zostać wykorzystane do charakterystyki dynamiki układu. Następnie można wyznaczyć i zinterpretować wynikowe stałe czasowe. Niestety, duża liczba nakładających się cech w widmach TA oznacza, że pojedyncza długość fali w widmie może zawierać dynamikę odpowiadającą różnym gatunkom, których sygnatury spektralne się pokrywają; oznacza to, że stałe czasowe wyznaczone z dopasowania dla pojedynczej długości fali mogą reprezentować kompozyt wielu zbieżnych procesów. Ponadto wszelkie zmiany w kształcie i położeniu pasma będą również wpływać na amplitudy i stałe czasowe wyznaczone z dopasowania jednofalowego. W niektórych przypadkach problemy te można obejść za pomocą metody dopasowania zwanej „analizą kształtu pasma” (bandshape analysis), w której określa się lub zakłada postać funkcyjną pasm TA dla każdego absorbującego gatunku w układzie. Kształty te są następnie ważone amplitudami zależnymi od czasu i sumowane w celu odtworzenia obserwowanego widma. Procedura ta jest powszechnie stosowana w analizie widm fluorescencji rozdzielonej w czasie, jednak bardziej złożone kształty i nakładające się komponenty pasm TA sprawiają, że metoda ta jest możliwa do zastosowania jedynie w kilku prostych przypadkach, co opisano szczegółowo w innym opracowaniu10.
Kolejną wadą dopasowania dla pojedynczej długości fali jest fakt, że nie wykorzystuje ono w sposób naturalny szerokiego zakresu widmowego oferowanego przez współczesne eksperymenty TA. W zasadzie można by metodycznie dopasowywać każdą pojedynczą długość fali widm, jednak taka analiza jest uciążliwa, czasochłonna i kosztowna obliczeniowo. Aby sprostać temu wyzwaniu, można zastosować metodę zwaną „analizą globalną” (global analysis), która pozwala na jednoczesne dopasowanie całego zestawu widm TA do zbioru wspólnych parametrów dynamicznych4. Analiza globalna oraz ściśle powiązana z nią metoda zwana analizą docelową (target analysis) są skutecznymi i powszechnie stosowanymi metodami, ale posiadają one również swój własny zestaw wad i ograniczeń. Jak w przypadku każdego modelu, niezbędne jest zrozumienie założeń wykorzystanych do jego stworzenia, a także ograniczeń, jakie one generują.
W analizie globalnej widma TA są reprezentowane przez macierz m na n, gdzie m oznacza liczbę długości fal zmierzonych w każdym widmie, a n oznacza liczbę zebranych punktów czasowych. Przyjmuje się następnie, że macierz ta jest rozkładalna na iloczyn dwóch innych macierzy:
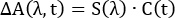 (3)
gdzie C(t) jest macierzą n na k, a S(λ) jest macierzą m na k. Wartość k reprezentuje liczbę odrębnych komponentów widmowych wykorzystanych do odtworzenia widm. Każdy z tych komponentów reprezentuje gatunek absorbujący o unikalnej sygnaturze widmowej i dynamice. Macierz S(λ) reprezentuje widma TA k komponentów, a C(t) ich stężenia zależne od czasu. W najprostszej i najczęstszej implementacji analizy globalnej przyjmuje się, że każdy komponent wykazuje kinetykę jednoeksponencjalną (i = 1 w równaniu 2, przy czym każdemu komponentowi przypisana jest własna stała czasowa). Podsumowując, pełne widmo TA można przedstawić jako sumę k komponentów widmowych, z których każdy posiada charakterystyczne widmo absorpcyjne i jednoeksponencjalny zanik.
Podczas dopasowywania widm TA użytkownik określa przybliżoną liczbę komponentów (tj. wartość k) oraz szacuje stałą czasową związaną z jednowykładniczym zanikiem tych gatunków. Program do dopasowywania generuje następnie Cguess(t) i rozwiązuje równanie 3 dla Sfit(t). Następnie Sfit(λ) i Cguess(t) są mnożone zgodnie z równaniem 3 w celu utworzenia dopasowanych widm ΔA(λ,t)fit. Na koniec minimalizowane są residua, ΔA(λ,t)exp − A(λ,t)fit, a program zwraca optymalne Sfit(λ) oraz stałe czasowe. Stosunkowa prostota analizy globalnej, która reprezentuje cały zestaw widm za pomocą kilku stałych czasowych i stałych komponentów spektralnych, czyni ją atrakcyjną (i skuteczną) metodą rozplatania skomplikowanych kształtów pasm i dynamiki występującej w spektroskopii TA. Należy jednak zachować ostrożność, aby upewnić się, że analiza globalna jest odpowiednim modelem dla badanego układu.
Kluczowym założeniem w analizie globalnej, zilustrowanym w równaniu 3, jest pełna rozdzielność części długości fali i czasu w dynamice, co określa się mianem „biliniowości”. Założenie to wymaga, aby kształty pasm składowych były niezależne od czasu (tzn. mają stały kształt widmowy, który nie zmienia się ani nie przesuwa w czasie). Jedynym elementem ulegającym zmianie podczas eksperymentu są względne populacje każdego składnika, reprezentowane przez C(t). W długich skalach czasowych, rzędu ~1 ns, założenie to zazwyczaj pozostaje aktualne, a analiza globalna może być stosowana bez większych zastrzeżeń. Z drugiej strony, procesy w stanach wzbudzonych, takie jak chłodzenie wibracyjne i dynamika solwatacji, które są wyraźne w ultraszybkich skalach czasowych dostępnych dla femtosekundowej TA, prowadzą do zależnych od czasu zmian w sygnaturze widmowej danej substancji i do naruszenia biliniowości. Nie oznacza to, że analiza globalna nie może odtworzyć zbioru danych; w rzeczywistości zawsze może ona dostarczyć satysfakcjonującego dopasowania, pod warunkiem użycia odpowiedniej liczby składników. Problem polega wówczas na interpretacji widm składowych i przypisywaniu stałych czasowych do konkretnych procesów w stanach wzbudzonych, ponieważ składniki mogą już nie odpowiadać odrębnym absorbującym gatunkom. W związku z tym należy zachować ostrożność podczas stosowania analizy globalnej w sytuacjach, w których nie można założyć biliniowości.
Przypisywanie interpretacji widmowej do modelu/dopasowania: Po uzyskaniu dopasowania interpretacja widmowa musi zostać odwzorowana na czasy życia uzyskane w procesie dopasowania. Czasy życia z dopasowania przypisuje się zarówno procesom, jak i reakcjom zidentyfikowanym w początkowej interpretacji widm. Jednakże wstępna ocena widm i liczba dopasowanych czasów życia uzyskanych przez model mogą nie być ze sobą bezpośrednio zgodne. W tej (częstej!) sytuacji osoba wykonująca dopasowanie musi powrócić do wstępnej interpretacji i dokonać jej ponownej oceny. Być może w początkowej ocenie pominięto chłodzenie wibracyjne lub inny proces, który został zidentyfikowany w procesie modelowania i dopasowania. Albo być może dwa różne zestawy parametrów dopasowania mogłyby dobrze odtworzyć dane, a wstępna interpretacja może pomóc w wyborze odpowiedniego zestawu parametrów. W tym końcowym etapie osoba wykonująca dopasowanie musi przełączać się między interpretacją a dopasowaniem, aby znaleźć opis prowadzący do prawdopodobnego przypisania fotofizycznego gatunków oraz dynamiki układu. W celu uzupełnienia dopasowań uzyskanych za pomocą analizy globalnej oraz oprogramowania do dopasowania przedstawionego w niniejszym artykule4, można również wykorzystać inne programy do dopasowania obejmujące sekwencyjne modele dopasowania, takie jak analiza docelowa (target analysis).
Podsumowując, niniejszy protokół omawia przygotowanie i dopasowanie danych absorpcji przejściowej. Jego celem jest zwrócenie uwagi na wyzwania związane z tym procesem oraz wskazanie praktycznych sposobów ich unikania lub łagodzenia. Dopasowanie danych TA, podobnie jak w przypadku większości danych spotykanych w dziedzinach technicznych, może być skomplikowane i niekiedy subiektywne. Dlatego kluczowe jest uświadomienie sobie przebiegu procesu i ograniczeń danych, sposobów ich przygotowania oraz narzędzi matematycznych wykorzystywanych do modelowania i interpretacji wyników. Naukowcy muszą podchodzić do danych i modelowania w sposób krytyczny.
Można podjąć próbę ograniczenia subiektywizmu w dopasowywaniu krzywych. Na przykład dane można przygotować i dopasować, zaczynając od różnych punktów startowych oraz w różne dni, aby upewnić się, że uzyskano ten sam wynik dopasowania. Można porównać dane zebrane w różne dni przy różnym przygotowaniu próbek. Wielu badaczy może dopasować te same dane i porównać swoje wyniki. Z czasem badacze mogą wypracować intuicję dotyczącą otrzymywanych danych (w oparciu o specyfikę konfiguracji eksperymentalnej i parametry doświadczalne), co pozwoli im z większą pewnością przeprowadzać dopasowania.
Istnieje wiele aspektów do poznania w zakresie dopasowywania danych TA oraz szczegółów modeli omówionych w tym artykule. Z entuzjazmem polecane są kilka doskonałych artykułów przeglądowych, które zgłębiają ten temat4,10,27. Niniejszy protokół ma służyć jako wprowadzenie dla początkujących do procesu analizy i dopasowywania, które pobudzi zainteresowanie głębszym zrozumieniem tego procesu.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była możliwa dzięki programowi NSF Major Research Instrumentation, który stworzył wielofunkcyjne urządzenie laserowe do absorpcji przejściowej (CHE-1428633). Ten materiał jest oparty na pracy wspieranej przez National Science Foundation w ramach grantu nr. CHE-2313290.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| EtOH 200% Proof | Decon Laboratories Inc | CAS 64-17-5 | Rozpuszczalnik używany do przygotowania |
| próbki Spektrometr absorpcji przejściowej Helios | Ultraszybkie systemy | https://ultrafast.systems/products/spectrometers-accessories/helios/ | Spektrometr absorpcji przejściowej |
| POPOP 1,4-bis[2-(5-fenyloksazolyl)]benzen | Tokio Przemysł chemiczny | CAS 1806-34-4 Próbka | używana do przykładów |
| Ultraszybkie systemy | Surface Xplorer | https://ultrafast.systems/products/spectrometers-accessories/surface-xplorer/ | Program dopasowania |
Bibliografia
- Turro, N. J. Modern Molecular Photochemistry. , University Science Books. (1991).
- Berera, R., van Grondelle, R., Kennis, J. T. M. Ultrafast transient absorption spectroscopy: Principles and application to photosynthetic systems. Photosynth Res. 101, 105-118 (2009).
- Ruckebusch, C., Sliwa, M., Pernot, P., de Juan, A., Tauler, R. Comprehensive data analysis of femtosecond transient absorption spectra: A review. J Photochem Photobiol C Photochem Rev. 13 (1), 1-27 (2012).
- Van Stokkum, I. H. M., Larsen, D. S., Van Grondelle, R. Global and target analysis of time-resolved spectra. Biochim Biophys Acta - Bioenerg. 1657 (2-3), 82-104 (2004).
- Megerle, U., Pugliesi, I., Schriever, C., Sailer, C. F., Riedle, E. Sub-50 fs broadband absorption spectroscopy with tunable excitation: putting the analysis of ultrafast molecular dynamics on solid ground. Appl Phys B Lasers Opt. 96 (2-3), 215-231 (2009).
- Kovalenko, S. A., Dobryakov, A. L., Ruthmann, J., Ernsting, N. P. Femtosecond spectroscopy of condensed phases with chirped supercontinuum probing. Phys Rev A - At Mol Opt Phys. 59 (3), 2369-2384 (1999).
- Villa, A., et al. Broadly tunable mid-infrared femtosecond pulses directly generated by an optical parametric amplifier. OSA Contin. 4 (11), 2837-2844 (2021).
- Brodeur, A., Chin, S. L. Ultrafast white-light continuum generation and self-focusing in transparent condensed media. J Opt Soc Am B. 16 (4), 637650(1999).
- Lang, B. Photometrics of ultrafast and fast broadband electronic transient absorption spectroscopy: State of the art. Rev Sci Instrum. 89 (9), 093112(2018).
- Beckwith, J. S., Rumble, C. A., Vauthey, E. Data analysis in transient electronic spectroscopy - an experimentalist's. Int Rev Phys Chem. 39 (2), 135-216 (2020).
- Devos, O., Mouton, N., Sliwa, M., Ruckebusch, C. Baseline correction methods to deal with artifacts in femtosecond transient absorption spectroscopy. Anal Chim Acta. 705 (1-2), 64-71 (2011).
- Surface Xplorer from Ultrafastsystems. , Available from: https://ultrafast.systems/products/spectrometers-a (2023).
- Gampp, H., Maeder, M., Meyer, C. J., Zuberbuhler, A. D. Calculation of equilibrium constants from multiwavelngth spectroscopic data-i mathematical considerations. Talanta. 32 (2), 95-101 (1985).
- Snellenburg, J. J., Laptenok, S., Seger, R., Mullen, K. M., van Stokkum, I. H. M. Glotaran: A Java-based graphical user interface for the R package TIMP. J Stat Softw. 49 (3), 1-22 (2012).
- Python scripts to convert to and from comma separated values (.csv) and Ultrafast Systems binary data (.ufs) file formats. , Available from: https://bitbucket.org/ptapping/csv2ufs/src/master/ (2023).
- Surface Xplorer manual. , Available from: https://ultrafastsystems.com/download/surface-xplorer/SurfaceXplorerManual.pdf (2023).
- Lakowicz, J. R. Principles of fluorescence spectroscopy, 3rd Ed. , Springer Science+Business Media, LLC. 883-886 (2006).
- Maciejewski, A., et al. Transient absorption experimental set-up with femtosecond time resolution. Femto- and picosecond study of DCM molecule in cyclohexane and methanol solution. J Mol Struct. 555 (1-3), 1-13 (2000).
- Lorenc, M., et al. Artifacts in femtosecond transient absorption spectroscopy. Appl. Phys. B Lasers Opt. 74, 19-27 (2002).
- Turro, C. Transient absorption spectroscopy. , Available from: https://mediaspace.unm.edu/media/Physical+Inorganic+Tutorials+Transient+Absorption+Specctrscopy/1_t5pdqzgx (2023).
- Maçôas, E. M. S., Mustalahti, S., Myllyperkiö, P., Kunttu, H., Pettersson, M. Role of vibrational dynamics in electronic relaxation of Cr(acac)3. J Phys Chem A. 119 (11), 2727-2734 (2015).
- Brown, A. M., et al. Vibrational relaxation and redistribution dynamics in Ruthenium(II) polypyridyl-based charge-transfer excited states: a combined ultrafast electronic and infrared absorption study. J Phys Chem A. 122 (40), 7941-7953 (2018).
- Vlček, A., Kvapilová, H., Towrie, M., Záliš, S. Electron-transfer acceleration investigated by time resolved infrared spectroscopy. Acc Chem Res. 48 (3), 868-876 (2015).
- Horng, M. L., Gardecki, J. A., Papazyan, A., Maroncelli, M. Subpicosecond measurements of polar solvation dynamics: Coumarin 153 revisited. J. Phys. Chem. 99 (48), 17311-17337 (1995).
- LaRocca, M. M., Baker, G. A., Heitz, M. P. Assessing rotation and solvation dynamics in ethaline deep eutectic solvent and its solutions with methanol. J Chem Phys. 155 (3), 034505(2021).
- Zhang, X. X., Liang, M., Ernsting, N. P., Maroncelli, M. Complete solvation response of coumarin 153 in ionic liquids. J Phys Chem B. 117 (16), 4291-4304 (2013).
- Jollife, I. T., Cadima, J. Principal component analysis: A review and recent developments. Philos Trans R Soc. A. 374 (2065), 20150202(2016).
Przedruki i uprawnienia
