Tutaj opisujemy kilka protokołów mających na celu zintegrowaną waloryzację Gracilaria gracilis: zbiór dzikich gatunków, hodowla we własnym zakresie i ekstrakcja składników bioaktywnych. Oceniane jest działanie przeciwutleniające, przeciwbakteryjne i cytotoksyczne ekstraktów, a także ocena wartości odżywczej i stabilności żywności wzbogaconej o całą biomasę wodorostów i pigmenty.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Waloryzacja wodorostów czerwonych Gracilaria gracilis za pomocą podejścia biorafineryjnego
W tym artykule
Podsumowanie
Streszczenie
Zainteresowanie wodorostami jako obfitym surowcem do pozyskiwania cennych i wielodocelowych składników bioaktywnych stale rośnie. W tej pracy badamy potencjał Gracilaria gracilis, jadalnych czerwonych wodorostów uprawianych na całym świecie ze względu na ich wartość komercyjną jako źródło agaru i innych składników do zastosowań kosmetycznych, farmakologicznych, spożywczych i paszowych.
G. gracilis warunki wzrostu zostały zoptymalizowane poprzez rozmnażanie wegetatywne i zarodnikowanie, jednocześnie manipulując warunkami fizykochemicznymi w celu uzyskania dużego zasobu biomasy. Metodologie zielonej ekstrakcji etanolem i wodą przeprowadzono na biomasie wodorostów. Potencjał bioaktywny ekstraktów oceniono za pomocą zestawu testów in vitro dotyczących ich cytotoksyczności, właściwości przeciwutleniających i przeciwdrobnoustrojowych. Dodatkowo suszona biomasa wodorostów została włączona do preparatów makaronowych, aby zwiększyć wartość odżywczą żywności. Pigmenty wyekstrahowane z G. gracilis zostały również włączone do jogurtu jako naturalny barwnik i oceniono ich stabilność. Oba produkty zostały poddane ocenie częściowo wyszkolonego panelu sensorycznego, którego celem było osiągnięcie najlepszej formuły końcowej przed trafieniem na rynek.
Wyniki potwierdzają wszechstronność G. gracilis, niezależnie od tego, czy jest stosowany jako cała biomasa, ekstrakty i/lub pigmenty. Dzięki wdrożeniu kilku zoptymalizowanych protokołów, prace te pozwalają na opracowanie produktów, które mogą przynieść korzyści rynkom spożywczym, kosmetycznym i akwakultury, promując zrównoważenie środowiskowe i niebieską gospodarkę o obiegu zamkniętym.
Ponadto, zgodnie z podejściem biorafineryjnym, pozostała biomasa wodorostów zostanie wykorzystana jako biostymulator do wzrostu roślin lub przekształcona w materiały węglowe do wykorzystania w oczyszczaniu wody w wewnętrznych systemach akwakultury MARE-Polytechnic of Leiria, Portugalia.
Wprowadzenie
Wodorosty mogą być uważane za interesujący surowiec naturalny, który może być wykorzystywany przez sektor farmaceutyczny, spożywczy, paszowy i środowiskowy. Dokonują biosyntezy wielu cząsteczek, z których wiele nie występuje w organizmach lądowych, o odpowiednich właściwościach biologicznych1,2. Jednak protokoły uprawy zoptymalizowane pod kątem wodorostów muszą zostać wdrożone, aby zapewnić duże zasoby biomasy.
Metody uprawy muszą zawsze uwzględniać charakter wodorostów i ogólną morfologię. Gracilaria gracilis jest taksonem klonalnym, co oznacza, że narząd przyczepu wytwarza wiele osi wegetatywnych. W ten sposób osiąga się rozmnażanie przez fragmentację (rozmnażanie wegetatywne), ponieważ każda z tych osi jest w pełni zdolna do przyjęcia niezależnego życia od głównego thallus3. Taksony klonalne można z powodzeniem zintegrować z prostymi i szybkimi jednoetapowymi metodologiami uprawy, ponieważ duże ilości biomasy uzyskuje się poprzez rozszczepienie plechy na małe fragmenty, które szybko się regenerują i wyrastają na nowe, genetycznie identyczne osobniki. W procesie tym można stosować zarówno haplontyczne, jak i diplontyczne plechy. Chociaż rodzaj wykazuje złożony, haplo-diplontyczny izomorficzny trójfazowy cykl życiowy, zarodnikowanie rzadko jest konieczne, z wyjątkiem sytuacji, gdy wymagana jest odnowa genetyczna stad w celu osiągnięcia lepszych plonów. W tym przypadku zarówno tetraspory (zarodniki haplontyczne powstałe w wyniku mejozy), jak i karpospory (zarodniki diplontyczne powstałe w wyniku mityzy) powodują powstanie makroskopowej plechy, która może być następnie hodowana i rozmnażana przez rozmnażanie wegetatywne4. Cykle wzrostu są podyktowane warunkami środowiskowymi i stanem fizjologicznym osobników, a także innymi czynnikami biologicznymi, takimi jak pojawienie się epifitów i przyleganie innych organizmów. Dlatego optymalizacja warunków uprawy ma kluczowe znaczenie dla zapewnienia wysokiej produktywności i produkcji dobrej jakości biomasy5.
Ekstrakcja związków bioaktywnych z wodorostów, w tym G. gracilis, może być osiągnięta różnymi metodami6,7. Wybór metody ekstrakcji zależy od konkretnych interesujących związków, docelowego zastosowania i właściwości wodorostów. W tym badaniu skupiliśmy się na ekstrakcji rozpuszczalnikowej, która polega na użyciu zielonych rozpuszczalników, takich jak woda lub etanol, do rozpuszczenia i ekstrakcji związków bioaktywnych z biomasy wodorostów. Ekstrakcja może być przeprowadzana poprzez macerację w wszechstronny i skuteczny sposób i może być stosowana do szerokiej gamy związków. Jest to prosta i szeroko stosowana metoda polegająca na moczeniu biomasy w rozpuszczalniku przez dłuższy czas, zazwyczaj w temperaturze pokojowej lub lekko podwyższonej. Rozpuszczalnik miesza się w celu usprawnienia procesu ekstrakcji. Po upływie pożądanego czasu ekstrakcji rozpuszczalnik jest oddzielany od materiału stałego przez filtrację lub odwirowanie.
Woda jest powszechnie używanym rozpuszczalnikiem w zastosowaniach spożywczych ze względu na jej bezpieczeństwo, dostępność i kompatybilność z szeroką gamą produktów spożywczych. Ekstrakcja wodna jest odpowiednia dla związków polarnych, takich jak polisacharydy, peptydy i niektóre fenole. Może jednak nie ekstrahować skutecznie związków niepolarnych. Etanol jest również szeroko stosowanym rozpuszczalnikiem w zastosowaniach spożywczych i może być skuteczny w ekstrakcji różnych cząsteczek bioaktywnych, w tym związków fenolowych, flawonoidów i niektórych pigmentów. Etanol jest ogólnie uznawany za bezpieczny do stosowania w żywności i można go łatwo odparować, pozostawiając wyekstrahowane związki. Warto zauważyć, że wybór metody ekstrakcji powinien uwzględniać takie czynniki, jak wydajność, selektywność, opłacalność i wpływ na środowisko. Optymalizacja parametrów ekstrakcji, takich jak stężenie rozpuszczalnika, czas ekstrakcji, temperatura i ciśnienie, ma kluczowe znaczenie dla osiągnięcia optymalnych plonów związków bioaktywnych z G. gracilis lub innych wodorostów.
Stwierdzono, że wodorosty wykazują aktywność przeciwbakteryjną przeciwko szerokiej gamie mikroorganizmów, w tym bakteriom, grzybom i wirusom8. Aktywność tę przypisuje się składnikom bioaktywnym, w tym fenolom, polisacharydom, peptydom i kwasom tłuszczowym. Kilka badań wykazało ich skuteczność przeciwko patogenom, takim jak między innymi Escherichia coli, Staphylococcus aureus, Salmonella sp. i Pseudomonas aeruginosa9. Aktywność przeciwdrobnoustrojowa wodorostów przypisuje się obecności związków bioaktywnych, które mogą zakłócać działanie ścian komórkowych drobnoustrojów, błon, enzymów i szlaków sygnałowych10. Związki te mogą zakłócać rozwój drobnoustrojów, hamować tworzenie biofilmu i modulować odpowiedź immunologiczną.
Czerwone wodorosty, znane również jako rodofity, to grupa glonów, które mogą wykazywać aktywność przeciwbakteryjną przeciwko różnym mikroorganizmom. W tej grupie G. gracilis zawiera różne związki bioaktywne, które mogą przyczyniać się do zgłaszanej przez niego aktywności przeciwdrobnoustrojowej. Chociaż konkretne cząsteczki mogą się różnić, typowymi klasami, które zostały zgłoszone u G. gracilis i mogą mieć właściwości przeciwdrobnoustrojowe, są polisacharydy, fenole, terpenoidy i pigmenty11. Należy jednak pamiętać, że obecność i ilości tych składników mogą się różnić w zależności od takich czynników, jak miejsce zbioru wodorostów, sezonowość, stan fizjologiczny plechy i warunki środowiskowe. W związku z tym specyficzna klasa i stężenie związków przeciwdrobnoustrojowych w G. gracilis mogą się odpowiednio różnić.
G. gracilis posiada również właściwości przeciwutleniające, zawierające różne związki fenolowe, które, jak wykazano, wymiatają wolne rodniki i redukują stres oksydacyjny12. Przeciwutleniacze pomagają chronić komórki przed uszkodzeniami powodowanymi przez reaktywne formy tlenu i mają potencjalne korzyści zdrowotne. Zdolność przeciwutleniającą można ocenić bezpośrednio za pomocą różnych metod, w tym aktywności wymiatania wolnych rodników 2,2-difenylo-1-pikrylohydrazylu (DPPH) oraz, pośrednio, poprzez kwantyfikację całkowitej zawartości polifenoli (TPC)13.
Nawet jeśli składnik ma znaczącą bioaktywność, ocena jego cytotoksyczności jest niezbędna do oceny naturalnych i syntetycznych substancji do użycia w kontakcie z żywymi komórkami lub tkankami. Istnieje kilka metod pomiaru cytotoksyczności, z których każda ma zalety i ograniczenia. Ogólnie rzecz biorąc, oferują one szereg opcji oceny szkodliwego wpływu wielu substancji na komórki, a jednocześnie badania mechanizmów uszkodzenia i śmierci komórek14.
W tej pracy używamy testu bromku 3-(4,5-dimetylotiazol-2-ylo)-2,5-difenylotetrazolowego (MTT), metody kolorymetrycznej wprowadzonej przez Mosmanna (1983)15. Metoda ta mierzy redukcję soli tetrazolu do fioletowego produktu formazanu przez metabolicznie aktywne komórki. Im większa ilość kryształów formazanu, tym większa liczba żywotnych komórek, co stanowi pośrednią miarę cytotoksyczności14. Ponieważ w niniejszej pracy ekstrakty wodne i etanolowe z G. gracilis są przeznaczone do stosowania w preparatach dermokosmetycznych, ocenę cytotoksyczności in vitro przeprowadza się w linii komórkowej keratynocytów (HaCaT).
Jeśli chodzi o zastosowanie w żywności, wodorosty są zazwyczaj niskokaloryczne i bogate w składniki odżywcze w błonnik, niezbędne pierwiastki i aminokwasy, polisacharydy, wielonienasycone kwasy tłuszczowe, polifenole i witaminy2,16. G. gracilis nie jest wyjątkiem, posiadającym ciekawą wartość odżywczą. Freitas i in. (2021)4 stwierdzili, że uprawiane G. gracilis miały wyższy poziom białka i witaminy C oraz utrzymywały poziom całkowitych lipidów w porównaniu z dzikimi wodorostami. Może to stanowić korzyść ekonomiczną i środowiskową, ponieważ z żywieniowego punktu widzenia produkcja jest lepsza niż eksploatacja dzikich zasobów. Ponadto konsumenci są coraz bardziej zaniepokojeni rodzajem spożywanej żywności, dlatego ważne jest, aby wprowadzać nowe składniki do wzbogacania żywności i wykorzystywać nowe zasoby w celu uzyskania ekstraktów, które mogą dodać wartości do produktu i twierdzić, że mają "czystą etykietę". Poza tym obecny rynek jest bardzo konkurencyjny, co wymaga rozwoju nowych produktów i innowacyjnych strategii, aby odróżnić producentów od ich konkurentów17.
Wzbogacanie produktów o niskiej wartości odżywczej, takich jak makaron, zasobami morskimi, w tym wodorostami, jest strategią wprowadzania tego surowca jako nowego pożywienia i strategią różnicowania rynku poprzez produkt o wyraźnej wartości odżywczej. Z drugiej strony, G. gracilis jest źródłem naturalnych czerwonych pigmentów, takich jak fikobiliproteiny18, o wysokim potencjale zastosowań w przemyśle spożywczym. Wodorosty te cieszą się dużym zainteresowaniem w kilku obszarach, a ich stosowanie można wykonać przy użyciu całych wodorostów, ekstraktów i/lub pozostałej biomasy. W tej pracy przedstawiamy kilka przykładów takich zastosowań.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Zbieranie i przygotowanie biomasy
- Zebrać okazy G. gracilis podczas odpływu i szybko przetransportować je do laboratorium w ciemnych, chłodzonych pojemnikach, aby uniknąć wysychania oraz ekspozycji na światło i powietrze.
- W laboratorium każdy talus należy przemyć bieżącą wodą morską i dokładnie oczyścić, usuwając z powierzchni zanieczyszczenia, części nekrotyczne, epifity oraz inne organizmy.
- Przechowywać dziką biomasę w stale napowietrzanej wodzie morskiej (31-35 psu) w pomieszczeniu klimatyzowanym (20 ± 1 °C), przy niskim natężeniu promieniowania zapewnionym przez lampy fluorescencyjne i zimnobiałe światło dzienne, z fotoperiodem ustawionym na 16:08 (światło: ciemność) przez 7 dni. W tym okresie nie należy podawać żadnych pożywek, co pozwoli wodorostom na powolną adaptację do nowych warunków laboratoryjnych.
2. Utrzymanie szczepów
- Po okresie aklimatyzacji odciąć sterylnym ostrzem zdrowe wierzchołki talusów wodorostów. Zgodnie z metodą Redmond et al. (2014)19 i w warunkach sterylnych, przeciągnąć każdy wierzchołek przez żel agarowy przygotowany wcześniej w szalkach Petriego (1,0% agaru bakteriologicznego, w stosunku 1:1 wody destylowanej do wody morskiej), aby usunąć wszelkie pozostałe zanieczyszczenia. Procedurę przeciągania przez agar należy powtórzyć trzykrotnie dla każdego wierzchołka, zawsze wykorzystując nieużywane wcześniej fragmenty żelu agarowego.
- Szklane naczynia przemyć kwasem w roztworze kwasu solnego (HCl, 15%) i dokładnie opłukać wodą destylowaną. Wszystkie narzędzia, szkło, agar, wodę morską oraz wodę destylowaną użytą w procesie czyszczenia wysterylizować w autoklawie (121 °C, 15 min).
UWAGA: Należy zapoznać się z kartą charakterystyki HCl dostarczoną przez dostawcę. - Wierzchołki hodować w sterylizowanej wodzie morskiej o zasoleniu 35 psu, uzupełnionej o roztwór wzbogacony Von Stosch (VSE) zmodyfikowany dla czerwonych wodorostów, zgodnie z Redmond et al. (2014)19. Do pożywki dodać dwutlenek germanu (GeO2) (1 mL/L), aby zapobiec wzrostowi okrzemków epifitycznych.
UWAGA: Należy zapoznać się z kartą charakterystyki GeO2 dostarczoną przez dostawcę.
UWAGA: Wierzchołki wykazujące utratę pigmentacji, przejawiającą się częściowym lub całkowitym odbarwieniem, są poddane stresowi lub martwe i powinny zostać usunięte.
3. Hodowla i skalowanie
- Po okresie aklimatyzacji, losowo rozdziel około 8-10 zdrowych wierzchołków do kolb o płaskim dnie o pojemności 250 mL w komorze klimatycznej ustawionej na 20 ± 1 °C, z białym chłodnym światłem o natężeniu 20 ± 0,5 µmol fotonów m-2 s-1 (1500 luksów), fotoperiodzie ustawionym na 16 h: 8 h (światło: ciemność) oraz w sterylnej wodzie morskiej wzbogaconej pożywką VSE, odnawianej co tydzień.
- Co tydzień wykonuj pomiary masy, unikając nadmiernego naprężania talusów20. W tym celu ostrożnie usuń wierzchołki z pożywki, delikatnie opłucz i zważ miligramy na wadze laboratoryjnej.
UWAGA: Procedurę tę można przeprowadzić równocześnie z cotygodniową wymianą pożywki. - Talusy mogą rosnąć w tych kolbach do gęstości 2 g/L. W tym momencie przeprowadź zwiększenie skali naczyń (250 mL, 1 L i 5 L). Przenieś hodowlę do zewnętrznych, otwartych białych pojemników o pojemności 50 L i większych, gdy objętość osiągnie 5 L.
- Oblicz względną szybkość wzrostu (RGR) zgodnie z metodą Patarra et al. (2017)21 :
RGR (% fw/day) = ([Ln (fw) - Ln (iw)]/t) x 100
gdzie iw i fw to odpowiednio początkowa i końcowa masa świeża, wyrażone w gramach, a t to czas w dniach.
UWAGA: W tych warunkach laboratoryjnych RGR osiąga wartości do 21% na dobę. Zbiór biomasy można przeprowadzić w dowolnym momencie. Biomasa musi zostać szybko przetworzona, aby zapobiec degradacji, poprzez suszenie w suchym cieplniku, liofilizację lub po prostu przechowywanie w zamrażarce (-20 °C), w zależności od zamierzonego zastosowania. Wysuszoną biomasę można przechowywać w temperaturze pokojowej (RT) lub również w zamrożeniu.
4. Procedura ekstrakcji
UWAGA: Aby ocenić cytotoksyczność in vitro, właściwości antyoksydacyjne i przeciwdrobnoustrojowe ekstraktów z G. gracils, podczas ich przygotowania uwzględniono dwa różne parametry: temperaturę ekstrakcji oraz rodzaj rozpuszczalnika.
- Aby przeprowadzić ekstrakcje, wysuszyć biomasę G. gracilis w suszarce i zmielić ją (np. w domowym młynku do kawy), aż proszek przejdzie przez sito o oczkach 200 µm.
- Odważyć wysuszoną biomasę (10 g) i rozpuścić ją w 100 mL rozpuszczalnika (etanolu absolutnego lub sterylnej wody).
- Mieszać w naczyniu chronionym przed światłem przez 30 min.
- Przeprowadzić sekwencyjne ekstrakcje etanol > woda oraz woda > etanol w temperaturze pokojowej, 40 °C oraz 70 °C.
- Dla każdej temperatury przeprowadzić ekstrakcje etanolem i wodą oddzielnie po dwa razy.
- Oddzielić ekstrakty ciekłe od pozostałej biomasy poprzez filtrację na papierze filtracyjnym (Whatman No.1), a następnie wirowanie przy 8000 x g przez 10 min w temperaturze pokojowej.
- Wykorzystać pozostałą biomasę glonów do dalszej ekstrakcji z użyciem drugiego rozpuszczalnika. Jeśli próbka była najpierw ekstrahowana etanolem, następnym krokiem jest ekstrakcja wodą i odwrotnie.
- Liofilizować ekstrakty wodne, a ekstrakty etanolowe odparować w rotovapie w temperaturze 40 °C.
- Przechowywać wysuszone ekstrakty w temperaturze 4 °C.
- Rozpuścić ekstrakty do stężenia 50 mg/mL (testy przeciwdrobnoustrojowe) lub 10 mg/mL (testy przeciwutleniające). Ekstrakty wodne rozpuścić w sterylnej wodzie, a ekstrakty etanolowe w etanolu absolutnym.
5. Działanie przeciwdrobnoustrojowe
UWAGA: Ekstrakty etanolowe i wodne należy testować oddzielnie przeciwko Bacillus subtilis subsp. spizizenii (DSM 347), Escherichia coli (DSM 5922) oraz Listonella anguillarum (DSM 21597). Badania aktywności przeciwdrobnoustrojowej muszą być przeprowadzone zgodnie z zaleceniami National Committee for Clinical Laboratory Standards (NCCLS, 2012)22. Wszystkie kultury pozyskano z German Collection of Microorganisms and Cell Cultures (DSMZ). L. anguillarum hodowano na bulionie sojowym z tryptonem (TSB) lub agarze sojowym z tryptonem (TSA) z dodatkiem 1% chlorku sodu (NaCl). Pozostałe dwa szczepy hodowano na podłożu LB (VWR Chemicals). Kultury Bacillus subtilis subsp. spizizenii (DSM 347) i Listonella anguillarum (DSM 21597) inkubowano w temperaturze 30 °C, natomiast Escherichia coli (DSM 5922) inkubowano w 37 °C, zgodnie z instrukcjami dostawcy. Do oznaczenia aktywności przeciwdrobnoustrojowej w podłożach płynnych można zastosować metodę mikrorozcieńczeń w bulionie; powinna być ona przeprowadzana w mikroskali, co pozwala na szybkie i wydajne określenie potencjału przeciwdrobnoustrojowego. Ta niskokosztowa metoda umożliwia uzyskanie wyników w ciągu zaledwie 24 h, co czyni ją odpowiednią do wczesnego etapu wyznaczania optymalnych warunków ekstrakcji, które dla danego szczepu drobnoustrojów pozwalają uzyskać najlepsze wyniki w zakresie hamowania wzrostu. Metodologia ta wymaga jednak zastosowania sterylnych mikropłytek z pokrywkami przeznaczonymi do hodowli mikrobiologicznych, a także dostępu do czytnika mikropłytek dla długości fali 600 nm.
- Przeprowadź testy mikrorozcieńczeń w bulionie, wykorzystując niepowlekane mikropłytki 96-dołkowe z dnem okrągłym zawierające 170 µL bulionu Mullera-Hintona (MHB), zaszczepione 10 µL zestandaryzowanego inokulum (według standardu 0,5 McFarlanda) oraz 20 µL każdego ekstraktu (50 mg/mL).
- Inkubuj płytki przez 24 h w temperaturze optymalnej dla każdego szczepu.
- Wykryj aktywność przeciwdrobnoustrojową poprzez redukcję widocznego zmętnienia, mierzoną poprzez rejestrację gęstości optycznej (OD 600) w spektrofotometrze do mikropłytek, w czasie 0 h i 24 h.
- Wyraź wyniki jako procent inhibicji:
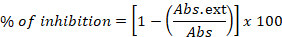
gdzie Abs. ext to różnica w zmierzonym absorbancji między 0 h a 24 h w dołkach zawierających szczep bakteryjny rosnący w obecności ekstraktu, a Abs odnosi się do tego samego pomiaru w dołkach zawierających szczep bakteryjny i rozpuszczalnik. - W tej metodzie uwzględnij reakcje kontrolne: dołki zawierające tylko pożywkę hodowlaną (kontrola negatywna), a także dołki z pożywką zaszczepioną standardowym szczepem z dodatkiem rozpuszczalnika (etanolu lub wody) oraz pożywkę ze szczepem bakteryjnym i antybiotykiem jako kontrolą pozytywną (chloramphenicol).
6. Aktywność przeciwutleniająca i oznaczenie całkowitej zawartości polifenoli
- Całkowita zawartość polifenoli
UWAGA: Oznaczenie całkowitej zawartości polifenoli (TPC) przeprowadza się metodą Folina-Ciocalteu23 dostosowaną do mikroskali.- Do każdego dołka mikropłytki 96-dołkowej, chronionej przed światłem, dodać 158 µL wody ultrapure, 2 µL próbki oraz 10 µL odczynnika Folina-Ciocalteu.
OSTROŻNIE: Należy zapoznać się z kartą charakterystyki odczynnika Folina-Ciocalteu dostarczoną przez producenta. - Po 2 min dodać 30 µL Na2CO3 (20%).
- Po inkubacji w ciemności w RT przez 1 h zmierzyć próbki spektrofotometrycznie przy 755 nm.
- Jako kontrole zastosować kwas galusowy (który umożliwia wykreślenie krzywej kalibracyjnej) lub wodę ultrapure (2 µL).
- Wyniki wyrazić jako ekwiwalenty kwasu galusowego (mg GAE/g ekstraktu).
- Do każdego dołka mikropłytki 96-dołkowej, chronionej przed światłem, dodać 158 µL wody ultrapure, 2 µL próbki oraz 10 µL odczynnika Folina-Ciocalteu.
- Zdolność do neutralizacji wolnych rodników 2,2-difenyl-1-pikrylhydrazylu (DPPH)
UWAGA: Aktywność przeciwutleniającą ekstraktów ocenia się zgodnie z opisem Duan i wsp. (2006)24, dostosowanym do mikroskali.- W mikropłytce 96-dołkowej chronionej przed światłem umieścić 2 µL każdej próbki (o stężeniu 10 mg/mL) i 198 µL DPPH rozpuszczonego w etanolu absolutnym (0,1 mM).
OSTROŻNIE: Należy zapoznać się z kartą charakterystyki DPPH dostarczoną przez producenta. - Reakcję prowadzić przez 30 min w RT w ciemności. Absorbancję zmierzyć przy 517 nm w spektrofotometrze do mikropłytek.
- Przeprowadzić reakcję kontrolną z 2 µL etanolu absolutnego/wody destylowanej i 198 µL roztworu DPPH. Pomiar ślepej próby wykonać z 2 µL ekstraktu i 198 µL etanolu absolutnego.
- Wyniki wyrazić jako procent inhibicji DPPH, korzystając z następującego równania:
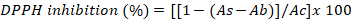
gdzie As to absorbancja ekstraktu z alg, Ab to absorbancja próbek ślepych, a Ac to absorbancja kontroli.
- W mikropłytce 96-dołkowej chronionej przed światłem umieścić 2 µL każdej próbki (o stężeniu 10 mg/mL) i 198 µL DPPH rozpuszczonego w etanolu absolutnym (0,1 mM).
7. Ocena cytotoksyczności w komórkach epidermy
UWAGA: Cytotoksyczny efekt in vitro ekstraktów wodnego i etanolowego z G. gracilis oceniono w ludzkich keratynocytach (komórki HaCaT - 300493) za pomocą kolorymetrycznego testu MTT zgodnie z wcześniejszym opisem25. Komórki pozyskano z Cell Lines Services, Niemcy (CLS), a metodę przeprowadzono zgodnie z wytycznymi instytucjonalnymi i instrukcjami CLS.
OSTROŻNIE: Należy zapoznać się z kartą charakterystyki MTT dostarczoną przez dostawcę)
- Utrzymanie hodowli komórkowych
- Hodować komórki HaCaT w podłożu DMEM (Dulbecco´s Modified Eagle´s Medium) z wysoką zawartością glukozy, uzupełnionym o 10% płodowej surowicy bydlęcej (FBS) oraz 1% roztwór antybiotyków i środków przeciwgrzybiczych (amfoterycyna B, 0,25 mM; penicylina, 60 mM; streptomycyna, 100 mM).
- Do dysocjacji komórek użyć trypsyny-EDTA.
UWAGA: Pasażowanie komórek HaCaT przeprowadza się po osiągnięciu przez komórki pełnej konfluencji. - Hodować komórki w inkubatorze w temperaturze 37 °C, przy 5% CO2 i 95% wilgotności.
- Przesiewać komórki zgodnie z instrukcjami biobanku, gdy hodowle osiągną 80%-85% konfluencji.
- Ocena cytotoksyczności
- Po wysianiu komórek na płytki 96-dołkowe i inkubacji przez noc, potraktować komórki HaCaT (4 x 10⁴ komórek/dołek) wysuszonymi ekstraktami uprzednio rozpuszczonymi w DMSO (100 mg/mL). Następnie dodać 2 µL roztworu ekstraktu do 198 µL podłoża i inkubować płytki przez 24 h.
- Usunąć podłoże hodowlane i dodać do komórek 100 µL MTT (0,5 mg/mL). Inkubować komórki przez 30 min w ciemności, w standardowych warunkach hodowli opisanych powyżej.
- Usunąć roztwór MTT i rozpuścić wewnątrzkomórkowe kryształy formazanu za pomocą 100 µL DMSO.
- Zmierzyć absorbancję przy 570 nm przy użyciu czytnika mikroplatek. Wyniki przedstawić jako procent w stosunku do niepotraktowanych komórek kontrolnych.
8. Innowacje żywnościowe
- Nowy produkt spożywczy: makaron z wodorostami
- Wybór składników i formulacja makaronu
UWAGA: Dobór składników został dokonany we współpracy z firmą produkującą makarony. Wybór kluczowych składników (opisanych w rozdziale 8.2) podyktowany był ich łatwą dostępnością oraz kompatybilnością z istniejącymi liniami produkcyjnymi, z wykorzystaniem zasobów morskich w celu uzyskania makaronu o zwiększonej wartości odżywczej.- Po wyborze składników należy opracować recepturę zgodnie z zamierzoną wartością odżywczą (źródło błonnika, witamin i pierwiastków mineralnych, niska zawartość nasyconych kwasów tłuszczowych), analizując teoretyczny skład chemiczny receptur za pomocą arkusza kalkulacyjnego.
- Po spełnieniu wymagań teoretycznych należy przystąpić do produkcji w skali laboratoryjnej zgodnie z opisem w kroku 8.1.2.
- Przeprowadź test sensoryczny z udziałem półwykwalifikowanego panelu (>(10 degustatorów) w celu potwierdzenia konieczności zmiany składu lub zaakceptowania formulacji do kolejnych etapów.
UWAGA: Panel został wcześniej przeszkolony w zakresie degustacji makaronu i dokonał hedonicznej oceny przedstawionych formulacji pod kątem takich cech jak smak, aromat, zapach, tekstura i wygląd.
- Produkcja makaronu
UWAGA: Wykonać Chifferi próbki makaronu z wykorzystaniem ekstrudera do makaronu.- W urządzeniu wymieszać wcześniej określone porcje mąki ryżowej, G. gracilis, i Chlorella vulgarisi dodać do mieszaniny około 30% wody.
- Aby uzyskać makaron suchy, należy go wysuszyć Chifferi w 68 °C przez 42 min, a następnie przez 5 h 30 min w temperaturze 76 °Csymulując proces przemysłowy.
- Na koniec zapakować próbki, zamknąć je próżniowo i przechowywać w ciemnym miejscu w temperaturze pokojowej do momentu dalszej analizy.
- Analiza wartości odżywczych
UWAGA: Do analizy profilu żywieniowego należy wykorzystać wysuszone i zmacerowane próbki w trzech powtórzeniach.- Zawartość białka surowego: Wykonać oznaczenie całkowitej zawartości białka za pomocą Kjeldahla metoda opracowana na podstawie Duarte et al. (2022)26, zgodnie z krokami 8.1.3.2–8.1.3.6.
- Odważ dokładnie 1,0 g próbki (lub wodę destylowaną w przypadku próby ślepej) i zmieszaj z dwiema tabletkami Kjeldahla oraz 25 ml H2SO4.2SO4 w probówkach do mineralizacji.
OSTRZEŻENIE: Zapoznaj się z kartą charakterystyki H2SO4 dostarczone przez dostawcę. - Przeprowadź mineralizację próbek w aparacie Kjeldahla przy 220 °C przez 30 min, a następnie przez 90 min w 400 °C.
- Po ochłodzeniu do temperatury pokojowej dodać 80 ml wody destylowanej, a następnie przedestylować powstały amoniak do 30 ml 4% roztworu H3BO3 roztwór zawierający zieleń bromokrezolową i czerwień metylową. Ten etap odbywa się w warunkach zasadowych (destylacja z zastosowaniem 40% NaOH przy użyciu) Kjeldahla destylator
UWAGA: Należy zapoznać się z kartą charakterystyki substancji H3BO3 roztwór zawierający zieleń bromokrezolową, czerwień metylową i 40% NaOH dostarczony przez dostawcę. - Miareczkuj destylowane próbki HCl 0,1 M do momentu zaobserwowania zmiany barwy na szaroróżową.
- Oblicz zawartość białka całkowitego, reprezentowaną przez zawartość azotu w próbce, i wyraź ją w g na 100 g, korzystając z następującego równania:
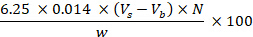
gdzie Vs odpowiada objętości HCl (ml) zużytej podczas miareczkowania próbki; Vb odpowiada objętości użytej w próbie ślepej; N odpowiada normalności HCl; w odpowiada wadze próbki (g). - Całkowita zawartość tłuszczów: Oznaczenie całkowitej zawartości tłuszczów z wykorzystaniem metody Folcha, zaadaptowanej od Folch i wsp. (1957)27zgodnie z krokami 8.1.3.8-8.1.3.14.
- Przygotuj odczynnik Folcha, mieszając CHCl3 oraz MeOH w proporcji 2:1 (v:v).
UWAGA: Należy zapoznać się z kartą charakterystyki odczynnika Folcha dostarczoną przez dostawcę. - Do probówek zawierających 1 g aliquoty próbek dodać 5 ml odczynnika Folcha oraz 0,8 ml wody destylowanej. Mieszać w wortexie przez 1 min.
- Następnie dodać kolejne 5 ml odczynnika Folcha i homogenizować przez 5 min. Dodać 1,2 ml 0,8% roztworu NaCl i homogenizować przez 2 min..
- Wiruj próbki przy 7000 x g przez 10 min. Przefiltrować fazę organiczną (fazę dolną) przez hydrofilową watę i bezwodny siarczan sodu do szklanej kolby okrągłodennej.
- Aby uniknąć utraty próbki, powtórz kroki dodawania 5 mL CHCl3.3, homogenizacja, wirowanie i filtracja w tych samych warunkach.
- Usunąć rozpuszczalnik organiczny z zebranych faz organicznych za pomocą ewaporacji niskociśnieniowej i pozostawić w suszarce w temperaturze 105 °C przez 4 h. Schłodzić próbki w eksykatorku.
- Obliczyć zawartość tłuszczu, wyrażoną w g na 100 g, korzystając z następującego równania:
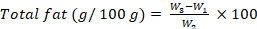
gdzie W1 masa pustej szklanej kolby okrągłodnnej; W2 jest początkową masą próbki; W3 jest kolba okrągłogarbowa z próbką i wagą. - Zawartość błonnika surowego: Oznaczenie zawartości błonnika surowego z zastosowaniem metodologii dostosowanej do normy ISO 6865 (2000)28zgodnie z krokami 8.1.3.16–8.1.3.22.
- Odważ 1 g próbki (W0) do szklanego tygla z filtrowanym dnem (referencyjny P2) i umieść go w analizatorze błonnika.
- Pierwszym krokiem jest hydroliza kwasowa: dodaj 150 ml 1,25% H2SO4, podgrzane, oraz 2 ml środka odpieniającego (n-oktanolu) do kolumny każdego tygla; podgrzewać do wrzenia i utrzymywać przez 30 min.
- Po usunięciu tego rozpuszczalnika trzykrotnie przemyć wodą dejonizowaną, aby przejść do hydrolizy zasadowej. Do kolumny pozbawionej cieczy dodać 150 ml podgrzanego wcześniej 1,25% NaOH oraz 5 ml środka odpieniającego, a następnie przeprowadzić tę samą procedurę grzania, co w przypadku hydrolizy kwasowej.
- Na koniec przeprowadzić potrójne płukanie 150 ml acetonem w celu wykonania ekstrakcji na zimno.
- Po zakończeniu tego procesu ostrożnie wyjmij tygle z układu i umieść je w piekarniku w temperaturze 150 °C przez 1 h. Odnotować masę końcową (W1).
- Umieść tygle w piecu muflowym w temperaturze 500 °C przez 3 h, a następnie odnotować końcową wagę (W2).
- Oblicz zawartość błonnika surowego i wyraź wyniki w procentach, korzystając z następującego równania:
%błonnika surowego = 100 x (W1-W2)/W0 - Profil kwasów tłuszczowych (KT): oznaczenie profilu kwasów tłuszczowych zgodnie z metodą Fernández i wsp. (2015)29zgodnie z krokami 8.1.3.24-8.1.3.29.
UWAGA: Metyle estry kwasów tłuszczowych (FAME) uzyskano poprzez bezpośrednią transmetylację próbek liofilizowanych i zmielonych, katalizowaną kwasowo. Wszystkie analizy wykonano w trzech powtórzeniach. - Dodać 2 ml 2% (v/v) H2SO4 roztwór w metanolu do próbki o masie 50 mg, a następnie wlać mieszaninę do 80 °C przez 2 h przy ciągłym mieszaniu.
OSTRZEŻENIE: Należy zapoznać się z kartą charakterystyki metanolu dostarczoną przez dostawcę. - Po ochłodzeniu do temperatury pokojowej dodać 1 ml wody ultraczystej i 2 ml ndodaj n-heptan do każdej próbki, mieszaj mieszaninę w wstrząsarku wortex przez 1 min i wiruj przez 5 min.
OSTRZEŻENIE: Należy zapoznać się z kartą charakterystyki n-heptanu dostarczoną przez dostawcę. - Odzyskać górną część n-fazę heptanową (organiczną) zawierającą estry metylowe kwasów tłuszczowych (FAME) i przenieść ją do fiolek do chromatografii gazowej (GC).
- Analizę przeprowadzono za pomocą chromatografu gazowego wyposażonego w kolumnę kapilarną TR-FAME (60 m × 0,25 mm ID, 0.25 µm (grubość warstwy), autosampler oraz detektor jonizacji płomieniowej (FID).
- Ustaw injector (tryb bezdzielny) na 250 °C a detektor w 280 °CUstaw temperaturę początkową kolumny na 75 °C i utrzymaj przez 1 min. Następnie zwiększ do 5 °C/min do 170 °C i wytrzymać przez 10 min. Następnie podnieść w 5 °C/min do 190 °C i utrzymaj przez kolejne 10 min. Na koniec podnieś do 2 °C/min do 240 °C wytrzymać przez 10 min. Jako gaz nośny zastosować hel z przepływem 1,5 mL/min. Doprowadzać powietrze i wodór z przepływami odpowiednio 350 i 35 mL/min.
- Wyznaczyć profil FA poprzez porównanie otrzymanych czasów retencji ze wzorcem i wyrazić wyniki jako procent całkowitej zawartości tłuszczu.
- Profil pierwiastków mineralnych: Oznaczenie pierwiastków mineralnych (Ca, P, Mg, Na, K, Fe, Cu, Mn, Zn) za pomocą ICP-OES, zgodnie z metodą zaadaptowaną od Pinto et al. (2022)30zgodnie z krokami 8.1.3.31-8.1.3.34.
- Odważ dokładnie około 0,4 g każdej suchej próbki i dodaj 7,5 ml HNO₃3 oraz 2,5 ml HCl.
OSTRZEŻENIE: Należy zapoznać się z kartą charakterystyki HNO₃3 oraz HCl dostarczony przez dostawcę. - Trawienie przebiega w dwóch etapach: zwiększono temperaturę z temperatury pokojowej do 90 °C przez 30 min (z utrzymaniem tej temperatury przez kolejne 30 min), a następnie przez 60 min w 105 °C.
- Schłodzić roztwory próbek, dopełnić je do objętości 25 ml, a następnie przefiltrować i przechowywać w oznakowanych probówkach. W każdej serii mineralizacji przeprowadzić ten sam proces z użyciem materiału odniesienia oraz próby ślepej. Oznaczyć stężenia poszczególnych pierwiastków za pomocą ICP-OES.
- Wyniki należy wyrazić w mg na 100 g masy świeżej.
- Zawartość węglowodanów: Obliczyć zawartość węglowodanów zgodnie z krokami 8.1.3.36-8.1.3.37.
- Oblicz zawartość węglowodanów dostępnych (z wyłączeniem błonnika) poprzez różnicę wcześniej wyznaczonych czynników na 100 g, stosując poniższe równanie zgodnie z wytycznymi Organizacji Narodów Zjednoczonych ds. Wyżywienia i Rolnictwa (FAO; 2003)31
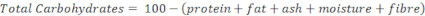
- Wyniki należy wyrazić w g na 100 g.
- Zawartość wilgoci i popiołu: Oszacowanie zawartości wilgoci i popiołu zgodnie z krokami 8.1.3.39-8.1.3.45.
- Inkubować tygle porcelanowe przez 3 h w temperaturze 105 °Cnastępnie schłodzić je w eksykatorze i zważyć.
- Odważyć 10 g próbki do tygla i umieścić w suszarce w temperaturze 105 °C przez 3 h cyklicznie, aż do momentu, gdy wartości z kolejnych ważeń nie będą różnić się o więcej niż 10 mg.
- Oblicz zawartość wody, wyrażoną jako g na 100 g m.ś., korzystając z następującego równania:
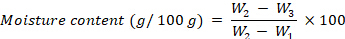
gdzie W1 jest masą pustego tygla, W2 jest masą tygla ze świeżą próbką, a W3 jest wagą tygla z wysuszonymt próbką. - Po oznaczeniu zawartości wilgoci tygle z wysuszonymi próbkami umieść w piecu popielniczym w temperaturze 525 °C przez 4 h.
- Powtarzać tę procedurę do momentu, aż kolejne ważenia nie będą różnić się o więcej niż 1 mg.
- Schłodzić próbki do temperatury pokojowej w deskrypatorze, a następnie je zważyć.
- Obliczyć zawartość popiołu, wyrażoną w g na 100 g m.ś., korzystając z następującego równania:
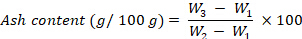
gdzie W1 jest masa pustego tygla, W2 jest masą tygla ze świeżą próbką, W3 jest to masa tygla z zawartością. - Wartość energetyczna: Obliczyć wartość energetyczną zgodnie z krokami 8.1.3.47–8.1.3.48.
- Oblicz wartość energetyczną próbek zgodnie z rozporządzeniem UE: W sprawie przekazywania konsumentom informacji o żywności (Rozporządzenie 1169/2011)32, korzystając z równań:
Wartość energetyczna (kcal/ 100 g) = 4 x (g białek) + 4 x (g węglowodanów) + 9 x (g tłuszczów) + 2 x (g błonnika)
Energia (kJ/ 100 g) = 17 x (g białek) + 17 x (g węglowodanów) + 37 x (g tłuszczów) + 8 x (g błonnika) - Wyniki należy podać w kilokaloriach na 100 g oraz kilodżulach na 100 g.
- Akceptacja konsumencka
- Ocenić akceptację konsumencką przy użyciu próbek makaronu gotowanych w wodzie destylowanej przez 8 min.
- Przeprowadź test akceptacji konsumenckiej: Oceń wygląd wizualny, kolor, teksturę, zapach, morski smak, ogólny smak, ogólną ocenę oraz zamiar zakupu próbek.
UWAGA: Test akceptacji konsumenckiej opiera się na testach hedonicznych oceniających wygląd wizualny, kolor, teksturę, zapach, smak morski, smak ogólny, ocenę ogólną oraz zamiar zakupu w skali od 1 do 9, gdzie 1 oznacza ocenę słabą, a 9 ocenę bardzo dobrą. - Przeprowadź testy sensoryczne w indywidualnych boksach sensorycznych w laboratorium analizy sensorycznej (z kontrolą temperatury i oświetlenia). Dostarcz sztućce, serwetki oraz szklanki z wodą mineralną do płukania podniebienia pomiędzy próbkami.
UWAGA: Degustatorzy w wieku od 16 do 64 lat z różnych grup społecznych (n= > 80).
- Wybór składników i formulacja makaronu
- Jogurt
- Ekstrakcja pigmentów
UWAGA: Ekstrakcję pigmentów należy przeprowadzić zgodnie z metodologią opisaną w pracy Pereira et al. (2020)18.- Przygotować rozpuszczalnik do ekstrakcji: bufor fosforanowy sodu o stężeniu 0,1 M, zawierający fosforan dwuwodorowy sodu (0,03 M) i fosforan jednowodorowy sodu (0,07 M). Wartość pH należy ustawić na 6,8 przy użyciu NaOH lub HCl.
- Odważ 1 g G. gracilis następnie dodać 50 ml buforu fosforanowego sodu (pH 6,8). Homogenizować przez 10 min, a następnie macerować przez 10 min za pomocą moździerza i tłuczka.
- Przenieś roztwór do probówki i wiruj przez 20 min przy 12 298 x g. g (4 °C).
- Połączyć nadpłyny i powoli dodać siarczan amonu o stężeniu 65%. Po całkowitym rozpuszczeniu siarczanu amonu przykryć roztwór folią aluminiową i pozostawić w celu wytrącenia osadu w 4 °C przez noc.
OSTRZEŻENIE: Należy zapoznać się z kartą charakterystyki siarczanu amonu dostarczoną przez dostawcę. - Odwiruj osad przez 20 min przy 12 298 x g g (4 °C). Odzyskać osad i rozpuścić w wodzie destylowanej (około 5 ml).
- Przeprowadzić dializę ekstraktu za pomocą membrany rurkowej (14 kDa) przeciwko wodzie przez 24 h, a następnie poddać go liofilizacji. Liofilizowany ekstrakt przechowywać w miejscu chronionym przed światłem w temperaturze 4 °C do momentu użycia.
- Przygotowanie jogurtu
- Przygotuj jogurt naturalny, mieszając w termomikserze przez 5 min 1 L pasteryzowanego mleka, 120 g jogurtu naturalnego, 20 g cukru oraz 50 g mleka w proszku, 50 °C, prędkość 3.
- Umieścić naczynie z mieszaniną w termomikserze w inkubatorze w temperaturze 37 °C przez 12 h.
- Wprowadzić ekstrakt, mieszając go z jogurtem w stężeniu 0,21%. Próbki przechowywać w oddzielnych kolbach szklanych w 4 °C do czasu analizy.
- Przechowywać poszczególne porcje jogurtu bez pigmentu (kontrolne) w 4 °C do czasu analizy.
- Stabilność barwy
UWAGA: Oceń stabilność pigmentu w jogurtach za pomocą analizy kolorymetrycznej przez okres 12 dni. Analizę barwy przeprowadź przy użyciu kolorymetru refleksyjnego, stosując standardowy obserwator 2° oraz iluminator D65. Wyniki przedstawiono jako współrzędne CIELab z parametrami L (jasność, czerń – biel, 0 – 100), a* (zieleń – czerwień, -60 – 60) oraz b* (niebieski – żółty, -60 – 60). Parametr a* przyjmuje wartości dodatnie dla barw czerwonawych i ujemne dla barw zielonkawych. Parametr b* przyjmuje wartości dodatnie dla barw żółtawych i ujemne dla barw niebieskawych. L* jest parametrem jasności, czyli cechą, zgodnie z którą każdy kolor można uznać za równoważny element skali szarości pomiędzy czernią a bielą.33.- Zkalibruj kolorymetr, używając białej płytki ceramicznej (L* 88,5, a* 0,32, b* 0,33) dostarczonej przez producenta.
- Napełnij komórkę około 28 g próbki (lub kontroli) i przeanalizuj kolor przy użyciu oprogramowania do analizy danych kolorystycznych.
UWAGA: Oprogramowanie wykorzystane do analizy danych kolorystycznych to SpectraMagic NX. - Odczyty należy powtórzyć 5-krotnie w trzech powtórzeniach dla próbek i kontroli.
- Analiza sensoryczna
UWAGA: Oceniać sensorycznie jogurty z dodatkiem pigmentu, stosując test trójkowy (ISO 4120, 2004)34 oraz hedoniczna ocena koloru, smaku i ogólnej akceptacji.- W przypadku testu trójkowego należy przekazać panelistom trzy próbki (jedną próbkę jogurtu z pigmentem i dwie próbki kontrolne lub dwie próbki jogurtu z pigmentem i jedną kontrolną), a następnie poprosić ich o wskazanie próbki różniącej się od pozostałych pod względem aromatu, tekstury i smaku. Próbki powinny być dostarczone w podobnych objętościach i oznaczone losowymi kodami składającymi się z trzech cyfr.
- W celu przeprowadzenia oceny hedonicznej jogurtu z barwnikiem należy przekazać panelistom próbkę jogurtu z barwnikiem i poprosić ich o ocenę koloru, smaku oraz ogólnego stopnia zaakceptowania przy użyciu 9-stopniowej skali hedonicznej (od „wyjątkowo nie lubię” do „wyjątkowo lubię”).
- Ekstrakcja pigmentów
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Działanie przeciwdrobnoustrojowe
Podczas interpretacji uzyskanych wyników należy pamiętać, że im wyższy procent hamowania, tym większa skuteczność ekstraktu w hamowaniu wzrostu danego szczepu, a w konsekwencji tym bardziej interesujący jest ten ekstrakt jako środek przeciwdrobnoustrojowy. Dzięki tej metodologii możemy szybko zidentyfikować, które ekstrakty wykazują większą aktywność wobec określonych szczepów ba...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Testy aktywności przeciwdrobnoustrojowej w ciekłym podłożu służą do oceny skuteczności substancji przeciwdrobnoustrojowych wobec mikroorganizmów zawieszonych w ciekłym pożywce i są zwykle wykonywane w celu określenia zdolności substancji do hamowania wzrostu lub zabijania mikroorganizmów 35,36,37,38 . Stosuje się je do oceny wrażliwości mikroorganizmów na środki przeciwdrobnoustrojowe i przepro...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była wspierana przez Portugalską Fundację Nauki i Technologii (FCT) poprzez Projekty Strategiczne przyznane Centrum Nauk o Morzu i Środowisku MARE: (UIDP/04292/2020 i UIDB/04292/2020) oraz Associate Laboratory ARNET (LA/P/0069/2020). FCT sfinansowało również indywidualne stypendia doktorskie przyznane Marcie V. Freitas (UI/BD/150957/2021) i Tatianie Pereirze (2021. 07791. BD). Prace te zostały również wsparte finansowo w ramach projektu HP4A - HEALTHY PASTA FOR ALL (kopromocja nr 039952), współfinansowanego ze środków EFRR - Europejskiego Funduszu Rozwoju Regionalnego, w ramach Programu Portugalia 2020, za pośrednictwem Programu Operacyjnego na rzecz Konkurencyjności i Internacjonalizacji COMPETE 2020.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Absolutny etanol | Aga, Portugalia | 64-17-5 | |
| Chlorek amonu | PanReac | 12125-02-9 | |
| Amfoterycyna B | Sigma-Aldrich | 1397-89-3 | |
| Waga analityczna | Sartorius, TE124S | 22105307 | |
| Bacillus subtilis subsp. spizizenii | niemiecka kolekcja mikroorganizmów i Hodowle komórkowe (DSMZ) | DSM 347 | |
| Biotyna | Panreac AppliChem | 58-85-5 | |
| Wirówka | Eppendorf, 5810R | 5811JH490481 | |
| Chloramfenikol | PanReac | 56-75-7 | |
| CO2 komora | Memmert | N/A | |
| Zimne białe lampy fluorescencyjne | OSRAM Lumilux Skywhite | N/A | |
| Densytometr McFarland | Grant Instruments | N/A | |
| DMEM medium | Sigma-Aldrich | D5796 | |
| DMSO | Sigma-Aldrich | 67-68-5 | |
| DPPH | Sigma, Steinheim, Niemcy | 1898-66-4 | |
| Escherichia coli (DSM 5922) | Niemiecka Kolekcja Mikroorganizmów i Kultur Komórkowych (DSMZ) | ||
| Etanol 96% | AGA-Portugalia | 64-17-5 | |
| Kwas etylenodiaminotetraoctowy Sól disodowa dwuwodna (Na2EDTA) | J.T.Baker | 6381-92-6 | |
| Surowica bydlęca płodu (FBS) | Sigma-Aldrich | F7524 | |
| (Whatman nr 1) | Kolby Whatman | WHA1001320 | |
| VWR International, Alcabideche, Portugalia | Nie dotyczy | ||
| Folin-Ciocalteu | VWR Chemicals | 31360.264 | |
| Kwas galusowy | Merck | 149-91-7 | |
| Tlenek germanu (IV), 99,999% | AlfaAesar | 1310-53-8 | |
| Komórki HaCaT – 300493 | CLS-Cell Lines Services, Niemcy | ||
| Mieszadło magnetyczne z płytą grzejną | IKA, C-MAG HS7 | 06.090564 | |
| Siarczan żelaza | VWR Chemicals | 10124-49-9 | |
| Okap z przepływem laminarnym | TelStar, Portugalia | 526013 | |
| LB Medium | VWR Chemicals | J106 | |
| Listonella anguillarum | Niemiecka kolekcja mikroorganizmów i kultur komórkowych (DSMZ) | DSM 21597 | |
| Chlorek manganu | VWR Chemicals | 7773.01.5 | |
| Mikropipety | Eppendorf, Portugalia | N/A | |
| Microplate | VWR International, Alcabideche, Portugalia | 10861-666 | |
| Mikropłytki | Greiner | 738-0168 | |
| Mikropłytki (sterylne) | Fisher Scientific | 10022403 | |
| Czytnik mikropłytek | Spektrofotometr mikropłytek epoki, BioTek, Vermont, USA | 1611151E | |
| MTT | Sigma-Aldrich | 289-93-1 | |
| Bulion Muller-Hinton (MHB) | Segregator piekarnikowy VWR Chemicals | 90004-658 | |
| FD115 | 12-04490 | ||
| Segregator do piekarników | , BD115 | 04-62615 | |
| Penicylina | Sigma-Aldrich | 1406-05-9 | |
| pH-metr Inolab | VWR International, Alcabideche, Portugalia | ||
| Końcówki do pipet | Eppendorf, Portugalia | 5412307 | |
| Butelki z Pyrexu Przechowywanie nośników | VWR International, Alcabideche, Portugalia | 16157-169 | |
| Parownik obrotowy | Heidolph, Laborota 4000 | 80409287 | |
| Rotavapor | IKA HB10, VWR International, Alcabideche, Portugalia | 07.524254 | |
| Węglan sodu (Na2CO3) | Chem-Lab | 497-19-8 | |
| Chlorek sodu (NaCl) | Normax Chem | 7647-14-5 | |
| Fosforan sodu dwuzasadowy | Riedel-de Haë n | 7558-79-4 | |
| SpectraMagic NX | Konica Minolta, Japonia | Oprogramowanie do analizy danych kolorów | |
| Spektrofotometr | Evolution 201, Thermo Scientific, Madison, WI, USA | 5A4T092004 | |
| Streptomycyna | Sigma-Aldrich | 57-92-1 | |
| Tiamina | Panreac AppliChem | 59-43-8 | |
| Trypsyna-EDTA | Sigma-Aldrich | T4049 | |
| Agar tryptyczny sojowy (TSA) | VWR Chemicals | ICNA091010617 | |
| Tryptyczny bulion sojowy (TSB) | VWR Chemicals | 22091 | |
| Woda ultraczysta | Advantage A10 Milli-Q lab, Merck, Darmstadt, Niemcy | F5HA17360B | |
| Pompa próżniowa | Buchi, Szwajcaria | FIS05-402-103 | |
| Witamina B12 | Merck | 68-19-9 |
Bibliografia
- Charoensiddhi, S., Abraham, R. E., Su, P., Zhang, W. Seaweed and seaweed-derived metabolites as prebiotics. Advances in Food and Nutrition Research. 91, 97-156 (2020).
- Roohinejad, S., Koubaa, M., Barba, F. J., Saljoughian, S., Amid, M., Greiner, R. Application of seaweeds to develop new food products with enhanced shelf-life, quality, and health-related beneficial properties. Food Research International. 99, 1066-1083 (2017).
- Hurd, C. L., Harrison, P. J., Bischof, K., Lobban, C. S. Seaweed Ecology and Physiology. (second). , Cambridge University Press, UK. (2014).
- Freitas, M. V., Mouga, T., Correia, A. P., Afonso, C., Baptista, T. New insights on the sporulation, germination, and nutritional profile of Gracilaria gracilis (Rhodophyta) grown under controlled conditions. Journal of Marine Science and Engineering. 9 (6), 562(2021).
- Friedlander, M. Advances in cultivation of Gelidiales. Journal of Applied Phycology. 20 (5), 451-456 (2008).
- Matos, G. S., Pereira, S. G., Genisheva, Z. A., Gomes, A. M., Teixeira, J. A., Rocha, C. M. R. Advances in extraction methods to recover added-value compounds from seaweeds: Sustainability and functionality. Foods. 10, 516(2021).
- Ummat, V., Sivagnanam, S. P., Rajauria, G., O'Donnell, C., Tiwari, B. K. Advances in pre-treatment techniques and green extraction technologies for bioactives from seaweeds. Trends in Food Science & Technology. 110, 90-106 (2021).
- Pérez, M. J., Falqué, E., Domínguez, H. Seaweed Antimicrobials, Present Status and Future Perspectives. Handbook of Algal Technologies andPhytochemicals:Volume I Food, Health and Nutraceutical Applications. Ravishankar, G., Ambati, R. R. , 1st ed, CRC Press, Boca Raton, Florida. (2019).
- Cavallo, R. A., Acquaviva, M. I., Stabili, L., Cecere, E., Petrocelli, A., Narracci, M. Antibacterial activity of marine macroalgae against fish pathogenic Vibrio species. Central European Journal of Biology. 8, 646-653 (2013).
- Shannon, E., Abu-Ghannam, N. Antibacterial derivatives of marine algae: An overview of pharmacological mechanisms and applications. Marine Drugs. 14 (4), 81(2016).
- Capillo, G., et al. New insights into the culture method and antibacterial potential of Gracilaria gracilis. Marine Drugs. 16 (12), 492(2018).
- Francavilla, M., Franchi, M., Monteleone, M., Caroppo, C. The red seaweed Gracilaria gracilis as a multi products source. Marine Drugs. 11 (10), 3754-3776 (2013).
- Sánchez-Ayora, H., Pérez-Jiménez, J. Antioxidant Capacity of Seaweeds: In Vitro and In Vivo Assessment. Marine Phenolic Compounds. Pérez-Correa, J. R., Mateos, R., Domínguez, R. , Elsevier. 299-341 (2023).
- Anil, S., Sweety, V. K., Vikas, B., Betsy-Joseph, B. Cytotoxicity and Cell Viability Assessment of Biomaterials. Cytotoxicity. , Intechopen. 111822(2023).
- Mosmann, T. Rapid colorimetric assay for cellular growth and survival: Application to proliferation and cytotoxicity assays. Journal of Immunological Methods. 65 (1-2), 55-63 (1983).
- Roleda, M. Y., et al. Variations in polyphenol and heavy metal contents of wild-harvested and cultivated seaweed bulk biomass: Health risk assessment and implication for food applications. Food Control. 95, 121-134 (2019).
- Souza, K. D., et al. Gastronomy and the development of new food products: Technological prospection. International Journal of Gastronomy and Food Science. 33, 100769(2023).
- Pereira, T., et al. Optimization of phycobiliprotein pigments extraction from red algae Gracilaria gracilis for substitution of synthetic food colorants. Food Chemistry. 321, 126688(2020).
- Redmond, S., Green, L., Yarish, C., Kim, J., Neefus, C. New England Seaweed Culture Handbook-Nursery Systems. Redmond, S., Green, L., Yarish, C., Kim, J., Neefus, C. , Connecticut Sea Grant, University of Connecticut. (2014).
- Yong, Y. S., Yong, W. T. L., Anton, A. Analysis of formulae for determination of seaweed growth rate. Journal of Applied Phycology. 25 (6), 1831-1834 (2013).
- Patarra, R. F., Carreiro, A. S., Lloveras, A. A., Abreu, M. H., Buschmann, A. H., Neto, A. I. Effects of light, temperature and stocking density on Halopteris scoparia growth. Journal of Applied Phycology. 29 (1), 405-411 (2017).
- NCCLS, National Committee for Clinical Laboratory Standards, Clinical and Laboratory Standards Institute. Performance Standards for Antimicrobial Disk Susceptibility Tests: Approved Standard. 32, 11th ed, Wayne, PA, USA. M02-M11 (2012).
- Singleton, V. L., Rossi, J. A. J. Colorimetry to total phenolics with phosphomolybdic acid reagents. American Journal of Enology and Viticulture. 16, 144-158 (1965).
- Duan, X. J., Zhang, W. W., Li, X. M., Wang, B. G. Evaluation of antioxidant property of extract and fractions obtained from a red alga, Polysiphonia urceolata. Food Chemistry. 95 (1), 37-43 (2006).
- Freitas, R., et al. Highlighting the biological potential of the brown seaweed Fucus spiralis for skin applications. Antioxidants. 9 (7), 611(2020).
- Duarte, A., et al. Seasonal study of the nutritional composition of unexploited and low commercial value fish species from the Portuguese coast. Food Science and Nutrition. 10 (10), 3368-3379 (2020).
- Folch, J., Lees, M., Stanley, G. A simple method for the isolation and purification of total lipides from animal tissues. Journal of Biological Chemistry. 226 (1), 497-509 (1957).
- ISO 6865. Animal feeding stuffs - Determination of crude fibre content - Method with intermediate filtration. Bureau of Indian Standards (BIS). , (2000).
- Fernández, A., Grienke, U., Soler-Vila, A., Guihéneuf, F., Stengel, D. B., Tasdemir, D. Seasonal and geographical variations in the biochemical composition of the blue mussel (Mytilus edulis L.) from Ireland. Food Chemistry. 177, 43-52 (2015).
- Pinto, F., et al. Annual variations in the mineral element content of five fish species from the Portuguese coast. Food Research International. 158, 111482(2022).
- FAO. Food energy - methods of analysis and conversion factors. , FAO Food and Nutrition Paper 77 at https://www.fao.org/fileadmin/templates/food_composition/documents/book_abstracts/Food_energy.pdf (2003).
- Regulation (EU) Nr. 1169/2011 of the European Parliament and of the Council of 25 -10-2011. 25, https://eur-lex.europa.eu/legal-content/EN/ALL/?uri=CELEX%3A32011R1169 (2011).
- Pathare, P. B., Opara, U. L., Al-Said, F. A. J. Colour measurement and analysis in fresh and processed foods: A review. Food and Bioprocess Technology. 6 (1), 36-60 (2013).
- ISO 4120. Sensory analysis - Methodology - Triangle test. International Standard. , https://www.iso.org/standard/33495.html (2004).
- Reller, L. B., Weinstein, M., Jorgensen, J. H., Ferraro, M. J. Antimicrobial susceptibility testing: A review of general principles and contemporary practices. Clinical Infectious Diseases. 49 (11), 1749-1755 (2009).
- Balouiri, M., Sadiki, M., Ibnsouda, S. K. Methods for in vitro evaluating antimicrobial activity: A review. Journal of Pharmaceutical Analysis. 6 (2), 71-79 (2016).
- Gajic, I., et al. Antimicrobial susceptibility testing: A comprehensive review of currently used methods. Antibiotics. 11 (4), 427(2022).
- Gonzalez-Pastor, R., et al. Current landscape of methods to evaluate antimicrobial activity of natural extracts. Molecules. 28 (3), 1068(2023).
- Li, J., et al. Antimicrobial activity and resistance: Influencing factors. Frontiers in Pharmacology. 13 (8), 364(2017).
- Silva, A., et al. Macroalgae as a source of valuable antimicrobial compounds: Extraction and applications. Antibiotics. 9 (10), 642(2020).
- Munteanu, I. G., Apetrei, C. Analytical methods used in determining antioxidant activity: A review. International Journal of Molecular Sciences. 22 (7), 3380(2021).
- Ma, S., et al. Comparison of common analytical methods for the quantification of total polyphenols and flavanols in fruit juices and ciders. Journal of Food Science. 84 (8), 2147-2158 (2019).
- Tziveleka, L. A., Tammam, M. A., Tzakou, O., Roussis, V., Ioannou, E. Metabolites with antioxidant activity from marine macroalgae. Antioxidants. 10 (9), 1431(2021).
- Ghasemi, M., Turnbull, T., Sebastian, S., Kempson, I. The MTT assay: Utility, limitations, pitfalls, and interpretation in bulk and single-cell analysis. International Journal of Molecular Sciences. 22 (23), 12827(2021).
- Pereira, T., Barroso, S., Mendes, S., Gil, M. M. Stability, kinetics, and application study of phycobiliprotein pigments extracted from red algae Gracilaria gracilis. Journal of Food Science. 85 (10), 3400-3405 (2020).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
