Tutaj prezentujemy system modeli assembloid, który naśladuje przesłuch komórkowy ścięgien między tkanką rdzenia ścięgna nośnego a zewnętrznym przedziałem zawierającym populacje komórek aktywowane przez chorobę i uraz. Jako ważny przypadek użycia pokazujemy, w jaki sposób system może zostać wykorzystany do badania istotnej z chorobą aktywacji zewnętrznych komórek śródbłonka.
Artykuł metodologiczny
Inżynieria asembloidów ścięgien do badania przesłuchów komórkowych w chorobach i naprawach
W tym artykule
Podsumowanie
Streszczenie
Ścięgna umożliwiają poruszanie się, przenosząc siły mięśniowe na kości. Opierają się na twardym rdzeniu ścięgna składającym się z włókien kolagenowych i populacji komórek zrębu. Ten nośny rdzeń jest otoczony, odżywiany i naprawiany przez warstwę tkanki maziowej przypominającą tkankę składającą się z zewnętrznego przedziału ścięgna. Pomimo tej wyrafinowanej konstrukcji, urazy ścięgien są powszechne, a leczenie kliniczne nadal opiera się na fizjoterapii i chirurgii. Ograniczenia dostępnych eksperymentalnych systemów modelowych spowolniły rozwój nowych terapii modyfikujących przebieg choroby i schematów klinicznych zapobiegających nawrotom.
Badania in vivo na ludziach ograniczają się do porównywania zdrowych ścięgien z uszkodzonymi lub uszkodzonymi tkankami pobranymi podczas operacji naprawczej i nie pozwalają na badanie podłużne podstawowej choroby ścięgien. Modele zwierzęce in vivo mają również istotne ograniczenia w zakresie nieprzejrzystej złożoności fizjologicznej, obciążenia etycznego zwierząt oraz dużych kosztów ekonomicznych związanych z ich wykorzystaniem. Co więcej, modele zwierzęce in vivo słabo nadają się do systematycznego sondowania leków i wielokomórkowych, wielotkankowych szlaków interakcji. Prostsze systemy modelowe in vitro również okazały się niewystarczające. Jednym z głównych powodów jest brak odpowiedniego odtworzenia trójwymiarowego obciążenia mechanicznego niezbędnego do sensownego badania komórek ścięgien i ich funkcji.
Nowy system modeli 3D prezentowany tutaj łagodzi niektóre z tych problemów, wykorzystując eksplantaty rdzenia ścięgna mysiego ogona. Co ważne, te eksplantaty są łatwo dostępne w dużych ilościach z jednej myszy, zachowują wzorce ładowania 3D in situ na poziomie komórkowym i charakteryzują się macierzą zewnątrzkomórkową podobną do in vivo. W tym protokole podano instrukcje krok po kroku, jak wzmocnić eksplantaty rdzenia ścięgna hydrożelami kolagenowymi wypełnionymi komórkami śródbłonka pochodzącymi z mięśni, fibroblastami pochodzącymi ze ścięgien i makrofagami pochodzącymi ze szpiku kostnego w celu zastąpienia populacji komórek aktywowanych chorobą i urazem w zewnętrznym przedziale ścięgna. Pokazano, w jaki sposób powstałe w ten sposób można wyzwać powstałe zespoły ścięgien mechanicznie lub za pomocą zdefiniowanych bodźców mikrośrodowiskowych w celu zbadania pojawiających się wielokomórkowych przesłuchów podczas choroby i urazu.
Wprowadzenie
W swojej funkcji przenoszenia sił mięśniowych na kości w celu umożliwienia ruchu, ścięgna są narażone na jedne z najbardziej ekstremalnych obciążeń mechanicznych występujących w ludzkim ciele1,2,3. Ze względu na starzenie się społeczeństw, rosnące rozpowszechnienie otyłości i rosnącą popularność wymagających mechanicznie aktywności sportowych, przewiduje się, że częstość występowania chorób i urazów ścięgien wzrośnie w krajach rozwiniętych4,5,6. Opracowanie nowatorskich, opartych na dowodach naukowych i modyfikujących przebieg choroby schematów leczenia w celu przeciwdziałania temu wzrostowi było utrudnione przez ograniczenia obecnie dostępnych systemów modelowych1,7,8.
Idealnie, modele naprawy chorób i urazów pozwoliłyby badać, jak docelowy organ przetwarza zdefiniowany zestaw parametrów wejściowych (imitujących czynniki wywołujące chorobę, Tabela 1) na mierzalne parametry wyjściowe (reprezentujące cechy charakterystyczne choroby, Tabela 2), jednocześnie kontrolując czynniki zakłócające. Badania z wykorzystaniem takich systemów modelowych byłyby następnie w stanie zidentyfikować (pato-)fizjologiczne procesy leżące u podstaw choroby i naprawy urazów oraz zdobyć wiedzę, którą można by wykorzystać do zapobiegania lub zmniejszania cech charakterystycznych chorób i urazów w klinikach. Stosując tę zasadę do ścięgien, użyteczny system modelowy powinien podsumować centralne części odpowiedzi ścięgna in vivo na chorobę i uraz, które obejmują następujące cechy charakterystyczne: mikrouszkodzenia, zapalenie, neowaskularyzacja, hiperkomórkowość, przyspieszony obrót macierzy i decompartmentalizacja9,10,11,12,13,14,15. Korzystając z tych cech rozpoznawczych jako podstawy, można wywnioskować następujące wymagania dotyczące udanego systemu modelowego naprawy chorób ścięgien i urazów.
Hipotetyczne przeciążenie mechaniczne jest głównym czynnikiem w patogenezie urazów ścięgien i chorób, a zatem jest powszechnie stosowanym eksperymentalnym podejściem do tworzenia mikrouszkodzeń16. Kontrolowana obciążalność mechaniczna jest zatem podstawowym warunkiem wstępnym dla modeli naprawy chorób ścięgien i urazów. Idealnie byłoby, gdyby system modelu umożliwiał trzy główne tryby: pojedynczy załadunek rozciągający do uszkodzenia, załadunek zmęczeniowy i rozładunek8,17,18. Po odkształceniu mechanicznym komórki rezydujące w tkance doświadczają złożonej kombinacji sił rozciągających, sił ścinających (spowodowanych przesuwaniem się włókien kolagenowych otaczających komórki) i sił ściskających występujących podczas rozładunku lub w pobliżu przyczepu ścięgnistego19,20. Systemy modeli powinny jak najwierniej odtwarzać te złożone wzorce ładowania.
Alternatywnym sposobem na wprowadzenie mikrouszkodzeń matrycy jest wykorzystanie stresorów biochemicznych, które naśladują ogólnoustrojowe predyspozycje do chorób i urazów ścięgien, takich jak (pro)zapalne cytokiny, stres oksydacyjny lub wysokie stężenia glukozy21,22,23. W związku z tym kontrolowane mikrośrodowisko niszowe jest korzystne dla systemu modelowego naprawy chorób ścięgien i urazów.
Częstym warunkiem wstępnym dla systemów modelowych, które są w stanie podsumować stan zapalny, neowaskularyzację i hiperkomórkowość, jest selektywna obecność populacji komórek, które napędzają te procesy24. W przypadku procesów zapalnych populacje te obejmują neutrofile, limfocyty T i makrofagi, podczas gdy komórki śródbłonka i perycyty byłyby potrzebne do badania neowaskularyzacji25,26,27,28,29. Fibroblasty ścięgien są nie tylko niezbędne do naprawy ścięgien, ale jako komórki proliferacyjne i migrujące są również częściowo odpowiedzialne za lokalną hiperkomórkowość obserwowaną w chorobie ścięgien30,31,32,33,34,35,36.
Oprócz zmian w populacjach komórek rezydentnych, skład macierzy ścięgien zmienia się również w chorobach i urazach ścięgien7,37,38,39,40. Aby przedstawić właściwe sygnały mikrośrodowiskowe istotne dla choroby, systemy modelowe powinny być w stanie zintegrować skład macierzy zewnątrzkomórkowej dopasowany do docelowego etapu choroby lub urazu, na przykład poprzez umożliwienie odpowiednich proporcjonalnych kombinacji kolagenu-1, kolagenu-3 i fibronektyny komórkowej41.
Podział zdrowych ścięgien na rdzeń ścięgna i zewnętrzne przedziały (tj. endotenon, epitenon i paratenon) jest kluczowy dla ich funkcji i często zaburzony w chorych lub uszkodzonych ścięgnach1,42,43,44,45,46,47. Włączenie podziału ścięgien 3D do systemów modeli ścięgien jest zatem nie tylko niezbędne do dokładniejszego symulowania procesów leżących u podstaw de- i re-compartmentalizacji, ale także pomaga w ustaleniu prawidłowych gradientów czasoprzestrzennych cytokin i składników odżywczych48,49.
Wreszcie, modułowość jest kolejnym kluczowym atutem systemów modelowych, pozwalającym badaczom na połączenie prawidłowego względnego udziału i wzajemnych oddziaływań między wcześniej opisanymi stresorami podczas badanych procesów8,17.
Oprócz wyboru optymalnych metod wejściowych, ważnym krokiem jest możliwość mierzenia, obserwowania i śledzenia zmian w wyniku. Właściwości mechaniczne układu modelowego (tj. długość obszaru zbieżności, liniowy moduł sprężystości, maksymalne odkształcenie rozciągające, maksymalne naprężenie rozciągające, wytrzymałość zmęczeniowa i relaksacja naprężeń) są tutaj kluczowe, ponieważ charakteryzują główną funkcję ścięgna50,51,52. Aby powiązać te zmiany funkcjonalne ze zmianami na poziomie tkanki, ważne jest, aby umożliwić metody wykrywania uszkodzeń macierzy strukturalnej (kolagenu) oraz śledzenia proliferacji i rekrutacji populacji komórek istotnych dla chorób i napraw30,53,54,55,56,57,58,59,60.
Aby badać powstające przesłuchy komórka-komórka i matryca komórkowa, powinno być w stanie wyizolować lub oznaczyć białka w odpowiednich ilościach do kwantyfikacji (np. ELISA, proteomika, immunohistochemia, cytometria przepływowa)14,21,61,62. Powinna być również możliwa analiza ekspresji genów specyficzna dla populacji lub przynajmniej przedziału (tj. sortowanie komórek aktywowane fluorescencją [FACS], sekwencjonowanie RNA pojedynczej komórki/masowej oraz ilościowa reakcja łańcuchowa polimerazy w czasie rzeczywistym (RT-qPCR))21,24,27,63. System modelowy powinien umożliwiać pomiar jak największej liczby wyżej wymienionych parametrów wyjściowych na tej samej próbce i na wielu próbkach w sposób wystarczająco szybki, aby odblokować badania o wysokiej przepustowości.
Wśród obecnie dostępnych systemów modelowych do badania chorób ścięgien u ludzi i naprawy urazów, ludzkie ciało jest oczywiście najbardziej reprezentatywne. Jest również najmniej kompatybilny z interwencją eksperymentalną. Podczas gdy pacjenci z ostrymi urazami ścięgien są obficie dostępni do badań klinicznych, pacjenci z wczesną tendinopatią (najczęstszą chorobą ścięgien) są w dużej mierze bezobjawowi i często pozostają klinicznie niewykryci, dopóki nie pojawią się poważniejsze zmiany14,64,65. To sprawia, że trudno jest wskazać krytyczny moment, w którym dochodzi do wykolejenia homeostazy ścięgien i mechanizmy stojące za tym wykolejeniem16,66,67,68,69. Ponadto pobieranie biopsji ze zdrowych ścięgien jest wyzwaniem etycznym, ponieważ może skutkować trwałym uszkodzeniem. Pozostałości ścięgna ścięgna podkolanowego po operacji rekonstrukcji więzadła krzyżowego przedniego są często używane jako zdrowa kontrola, ale prawdopodobnie różnią się funkcją, właściwościami mechanicznymi, populacjami komórek i składem macierzy w porównaniu z stożkiem rotatorów, ścięgnami Achillesa i ścięgnami rzepki często dotkniętymi chorobami i urazami ścięgien70,71,72,73.
Modele zwierzęce in vivo są bardziej dostępne i łatwiejsze w obsłudze, ale ich użycie nakłada znaczne obciążenie etyczne na zwierzęta i koszty ekonomiczne dla badaczy. Ponadto większość popularnych zwierząt modelowych albo nie rozwija zmian tendinopatycznych spontanicznie (tj. szczury, myszy, króliki), albo brakuje im starterów i genetycznie zmodyfikowanych szczepów niezbędnych do śledzenia wielokomórkowych szlaków komunikacyjnych zaangażowanych w to (tj. konie, króliki).
Proste systemy modeli 2D in vitro znajdują się po drugiej stronie spektrum złożoności/wykonalności i lepiej pozwalają na kontrolowane, efektywne czasowo badanie specyficznych szlaków komunikacji międzykomórkowej w odpowiedzi na bardziej kontrolowany zestaw wyzwalaczy8,74. Jednak te uproszczone systemy często nie są w stanie podsumować wielowymiarowego obciążenia mechanicznego (tj. rozciągania, ściskania i ścinania), które ma kluczowe znaczenie dla funkcjonalności ścięgien. Ponadto (zbyt) wysoka sztywność plastiku do hodowli tkankowych ma tendencję do zastępowania wszelkich wskazówek matrycy dostarczanych przez powłoki mające naśladować stan choroby będący przedmiotem zainteresowania75,76.
Aby przezwyciężyć tę wadę, opracowano coraz bardziej wyrafinowane systemy modeli 3D oparte na inżynierii tkankowej, które zapewniają ładowalną matrycę, której skład może być przynajmniej częściowo dopasowany do pożądanego stanu choroby77,78,79. Mimo to systemy te nie tylko mają trudności z dokładnym odtworzeniem złożonych kompozycji macierzy zewnątrzkomórkowej in vivo i wzorców obciążenia komórkowego, ale generalnie brakuje im długoterminowej obciążalności i interfejsów kompartmentowych wymaganych do badania międzyprzedziałowych szlaków komunikacyjnych, które koordynują choroby ścięgien i naprawę urazów48,49,80.
Systemy modeli eksplantacji ścięgien ex vivo mają wyraźną zaletę wbudowanej kompozycji matrycy podobnej do in vivo, która składa się z nisz okołokomórkowych, barier międzykompartmentowych, a także czasoprzestrzennych gradientów cytokin/składników odżywczych i podsumowuje złożone wzorce obciążenia po rozciągnięciu8. W wyniku zależnych od wielkości limitów dyfuzji składników odżywczych, eksplantaty z większych modeli zwierzęcych (tj. koni) są trudne do utrzymania przy życiu w długoterminowych badaniach chorób ścięgien i naprawy urazów81,82,83. Tymczasem mniejsze eksplantaty z gatunków mysich (tj. ścięgno Achillesa, ścięgno rzepki) są trudne do powtarzalnego zaciskania i mechanicznego obciążania. Ich rozmiar ogranicza również ilość materiału, który można zebrać do odczytów na poziomie komórki, białka i genów bez łączenia próbek i zmniejszania przepustowości. W tym sensie pęczki ścięgien mysiego ogona oferują potencjał do odblokowania wysokoprzepustowych badań nad chorobami ścięgien i naprawą urazów, ponieważ są one łatwo dostępne w dużych ilościach z jednej myszy, zachowują złożony skład macierzy okołokomórkowej in vivo i rekapitulują wzorce obciążenia komórkowego. Jednak podczas procesu ekstrakcji tracą większość swojego zewnętrznego przedziału, a w nim znajdują się populacje naczyniowe, immunologiczne i fibroblasty, które są obecnie uważane za napędzające choroby ścięgien i ich naprawę8,18.
Aby wypełnić tę lukę, opracowano system modelowy łączący zalety eksplantatów rdzeniowych pochodzących z mysich ścięgien ogonowych z zaletami systemów modelowych opartych na hydrożelu 3D. Ten system modelowy składa się z naładowanego komórkami (kolagen-1) hydrożelu odlewanego wokół eksplantatów ścięgna ogonowego84,85. W tym artykule szczegółowo przedstawiono niezbędne etapy produkcji wraz z przydatnymi odczytami, które można uzyskać przez kokulturę eksplantatów rdzeniowych (przedział wewnętrzny) w hydrożelu kolagenowym typu 1 obciążonym komórkami śródbłonka (przedział zewnętrzny).
Protokół
Wszystkie opisane tutaj metody zostały zatwierdzone przez odpowiedzialne władze (numery licencji Kantonu Zurych ZH104-18 i ZH058-21). Przegląd znajduje się w Rysunek 1.
1. Izolacja elementów zespołu ścięgien od 12-15 tygodniowych myszy (tj. B6/J-Rj)
- Poddaj myszy eutanazji poprzez uduszenie wywołane gazem CO2. Aby zmaksymalizować wydajność, nie przetwarzaj więcej niż 3 myszy na raz i przystąp do izolacji komórek natychmiast po eutanazji.
- Zapewnić śmierć przez obustronną indukcję odmy opłucnowej.
- Wysterylizuj skórę myszy 80% etanolem i przenieś mysz do sterylnego kaptura bezpieczeństwa biologicznego.
- Odizoluj eksplantaty rdzenia ścięgna ogonowego.
- Użyj skalpela (nr 21), aby oddzielić ogon od myszy, przecinając go u podstawy.
- Zaczynając od czubka ogona, chwyć go pęsetą i poruszaj, aby złamać skórę. Następnie delikatnie odciągnij pęsetę od ogona, aby odsłonić eksplantaty rdzenia ścięgna.
- Umieść eksplantaty rdzenia ścięgna w standardowej pożywce hodowlanej (DMEM/F12 + 10% FBS + 1% penicyliny/streptomycyny + 1% amfoterycyny + 1% aminokwasów endogennych) i oddziel je od oderwanej części ogonowej za pomocą świeżego ostrza skalpela (nr 21).
- Powtarzać kroki 1.4.2 i 1.4.3 do momentu, gdy cały ogon zostanie przetworzony, a eksplantaty ścięgien staną się krótsze niż 25 mm.
- Pokrój izolowane eksplantaty rdzenia na kawałki o długości 25 mm za pomocą świeżego ostrza skalpela (nr 21).
- Zmierz średnią średnicę rdzenia eksplantatów za pomocą mikroskopu świetlnego podłączonego do oprogramowania do analizy obrazu za pomocą dołączanej cyfrowej kamery z mocowaniem C.
- Użyj wskaż i kliknij, aby wybrać narzędzie do pomiaru linii po prawej stronie.
- Zmierz średnicę eksplantatu w trzech różnych miejscach i oblicz ich średnią średnicę.
- Aby ułatwić późniejsze zaciskanie i testowanie mechaniczne, należy stosować tylko eksplantaty rdzeniowe o średniej średnicy większej niż 100 μm.
- Rozładunek połączony z ekspozycją na standardowe warunki hodowli (37 °C, 20%O2, suplementacja surowicy) zmienia ekspresję genów w ciągu 6 godzin po izolacji i powoduje degradację w ciągu 7 dni21. Aby rozpocząć od stanu quasi-homeostatycznego, wyprodukuj asembloidy ścięgien i rozpocznij eksperymenty natychmiast po izolacji rdzenia ścięgna.
- W zależności od konfiguracji eksperymentalnej, jako grupa kontrolna wymagane są zdewitalizowane eksplantaty rdzenia ścięgna. Aby zdewitalizować eksplantaty rdzenia ścięgien, zamroź je w małym pojemniku wypełnionym ciekłym azotem przez 5 s za pomocą pęsety, a następnie rozmrażaj je przez 5 s w temperaturze pokojowej (RT). Powtórz ten cykl zamrażania i rozmrażania 3 razy i przejdź do kroku 4 ("Zaciskanie eksplantatów rdzenia").
UWAGA: Ciekły azot może powodować zimne oparzenia, uduszenie i kruchość wielu zwykłych materiałów. Używaj wyłącznie pojemników przeznaczonych na płyny o niskiej temperaturze i noś odzież ochronną (tj. osłonę twarzy, odpowiednie rękawice, obuwie zamknięte).
- Wyizoluj fibroblasty ścięgien.
- Użyj skalpela (nr 21), aby wykonać poprzeczne nacięcie na środku stopy myszy. Wykonaj dwa nacięcia prostopadłe do stopy wzdłuż boków tylnych nóg i do bioder od każdego końca tego nacięcia.
- Za pomocą pęsety przymocuj wycięty płat skóry u stopy i oderwij skórę pokrywającą mięśnie łydek. Podczas izolowania komórek śródbłonka od tej samej myszy usuń zamiast tego całą skórę.
- Oddziel ścięgno Achillesa od kości piętowej świeżym ostrzem skalpela (nr 21). Przymocuj luźny koniec ścięgna Achillesa za pomocą pęsety i oddziel drugi koniec od mięśnia brzuchatego łydki.
- Umyj ścięgno Achillesa raz w PBS i użyj skalpela (nr 21), aby usunąć całą pozostałą tkankę mięśniową, aż pozostanie tylko biała tkanka ścięgna. Jeśli komórki śródbłonka są izolowane od tej samej myszy, pozostaw ścięgno Achillesa w PBS i kontynuuj krok 1.6. pierwszy.
- Połączyć ścięgna Achillesa jednego zwierzęcia w plastikowej probówce o pojemności 15 ml zawierającej 10 ml pożywki do trawienia ścięgien (DMEM/F12 + 1% penicyliny/streptomycyny + 1% amfoterycyny + 2 mg/ml kolagenazy 1) i trawić przez 6-8 godzin w temperaturze 37 °C przy powolnym, stałym mieszaniu przy użyciu wytrząsarki orbitalnej o niskiej prędkości przy 15 obr./min.
- Odwirować strawiony roztwór ścięgien przy 500 x g przez 5 minut w temperaturze pokojowej, odessać supernatant i ponownie zawiesić w 8 ml standardowej pożywki hodowlanej (DMEM/F12 + 10% FBS + 1% penicyliny/streptomycyny + 1% amfoterycyny + 1% aminokwasów endogennych) i posiewać w kolbie hodowlanej T25 w normalnych warunkach hodowli (37 °C, 20 %O2) przez 7 dni bez zmiany pożywki. Następnie zmieniaj nośnik raz w tygodniu.
- Podziel komórki przy 80% zbiegu do kolby hodowlanej T150 (1:6). Zamrozić komórki podczas przechodzenia 2 w 2 ml sterylnego, przefiltrowanego podłoża do zamrażania (70% DMEM/F12 + 20% FBS + 10% DMSO) rozprowadzonego do dwóch krioprobówek o pojemności 1,5 ml i utrzymywać je w temperaturze -80 °C do dalszego użycia. Użyj trypsyny, aby usunąć komórki z plastikowej kultury tkankowej.
- Wyizoluj komórki śródbłonka pochodzące z mięśni.
- Jeśli fibroblasty ścięgien nie są izolowane od tej samej myszy, zacznij od kroków 1.5.1 i 1.5.2.
- Użyj nożyczek, aby oddzielić tylne nogi od ciała, przecinając staw biodrowy.
- Umyj tylne nogi raz w zimnym PBS (~ 4 °C), usuń mięśnie (mięsień czworogłowy uda, prostownik palca długiego, płaszczkowaty i brzuchaty łydki) za pomocą skalpela (nr 21) i umieść mięśnie na szalce Petriego na lodzie.
- Użyj świeżego ostrza skalpela (nr 21), aby zmielić tkankę mięśniową na kawałki mniejsze niż 1 mm3, trzymając szalkę Petriego na lodzie.
- Zbierz zmieloną tkankę mięśniową z obu tylnych nóg do plastikowej probówki o pojemności 50 ml zawierającej 12,5 ml pożywki do trawienia mięśni (PBS + 2 mg / ml kolagenazy IV + 2 mg / ml dyspazy II + 2 mM CaCl2).
- Umieść plastikową rurkę w łaźni wodnej o temperaturze 37 °C na 10 minut. Energicznie wstrząśnij roztworem i umieść go z powrotem na kolejne 10 minut. Powtarzaj, aż roztwór będzie wydawał się jednorodny i pozostaną tylko (białe) kawałki ścięgna i powięzi (ok. 4 x 10 min). W międzyczasie kontynuuj izolację fibroblastów ścięgien lub izolację makrofagów.
- Dodaj 12,5 ml zimnego PBS + 10% FBS do plastikowej tuby, aby zatrzymać trawienie.
- Użyj zasilanego bateryjnie uchwytu na pipety wyposażonego w pipetę o pojemności 50 ml, aby zassać zawiesinę z plastikowej rurki. Wyposaż plastikową rurkę w sitko komórkowe 400 μm i przefiltruj zawiesinę, aby usunąć zanieczyszczenia. Powtórz proces z sitkiem o wielkości 100 μm.
- Przefiltrowaną zawiesinę odwirować przy 400 x g przez 5 minut w temperaturze pokojowej. Zawiesić w 10 ml zimnego PBS + 10% FBS i ponownie odwirować.
- Zawiesić w 8 ml pożywki do hodowli śródbłonka (mieszanina 1:1 DMEM/F12 i zestawu endopan 3 + 10 U/ml heparyny + 20% FBS + 1% penicyliny/streptomycyny + 1% amfoterycyny + 30 mg/ml suplementu wzrostu śródbłonka) uzupełnionej puromycyną (4 mg / ml) w celu selekcji populacji.
- Komórki jednej myszy należy rozsiać w jednej kolbie hodowlanej T25, która została wcześniej pokryta 2 ml sterylnego 0,2% roztworu żelatyny przez 2 godziny w temperaturze 37 °C, a następnie wysuszona przez noc w temperaturze pokojowej po usunięciu nadmiaru roztworu. Przygotować kolby na dzień przed izolacją.
- Po 24 godzinach w standardowych warunkach hodowli (37 °C, 20%O2) usunąć pożywkę z suplementem puromycyny, przemyć przyłączone komórki raz PBS i wyhodować je w 8 ml pożywki do hodowli śródbłonka.
- Przejść komórki w stosunku 1:5 przy 80% zbiegu do kolb pokrytych żelatyną i używać ich w eksperymentach do P2. Użyj roztworu do odrywania komórek innego niż trypsyna (tabela materiałów), aby usunąć komórki z plastikowej hodowli tkankowej i nie zamrażać ich.
- Wyizoluj makrofagi pochodzące ze szpiku kostnego.
- Jeśli fibroblasty ścięgien lub komórki śródbłonka nie są izolowane od tej samej myszy, najpierw wykonaj kroki 1.5.1, 1.5.2, 1.6.2 i 1.6.3.
- Po usunięciu skóry, ścięgna i tkanek mięśniowych, umyj resztki kości (kość udową i piszczelową) raz w zimnym PBS (~4 °C).
- Umieść kości w świeżym, zimnym PBS (~ 4 °C) i za pomocą skalpela (nr 21) stopniowo odcinaj nasady, aż do odsłonięcia szpiku kostnego. Pojawia się jako czerwona kropka po obu stronach kości.
- Wyposażyć strzykawkę w igłę do wstrzykiwań o wymiarach 0,4 mm x 25 mm (G27) i wypełnić ją 10 ml pożywki do hodowli makrofagów (DMEM/F12 + 10% FBS + 1% penicyliny/streptomycyny + 1% amfoterycyny + 1% aminokwasów endogennych).
- Trzymać jedną kość po drugiej nad plastikową probówką o pojemności 50 ml, wprowadzić igłę do wstrzykiwań na głębokość około 1 mm w odsłonięty szpik kostny na górze i wypłukać szpik kostny, opróżniając strzykawkę. Wypłukany szpik kostny po zawieszeniu w pożywce wygląda jak czerwonawa struktura przypominająca rurkę.
- Rozpuścić szpik kostny, delikatnie pipetując go kilkakrotnie w górę i w dół za pomocą końcówki do pipety o pojemności 1 ml. Za pomocą zasilanego bateryjnie uchwytu na pipety wyposażonego w pipetę o pojemności 50 ml przefiltrować zawiesinę komórek przez sitko o pojemności 100 μm z powrotem do plastikowej probówki o pojemności 50 ml i odwirować ją przy ciśnieniu 350 x g przez 5 minut w temperaturze pokojowej.
- Usunąć supernatant, ponownie zawiesić osad w 10 ml buforze do lizy czerwonych krwinek (RBC) i ponownie odwirować przy 350 x g przez 10 minut w temperaturze pokojowej.
- Zawiesić osad w 5 ml pożywki do hodowli makrofagów (DMEM/F12 + 10% FBS + 1% penicyliny/streptomycyny + 1% amfoterycyny + 1% aminokwasów endogennych) i wysiać go na nietraktowane szalki Petriego o średnicy 100 mm (5-8 x 10,6 komórek na szalkę).
- Po 4 godzinach dodać 5 ml pożywki do hodowli makrofagów uzupełnionej czynnikiem stymulującym tworzenie kolonii makrofagów o stężeniu 40 ng/ml (m-CSF) do pożywki do hodowli komórkowej bez m-CSF (mieszanina 1:1), aby uzyskać końcowe stężenie 20 ng/ml m-CSF.
- Po 6 dniach użyj komórek w eksperymentach lub zamroź je do czasu dalszego użycia. Użyj roztworu do odrywania komórek innego niż trypsyna (tabela materiałów), aby usunąć komórki z plastikowej hodowli tkankowej.
UWAGA: Po odizolowaniu komórki nie rozszerzają się już. Opisane tutaj metody izolacji komórek działają również u myszy i szczurów spoza wskazanego przedziału wiekowego.
- Aby zweryfikować fenotyp izolowanych populacji komórek za pomocą cytometrii przepływowej, należy przejść do kroku 6.3.4.
2. Izolacja kolagenu od szczurów rasy Wistar lub Sprague-Dawley
- Postępuj zgodnie z protokołem izolacji opisanym szczegółowo w innym miejscu86. Działa również na myszach, choć ze znacznie niższą wydajnością.
- Oznaczyć stężenie otrzymanego roztworu za pomocą testu hydroksyproliny, ocenić czystość za pomocą SDS i przechowywać roztwór w temperaturze 4 °C do czasu użycia w eksperymentach.
3. Produkcja komponentów systemu hodowli
- Wydrukuj w 3D uchwyty zacisków, stację montażową i formy komory.
- Załaduj załączony plik .stl (plik uzupełniający 1) dla uchwytów zaciskowych, stacji montażowej i form komorowych do oprogramowania do krojenia. Aby dostosować numery obiektów zgodnie z wymaganiami, użyj opcji wskaż i kliknij, aby wybrać obiekty, a następnie skopiuj i wklej, aby je pomnożyć.
- Naciśnij Eksportuj G-code (Ctrl-R), aby wygenerować G-code, a następnie wyeksportuj go (Ctrl-G).
- Załaduj G-code do drukarki 3D.
- Do procesu drukowania używaj niebarwionych, biokompatybilnych filamentów (np. kwasu polimlekowego).
- Wytnij gwinty 3 mm w otworach uchwytu zaciskowego, który będzie przenosił, za pomocą obcinaka do gwintów (plik uzupełniający 2 i plik uzupełniający 3, otwory 1 i 3).
- Umieść kołki ustalające ze stali nierdzewnej w otworze z tyłu clamp uchwyt (Dodatkowy file 2 i Dodatkowy file 3, otwór 4).
- Sterylizuj clamp uchwyty i stację montażową światłem UV przez co najmniej 1 godzinę przed użyciem. Nie używaj ponownie drukowanych w 3D uchwytów zaciskowych.
- Alternatywnie, wyprodukuj uchwyty zaciskowe i stację montażową z polieteroimidem, korzystając z załączonych planów (plik uzupełniający 2, plik uzupełniający 3 i plik uzupełniający 4), który jest droższy, ale umożliwia lepsze metody sterylizacji (tj. autoklawowanie) i wielokrotne użycie.
- Odlew komory za pomocą form wydrukowanych w 3D.
- Wypełnij foremki komory silikonem.
- Odgazować silikon w komorze próżniowej (90 mbar) przez 30 minut.
- Pozostawić roztwór do polimeryzacji w temperaturze pokojowej przez noc lub na płycie grzejnej w temperaturze 70 °C przez 1 godzinę, w zależności od odporności cieplnej włókien użytych do form.
- Ostrożnie wyjmij spolimeryzowane komory z form i odetnij zbędny silikon skalpelem (nr 21).
- OPCJONALNIE: Jeśli asembloidy, a tym samym otaczające je komory, mają być obciążone mechanicznie, należy wzmocnić otwory w komorach silikonowych pustymi rurkami wykonanymi ze stali nierdzewnej.
- Obrobić metalowe zaciski ze stali nierdzewnej, korzystając z załączonego planu (plik uzupełniający 5).
- Przed każdym użyciem umyj zaciski ze stali nierdzewnej, uchwyty zaciskowe z polieteroimidu, i silikonową komorę.
- Sonikować przez 10 minut w 80% etanolu (EtOH) i 20% wodzie z odwróconej osmozy (ROW).
- Sonikować przez 10 minut w 50% EtOH i 50% izopropanolu.
- Spłucz 3x za pomocą ROW.
- Sonikować przez 10 minut w 0,5% alkalicznym koncentracie czyszczącym (tj. 3 ml w 600 ml ROW).
- Sonikować przez 10 minut w 0,5% alkalicznym koncentracie czyszczącym.
- Pozostawić w 0,5% alkalicznym koncentracie czyszczącym wstrząsając przez 1 h 50 min.
- Spłucz 3x za pomocą ROW.
- Sonikuj przez 10 minut z rzędu.
- Wysuszyć komponenty na powietrzu i sterylizować je w autoklawie.
4. Zaciskanie eksplantatów rdzenia
- Umieść pasujące uchwyty zaciskowe razem z jednym metalowym zaciskiem każdy ze stacji montażowej.
- Umieść mokre autoklawizowane kawałki papieru (4 mm x 25 mm) na metalowych zaciskach, a następnie przetnij papier wzdłuż wewnętrznych granic zacisków za pomocą skalpela (nr 21). Odetnij 2 dodatkowe, mniejsze kawałki papieru (4 mm x 1,5 mm) z innego kawałka papieru i utrzymuj je w stanie mokrym.
- Za pomocą spiczastej pęsety umieść 8 eksplantatów rdzeniowych na papierze między metalowymi zaciskami, tak aby ich końce znajdowały się na metalowych zaciskach.
- Przykryj końce eksplantatów rdzenia przygotowanymi mniejszymi kawałkami papieru (4 mm x 1,5 mm), a następnie umieść na nich metalowe zaciski. Użyj śrubokręta i małych (M3 x 6 mm), aby zamocować eksplantaty rdzenia między metalowymi zaciskami a clamp uchwyt.
- Ostrożnie przenieś zaciśnięte eksplantaty rdzeniowe do silikonowych komór hodowlanych i napełnij te komory 2 ml standardowej pożywki do hodowli komórkowych (DMEM/F12 + 10% FBS + 1% penicyliny/streptomycyny + 1% amfoterycyny + 1% aminokwasów endogennych).
- OPCJONALNIE: Jeśli zespoły/otaczające komory mają być obciążone mechanicznie, zamocuj je za pomocą dodatkowych (M3 x 16 mm) w otworze 3 (Plik uzupełniający 2 i Plik uzupełniający 3, otwór 3).
5. Przygotowanie i odlewanie hydrożelu kolagenowego
- Usunąć komórki docelowe z tworzywa sztucznego do hodowli tkankowej za pomocą roztworu do odrywania komórek, odwirować je przy 400 x g przez 5 minut w temperaturze pokojowej i ponownie zawiesić w 1 ml standardowej pożywki hodowlanej.
- Dla jednego asembloidu wymagane jest 10 μL PBS (20x), 1,28 μL 1 M NaOH (125x), 8,72 μL podwójnie destylowanej wody (ddH2O, 23x), 80 μL kolagenu-1 (2,5x lub 1,6 mg/ml final) i 100 μL (2x) standardowej pożywki hodowlanej (dla asembloidów rdzeniowych // bezkomórkowych) lub zawiesiny komórek. Przygotuj te składniki w dwóch oddzielnych roztworach i wymieszaj je tylko bezpośrednio przed odlewem.
- Rozwiązanie sieciujące: Połącz PBS, NaOH, ddH20 i zawiesinę komórek do 12 asembloidów (+10% marginesu bezpieczeństwa) w roztwór sieciujący i przechowuj go w plastikowej tubie o pojemności 15 ml na lodzie. Dostosuj stężenie zawiesiny komórkowej, aby osiągnąć następujące stężenia końcowe po zmieszaniu dwóch roztworów: 250 000 komórek/ml fibroblastów ścięgien, 500 000 komórek/ml komórek śródbłonka pochodzących z mięśni lub 370 000 komórek/ml makrofagów pochodzących ze szpiku kostnego.
- Roztwór kolagenu-1: Zbierz roztwór kolagenu-1 wymagany dla maksymalnie 12 asembloidów (+10% marginesu bezpieczeństwa) w innej plastikowej tubie o pojemności 15 ml i trzymaj ją na lodzie.
- Gdy roztwór sieciujący i roztwór kolagenu-1 są gotowe na lodzie, odessać pożywkę do hodowli komórkowych z komór hodowlanych zawierających zaciśnięte eksplantaty rdzeniowe.
- Dodaj roztwór kolagenu-1 do roztworu sieciującego za pomocą pipety o pojemności 1000 μl i wymieszaj oba roztwory, szybko pipetując w górę i w dół, nie tworząc pęcherzyków. Przykryj poszczególne eksplantaty rdzeni ścięgien 200 μl zmieszanego roztworu, pipetując go do rowków przewidzianych przez komory silikonowe.
- Pozostawić hydrożele do polimeryzacji przez 50 minut w temperaturze 37 °C.
- Ostrożnie napełnij silikonowe komory hodowlane 1,5 ml odpowiedniej pożywki do kohodowli, pipetując ją w rogach komór.
- W przypadku kohodowli rdzenia / fibroblastów wypełnij DMEM / F12, 10% FBS, 1% aminokwasów endogennych, 1% penicyliny / streptomycyny, 1% amfoterycyny, 200 μM kwasu L-askorbinowego, 20 ng / ml czynnika stymulującego tworzenie kolonii makrofagów.
- W przypadku kohodowli rdzenia // makrofagów wypełnij DMEM / F12, 10% FBS, 1% aminokwasów endogennych, 1% penicyliny / streptomycyny, 1% amfoterycyny, 200 μM kwasu L-askorbinowego, 20 ng / ml czynnika stymulującego tworzenie kolonii makrofagów.
- W przypadku kohodowli komórek rdzenia // śródbłonka należy wypełnić mieszaniną 1:1 DMEM/F12 i zestawu endopan 3 + 10 U/ml heparyny + 20% FBS + 1% penicyliny/streptomycyny + 1% amfoterycyny + 30 mg / ml suplementu wzrostu śródbłonka.
- Hodowla asembloidów w warunkach hodowli odpowiednich dla hipotezy. Na przykład, aby naśladować środowisko niszowe przypominające zmiany chorobowe, należy je hodować w temperaturze 37 °C i 20%O2. Zmień pożywkę hodowlaną dwa razy w ciągu 1 tygodnia. Aby zapobiec infekcjom, umieść komory na dużej szalce Petriego lub sterylnym pudełku przed umieszczeniem ich w inkubatorze.
UWAGA: Czas hodowli zależy od hipotezy i konfiguracji współkultury. Na przykład asembloidy rdzeniowe // fibroblastów w niszowym środowisku przypominającym zmiany stają się mechanicznie niestabilne po około 3 tygodniach.
6. Dostępne metody odczytu
- Wykonaj mikroskopię fluorescencyjną, w tym testy żywotności i morfologii.
- Ogólnie rzecz biorąc, asembloidy mogą być obrazowane jako pełne montowania. W tym celu należy usunąć zespoły z zacisków, przecinając je nożyczkami w pobliżu zacisków i przenosząc na płytkę 12-dołkową.
- Umyj asembloidy raz za pomocą PBS.
- Jeżeli przeprowadzana jest analiza żywotności, wybarwić każdy asembloid 100 μl 4 x 10⁻⁶ M homodimeru etydyny w PBS (EthD-1) przez 20 minut w temperaturze 37 °C w ciemności.
- Umyj asembloidy 3x PBS, a następnie utrwal je 500 μl 4% formaldehydu każdy przez 20 minut w temperaturze RT.
UWAGA: 4% formaldehyd ma działanie alergizujące, rakotwórcze i mutagenne, działa toksycznie na rozrodczość i może powodować toksyczność rozwojową (reprotoksyczną) lub uszkodzenie narządów. Nosić odzież ochronną i rękawice, okulary ochronne oraz maskę lub inną ochronę dróg oddechowych. - Umyj asembloidy 3x za pomocą PBS i kontynuuj zgodnie z wybranym protokołem barwienia. Wybór barwień został opisany wcześniej84,85.
UWAGA: Unikaj barwień wykorzystujących fluorofory o długości fali emisji zbliżonej do długości fali kolagenu (około 480 nm).
- Zgodnie z instrukcjami producenta należy przeprowadzić izolację RNA specyficzną dla przedziału w celu RT-qPCR lub sekwencjonowania RNA całego genomu.
- Usuń zespoły z zacisków za pomocą nożyczek.
- OPCJONALNIE: Użyj pęsety, aby oddzielić eksplantaty rdzenia od zewnętrznej komory hydrożelowej.
- Pula 20-24 20 mm eksplantatów rdzeniowych lub 2 hydrożeli kolagenowych obciążonych komórkami, aby wyizolować wystarczającą ilość RNA.
- Użyj 1 ml zimnego trizolu i zakłóceń mechanicznych (np. kulek metalowych lub mielenia kriogenicznego), aby zniszczyć macierz zewnątrzkomórkową połączonych eksplantatów rdzenia lub połączonych hydrożeli kolagenowych.
UWAGA: Toksyczność doustna, skórna i inhalacyjna. Działa drażniąco na skórę i oczy. Przechowywać wyłącznie w rękawiczkach i w komorze bezpieczeństwa chemicznego. - Kontynuuj izolację RNA z lizatu komórkowego przy użyciu standardowych zestawów do ekstrakcji RNA, jak opisano wcześniej lub zgodnie z opisem w instrukcjach producenta84,85.
- Cytometria przepływowa specyficzna dla kompartmentu.
- Usuń zespoły z zacisków za pomocą nożyczek.
- OPCJONALNIE: Użyj pęsety, aby oddzielić eksplantaty rdzenia od zewnętrznej komory hydrożelowej.
- Trawić komory w 1 ml PBS z kolagenazą I (3 mg/ml) i dypazą II (4 mg/ml) przez 4 godziny w temperaturze 37 °C przy stałym mieszaniu.
- Odwirować przefermentowany roztwór o sile 500 x g przez 5 minut w temperaturze pokojowej i odessać supernatant.
- Zawiesić osad w 100 μl buforu FACS (1% FBS w PBS) zawierającym wybrane przeciwciała sprzężone z fluoroforem. Wybór działających przeciwciał sprzężonych z fluoroforem został opisany wcześniej84,85.
- Inkubować roztwór barwiący przez 30 minut w temperaturze pokojowej.
- Rozcieńczyć roztwór barwiący w 1,4 ml buforu FACS i odwirować go przez 5 minut przy 500 x g w suchej temperaturze względnej.
- Zawiesić osad w 350 μl buforu FACS i przefiltrować roztwór przez nasadkę sitka z nylonowej siatki 100 μm przed analizą za pomocą wybranego cytometru przepływowego zgodnie z instrukcjami producenta.
- Przeanalizować supernatant.
- Zastąp pożywkę do kokultury pożywką bez surowicy na 3 dni przed pobraniem sklarowanego sklarantu.
- Wykonaj natychmiastową i opóźnioną analizę wzbogaconego, nierozcieńczonego supernatantu za pomocą testów immunoenzymatycznych (ELISA) i zestawów do wykrywania w skali mezo (MSD). W celu opóźnionej analizy należy przechowywać supernatant w plastikowych probówkach o pojemności 1,5 ml w temperaturze -80 °C.
- Oceń właściwości mechaniczne asembloidu.
- Użyj specjalnie zaprojektowanego urządzenia do rozciągania, aby przyłożyć siły mechaniczne i zmierzyć właściwości mechaniczne22. Kołki ustalające ze stali nierdzewnej i ze stali nierdzewnej sprawiają, że zaciski można przymocować również do innych urządzeń rozciągających.
- Ponieważ właściwości mechaniczne eksplantatu są w dużej mierze determinowane przez właściwości osadzonego eksplantatu rdzenia 18, zmierz właściwości mechaniczne eksplantatu rdzenia przed zatopieniem go w hydrożelu, aby zmniejszyć ryzyko zniszczenia świeżo odlanego hydrożelu w procesie pomiaru.
Wyniki
Izolacja komponentów (Rysunek 1 i Rysunek 2)
Przed wykorzystaniem eksplantów rdzenia i populacji komórek w kokulturze assembloidów, komponenty te należy sprawdzić pod mikroskopem (Rysunek 1). Eksplanty rdzenia powinny mieć jednolity średnicę (100-200 µm) i nie wykazywać widocznych zagięć ani zmarszczek. Komórki śródbłonka w kontakcie z innymi komórkami powinny mieć wydłużony kształt; nie występuje on w przypadku wysiania zbyt niskiej gęstości, co wynika z niskiej początkowej wydajności izolacji. W takim przypadku komórki śródbłonka przyjmują bardziej okrągły kształt z wypustkami cytoszkieletowymi i proliferują znacznie wolniej. Należy je rozdzielić w stosunku 1:5 po 7-10 dniach. Fibroblasty ścięgniste izolowane z cięgien Achillesa przyjmują bardziej okrągłą morfologię w porównaniu do ich ludzkich odpowiedników w ciągu 1-2 pasażów (każdy trwający 10-14 dni) przy rozdzieleniu 1:6. Makrofagi są znacznie mniejsze od fibroblastów lub komórek śródbłonka i nie proliferują po izolacji. W zależności od partii ich kształt może być zmienny – od piramidalnego do okrągłego.
Fenotypy komponentów komórkowych zweryfikowano za pomocą cytometrii przepływowej. Jako marker komórek śródbłonka zastosowano koniugowane przeciwciało CD31 (Rycyna 2A). Po ustawieniu progu fluorescencji na podstawie niebarwionej próbki kontrolnej (szara), jako CD31-dodatnie zidentyfikowano 90,1% komórek śródbłonka w pierwszym pasażu (P1) oraz 48,7% w drugim pasażu (P2). Do charakterystyki fibroblastów ścięgnistych wykorzystano genetycznie zmodyfikowaną linię myszy koekspresującą marker fibroblastów ścięgnistych Scleraxis wraz z zielonym białkiem fluorescencyjnym (ScxGFP) oraz koniugowane przeciwciało CD146 (Rycyna 2B)35,60. Po jednym pasażu (P1) 37,3% fibroblastów było ScxGFP+CD146-, 0,2% było ScxGFP+CD146+, 4,3% było ScxGFP-CD146+, a 58% było ScxGFP-CD146-. Po dwóch pasażach (P2) odsetek komórek ScxGFP+CD146- spadł do 27,6%, odsetek komórek ScxGFP+CD146+ wzrósł do 6,9%, odsetek komórek ScxGFP-CD146+ wzrósł do 10,6%, a odsetek komórek ScxGFP-CD146- spadł do 54,9%. W celu identyfikacji i charakterystyki makrofagów zastosowano przeciwciało F4/80 w połączeniu z przeciwciałami CD86 i CD206 (Rycyna 2C). Po izolacji i hodowli 96,4% komórek pochodzących z szpiku kostnego było F4/80-dodatnich. Wśród tych komórek F4/80-dodatnich 8,6% było CD206+CD86-, 23,6% było CD206+CD86+, 28,3% było CD206-CD86+, a 39,4% było CD206-CD86-. Prędkość sieciowania kolagenu może różnić się między partiami i powinna zostać przetestowana przed rozpoczęciem eksperymentów.
Wygląd assembloidu (Rycina 3)
W warunkach hodowli imitujących zmianę chorobową (36 °C, 20% O2), centralny eksplant pozostał mechanicznie rozciągliwy, nie zmienił swojego wyglądu oraz nadal był wizualnie rozróżnialny i fizycznie oddzielny od otaczającego hydrożelu przez co najmniej 21 dni (Rycina 3A,B). Otaczający hydrożel ulegał z czasem zagęszczeniu, przy czym szybkość zagęszczania zależała od populacji komórek zasianych w jego wnętrzu. Fibroblasty pochodzące z ścięgna Achillesa najszybciej kurczyły otaczający hydrożel; kurczenie odbywało się promieniście, gdy hydrożel był odlewany wokół centralnego eksplantu, oraz we wszystkich kierunkach, gdy eksplantu nie było (Rycina 3B,C). Początkowo zagęszczały się również wolne od komórek hydrożele umieszczone wokół centralnego eksplantu. Kurczenie to było prawdopodobnie spowodowane migracją komórek z centralnego eksplantu, co wskazuje na dynamiczny interfejs między przedziałami. Ponieważ hydrożele wolne od komórek, w których nie znajdował się osadzony eksplant, nie wykazywały zauważalnego zagęszczenia, wkład skurczu wywołanego utratą wody wydaje się być pomijalny (Rycina 3B oraz Plik uzupełniający 6).
Brak kompakcji hydrożelu może zatem służyć do wykrywania błędów w montażu assembloidu (np. niskiego stężenia komórek) i powinien zostać sprawdzony przed przejściem do droższych metod odczytu. Podczas opracowywania tej metody częste błędy prowadzące do zmniejszenia stężenia komórek obejmowały obumieranie komórek w zewnętrznym hydrożelu z powodu zbyt długiego przebywania w stosunkowo agresywnym roztworze sieciującym (wysokie pH, niska temperatura) oraz wysychanie eksplantów rdzeniowych z powodu zbyt długiego odstępu czasu między aspiracją medium a wtryskiwaniem hydrożelu lub zbyt wysokiego zamocowania eksplantu rdzeniowego, co uniemożliwiało jego zatopienie w kolagenie.
Konfokalna mikroskopia fluorescencyjna: Analiza żywotności i morfologii (Rysunek 3)
Po usunięciu z zacisków za pomocą nożyczek (Rysunek 3B), assembloidy można utrwalić, barwić i obrazować za pomocą mikroskopu konfokalnego w całości, bez konieczności wykonywania przekrojów. W tym przypadku assembloidy core // endothelial cell, core // macrophage oraz core // fibroblast barwiono DAPI (NucBlue) i etydinium homodimerem (EthD-1) w celu analizy żywotności, a także DAPI i F-aktyną w celu analizy morfologii oraz rozprzestrzeniania się komórek w 3D hydrożelu kolagenowym (Rysunek 3D). Żywotność assembloidów core // endothelial cell (Rysunek 3E) została zmierzona ilościowo i okazała się ogólnie niższa po złożeniu assembloidów niż wcześniej raportowano dla assembloidów core // macrophage oraz core // fibroblast84. Niemniej jednak żywotność pozostawała stabilna podczas hodowli assembloidów co najmniej do 7. dnia.
Mechanicznie indukowane mikrouszkodzenia i pomiar właściwości mechanicznych (Rysunek 4)
Śruby i piny przymocowane do uchwytów zaciskowych umożliwiają mocowanie zaciśniętych assembloidów do urządzeń do rozciągania jednowymiarowego. Zastosowane tutaj urządzenie do rozciągania wykonane na zamówienie jest wyposażone w ogniwo obciążeniowe 10 N i zostało opisane w poprzednich publikacjach (Rysunek 4A)22. Wszystkie próbki przed pomiarami poddano wstępnej kondycji w postaci pięciu cykli rozciągania do 1% odkształcenia.
Rejestracja pełnej krzywej naprężenie-odkształcenie eksplantów rdzenia lub assembloidów (Rycina 4B) pozwoliłaby na ilościowe oznaczenie modułu sprężystości liniowej (α), maksymalnego naprężenia (β) oraz maksymalnego odkształcenia (у). Prowadzi to jednak do nieodwracalnego uszkodzenia eksplantu rdzenia lub assembloidu, co uniemożliwia ocenę podłużnego rozwoju maksymalnego naprężenia (β) i maksymalnego odkształcenia (у) dla tych samych próbek (Rycina 4B). W niniejszym badaniu moduł sprężystości liniowej został wykorzystany jako miara zdolności próbki do przeciwstawiania się siłom, ponieważ pomiar ten wymaga rozciągnięcia próbki zaledwie do 2% odkształcenia, co – jak wykazano wcześniej – nie powoduje trwałych spadków modułu sprężystości liniowej18. W szczególności assembloidy rdzeń // komórki śródbłonka poddano procedurze zaciskania do 2% odkształcenia (w przybliżeniu koniec liniowego obszaru sprężystego) lub 6% odkształcenia (w przybliżeniu maksymalne odkształcenie). Powstałe mikrouszkodzenia oceniono poprzez pomiar modułu sprężystości liniowej przed i po wykonaniu procedury (Rycina 4C).
Zgodnie z wcześniej przeprowadzonymi eksperymentami z wykorzystaniem monokultur eksplantów rdzenia, assembloidy rdzeń // komórki śródbłonka zachowały swój moduł sprężystości liniowej przez co najmniej 14 dni, gdy były hodowane w quasi-homeostatycznych warunkach niszy (29 °C, 3% O2) i poddawane odkształceniom nieprzekraczającym 2%18,21. W odniesieniu do podstawowej stymulacji mechanicznej, statyczne rozciąganie przyłożone za pomocą zacisków wydawało się wystarczająco naśladować natywne poziomy odkształceń występujące w jednostkach rdzenia ścięgna in vivo, aby zapobiec procesom katabolicznym zazwyczaj związanym z odciążeniem macierzy87. Rzeczywiście, progresywny i statystycznie istotny spadek modułu sprężystości liniowej zaobserwowany w assembloidach rdzeń // komórki śródbłonka poddanych 6% odkształceniu można przypisać odciążeniu macierzy wynikającemu z indukowanych mechanicznie mikrouszkodzeń macierzy.
Podczas przeprowadzania tych doświadczeń ważne jest zapobieganie wysychaniu assembloidów. W tym przypadku zostały one owinięte w autoklawowany i zwilżony papier, jednak w zależności od kompatybilności z używanym urządzeniem do rozciągania możliwe mogą być również inne metody. Ponieważ tarcie między metalowymi zaciskami a eksplantem rdzenia jest ograniczone, podczas zaciskania należy umieścić małe kawałki papieru pomiędzy metalem a eksplantem rdzenia, aby zapobiec jego wysunięciu, oraz uważnie monitorować proces rozciągania w celu wykrycia i wyeliminowania przesuniętych eksplantów rdzenia i assembloidów.
Analiza transkryptomu specyficznego dla przedziałów oraz sekretomu specyficznego dla assembloidów (Rysunek 5 i Rysunek 6)
W pierwszym zestawie zaprezentowanych tutaj podstawowych eksperymentów monokulturowych oceniono stabilność ekspresji genów kluczowych po izolacji eksplantu, aby oddzielić wpływ izolacji od efektów eksperymentalnych (Rysunek 5A). Chociaż do wyciągnięcia precyzyjnych wniosków konieczna jest większa liczba powtórzeń, ekspresja Vegfa i metaloproteinazy macierzy wyraźnie wzrósł w świeżo wyizolowanych eksplantach rdzenia w ciągu kilku godzin po ich izolacji, podczas hodowli w warunkach niszy przypominających miejsce uszkodzenia (37 °C, 20% O₂2).
Neowaskularyzacja jest centralną cechą charakterystyczną chorób i naprawy ścięgien, która może być częściowo napędzana przez komórki śródbłonka aktywowane czynnikami proangiogennymi (np. czynnikiem wzrostu śródbłonka naczyń, Vegfa) wydzielanymi przez rdzeń ścięgna w warunkach hipoksji88. Analizując pierwszy etap tego potencjalnego oddziaływania (Rycina 5B), stwierdzono, że ekspresja zarówno Vegfa, jak i markera hipoksji – anhydryzy węglanowej 9 (Ca9) – była statystycznie istotnie zwiększona w eksplantach hodowanych monokulturowo przy niskim ciśnieniu tlenu (3% O2) w przeciwieństwie do tych hodowanych monokulturowo przy wysokim ciśnieniu tlenu (20% O2). Jednocześnie niższe ciśnienie tlenu nie wydawało się powodować zmian w ekspresji markerów fibroblastów ścięgnistych, takich jak skleraksja (Scx) i kolagen 1 (Col1a1). Wspólnie wyniki te wskazują na komórki rezydujące w rdzeniu jako prawdopodobne źródło sygnałów proangiogennych w niszy hipoksycznej.
Następnie oceniono aktywację komórek śródbłonka przez proangiogenne sygnalizacje rdzenia w ko-kulturze assembloidu rdzeń // komórki śródbłonka przy wysokim (20% O2) i niskim (3% O2) ciśnieniu tlenu. Na szczęście modularna budowa assembloidów umożliwia specyficzną dla przedziałów analizę transkryptomu po hodowli poprzez fizyczne oddzielenie eksplantu rdzenia od zewnętrznego hydrożelu kolagenowego (Rysunek 6A). W eksplantcie rdzenia (Rysunek 6D) ponownie potwierdzono wzrost ekspresji Vegfa przy niskim ciśnieniu tlenu, choć efekt w odniesieniu do innych markerów hipoksji, takich jak Fgf2, był mniej wyraźny i wymaga większej liczby powtórzeń w celu wyciągnięcia precyzyjnych wniosków. Ponadto ekspresja markerów prozapalnych, takich jak Tnf-α, oraz markerów degradacji macierzy zewnątrzkomórkowej, takich jak Mmp3, była obniżona w rdzeniu przy niskim ciśnieniu tlenu. W zewnętrznym hydrożelu, w którym początkowo zasiano komórki śródbłonka (Rysunek 6E), obecność żywego eksplantu rdzenia (aC) obniżyła ekspresję Vegfa przy niskim ciśnieniu tlenu, ale nie przy wysokim ciśnieniu tlenu. Dodatkowo obecność zlewitalizowanego (dC) eksplantu rdzenia przy niskim ciśnieniu tlenu również nie obniżyła ekspresji Vegfa. Przy niskim ciśnieniu tlenu ekspresja Tnf-α w zewnętrznym hydrożelu była porównywalna wokół aC/dC, lecz wzrosła przy wysokim ciśnieniu tlenu wokół żywych eksplantów rdzenia. Ekspresja Fgf2 była obniżona we wszystkich warunkach w porównaniu z zewnętrznym hydrożelem z komórkami śródbłonka hodowanym wokół zlewitalizowanego eksplantu rdzenia przy wysokim ciśnieniu tlenu, a najniższa była przy niskim ciśnieniu tlenu. Ekspresja Mmp3 była najwyższa wokół żywych eksplantów rdzenia przy wysokim ciśnieniu tlenu i najniższa wokół zlewitalizowanych eksplantów rdzenia przy niskim ciśnieniu tlenu. Ogólnie rzecz biorąc, komórki śródbłonka w ko-kulturze wydają się reagować zarówno na aktywny eksplant rdzenia, który jest zdolny do inicjowania wzajemnej komunikacji (crosstalk), jak i na zmiany poziomów tlenu. Bardziej kompleksowa analiza transkryptomu ułatwiłaby wyjaśnienie ich poszczególnych wkładów.
Modułowość systemu assembloidów umożliwia integrację genetycznie zmodyfikowanych komórek zawierających fluorescencyjne geny reporterowe. W tym przypadku do przedziału z hydrożelem wysiano komórki śródbłonka wyizolowane z myszy Pdgfb-iCreER mG89. Komórki te koekspresują marker komórek śródbłonka — podjednostkę b czynnika wzrostu pochodzenia płytkowego (Pdgfb) — wraz z ulepszonym zielonym białkiem fluorescencyjnym (EGFP), co sprawia, że ekspresujące Pdgfb komórki śródbłonka wykazują zieloną fluorescencję pod mikroskopem (Rycyna 6C). Zastosowanie tej metody pozwoliło potwierdzić utrzymanie obecności ekspresujących Pdgfb komórek śródbłonka przez 7 dni hodowli (37 °C), co wydawało się być niezależne od ciśnienia tlenu (20% O2 w porównaniu do 3% O2).
Aby przeanalizować sekretom assembloidów, pożywkę hodowlaną stosowaną odpowiednio dla współhodowli rdzeń // bezkomórkowej oraz rdzeń // fibroblasty, rdzeń // makrofag lub rdzeń // komórki śródbłonka zastąpiono odpowiednikiem bezeserumowym na trzy dni przed odessaniem i zamrożeniem supernatantu wzbogaconego o sekretom (Rysunek 6A). Ten czas wzbogacania był wystarczający do wykrycia cytokin, takich jak czynnik wzrostu śródbłonka naczyniowego (VEGF), za pomocą testu MSD, co przedstawiono tutaj dla eksplantów rdzenia oraz assembloidów rdzeń // fibroblast hodowanych w warunkach niszy przypominających zmianę chorobową (Rysunek 6B).
Ważne kwestie przy analizie sekretomów i transkryptomów eksplantów rdzeniowych oraz assembloidów dotyczą zastosowania odpowiednich kontroli. Świeżo wyizolowane eksplanty rdzeniowe mają ograniczoną wartość, ponieważ zwłaszcza ich ekspresja Vegfa i Mmps silnie wzrasta w ciągu kilku godzin po izolacji (Rysunek 5A). Jako kontrole dla ekspresji genów w przedziale rdzeniowym bardziej odpowiednie są eksplanty o tym samym czasie inkubacji, otoczone początkowo wolnym od komórek hydrożelem. W przypadku zewnętrznego hydrożelu, hydrożele z komórkami hodowane bez eksplantu rdzeniowego są gorszymi kontrolami w porównaniu do hydrożeli z komórkami hodowanych wokół zdenaturowanych eksplantów rdzeniowych (Plik uzupełniający 7), głównie dlatego, że kurczą się one do kształtów okrągłych zamiast tworzyć wydłużone hydrożele, co znacząco zmienia morfologię komórek (Rysunek 3A).

Rysunek 1: Izolacja składników assembloidu i ich składanie w celu modelowania interakcji in vivo. Wycięte fragmenty rdzenia ścięgna zostały pobrane z ogonów myszy, pocięte i zamocowane w zaciskach. Mięśnie kończyn dolnych myszy (tj. mięsień czworogłowy uda (QF), mięsień brzuchaty łydki (G) i mięsień piszczelowy przedni (TA)) poddano trawieniu w celu izolacji komórek śródbłonka, które następnie hodowano na plastiku do hodowli tkanek. Ścięgna Achillesa (AT) również poddano trawieniu w celu izolacji fibroblastów ścięgna, które następnie hodowano na plastiku do hodowli tkanek. Szpik kostny z kości piszczelowej i udowej został wypłukany z kości. Następnie izolowane monocyty hodowano na plastiku do hodowli tkanek i zróżnicowano w naiwne makrofagi. Obrazy z mikroskopii świetlnej (10x) przedstawiają wygląd fragmentów rdzenia, komórek śródbłonka, fibroblastów ścięgna i makrofagów bezpośrednio przed ich integracją w assembloidy. Podczas składania komórki hodowane na plastiku zawieszono, a następnie zasiano w roztworze kolagenu typu 1 (1,6 mg/mL). Następnie mieszaninę komórek z hydrożelem odlano wokół zamocowanego fragmentu rdzenia i polimeryzowano przez 50 min w 37 °C przed dodaniem pożywki hodowlanej. Warunki hodowli kontrolowano za pomocą zacisków (napięcie mechaniczne) oraz ustawień inkubatora (stężenie tlenu, temperatura). Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.

Rysunek 2: Charakterystyka składników komórkowych assembloidów. (A) Reprezentatywna analiza cytometryczna przepływowa komórek śródbłonka pochodzenia mięśniowego po jednym pasażu (P1, górny rząd) i dwóch pasażach (P2, dolny rząd). Liczba komórek niezbarwionych (szary) i barwionych CD31 (zielony) została znormalizowana do wartości modalnej. Procenty podano dla grupy barwionej CD31. (B) Reprezentatywna analiza cytometryczna przepływowa fibroblastów pochodzących z ścięgna Achillesa po jednym pasażu (P1, górny rząd) i dwóch pasażach (P2, dolny rząd). Osie przedstawiają intensywność fluorescencji komórek niezbarwionych (szary) oraz komórek wykazujących ekspresję ScxGFP i zabarwionych przeciwciałami CD146 (kolory tęczy). (C) Reprezentatywna analiza cytometryczna przepływowa makrofagów pochodzących z szpiku kostnego po hodowli. W górnym rzędzie liczba komórek niezbarwionych (szary) i barwionych F4/80 (zielony) została znormalizowana do wartości modalnej. Procenty podano dla grupy barwionej F4/80. Wykres w dolnym rzędzie przedstawia intensywność fluorescencji komórek niezbarwionych (szary) oraz podzbioru komórek F4/80+ zabarwionych przeciwciałami CD206 i przeciwciałami CD86 (kolory tęczy). Aby zobaczyć powiększoną wersję tego rysunku, kliknij tutaj.

Rysunek 3: Obrazowanie i wygląd assembloidów. (A) Reprezentatywne zdjęcia wykonane w dniu 0 (d0) i w dniu 21 (d21) hodowli (37 °C, 20% O2) przedstawiają wielowymiarowy skurcz hydrożelu zawierającego egzogenne fibroblasty bez zatopionego eksplantu rdzenia oraz silną radialną kompakcję hydrożelu zawierającego egzogenne fibroblasty wokół eksplantu rdzenia. (B) Reprezentatywne zdjęcia wykonane w dniu 21 (d21) hodowli (37 °C, 20% O2) pokazują różnice w szybkości kompakcji pomiędzy hydrożelami bezkomórkowymi, hydrożelami bezkomórkowymi odlanymi wokół eksplantu rdzenia oraz hydrożelami z fibroblastami ścięgnowymi odlanymi wokół eksplantu rdzenia. (C) Reprezentatywne obrazy z mikroskopii świetlnej (10x) wykonane w dniu 0 (d0) i w dniu 21 (d21) hodowli (37 °C, 20% O2) wskazują na zmiany podłużne w obecności populacji komórkowych oraz szybkość kompakcji hydrożelu kolagenowego (HG) wokół eksplantu rdzenia (E) w kokulturach assembloidów rdzeń // bezkomórkowy oraz rdzeń // fibroblast. Przedstawienie schematyczne obrazuje różnice w kompakcji hydrożelu pomiędzy kokulturą assembloidu rdzeń // bezkomórkowego a assembloidu rdzeń // fibroblast. (D) Reprezentatywne obrazy z mikroskopii konfokalnej wykonane w dniu 7 (d7) kokultur assembloidów rdzeń // komórki śródbłonkowe, rdzeń // makrofagi oraz rdzeń // fibroblasty (37 °C, 20 % O2). Obrazy w lewym rzędzie przedstawiają assembloidy z jądrami komórkowymi zabarwionymi na niebiesko (DAPI) i martwymi komórkami zabarwionymi na różowo (etydinium homodimer-1). Pozostałe dwa rzędy przedstawiają assembloidy z jądrami komórkowymi zabarwionymi na niebiesko (DAPI) i filamentami aktynowymi na zielono (F-aktyna). (E) Wykresy pudełkowe przedstawiające ilościową ocenę żywotności assembloidów rdzeń // komórki śródbłonkowe w dniu 1 (d1) i dniu 7 (d7) kokultury. N = 5. Górne i dolne zawiasy odpowiadają pierwszemu i trzeciemu kwartylowi (25th i 75th percentyl), a środkowy medianie. Wąsy rozciągają się od górnego/dolnego zawiasu do największej/najmniejszej wartości, nie przekraczając 1,5-krotności rozstępu międzykwartylowego. Wartości P: n.s.p > 0,05. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
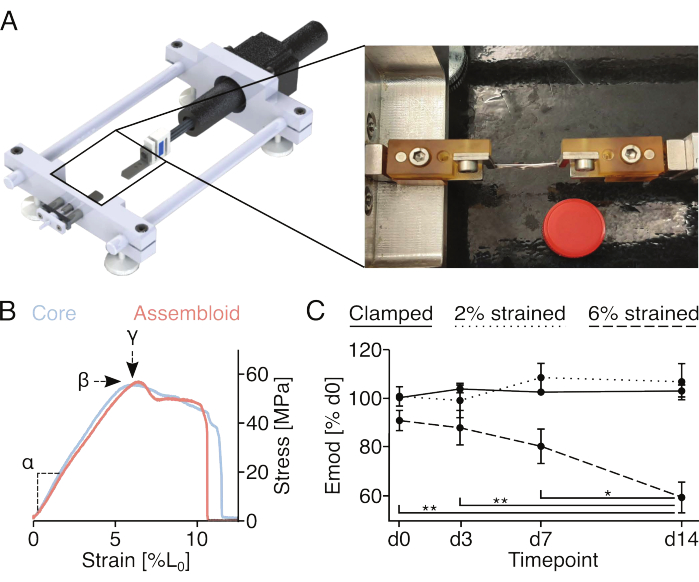
Rysunek 4: Stymulacja mechaniczna assembloidów i pomiar ich właściwości mechanicznych. (A) Przedstawienie graficzne wykonanego na zamówienie urządzenia do rozciągania, składającego się z platform uchwytów zaciskowych, czujnika siły i silnika krokowego. Zdjęcie przedstawia assembloid zamocowany do urządzenia do rozciągania za pomocą zacisków. Pokrywka plastikowej probówki 15 mL (Ø: 17 mm) posłużyła jako skala. (B) Wykres przedstawiający reprezentatywne krzywe naprężenie/odkształcenie dla eksplantów rdzenia (jasnoniebieski) i assembloidów (jasnoczerwony). Z danych można wyodrębnić liniowy moduł sprężystości (α), maksymalne naprężenie (β) oraz maksymalne odkształcenie (у), aby scharakteryzować mechanicznie eksplant rdzenia lub assembloid. (C) Wykres pokazujący liniowy moduł sprężystości (Emod) assembloidów rdzeń // komórki endotelialne hodowanych wspólnie (29 °C, 3% O2) w ciągu 14 dni po tym, jak na początku eksperymentu zostały one: tylko zamocowane zaciskami (linia ciągła), zamocowane i rozciągnięte do 2% odkształcenia L0 (linia kropkowana) lub zamocowane i rozciągnięte do 6% odkształcenia L0 (linia przerywana). N = 5. Punkty danych zostały znormalizowane do początkowego liniowego modułu sprężystości przed rozciąganiem i są przedstawione jako średnia (±sem). Wartości P: *p < 0.05, **p < 0.01. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
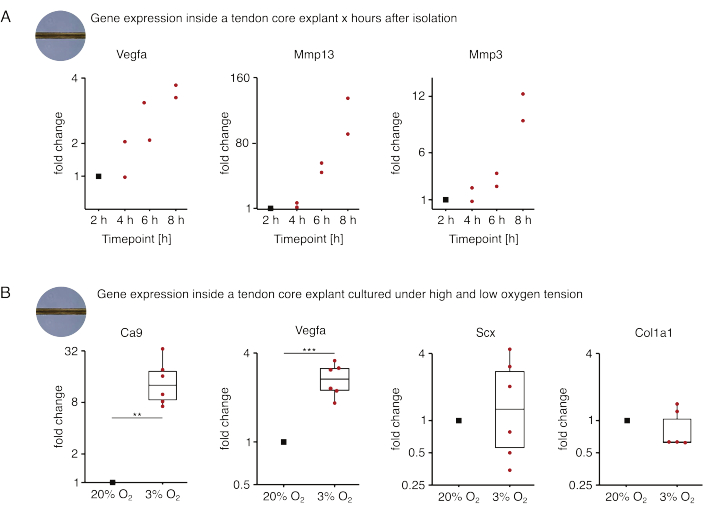
Rycina 5Zmiany w rdzeniowym transkryptomie po izolacji i hodowli w różnych warunkach niszowych. (A) Wykres rozrzutu przedstawiający krotność zmian w Vegfa, Mmp13, i Mmp3 ekspresja genów w monokulturach (37 °C, 20% O22) wycinki rdzenia mysiego 2 h, 4 h, 6 h i 8 h po izolacji z ogona. Zmiany krotności w poszczególnych punktach czasowych znormalizowano do poziomu ekspresji genu 2 godziny po izolacji. N = 2. (B) Wykresy pudełkowe przedstawiające krotność zmian w Ca9, Vegfa, Scx, i Col1a1 ekspresja genów w eksplantach rdzenia hodowanych monokulturowo w warunkach niskiego napięcia tlenowego (3% O2)2) znormalizowano i porównano z wynikami dla monokultur hodowanych przy wysokim ciśnieniu tlenu (20% O2)2). N = 5-6. Górne i dolne ramiona wykresów pudełkowych odpowiadają pierwszemu i trzeciemu kwartylowi (25th oraz 75th percentyle) oraz środkowy do mediany. Wąsy rozciągają się od górnego/dolnego zawiasu do największej/najmniejszej wartości, nie przekraczając 1,5-krotności rozstępu międzykwartylowego. Punkty danych wykorzystane do normalizacji przedstawiono jako czarne kropki, a poszczególne punkty danych jako czerwone kropki. Wartości p: **p < 0,01, ***p < 0.001. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.

Rysunek 6: Analiza sekretomu specyficznego dla assembloidu oraz transkryptomu specyficznego dla przedziału. (A) Reprezentatywne zdjęcie przedstawiające assembloid w 7. dniu (d7), kiedy pobrano próbki sekretomu i transkryptomu, oraz schemat zastosowanego procederu. (B) Stężenie VEGF (pg/mL) w supernatancie assembloidów core // cell-free oraz core // fibroblast po 7 dniach kokultury (37 °C, 20% O2) przedstawione na wykresach pudełkowych. N = 6. (C) Reprezentatywne obrazy z mikroskopii konfokalnej assembloidów core // endothelial cell po 7 dniach kokultury (37 °C) przy wysokim napięciu tlenowym (20% O2) i niskim napięciu tlenowym (3% O2). Jądra komórkowe są zabarwione na niebiesko (DAPI), a osadzone komórki śródbłonka koekspresują wzmocnione zielone białko fluorescencyjne (EGFP) wraz z markerem komórek śródbłonka – podjednostką b czynnika wzrostu pochodzenia płytkowego (Pdgfb). Linia przerywana wskazuje interfejs przedziałowy między eksplantem rdzeniowym (E) a hydrożelem z komórkami śródbłonka (HG). (D) Wykres rozrzutu przedstawiający krotność zmian w ekspresji genów Vegfa, Tnf-α, Fgf2 i Mmp3 w przedziale rdzeniowym assembloidów core // endothelial cell kokulturowanych przy niskim napięciu tlenowym (3% O2), znormalizowaną i porównaną do tych hodowanych przy wysokim napięciu tlenowym (20% O2). N = 2. (E) Wykres rozrzutu przedstawiający krotność zmian w ekspresji genów Vegfa, Tnf-α, Fgf2 i Mmp3 w przedziale zewnętrznym assembloidów core // endothelial cell z żywym rdzeniem (aC) lub rdzeniem zżywotnionym (dC), kokulturowanych przy wysokim napięciu tlenowym (20% O2) i niskim napięciu tlenowym (3% O2). Krotność zmian w poszczególnych warunkach została znormalizowana do przedziału zewnętrznego assembloidu core // endothelial cell z rdzeniem zżywotnionym (dC) kokulturowanego przy wysokim napięciu tlenowym (20% O2). N = 3-4. Na panelu B górne i dolne krawędzie pudełek odpowiadają pierwszemu i trzeciemu kwartylowi (25th i 75th percentyl), a środkowa linii medianie. Wąsy rozciągają się od górnej/dolnej krawędzi do największej/najmniejszej wartości nie przekraczającej 1,5 raza zakresu międzykwartylnego. Wartości odstające są przedstawione jako czarne kropki. Wartości p: *p < 0.05. Na panelach D i E punkty danych użyte do normalizacji są przedstawione jako czarne kropki, a poszczególne punkty danych jako czerwone kropki. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Tabela 1: Wymagania wejściowe dla systemów modelowania chorób i urazów ścięgien.Lista głównych czynników wywołujących choroby ścięgien oraz wtórnych czynników napędzających, dopasowana do wybranych parametrów wejściowych, których sterowalność jest kluczowa dla modelowania chorób i urazów ścięgien. Kliknij tutaj, aby pobrać tę tabelę.
Tabela 2: Wymagania dotyczące wyników dla systemów modelowania chorób i urazów ścięgien. Wybrane cechy charakterystyczne chorób ścięgien dopasowane do wybranych parametrów wyjściowych, których mierzalność jest kluczowa dla interpretacji zachowania modeli chorób i urazów ścięgien. Kliknij tutaj, aby pobrać tę tabelę.
Plik uzupełniający 1: plik .stl dla uchwytów zaciskowych, stacji montażowej oraz form komór. Prosimy kliknąć tutaj, aby pobrać ten plik.
Plik uzupełniający 2: Plan prawego uchwytu zaciskowego. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 3: Plan lewego uchwytu zacisku. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 4: Plan platformy montażowej Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 5: Plan zacisków metalowych. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 6: Zdjęcie przedstawiające skurcz hydrożelu bezkomórkowego. Prosimy kliknąć tutaj, aby pobrać ten plik.
Plik uzupełniający 7: Zdjęcie przedstawiające eksplant z niewitalnym rdzeniem. Proszę kliknąć tutaj, aby pobrać ten plik.
Dyskusja
Ogólnie rzecz biorąc, przedstawiony tutaj system modeli assembloid ma kilka krytycznych kroków, na które należy zwrócić uwagę. Po pierwsze, system modelowy jest tylko tak dobry, jak jakość jego komponentów. Bardzo ważne jest, aby przed rozpoczęciem procesu składania sprawdzić rdzeń eksplantatu i populacje komórek, które mają zostać wysiane, pod mikroskopem. Równie ważne jest przynajmniej jednokrotne zweryfikowanie fenotypu izolowanych populacji komórek za pomocą cytometrii przepływowej. Zwłaszcza, gdy nowa partia kolagenu-1 jest używana po raz pierwszy, korzystne jest sprawdzenie szybkości sieciowania w próbnym przebiegu przed osadzeniem w nim komórek. Montaż assembloid wymaga dużo ręcznej obsługi, co zwiększa ryzyko infekcji. Aby zminimalizować ryzyko infekcji, pracuj w sterylnym kapturze bezpieczeństwa biologicznego z laminarnym przepływem powietrza, często wymieniaj rękawice i odkażaj rękawice oraz przestrzeń roboczą za pomocą 80% etanolu. Z podobnych powodów nie używaj wydrukowanych w 3D uchwytów zaciskowych więcej niż raz. Przed samym procesem zatapiania ważne jest, aby wszystkie składniki hydrożelu (roztwór sieciujący, roztwór kolagenu-1) znajdowały się na lodzie, aby zapobiec przedwczesnemu sieciowaniu. W związku z tym należy działać szybko po dodaniu komórek do roztworu sieciującego, aby ograniczyć śmierć komórek z powodu wysokiego pH i niskiej temperatury roztworu sieciującego. Aby zapobiec śmierci komórek związanej z wysuszeniem w eksplantacie rdzenia, należy zassać pożywkę pokrywającą zaciśnięte eksplantaty rdzenia bezpośrednio przed zmieszaniem roztworu sieciującego z roztworem kolagenu-1. Aby zagwarantować centralne umieszczenie eksplantatu rdzenia w hydrożelu, idealnie jest odlewać hydrożel wokół zaciśniętego eksplantatu rdzeniowego, który jest lekko napięty. W tym celu użyj kołka ustalającego i śrubowej M3 x 16 mm, aby przymocować clamp uchwyty do (wydrukowanej w 3D) płytki z otworami o odpowiednich długościach. Po 50-minutowym czasie polimeryzacji osadzony eksplant rdzeniowy może być ponownie naprężony w zależności od pożądanych warunków hodowli. Stopień napięcia, jakiego doświadcza asembloid podczas hodowli, ma głęboki wpływ na wyniki eksperymentów i musi być jednolity we wszystkich próbkach i warunkach21.
Niemniej jednak duży wpływ obciążenia mechanicznego (roz)obciążenia na wyniki eksperymentalne jest główną przewagą modelu assembloidowego nad większością alternatyw inżynierii tkankowej, zwłaszcza że zachowany skład matrycy eksplantatu rdzenia powinien również odtwarzać złożone wzorce obciążenia in vivo na poziomie komórkowym90. Podczas gdy w praktyce do tej pory wykazano jedynie pomiar liniowego modułu sprężystości sprężystości, maksymalnego odkształcenia przy rozciąganiu i maksymalnego naprężenia rozciągającego asembloidów, protokoły pomiarów wytrzymałości zmęczeniowej i relaksacji naprężeń zostały opisane dla eksplantatów rdzeni ścięgien w innym miejscu i powinny mieć zastosowanie do zespołów 91,92. Oprócz wzorców obciążenia podobnych do in vivo, prawdopodobnie największą zaletą asembloida jest jego wielopoziomowa modułowość. Dzięki indywidualnym komorom hodowlanym można ustawić kontrolowany zestaw warunków niszowych dla każdej próbki z osobna (tj. temperatura, ciśnienie tlenu, stężenie glukozy, suplementacja, stymulatory, inhibitory i rozciąganie statyczne za pomocą płytki). Następnie, sztywność matrycy i skład matrycy przedziału zewnętrznego można dostosować za pomocą kompozycji hydrożelowej i pozwoliłoby to na przykład na badanie wpływu coraz bardziej chorego mikrośrodowiska tkanek poprzez włączenie większej ilości kolagenu-3 i fibronektyny komórkowej 93,94,95. Oceniane populacje komórek w przedziale zewnętrznym można łatwo dostosować, wybierając komórki do wysiewu, ale można je również modyfikować w eksplantacie rdzenia ścięgna, wykorzystując ustalone genetycznie zmodyfikowane linie komórkowe i linie myszy (tj. Zubożenie komórek ScxLin)96. Różny skład matrycy i komórek dwóch przedziałów zapewnia unikalną strukturę 3D z przedziałami, która jest kolejną centralną cechą charakterystyczną ścięgna 1,30,46.
Podczas korzystania z tego systemu ważne jest, aby wziąć pod uwagę konsekwencje modułowości systemu dla szczegółowości parametrów wynikowych. Podczas gdy proliferację i rekrutację komórek można ocenić osobno dla każdego przedziału, właściwości mechaniczne, składniki sekretomu i produkty degradacji są obecnie mierzalne tylko dla całego asembloidu. Jeśli chodzi o przepustowość, jedna odpowiednio przeszkolona osoba może przygotować do 50 zespołów w ciągu zwykłego dnia pracy, przy czym głównym wąskim gardłem jest procedura zaciskania. Chociaż niektóre metody odczytu wzajemnie się wykluczają, możliwa jest powtarzalna ocena właściwości mechanicznych i składników sekretomu na tej samej próbce, a także składu populacji komórek (cytometria przepływowa), transkryptomu komórkowego (RT-qPCR, sekwencjonowanie RNA) lub matrycy i dystrybucji komórek (immunocytochemia/mikroskopia fluorescencyjna) w punktach końcowych. W poprzednich publikacjach metody te zostały zastosowane w celu obszernego scharakteryzowania interakcji międzykomórkowych, międzyprzedziałowych w zespołach rdzeniowych // fibroblastów i rdzeni // makrofagów wystawionych na niszę podobną do zmiany84,85. W niniejszej pracy zbadano zdolność systemu modelu assembloidowego do badania wzajemnych oddziaływań międzyprzedziałowych między komórkami śródbłonka rdzenia i zewnętrznymi pod wpływem różnych bodźców mikrośrodowiskowych.
Modułowość systemu modelu pozwala na przyszłe udoskonalanie metody, co jest niezbędne do przezwyciężenia następujących ograniczeń obecnej iteracji projektu. Analiza cytometrii przepływowej przedstawiona w tej pracy oraz opublikowane niedawno dane z sekwencjonowania RNA pojedynczych komórek wykazały, że tenocyty rezydujące w rdzeniu ścięgna i populacje pochodzące ze ścięgna Achillesa są bardziej niejednorodne niż wcześniej zakładano 24,34,59,84,97. Ponadto zachowania migracyjne populacji komórek początkowo zamieszkałych w rdzeniu lub hydrożelu zacierają podział assembloidów podczas hodowli. Oba czynniki razem sprawiają, że trudno jest przypisać różnice transkryptomiczne określonym typom komórek i oddzielić procesy proliferacji od procesów opartych na migracji. Ograniczenie to można przezwyciężyć poprzez udoskonalenie populacji wejściowej za pomocą sortowania komórek aktywowanego fluorescencją (FACS) w oparciu o skład komórkowy zdrowych lub chorych ścięgien scharakteryzowanych w ostatnich badaniach in vivo, poprawę odczytu poprzez wdrożenie sekwencjonowania RNA pojedynczej komórki i integrację markerów proliferacji, takich jak barwienie EdU (5-etynylo-2'-deoksyurydyna) podczas mikroskopii.
Przedstawione tu asembloidy mają również wspólną słabość z większością obecnie dostępnych systemów in vitro, które symulują chore narządy odłączone od reszty ciała98,99. Jednak zastosowana tutaj platforma oparta na komorze hodowlanej dobrze pozycjonuje system modelowy do integracji z platformą wielonarządową, w której połączone są asembloidy naśladujące różne narządy i można badać interakcje międzynarządowe.
W swojej istocie system modelowy opiera się na pozycyjnych ścięgnach gryzoni, co skutkuje unikalnym zestawem wad. Po pierwsze, przekładalność wyników jest utrudniona przez myszy typu dzikiego, które nie rozwijają się lub nie cierpią na choroby ścięgien 8,100,101. Integracja tkanek i komórek pochodzących od ludzi lub nowo opracowanych szczepów myszy, które wykazują aspekty choroby ścięgien, może złagodzić ten problem102. Przejście w kierunku asembloidu opartego na człowieku jest szczególnie interesujące, ponieważ umożliwiłoby badania na tkankach pochodzących od pacjentów z różnie chorych ścięgien (tj. zapalenie ścięgien, ścięgien lub zapalenie okołościęgnistych), a nawet dawców opornych na leczenie, które mogłyby odblokować bardziej spersonalizowane programy leczenia. Po drugie, eksplantaty ścięgien mysiego ogona nie radzą sobie szczególnie dobrze z mikrouszkodzeniami wywołanymi przeciążeniem, co ogranicza możliwość zastosowania systemu modelowego do badania ostrych uszkodzeń ścięgien.
Z tych wszystkich powodów asembloidy eksplantatywne // hydrożelowe są w doskonałej pozycji do badania biologii rdzenia ścięgna, interakcji struktura-funkcja macierzy oraz interakcji międzyprzedziałowych między określonymi populacjami komórek w odpowiedzi na mikrouszkodzenia wywołane przez niszę. Wnioski zebrane z tych dość wysokoprzepustowych badań mogą nadać kierunek badaniom in vivo i rozwojowi leczenia.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca została sfinansowana przez ETH Grant 1-005733
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Igła iniekcyjna 0,4 mm x 25 mm (G27) | Sterican | 9186174 | |
| : Przezroczysty prusament z kwasu polimlekowego | Prusa | NA | |
| 4% formaldehyd | Roti-Histofix | P087.4 | |
| Roztwór do odrywania komórek Accutase | Sigma-Aldrich | A6964-100ML | |
| Amfoterycyna | VWR | L0009-100 | |
| Dołączana cyfrowa kamera z mocowaniem C: Moticam 2 | Motic | NA | |
| Śruba śrubowa M3 x 16 mm, stal nierdzewna | RS Pro | 1871235 | |
| Śruba śrubowa M3 x 6 mm, stal nierdzewna | RS Pro | 1871207 | |
| CaCl2 | Sigma-Aldrich | C5670 | |
| CD146 przeciwciało: PE anty-mysie | BioLegend | 134703 | |
| Przeciwciało CD206: Alexa Przeciwciało anty-mysie Fluor 488 | BioLegend | 141709 | |
| CD31: Alexa Fluor 488 anty-mysie | BioLegend | 102413 | |
| Przeciwciało CD86: PE anty-mysie | BioLegend | 105007 | |
| Collagenase I | Thermo Fisher Scientific | 17100017 | |
| Kolagenaza IV | Gibco | 17104-019 | |
| Dializowana płodowa surowica bydlęca (FBS) | Sigma-Aldrich | F0392-100ML | |
| Dimetylosulfotlenek (DMSO) | Sigma-Aldrich | 7000183 | |
| Dypaza II | Sigma-Aldrich | D4693-1G | |
| DMEM/F12 | Sigma | 7002211 | |
| Kołek ustalający, 3 mm x 16 mm, stal nierdzewna | Accu | HDP-3-16-A1 | |
| Dragon Skin 10 Slow/1 silikon | KauPO | 09301-004-000001 | |
| Zestaw Endopan 3 | Pan-Biotech | P04-0010K | |
| Suplement na wzrost komórek śródbłonka | Lonza | CC-3162 | |
| Plastikowe probówki Eppendorf safe-lock (1,5 ml) | Eppendorf | 30121023 | |
| homodimer Ethidium, EthD-1, 2 mM zapas w DMSO | Sigma-Aldrich | 46043-1MG-F | |
| F4/80 przeciwciało: Apc/fire 750 anty-mysie | BioLegend | 123151 | |
| Falcon plastikowa tuba (15 ml) | Corning | 352096 | |
| Falcon plastik probówka (50 ml) | Corning | 352070 | |
| Cytometr przepływowy: LSR II Fortessa | BD Bioscience | 23-11617-02 | |
| Żelatyna | Invitrogen | D12054 | |
| Hellmanex III alkaliczny koncentrat czyszczący | Sigma | Z805939-1EA | |
| Heparyna | Sigma-Aldrich | H3149-10KU | |
| Test hydroksyproliny | Sigma-Aldrich | MAK008 | |
| Oprogramowanie do analizy obrazu: Motic Images Plus 3.0 ML | Motic | NA | |
| Kwas L-askorbinowy Fosforan Sól magnezu n-hydrat | Wako Chemicals | 013-19641 | |
| LSE Low Speed Orbital Shaker | Corning | 6780-FP | |
| MEM endogenne aminokwasy | Sigma | 7002231 | |
| Mysi czynnik stymulujący makrofagi ( m-CSF) | PeproTech | 315-02-50ug | |
| Test MSD | Mezoscale Discovery | różne | |
| NucBlue | Thermo Fisher Scientific | R37605 | |
| Nasadka sitka z siatki nylonowej, 100 i mikro; m | Corning | 734-2761 | |
| Oryginalna drukarka 3D Prusa i3 MK3S | Prusa | i3 MK3S | |
| Penicylina-Streptomycyna | Sigma-Aldrich | P4333 | |
| Sól fizjologiczna buforowana fosforanami (PBS), pH 7,4, sterylna, 10 L | Gibco | 10010001 | |
| Puromycin | Gibco | A1113803 | |
| Bufor do lizy RBC | VWR | 786-650 | |
| rekombinowany m-CSF | PeproTech | 315-02 | |
| : Rneasy plus Micro | Qiagen | 74034 | |
| Oprogramowanie do krojenia: PrusaSlicer | Prusa | NA wersja 2.6.0 lub nowsza | |
| Sterylne Filtry Komórkowe 100 µ | m Fisherbrand | 22363549 | |
| Ostrze skalpela chirurgicznego nr 21 | Swann-Morton | 307 | |
| Odczynnik | Trizol Thermo Fisher Scientific | 15596018 | |
| Trypsin-EDTA (0,5 %) | Gibco | 15400054 |
Bibliografia
- Snedeker, J. G., Foolen, J. Tendon injury and repair - A perspective on the basic mechanisms of tendon disease and future clinical therapy. Acta Biomaterialia. 63, 18-36 (2017).
- Wang, J. H. C. Mechanobiology of tendon. Journal of Biomechanics. 39 (9), 1563-1582 (2006).
- Kirkendall, D. T., Garrett, W. E. Function and biomechanics of tendons. Scandinavian Journal of Medicine and Science in Sports. 7 (2), 62-66 (1997).
- Götmark, F., Cafaro, P., O'Sullivan, J. Aging human populations: Good for us, good for the earth. Trends in Ecology and Evolution. 33 (11), 851-862 (2018).
- Maffulli, N., Wong, J., Almekinders, L. C. Types and epidemiology of tendinopathy. Clinics in Sports Medicine. 22 (4), 675-692 (2003).
- Renström, P. A. F. H., Woo, S. L. -Y. Tendinopathy: A major medical problem in sport. Tendinopathy in Athletes. , (2007).
- Screen, H. R. C., Birk, D. E., Kadler, K. E., Ramirez, F., Young, M. Tendon functional extracellular matrix. Journal of Orthopaedic Research. 33 (6), 793-799 (2016).
- Wunderli, S. L., Blache, U., Snedeker, J. G., Wunderli, S. L., Blache, U., Tendon, J. G. S. Tendon explant models for physiologically relevant in vitro study of tissue biology - a perspective. Connective Tissue Research. 61 (3-4), 262-277 (2020).
- Magnusson, S. P., Langberg, H., Kjaer, M. The pathogenesis of tendinopathy: balancing the response to loading. Nature Reviews Rheumatology. 6 (5), 262-268 (2010).
- Heinemeier, K. M., Schjerling, P., Øhlenschlæger, T. F., Eismark, C., Olsen, J., Kjær, M. Carbon-14 bomb pulse dating shows that tendinopathy is preceded by years of abnormally high collagen turnover. FASEB Journal. 32 (9), 4763-4775 (2018).
- Andersson, G., Backman, L. J., Scott, A., Lorentzon, R., Forsgren, S., Danielson, P. Substance P accelerates hypercellularity and angiogenesis in tendon tissue and enhances paratendinitis in response to Achilles tendon overuse in a tendinopathy model. British Journal of Sports Medicine. 45 (13), 1017-1022 (2011).
- Rolf, C. G., Fu, B. S. C., Pau, A., Wang, W., Chan, B. Increased cell proliferation and associated expression of PDGFRβ causing hypercellularity in patellar tendinosis. Rheumatology. 40 (3), 256-261 (2001).
- Riley, G. The pathogenesis of tendinopathy. A molecular perspective. Rheumatology. 43 (2), 131-142 (2004).
- Jarvinen, M., Jozsa, L., Kannus, P., Järvinen, T. L., Kvist, M., Leadbetter, W. Histopathological findings in chronic tendon disorders. Scandinavian Journal of Medicine & Science in Sports. 7 (2), 86-95 (1997).
- Soslowsky, L. J., et al. Overuse activity injures the supraspinatus tendon in an animal model: A histologic and biomechanical study. Journal of Shoulder and Elbow Surgery. 9 (2), 79-84 (2000).
- Tran, P. H. T., et al. Early development of tendinopathy in humans: Sequence of pathological changes in structure and tissue turnover signaling. FASEB Journal. 34 (1), 776-788 (2020).
- Theodossiou, S. K., Schiele, N. R. Models of tendon development and injury. BMC Biomedical Engineering. 1 (1), 1-24 (2019).
- Stauber, T., Blache, U., Snedeker, J. G. Tendon tissue microdamage and the limits of intrinsic repair. Matrix Biology. 85-86, 68-79 (2020).
- Wang, T., et al. In vitro loading models for tendon mechanobiology. Journal of Orthopaedic Research. 36 (2), 566-575 (2018).
- Fang, F., Sawhney, A. S., Lake, S. P. Different regions of bovine deep digital flexor tendon exhibit distinct elastic, but not viscous, mechanical properties under both compression and shear loading. Journal of Biomechanics. 47 (12), 2869-2877 (2014).
- Wunderli, S. L., et al. Tendon response to matrix unloading is determined by the patho-physiological niche. Matrix Biology. 89, 11-26 (2020).
- Wunderli, S. L., et al. Minimal mechanical load and tissue culture conditions preserve native cell phenotype and morphology in tendon - A novel ex vivo mouse explant model. Journal of Orthopaedic Research. 36 (5), 1383-1390 (2017).
- Arnoczky, S. P., Lavagnino, M., Egerbacher, M., Caballero, O., Gardner, K. Matrix metalloproteinase inhibitors prevent a decrease in the mechanical properties of stress-deprived tendons. The American Journal of Sports Medicine. 35 (5), 763-769 (2007).
- de Micheli, A. J., et al. Single-cell transcriptomic analysis identifies extensive heterogeneity in the cellular composition of mouse Achilles tendons. American Journal of Physiology - Cell Physiology. 319 (5), C885-C894 (2020).
- Arvind, V., Huang, A. H. Reparative and maladaptive inflammation in tendon healing. Frontiers in Bioengineering and Biotechnology. 9 (July), 1-16 (2021).
- Marsolais, D., Côté, C. H., Frenette, J. Neutrophils and macrophages accumulate sequentially following Achilles tendon injury. Journal of Orthopaedic Research. 19 (6), 1203-1209 (2001).
- Garcia-Melchor, E., et al. Novel self-amplificatory loop between T cells and tenocytes as a driver of chronicity in tendon disease. Annals of the Rheumatic Diseases. 80 (8), 1075-1085 (2021).
- Stolk, M., Klatte-Schulz, F., Schmock, A., Minkwitz, S., Wildemann, B., Seifert, M. New insights into tenocyte-immune cell interplay in an in vitro model of inflammation. Scientific Reports. 7 (1), 9801(2017).
- Tempfer, H., Traweger, A. Tendon vasculature in health and disease. Frontiers in Physiology. 6, 330(2015).
- Mienaltowski, M. J., Adams, S. M., Birk, D. E. Regional differences in stem cell/progenitor cell populations from the mouse achilles tendon. Tissue Engineering - Part A. 19 (1-2), 199-210 (2013).
- Sakabe, T., et al. Transcription factor scleraxis vitally contributes to progenitor lineage direction in wound healing of adult tendon in mice. Journal of Biological Chemistry. 293, (2018).
- Dyment, N. A., Hagiwara, Y., Matthews, B. G., Li, Y., Kalajzic, I., Rowe, D. W. Lineage tracing of resident tendon progenitor cells during growth and natural healing. PLoS One. 9 (4), e96113(2014).
- Harvey, T., Flamenco, S., Fan, C. M. A Tppp3 + Pdgfra + tendon stem cell population contributes to regeneration and reveals a shared role for PDGF signalling in regeneration and fibrosis. Nature Cell Biology. 21 (12), 1490-1503 (2019).
- Zhang, J., et al. Characterization of the structure, vascularity, and stem/progenitor cell populations in porcine Achilles tendon (PAT). Cell and Tissue Research. 384 (2), 367-387 (2021).
- Tarafder, S., et al. Tendon stem/progenitor cells regulate inflammation in tendon healing via JNK and STAT3 signaling. FASEB Journal. 31 (9), 3991-3998 (2017).
- Lee, C. H., et al. Harnessing endogenous stem/progenitor cells for tendon regeneration Find the latest version Harnessing endogenous stem/progenitor cells for tendon regeneration. J Clin Invest. 125 (7), 2690-2701 (2015).
- Lui, P. P. Y., Chan, L. S., Cheuk, Y. C., Lee, Y. W., Chan, K. M. Expression of bone morphogenetic protein-2 in the chondrogenic and ossifying sites of calcific tendinopathy and traumatic tendon injury rat models. Journal of Orthopaedic Surgery and Research. 4, 27(2009).
- Takeuchi, E., et al. Localization and expression of osteopontin in the rotator cuff tendons in patients with calcifying tendinitis. Virchows Archiv. 438 (6), 612-617 (2001).
- Kadler, K. E., Hill, A., Canty-Laird, E. G. Collagen fibrillogenesis: fibronectin, integrins, and minor collagens as organizers and nucleators. Current Opinion in Cell Biology. 20 (5), 495-501 (2008).
- Millar, N. L., et al. MicroRNA29a regulates IL-33-mediated tissue remodelling in tendon disease. Nature Communications. 6, 6774(2015).
- Riley, G. P., Harrall, R. L., Constant, C. R., Chard, M. D., Cawston, T. E., Hazleman, B. L. Tendon degeneration and chronic shoulder pain: changes in the collagen composition of the human rotator cuff tendons in rotator cuff tendinitis. Annals of the Rheumatic Diseases. 53 (6), 359-366 (1994).
- Thorpe, C. T., Peffers, M. J., Simpson, D., Halliwell, E., Screen, H. R. C., Clegg, P. D. Anatomical heterogeneity of tendon: Fascicular and interfascicular tendon compartments have distinct proteomic composition. Scientific Reports. 6, 20455(2016).
- Thorpe, C. T., et al. Distribution of proteins within different compartments of tendon varies according to tendon type. Journal of Anatomy. 229 (3), 450-458 (2016).
- Choi, H., et al. Heterogeneity of proteome dynamics between connective tissue phases of adult Tendon. eLife. 9, e55262(2020).
- Spiesz, E. M., et al. Tendon extracellular matrix damage, degradation and inflammation in response to in vitro overload exercise. Journal of Orthopaedic Research. 33 (6), 889-897 (2015).
- Dyment, N. A., et al. The paratenon contributes to scleraxis-expressing cells during patellar tendon healing. PLoS One. 8 (3), e59944(2013).
- Cadby, J. A., Buehler, E., Godbout, C., Van Weeren, P. R., Snedeker, J. G. Differences between the cell populations from the peritenon and the tendon core with regard to their potential implication in tendon repair. PLoS One. 9 (3), e92474(2014).
- Huh, D., Hamilton, G. A., Ingber, D. E. From three-dimensional cell culture to organs-on-chips. Trends in Cell Biology. 21 (12), 745-754 (2011).
- Duval, K., et al. Modeling physiological events in 2D vs. 3D cell culture. Physiology. 32 (4), 266(2017).
- Wang, J. H. C. Mechanobiology of tendon. Journal of Biomechanics. 39 (9), 1563-1582 (2006).
- Derwin, K. A., Soslowsky, L. J. A quantitative investigation of structure-function relationships in a tendon fascicle model. Journal of Biomechanical Engineering. 121 (6), 598-604 (1999).
- Herod, T. W., Veres, S. P. Development of overuse tendinopathy: A new descriptive model for the initiation of tendon damage during cyclic loading. Journal of Orthopaedic Research. 36 (1), 467-476 (2017).
- Andersen, M. B., Pingel, J., Kjær, M., Langberg, H. Interleukin-6: A growth factor stimulating collagen synthesis in human tendon. Journal of Applied Physiology. 110 (6), 1549-1554 (2011).
- Langberg, H., Rosendal, L., Kjær, M. Training-induced changes in peritendinous type I collagen turnover determined by microdialysis in humans. Journal of Physiology. 534 (1), 297-302 (2001).
- Zitnay, J. L., et al. Molecular level detection and localization of mechanical damage in collagen enabled by collagen hybridizing peptides. Nature Communications. 8, 14913(2017).
- Hwang, J., et al. Molecular assessment of collagen denaturation in decellularized tissues using a collagen hybridizing peptide. Acta Biomaterialia. 53, 268-278 (2016).
- Lin, A. H., Zitnay, J. L., Li, Y., Yu, S. M., Weiss, J. A. Microplate assay for denatured collagen using collagen hybridizing peptides. Journal of Orthopaedic Research. 37 (2), 431-438 (2019).
- Blomgran, P., Blomgran, R., Ernerudh, J., Aspenberg, P. A possible link between loading, inflammation and healing: Immune cell populations during tendon healing in the rat. Scientific Reports. 6, 29824(2016).
- Harvey, T., Flamenco, S., Fan, C. -M. A Tppp3+Pdgfra+ tendon stem cell population contributes to regeneration and reveals a shared role for PDGF signalling in regeneration and fibrosis. Nature Cell Biology. 21 (12), 1490-1503 (2019).
- Pryce, B. A., Brent, A. E., Murchison, N. D., Tabin, C. J., Schweitzer, R. Generation of transgenic tendon reporters, ScxGFP and ScxAP, using regulatory elements of the scleraxis gene. Developmental Dynamics. 236 (6), 1677-1682 (2007).
- Godinho, M. S. C., Thorpe, C. T., Greenwald, S. E., Screen, H. R. C. Elastin is localised to the interfascicular matrix of energy storing tendons and becomes increasingly disorganised with ageing. Scientific Reports. 7 (1), 9713(2017).
- Smith, M. M., et al. Modulation of aggrecan and ADAMTS expression in ovine tendinopathy induced by altered strain. Arthritis and Rheumatism. 58 (4), 1055-1066 (2008).
- Asundi, K. R., Rempel, D. M. MMP-1, IL-1β, and COX-2 mRNA expression is modulated by static load in rabbit flexor tendons. Annals of Biomedical Engineering. 36 (2), 237-243 (2008).
- Millar, N. L., et al. Inflammation is present in early human tendinopathy. American Journal of Sports Medicine. 38 (10), 2085-2091 (2010).
- Dakin, S. G., et al. Inflammation activation and resolution in human tendon disease. Science Translational Medicine. 7 (311), 311ra173(2015).
- Jelinsky, S. A., Rodeo, S. A., Li, J., Gulotta, L. V., Archambault, J. M., Seeherman, H. J. Regulation of gene expression in human tendinopathy. BMC Musculoskeletal Disorders. 12, 86(2011).
- Kannus, P., Józsa, L. Histopathological changes preceding spontaneous rupture of a tendon. A controlled study of 891 patients. The Journal of Bone and Joint Surgery. American. 73 (10), 1507-1525 (1991).
- Comin, J., et al. The prevalence and clinical significance of sonographic tendon abnormalities in asymptomatic ballet dancers: A 24-month longitudinal study. British Journal of Sports Medicine. 47 (2), 89-92 (2013).
- Schubert, T. E. O., Weidler, C., Lerch, K., Hofstädter, F., Straub, R. H. Achilles tendinosis is associated with sprouting of substance P positive nerve fibres. Annals of the Rheumatic Diseases. 64 (7), 1083-1086 (2005).
- Quigley, A. S., Bancelin, S., Deska-Gauthier, D., Légaré, F., Kreplak, L., Veres, S. P. In tendons, differing physiological requirements lead to functionally distinct nanostructures. Scientific Reports. 8 (1), 4409(2018).
- Herod, T. W., Chambers, N. C., Veres, S. P. Collagen fibrils in functionally distinct tendons have differing structural responses to tendon rupture and fatigue loading. Acta Biomaterialia. 42, 296-307 (2016).
- Shepherd, J. H., Riley, G. P., Screen, H. R. C. Early stage fatigue damage occurs in bovine tendon fascicles in the absence of changes in mechanics at either the gross or micro-structural level. Journal of the Mechanical Behavior of Biomedical Materials. 38, 163-172 (2014).
- Birch, H. L. Tendon matrix composition and turnover in relation to functional requirements. International Journal of Experimental Pathology. 88 (4), 241-248 (2007).
- Kapałczyńska, M., et al. 2D and 3D cell cultures - a comparison of different types of cancer cell cultures. Archives of Medical Science. 14 (4), 910-919 (2018).
- Hussien, A. A., Niederoest, B., Bollhalder, M., Goedecke, N., Snedeker, J. G. The stiffness-sensitive transcriptome of human tendon stromal cells. Advanced Healthcare Materials. 12 (7), 2101216(2023).
- Heo, S. J., et al. Aberrant chromatin reorganization in cells from diseased fibrous connective tissue in response to altered chemomechanical cues. Nature Biomedical Engineering. 7 (2), 177-191 (2023).
- Liu, C. -F., Aschbacher-Smith, L., Barthelery, N. J., Dyment, N., Butler, D., Wylie, C. What we should know before using tissue engineering techniques to repair injured tendons: A developmental biology perspective. Tissue Engineering Part B: Reviews. 17 (3), 165-176 (2011).
- Ruiz-Alonso, S., Lafuente-Merchan, M., Ciriza, J., Saenz-del-Burgo, L., Pedraz, J. L. Tendon tissue engineering: Cells, growth factors, scaffolds and production techniques. Journal of Controlled Release. 333, 448-486 (2021).
- Rinoldi, C., et al. Tendon tissue engineering: Effects of mechanical and biochemical stimulation on stem cell alignment on cell-laden hydrogel yarns. Advanced Healthcare Materials. 8 (7), e1801218(2019).
- Walia, B., Huang, A. H. Tendon stem progenitor cells: Understanding the biology to inform therapeutic strategies for tendon repair. Journal of Orthopaedic Research. 37 (6), 1270-1280 (2018).
- Thorpe, C. T., Riley, G. P., Birch, H. L., Clegg, P. D., Screen, H. R. C. Fascicles from energy-storing tendons show an age-specific response to cyclic fatigue loading. Journal of The Royal Society Interface. 11 (92), 20131058-20131058 (2014).
- Thorpe, C. T., Riley, G. P., Birch, H. L., Clegg, P. D., Screen, H. R. C. Fascicles and the interfascicular matrix show decreased fatigue life with ageing in energy storing tendons. Acta Biomaterialia. 56, 58-64 (2017).
- Youngstrom, D. W., Rajpar, I., Kaplan, D. L., Barrett, J. G. A bioreactor system for in vitro tendon differentiation and tendon tissue engineering. Journal of Orthopaedic Research. 33 (6), 911-918 (2015).
- Stauber, T., et al. Extrinsic macrophages protect while tendon progenitors degrade: Insights from a tissue engineered model of tendon compartmental crosstalk. Advanced Healthcare Materials. 10 (20), e2100741(2021).
- Stauber, T., Moschini, G., Hussien, A. A., Jaeger, P. K., De Bock, K., Snedeker, J. G. IL-6 signaling exacerbates hallmarks of chronic tendon disease by stimulating progenitor proliferation & migration to damage. eLife. 12, RP87092(2023).
- Doillon, C. J., Mantovani, D., Rajan, N., Habermehl, J., Cote, M. Preparation of ready-to-use storable and reconstituted type I collagen from rat tail tendon for tissue engineering applications. Nature Protocols. 1 (6), 2753-2758 (2007).
- Blache, U., et al. Inhibition of ERK 1/2 kinases prevents tendon matrix breakdown. Scientific Reports. 11 (1), 6838(2021).
- Liu, X., et al. The role of vascular endothelial growth factor in tendon healing. Frontiers in Physiology. 12, 766080(2021).
- Claxton, S., Kostourou, V., Jadeja, S., Chambon, P., Hodivala-dilke, K., Fruttiger, M. Efficient, inducible Cre-recombinase activation in vascular endothelium. Genesis. 46 (2), 74-80 (2008).
- Passini, F. S., et al. Shear-stress sensing by PIEZO1 regulates tendon stiffness in rodents and influences jumping performance in humans. Nature Biomedical Engineering. 5 (12), 1457-1471 (2021).
- Lee, A. H., Szczesny, S. E., Santare, M. H., Elliott, D. M. Investigating mechanisms of tendon damage by measuring multi-scale recovery following tensile loading. Acta Biomaterialia. 57, 363-372 (2017).
- Lee, A. H., Elliott, D. M. Multi-scale loading and damage mechanisms of plantaris and rat tail tendons. Journal of Orthopaedic Research. 37 (8), 1827-1837 (2019).
- Williams, I. F., Heaton, A., McCullagh, K. G. Cell morphology and collagen types in equine tendon scar. Research in Veterinary Science. 28 (3), 302-310 (1980).
- Maffulli, N., Ewen, S. W. B., Waterston, S. W., Reaper, J., Barrass, V. Tenocytes from ruptured and tendinopathic achilles tendons produce greater quantities of type III collagen than tenocytes from normal achilles tendons: An in vitro model of human tendon healing. American Journal of Sports Medicine. 28 (4), 499-505 (2000).
- Pajala, A., Melkko, J., Leppilahti, J., Ohtonen, P., Soini, Y., Risteli, J. Tenascin-C and type I and III collagen expression in total Achilles tendon rupture. An immunohistochemical study. Histology and Histopathology. 24 (10), 1207-1211 (2009).
- Best, K. T., et al. Scleraxis-lineage cell depletion improves tendon healing and disrupts adult tendon homeostasis. eLife. 10, e62203(2021).
- Lehner, C., et al. Tenophages: A novel macrophage-like tendon cell population expressing CX3CL1 and CX3CR1. DMM Disease Models and Mechanisms. 12 (12), dmm041384(2019).
- Ajalik, R. E., et al. Human organ-on-a-chip microphysiological systems to model musculoskeletal pathologies and accelerate therapeutic discovery. Frontiers in Bioengineering and Biotechnology. 10, 846230(2022).
- Ingber, D. E. Human organs-on-chips for disease modelling, drug development and personalized medicine. Nature Reviews Genetics. 23 (8), 467-491 (2022).
- Brehm, M. A., Shultz, L. D., Luban, J., Greiner, D. L. Overcoming current limitations in humanized mouse research. The Journal of Infectious Diseases. 208 Suppl (Suppl 2), 125-130 (2013).
- Nunan, R., Harding, K. G., Martin, P. Clinical challenges of chronic wounds: searching for an optimal animal model to recapitulate their complexity. Disease Models & Mechanisms. 7 (11), 1205-1213 (2014).
- Costa-Almeida, R., Calejo, I., Reis, R. L., Gomes, M. E. Crosstalk between adipose stem cells and tendon cells reveals a temporal regulation of tenogenesis by matrix deposition and remodeling. Journal of Cellular Physiology. 233 (7), 5383-5395 (2018).
Przedruki i uprawnienia
