Artykuł opisuje optymalizację parametrów akwizycji mikroskopii fluorescencyjnej w celu wizualizacji aksonalnego transportu endogennych znakowanych ładunków w rozdzielczości pojedynczego neuronu u żywego nicienia.
Artykuł metodologiczny
Optymalizacja wizualizacji transportu aksonalnego ładunków endogennych za pomocą mikroskopii fluorescencyjnej u żywych Caenorhabditis elegans
W tym artykule
Podsumowanie
Streszczenie
Transport aksonalny jest warunkiem koniecznym do dostarczenia białek aksonalnych z miejsca ich syntezy w ciele komórki neuronalnej do miejsca przeznaczenia w aksonie. W konsekwencji utrata transportu aksonalnego upośledza wzrost i funkcję neuronów. Badanie transportu aksonalnego poprawia zatem naszą wiedzę na temat biologii komórek neuronalnych. Dzięki niedawnym ulepszeniom w edycji genomu CRISPR Cas9, endogenne znakowanie ładunków aksonalnych stało się dostępne, umożliwiając wyjście poza ektopową wizualizację transportu opartą na ekspresji. Jednak etykietowanie endogeniczne często odbywa się kosztem niskiej intensywności sygnału i wymaga strategii optymalizacji w celu uzyskania wiarygodnych danych. W tym miejscu opisujemy protokół optymalizujący wizualizację transportu aksonalnego poprzez omówienie parametrów akwizycji i podejścia wybielającego w celu poprawy sygnału endogennego znakowanego ładunku na rozproszonym tle cytoplazmatycznym. Stosujemy nasz protokół, aby zoptymalizować wizualizację prekursorów pęcherzyków synaptycznych (SVP) znakowanych zielonym białkiem fluorescencyjnym (GFP) RAB-3, aby podkreślić, w jaki sposób precyzyjne dostrojenie parametrów aksonalnych może poprawić analizę endogennie znakowanego ładunku aksonalnego w Caenorhabditis elegans (C. elegans).
Wprowadzenie
Przez całe życie, neurony polegają na transporcie aksonalnym, aby dostarczyć białka, lipidy i inne cząsteczki z ciała komórki do ich miejsca docelowego w aksonie. W związku z tym upośledzenie transportu aksonalnego wiąże się z utratą funkcji neuronów i często bierze udział w patologii zaburzeń neurodegeneracyjnych1,2. W związku z tym zrozumienie mechanizmów, które leżą u podstaw transportu aksonalnego, jest bardzo interesujące.
Kilka dekad badań nad transportem aksonalnym ujawniło wiele ważnych informacji na temat molekularnej maszynerii, która pośredniczy w tym transporcie, ich składu, a także mechanizmów regulacyjnych. Transport aksonalny dalekiego zasięgu zachodzi w cytoszkielecie mikrotubul, który składa się z częściowo nakładających się na siebie polimerów mikrotubul, które są zwykle zorientowane z plusem końcem na zewnątrz w aksonach3. W związku z tym w transporcie następczym pośredniczą białka motoryczne, które idą do dodatniego końca mikrotubul, kinezyny, podczas gdy transport wsteczny zależy od silnika dyneiny skierowanego na koniec ujemny. Chociaż ujawniono wiele aspektów transportu, w przypadku wielu białek aksonalnych nadal pozostaje niejasne, w jaki sposób są one ładowane do maszyn transportowych, jak zorganizowane są poszczególne pakiety transportowe i jak ten transport jest regulowany3.
Transport aksonalny był początkowo badany w eksperymentach radioznakowania, w których znakowane radioaktywnie aminokwasy były wstrzykiwane do przedziału somatycznego, gdzie były włączane do powstających białek endogennych i mogły być śledzone w czasie w przedziale aksonalnym za pomocą autoradiografii4. Chociaż eksperymenty ze znakowaniem radioaktywnym pozwoliły na badanie transportu aksonalnego białek endogennych in vivo, nie pozwalają na bezpośrednie śledzenie zachowania poszczególnych ładunków w celu uzyskania mechanistycznych wglądów4. Ograniczenie to udało się przezwyciężyć dzięki zastosowaniu mikroskopii fluorescencyjnej. Jednak transport aksonalny często nie jest wizualizowany na endogennych białkach, ale zamiast tego przez ekspresję fluorescencyjnie znakowanej kopii. Szczególnie w przypadku białek o niskiej ekspresji, nadekspresja zapewnia wyższe natężenia sygnału, co umożliwia wizualizację, najlepiej z rozdzielczością pojedynczego neuronu. Co więcej, ektopowa ekspresja białka znakowanego fluorescencyjnie pozwala uniknąć potrzeby i wyzwań związanych z edycją genomu. Z drugiej strony, argumentowano, że zachowanie ładunku wyrażonego ektopowo może różnić się od zachowania endogennego ładunku 5.
Ostatnie ulepszenia w edycji genomu ułatwiły dostęp do endogennych strategii znakowania. W związku z tym niższa intensywność sygnału stała się głównym ograniczeniem w badaniu transportu aksonalnego ładunku przez ekspresję ektopową zamiast znakowania endogennego. Staranne rozważenie strategii etykietowania endogenicznego w połączeniu z optymalizacją warunków akwizycji może przezwyciężyć to wyzwanie.
Nicienie stanowią doskonały model badawczy do badania transportu aksonalnego in vivo, ze względu na ich przejrzystość i łatwość manipulacji genetycznych. W tym protokole opisujemy strategię badawczą mającą na celu wizualizację transportu aksonalnego białek endogennych z rozdzielczością pojedynczego neuronu u żywych Caenorhabditis elegans. Wizualizujemy transport aksonalny prekursorów pęcherzyków synaptycznych za pomocą szczepu generowanego przez Jorgensen Lab6, w którym GTPaza RAB związana z pęcherzykami, RAB3, jest endogennie znakowana GFP w neuronie ruchowym DA9. Pytając, w jaki sposób małe adaptacje różnych parametrów akwizycji i fotowybielania mogą poprawić wizualizację poszczególnych zdarzeń transportowych, protokół dostarcza pomysłów na optymalizację warunków obrazowania.
Protokół
Szczegółowy protokół dotyczący konserwacji i przygotowania nicieni do obrazowania żywych komórek znajduje się w pracy S.Niwa 7.
1. Generowanie szczepów robaków
Oprócz generowania szczepów nicieni, Caenorhabditis Genetics Center (CGC)8 zawiera rosnącą kolekcję szczepów nicieni z endogennie fluorescencyjnie znakowanymi białkami, które można uzyskać bezpośrednio z ich strony internetowej.
- Wybór strategii znakowania fluorescencyjnego
- Użyj szczepu nicienia MTS1161, który zawiera allel rab-3 (ox699) 6, aby uwidocznić endogenny GFP oznaczony RAB-3 w neuronze ruchowym DA9 (szczep zostanie zdeponowany w CGC). Aby zobrazować inne białka aksonalne, wygeneruj szczep nicieni z endogennym oznakowanym białkiem, korzystając z protokołu edycji CRISPR Cas9 z Mello Lab9.
UWAGA: MTS1161 wykorzystuje podejście rekombinacyjne do specyficznego endogennego znakowania komórki RAB-3 za pomocą znacznika GFP6. Powszechne alternatywne podejście opiera się na odtworzeniu białka fluorescencyjnego z podziałem, co jest zalecane dla białek o szczególnie niskiej ekspresji, ponieważ zwiększa liczbę kopii fluorescencyjnych na białko endogenne poprzez użycie wielu podzielonych kopii fluorescencyjnych10. Liczbę kopii można początkowo oszacować na podstawie zestawów danych transkryptomu ze strony internetowej CenGen (https://cengen.shinyapps.io/CengenApp/) 11.
- Użyj szczepu nicienia MTS1161, który zawiera allel rab-3 (ox699) 6, aby uwidocznić endogenny GFP oznaczony RAB-3 w neuronze ruchowym DA9 (szczep zostanie zdeponowany w CGC). Aby zobrazować inne białka aksonalne, wygeneruj szczep nicieni z endogennym oznakowanym białkiem, korzystając z protokołu edycji CRISPR Cas9 z Mello Lab9.
- Wybór neuronu do wizualizacji transportu aksonalnego
- W MTS1161 szczepu wizualizuj RAB-3 w neuronie ruchowym DA9 (patrz Rysunek 1). W przypadku innych ładunków aksonalnych, zwłaszcza białek o niskiej ekspresji, zidentyfikuj neuron, w którym poziomy ekspresji analizowanego białka są najwyższe, korzystając ze strony internetowej CenGen.
UWAGA: Projekt CenGen (cengen.org) stanowi doskonałe źródło informacji online do oszacowania poziomów ekspresji interesującego białka w wielu neuronach nicienia w oparciu o duży zestaw danych transkryptomicznych obejmujący wszystkie 302 neurony układu nerwowego C. elegans12,13.
- W MTS1161 szczepu wizualizuj RAB-3 w neuronie ruchowym DA9 (patrz Rysunek 1). W przypadku innych ładunków aksonalnych, zwłaszcza białek o niskiej ekspresji, zidentyfikuj neuron, w którym poziomy ekspresji analizowanego białka są najwyższe, korzystając ze strony internetowej CenGen.
2. Postępowanie z robakami i przygotowanie do obrazowania
- Nicienie należy utrzymywać na trawniku z bakteriami (szczep: OP50) wysiewanymi na płytkach pożywki wzrostowej nicieni w temperaturze 20 °C i hodowanymi do wieku 1 dnia do osiągnięcia dorosłości w celu obrazowania.
UWAGA: Pomiar transportu aksonalnego na określonym etapie wieku jest ważny, ponieważ tempo transportu spada wraz ze starzeniem się w różnych ładunkach aksonalnych, klasach neuronów i organizmach14,15,16,17,18-Nicienie w stadium larwalnym L4 lub 1 dzień po osiągnięciu dorosłości zostały wykorzystane w większości artykułów i dlatego oferują największe zestawy danych do porównań. - Przygotuj nicienie do obrazowania żywych komórek: Wykonaj wszystkie kolejne kroki za pomocą mikroskopu stereoskopowego, aby zwizualizować i poradzić sobie z robakami.
- Przenieś nicienie do kropli 0,5 mM lewamizolu za pomocą platynowego drucianego szpikulca i inkubuj nicienie przez 20 minut w kropli.
- Ostrożnie umieść 10-20 nicieni z kropelki lewamizolu w 12 μl kropli pożywki M9 na 10% agarozowym (rozpuszczonym w pożywce M9) plastrze na szkiełku podstawowym za pomocą wykałaczki do włosów. Szczegółowa procedura przygotowania plastra z 10% agarozy znajduje się w protokole S.Niwa7.
UWAGA: Zamontowanie małej liczby nicieni jest wystarczające, ponieważ tylko kilka zwierząt zostanie zobrazowanych na szkiełku, zanim zwierzęta zaczną cierpieć z powodu niedotlenienia. - Umieść szkiełko nakrywkowe na wierzchu kropli (22 mm x 22 mm lub 18 mm x 18 mm). W celu transportu obrazowania w aksonie DA9 należy umieścić akson blisko szkiełka nakrywkowego. W tym celu należy obrócić szkiełko nakrywkowe o 45° po umieszczeniu go na wierzchu plastra agarowego, aby przetoczyć zwierzęta na plecy.
- Uszczelnij przestrzeń między szkiełkiem nakrywkowym a szkiełkiem podstawowym lepkim żelem, takim jak wazelina. Zapobiegnie to wysychaniu plastra agarozy, co może spowodować dryfowanie nicieni poza pole obrazowania.
UWAGA: Bardzo ważne jest, aby obchodzić się ze zwierzętami tak delikatnie, jak to możliwe. Zbyt wysokie stężenie lewamizolu lub fizyczne uszkodzenie robaka może upośledzać transport aksonalny. Łagodne drgania ogona podczas sesji obrazowania są dobrym znakiem, że zwierzę pozostaje w dobrym stanie. Zwierzęta pozostają zdrowe i mogą nawet wyzdrowieć z plastra agarozowego po sesji obrazowania.
3. Mikroskopia żywych komórek
UWAGA: Dokładne wartości parametrów akwizycji mogą się różnić między mikroskopami. Jednak trendy dla każdego parametru akwizycji powinny być niezależne od użytego mikroskopu. W tym protokole zastosowano mikroskop konfokalny z wirującym dyskiem, który był wyposażony w oddzielną linię laserową do wybielania (szczegółowe informacje na temat mikroskopu znajdują się w Tabeli materiałów). Zielona fluorescencja była wzbudzana przez laser o długości fali 488 nm, a emisja była filtrowana przez filtr emisyjny ET525/36. Wybielanie wykonano za pomocą linii laserowej o długości fali 488 nm.
- Upewnij się, że temperatura w pomieszczeniu lub, jeśli dostępna jest kontrolowana temperatura, jest ustawiona na stałą temperaturę. W przypadku nicieni ustaw temperaturę na 20 °C.
- Zamontuj szkiełko i użyj soczewki obiektywu o powiększeniu 4x-20x, aby zlokalizować nicienie na szkiełku i zapamiętać pozycje. Przełącz się na obiektyw o powiększeniu 63x, aby uzyskać obraz.
- Zrób pojedynczy obraz, aby sprawdzić początkowe parametry akwizycji. Śledź intensywność sygnału w polu widzenia za pomocą histogramu intensywności oprogramowania do akwizycji. Wartości intensywności powinny obejmować najniższą trzecią część maksymalnego sygnału, który kamera może wykryć. Unikaj nasycenia pikseli. Zwiększ intensywność lasera wzbudzającego, jeśli natężenie sygnału jest zbyt niskie.
UWAGA: Nie używaj lasera o zbyt dużej intensywności wzbudzenia, ponieważ wybiela on białko fluorescencyjne podczas filmu poklatkowego. - Zmień parametr akwizycji i kroki tutaj, aby zoptymalizować wykrywanie sygnału fluorescencji.
- Realizacja etapu wybielania: Wybielanie obszaru aksonu, który ma być analizowany za pomocą linii lasera 488 nm (moc: 15 mW) dla etapu bielenia. Dąż do skuteczności wybielania na poziomie co najmniej 90%. Określ skuteczność wybielania, porównując intensywność sygnału w regionie przed i po etapie wybielania.
UWAGA: Bielenie wzmacnia sygnał poruszających się cząstek poprzez obniżenie sygnału pochodzącego z cząstek stacjonarnych, a także z sygnału pochodzącego z frakcji cytoplazmatycznej białka w tle. Ładunek błoniasty, taki jak RAB-3 na prekursorach pęcherzyków synaptycznych, ma niską frakcję cytoplazmatyczną, tak że etap bielenia tylko nieznacznie poprawia sygnał pakietu transportowego na tle cytoplazmatycznym (Figura 2A, D). Jednak bielenie poprawia śledzenie poszczególnych zdarzeń transportowych na większe odległości i umożliwia ilościowe określenie czasów pauzy (Rysunek 2A). - Binning: Użyj kategoryzacji 2 x 2, aby zwiększyć intensywność sygnału poszczególnych zdarzeń transportowych. Binning łączy tablice pikseli w jeden większy piksel. Zmniejszy to rozdzielczość przestrzenną, ale zwiększy intensywność sygnału poszczególnych zdarzeń transportowych i jest szczególnie pomocne w przypadku cząstek przyciemnionych (Rysunek 2B,D).
- Czas ekspozycji: Zwiększ czas ekspozycji, aby zwiększyć intensywność sygnału. Wydłużenie czasu ekspozycji zwiększa intensywność sygnału próbki kosztem uzyskania niższej rozdzielczości czasowej dla zdarzeń transportowych. W tym eksperymencie użyj rozdzielczości czasowej od 300 ms do 700 ms między kolejnymi punktami czasowymi (czas ekspozycji 100-500 ms), aby śledzić poszczególne zdarzenia transportu RAB-3. (Rysunek 2C,D)
- Realizacja etapu wybielania: Wybielanie obszaru aksonu, który ma być analizowany za pomocą linii lasera 488 nm (moc: 15 mW) dla etapu bielenia. Dąż do skuteczności wybielania na poziomie co najmniej 90%. Określ skuteczność wybielania, porównując intensywność sygnału w regionie przed i po etapie wybielania.
- Nagrywanie poklatkowe: Zrób film poklatkowy trwający co najmniej 1-3 minuty, w zależności od intensywności sygnału białka, a także częstotliwości poszczególnych zdarzeń transportowych. Po zarejestrowaniu upływu czasu przejdź do następnego zwierzęcia. Zwierzęta na slajdzie nie powinny być obrazowane przez więcej niż 30 minut, aby upewnić się, że zarejestrowane zwierzęta są w dobrym stanie.
UWAGA: Delikatne drgania ogona zwierzęcia podczas nagrywania wskazują, że zwierzę nadal żyje.
4. Analiza danych o transporcie aksonalnym
UWAGA: Użyj ImageJ/Fiji19 do kolejnych kroków analizy obrazu. Fidżi jest w stanie odczytywać dane za pomocą wszystkich popularnych pakietów oprogramowania do mikroskopii.
- Generowanie kimografu
- Importuj dane: Zaimportuj plik danych poklatkowych na Fidżi. W przypadku, gdy nie można zaimportować danych na Fidżi, wyeksportuj nagranie czasu jako plik tiff z pakietu oprogramowania, a następnie załaduj go na Fidżi.
- Korekcja dryfu: Sprawdź, czy segment zwierzęcia/aksonu poruszył się, czy nieznacznie dryfował podczas akwizycji obrazu. Popraw ruch zwierząt lub dryfowanie, uruchamiając wtyczkę StackReg20. Podczas uruchamiania wtyczki wybierz transformację Sztywna bryła.
- Ręczne generowanie kimografu: Szczegółowa procedura krok po kroku znajduje się w Rysunek 3. Wykorzystaj film z korekcją dryfu, aby wygenerować kimograf. Użyj narzędzia Linia segmentowana i dostosuj szerokość linii, aby dopasować ją do średnicy aksonu, klikając dwukrotnie lewym przyciskiem myszy ikonę linii segmentowanej, aby narysować linię wzdłuż segmentu aksonu, który będzie analizowany. Uruchom wtyczkę ImageJ/Fiji Kymoreslicewide, aby wygenerować kimograf i wykorzystać maksymalną wartość intensywności na całej szerokości linii w ustawieniach parametrów.
UWAGA: Zachowanie spójności w kierunku rysowania linii (np. zawsze proksymalnie do dystalnego aksonu lub odwrotnie) upraszcza śledzenie kierunku ruchu wstecz w kimografach.
- Analiza parametru transportu
- Oblicz parametr transportu: numer zdarzenia, prędkość, długość biegu i czas trwania pauzy z kimografu, postępując zgodnie z kolejnymi krokami.
- Śledzenie zdarzeń transportu w kimografie: Użyj narzędzia Linia prosta, aby śledzić poszczególne zdarzenia transportu na kimografie. Zapisz każdą linię w menedżerze ROI i śledź wszystkie zdarzenia transportowe w kimografie. Wybierz następujące parametry pomiaru w ImageJ/Fiji: Obszar, Prostokąt ograniczający, Średnia wartość szarości, Średnica Fereta.
- Oblicz parametr transportu: Wklej tabelę wyników do arkusza kalkulacyjnego i użyj następujących kolumn sekcji wyników do obliczenia:
Długość serii: Pomnóż szerokość (w pikselach) przez rozdzielczość kamery (np. x μm/pxl), aby określić długość serii w μm.
Prędkość: długość biegu/czas trwania biegu. Aby określić czas trwania zdarzenia ruchu w sekundach, pomnóż wysokość (w pikselach) przez czas akwizycji między kolejnymi punktami czasowymi (np. x s/piksel).
Czas pauzy: Czas trwania pomiędzy dwoma kolejnymi ruchami, przy których prędkość wynosi 0,
Numer zdarzenia: Łączną liczbę zdarzeń można znormalizować do całkowitej długości kimografu w celu określenia liczby zdarzeń na minutę i segmentu długości aksonu. Zdarzenia można dalej podzielić na następcze i wsteczne zdarzenia transportowe. Aby określić kierunkowość każdego zdarzenia ruchu, użyj narzędzia Kąt Fereta. W kimografach, które początkowo zostały wygenerowane przez narysowanie linii odcinkowej od bliższej do dystalnej, a zdarzenia transportu następczego w kimografie są skierowane od prawej do lewej, kąt Fereta < 90 ° będzie wskazywał zdarzenie następcze, a >90 ° wsteczne, w przeciwnym razie będzie odwrotnie.
- Oblicz parametr transportu: numer zdarzenia, prędkość, długość biegu i czas trwania pauzy z kimografu, postępując zgodnie z kolejnymi krokami.
Wyniki
Przegląd systemu modelowego i procedury pomiarowej
Aby zwizualizować transport aksonalny prekursorów pęcherzyków synaptycznych, śledziliśmy endogenne RAB-3 znakowane GFP. W tej pracy wykorzystujemy niedawno stworzony szczep GFP::Flip-on::RAB-36, w którym ekspresja rekombinazy flippazy pod promotorem specyficznym dla komórek (glr-4p) znakuje endogenne RAB-3 w neuronie ruchowym DA9. DA9 jest bipolarnym neuronem ruchowym, którego ciało komórkowe znajduje się w tylnej części zwierzęcia po stronie brzusznej, w pobliżu odbytu (Rysunek 1A). Posiada on krótki dendryt biegnący przednio wzdłuż brzusznego sznura nerwowego oraz długi akson biegnący ku tyłowi, tworzący komisurę, a następnie biegnący przednio wzdłuż grzbietowego sznura nerwowego, gdzie tworzy synapsy en passant unerwiające mięsień grzbietowy i neuron VD2,23,24. Wizualizujemy transport aksonalny w regionie asynaptycznym; większość zdarzeń transportowych można uchwycić w jednej płaszczyźnie ogniskowania (Rysunek 1A). Wstępny etap fotowybielania jest stosowany w celu zmniejszenia tła stacjonarnych pęcherzyków w tym obszarze, które często mają tendencję do zatrzymywania się w tym regionie (Rysunek 1B). Filmy time-lapse są nagrywane przez 3 min, a sygnał RAB-3 wzdłuż regionu asynaptycznego jest przenoszony na kymograf w celu wyodrębnienia poszczególnych zdarzeń transportowych (Rysunek 1C).
Dostosowanie parametrów akwizycji w celu optymalizacji wizualizacji transportu aksonalnego
Aby zniwelować niską intensywność sygnału wielu endogennych białek znakowanych fluorescencyjnie, konieczna jest optymalizacja parametrów akwizycji mikroskopu. Dla rzetelnej kwantyfikacji zdarzeń transportowych intensywność sygnału poszczególnych zdarzeń transportowych powinna być jak najwyższa w stosunku do tła cytoplazmatycznego lub w stosunku do wstrzymanych, stacjonarnych ładunków. Prekursory pęcherzyków synaptycznych często zatrzymują się w obszarze asynaptycznym w postaci wyraźnych pul pęcherzykowych, co utrudnia wykrywanie nowych, napływających pęcherzyków i komplikuje śledzenie ścieżek ich transportu7.
Pojedynczy wstępny etap wygaszania fluorescencji może znacząco zredukować sygnał fluorescencyjny pochodzący z pul pęcherzyków, aby usprawnić detekcję ruchu nowo napływających pęcherzyków (Ryc. 2A). Etap wygaszania jedynie nieznacznie wzmocnił sygnał poruszających się pęcherzyków RAB-3 w stosunku do intensywności tła cytoplazmatycznego, prawdopodobnie dlatego, że frakcja cytoplazmatyczna RAB-3 jest bardzo niska (Ryc. 2D).
Zastosowanie binningu zapewnia dodatkowy poziom poprawy stosunku sygnału do tła poszczególnych zdarzeń transportowych poprzez łączenie macierzy pikseli w jeden pojedynczy piksel. Binning 2 x 2 zmniejszy rozdzielczość przestrzenną o połowę (tutaj ze 108,3 nm/piksel do 216,7 nm/piksel), co nadal jest wystarczające do śledzenia poszczególnych cząsteczek transportowych RAB-3 (Rycina 2B), ale znacząco poprawia intensywność sygnału pojedynczych pęcherzyków (Rycina 2D). O ile nie jest wymagana bardzo wysoka rozdzielczość przestrzenna, binning można również zastosować do wizualizacji wielu innych ładunków aksonalnych.
Następnie zbadaliśmy, w jaki sposób zmiany czasu ekspozycji mogą poprawić intensywność sygnału pojedynczych zdarzeń transportowych. Uwzględniliśmy czas ekspozycji w analizie zwłaszcza po to, aby wykazać, że czas ekspozycji do 500 ms przy odstępie 70 ms między kolejnymi punktami czasowymi obrazowania nadal zapewnia rozdzielczość czasową, która pozwala na śledzenie prekursorów pęcherzyków synaptycznych (Rycina 2C,D).
Generowanie i analiza kymografów w programie Fiji
Aby wygenerować kymograf i przeanalizować poszczególne zdarzenia transportowe, należy postępować zgodnie z krokami przedstawionymi na Rysunku 3.
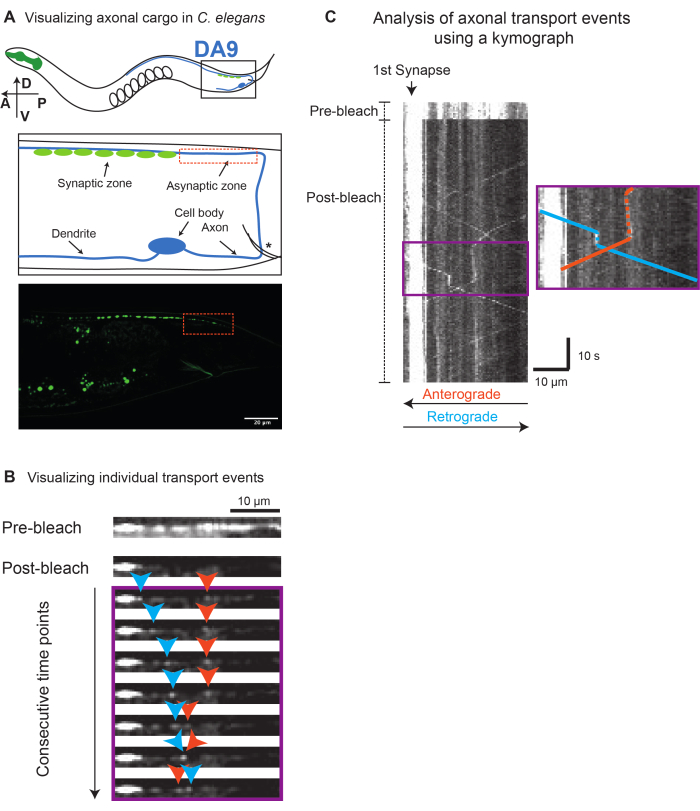
Rycina 1Przegląd systemu modelowego do wizualizacji transportu aksonalnego endogennej fluorescencyjnej białka RAB-3. (A) Górny panel: Przegląd nicienia z zaznaczonymi osiami tylno-przednią i brzuszno-grzbietową. Neuron ruchowy DA9 jest znakowany na niebiesko. Panel środkowy: Powiększenie obszaru zaznaczonego ramką w górnym panelu z wskazaną kompartmentalizacją DA9. Synapsy typu en passant są przedstawione na zielono, * oznacza odbyt. Należy zauważyć, że akson kontynuuje bieg w grzbietowym sznurze nerwowym, dopóki nie minie sromki. Czerwona ramka wskazuje obszar strefy asynaptycznej. Dolny panel: Obraz z mikroskopii konfokalnej endogennego RAB-3 znakowanego GFP w proksymalnej części aksonu w jednej płaszczyźnie ogniskowania. Należy zauważyć obecność skupisk pęcherzykowych z dłuższym czasem zatrzymania RAB-3 w regionie asynaptycznym, choć większość sygnału RAB-3 gromadzi się w regionie synaptycznym. Region asynaptyczny zaznaczono czerwoną ramką. Skala: 20 µm. (B) Reprezentatywne obrazy z rejestracji poklatkowej służącej do wizualizacji transportu aksonalnego. Aby zwiększyć możliwość śledzenia poszczególnych cząstek transportowych w stosunku do cząstek stacjonarnych, region asynaptyczny zostaje wstępnie poddany fotobleachingowi. Dolne panele w obszarze zaznaczonym fioletową ramką pokazują przykład zdarzenia ruchu anterogradnego (pomarańczowa grot szybk) i retrogradnego (niebieska grot szybk). Panele od góry dołu reprezentują kolejne punkty czasowe. (C) Nagranie poklatkowe z (B) przedstawiono w formie kymografu (dwuwymiarowa reprezentacja czasu w funkcji położenia). Linie ukośne reprezentują zdarzenia ruchowe, w których nachylenie wskazuje prędkość. Linie pionowe wskazują zdarzenia stacjonarne. Fioletowa ramka stanowi powiększenie kymografu, aby wyróżnić zdarzenia transportowe pokazane również w (B); prześledzono w nich zdarzenia transportu anterogradnego (pomarańczowe) i retrogradnego (niebieskie). Przerywane linie pionowe wskazują zdarzenia wstrzymania ruchu (pauzy). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
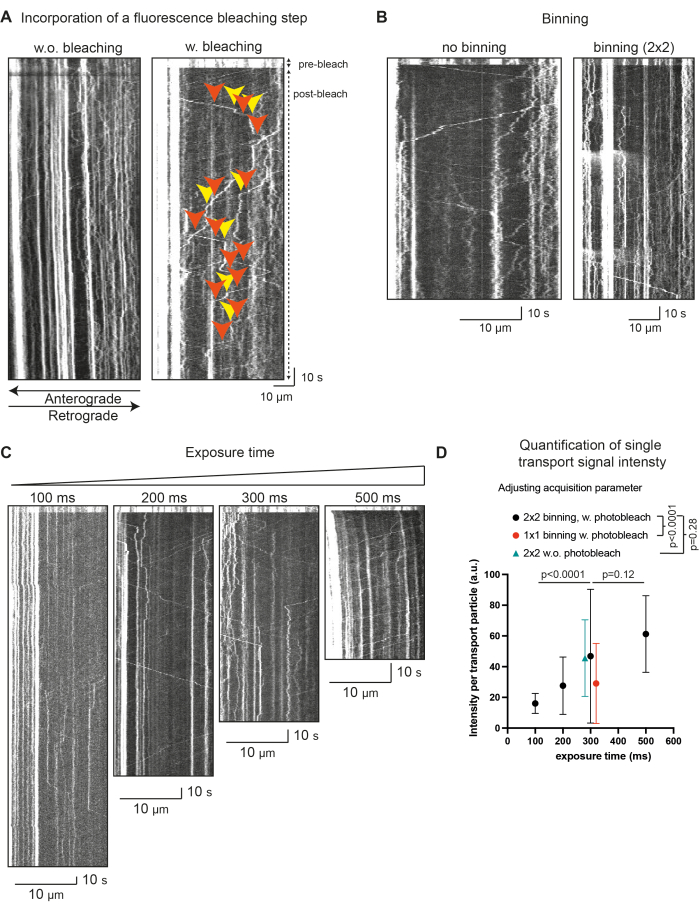
Rysunek 2Optymalizacja etapów i parametrów akwizycji w celu poprawy wizualizacji endogennego ładunku aksonalnego. Endogeniczne białka GFP::RAB-3 zwizualizowano w strefie asynaptycznej aksonu DA9, wykonując obrazy w jednej płaszczyźnie ogniskowania przy użyciu konfokalnego mikroskopu dyskowego. Pozyskano kymografy w celu wizualizacji pojedynczych zdarzeń transportu w kierunku anterogradnym (od prawej do lewej) oraz retrogradowym (od lewej do prawej) (A-C).AKymografy przedstawiają zdarzenia transportu RAB3 bez (kymografy po lewej) lub zintegrowanym etapem wybielania. Należy zauważyć, że etap wybielania poprawia wizualizację zdarzeń zatrzymania (oznaczonych żółtymi grotami strzałek) pomiędzy kolejnymi zdarzeniami transportu (pomarańczowe groty strzałek).B) Zastosowanie binningu 2 x 2 pomaga zwiększyć intensywność sygnału słabych zdarzeń transportu RAB3. Obrazy pozyskano przy czasie ekspozycji 300 ms oraz z (Cstopniowe zwiększanie czasu naświetlania (od 10 ms po lewej stronie do 50 ms po prawej stronie) pozwala na poprawę intensywności sygnału poszczególnych zdarzeń transportowych. Obrazy pozyskano przy binningu 2 x 2, stosując wstępny etap fotowybielania. Wszystkie kymografy obejmują całkowity czas 3 min i są przedstawione w tej samej skali, tak aby kymografy z mniejszą liczbą punktów akwizycji (wynikającą z dłuższego odstępu czasowego między kolejnymi punktami obrazowania) miały krótszą całkowitą długość.D) Ilościowe oznaczenie intensywności sygnału na pojedyncze zdarzenie transportowe po odjęciu fluorescencji tła z kymografów przedstawionych na (A-C). Należy zauważyć, że binning oraz etap fotowybielania zarejestrowano przy czasie ekspozycji 30 ms. Porównanie statystyczne z wykorzystaniem n zdarzeń dla 10 ms (nzdarzenia= 27 w nzwierzęta= 2), 20 ms (nzdarzenia= 30 w nzwierzęta= 2), 30 ms (nzdarzenia= 8 w nzwierzęta= 6), 50 ms (nzdarzenia= 12 w nzwierzęta= 1), 30 ms bez binningu (nwydarzenia= 31 w nzwierzęta= 3), 30 ms z binningiem (nwydarzenia= 8 w nzwierzęta= 6) oraz 300 ms, binning 2 x 2 z wybielaniem (nzdarzenia= 8 w nzwierzęta= 6) i bez wybielania. Każdy punkt danych reprezentuje intensywność sygnału pojedynczego zdarzenia transportu RAB-3 po odjęciu tła (cytoplazmy aksonu) w pojedynczym, losowo wybranym punkcie czasowym wzdłuż jego ścieżki. Czas ekspozycji porównano za pomocą testu Kruskala-Wallisa, a następnie wielokrotnego porównania Dunna; grupowanie i wybielanie światłem porównano za pomocą parowego testu Manna-Whitneya. Słupki błędów oznaczają odchylenie standardowe. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
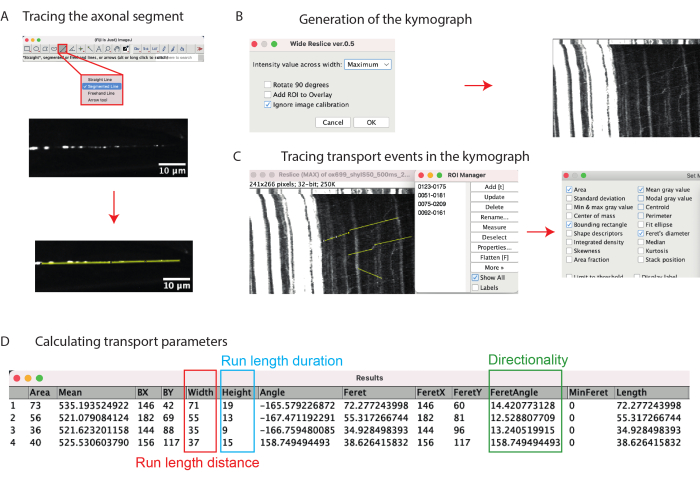
Rysunek 3Procedura krok po kroku w celu wygenerowania kymografu i pomiaru poszczególnych zdarzeń transportu. (APo załadowaniu nagrania wideo do programu Fiji, za pomocą narzędzia linii segmentowanej (segmented line tool) wykreśla się linię wzdłuż odcinka aksonu, który ma zostać poddany analizie.B) Kymograf (panel prawy) został wygenerowany przy użyciu wtyczki Kymoreslicewide z parametrami przedstawionymi w panelu lewym. (Węgiel) Poszczególne zdarzenia transportowe są śledzone za pomocą narzędzia linii prostej i zapisywane w menedżerze ROI. Prawy panel przedstawia ustawienia pomiaru wykorzystywane do wygenerowania tabeli wyników. (DWyniki w tabeli są wykorzystywane do obliczenia parametru transportu. Ramki wskazują istotne parametry opisane w sekcji metod protokołu. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
Ograniczenia metody i metody alternatywne
W tym protokole zoptymalizowaliśmy parametry akwizycji, aby uwidocznić transport aksonalny endogennie znakowanego RAB-3, który jest związany z prekursorami pęcherzyków synaptycznych. Aby uwidocznić RAB-3, wykorzystaliśmy niedawno opublikowany szczep6 FLIP-on::GFP::RAB-3 i wyraziliśmy rekombinazę Flippazy pod promotorem specyficznym dla komórki (glr-4p)25. Ta strategia pozwala nam znakować RAB-3 pojedynczym fluoroforem GFP. RAB-3 jest stosunkowo łatwy do wizualizacji, ponieważ jest silnie eksprymowany i silnie wzbogacony w prekursory pęcherzyków synaptycznych, dzięki czemu poszczególne zdarzenia transportowe mają jasną intensywność sygnału w porównaniu z niskim sygnałem, który pochodzi z tła cytoplazmatycznego. Inne białka aksonalne mogą wymagać dodatkowych strategii optymalizacyjnych poza ustawieniami mikroskopii, aby umożliwić wizualizację zdarzeń transportowych. Szczególnie w przypadku białek o niskiej ekspresji, system split-GFP stanowi doskonałą alternatywę. W tym systemie GFP11 jest wprowadzany do endogennego locus białka będącego przedmiotem zainteresowania, a GFP1-10 ulega ekspresji z promotora specyficznego dla komórki. Dużą zaletą tego systemu jest niewielki rozmiar matrycy naprawy DNA (około 70 nukleotydów), która musi zostać wprowadzona genomowo, co sprawia, że rekombinacja homologiczna jest bardziej wydajna w porównaniu z wstawieniem ORF całego znacznika fluorescencyjnego26,27. Ze względu na jego mały rozmiar, wiele fragmentów GFP11 może być wprowadzanych do endogennego białka, co zwiększa liczbę odtworzonych fluoroforów GFP na białko, a tym samym wzmacnia sygnał fluorescencyjny białka endogennego, a tym samym pakietu transportowego28.
Oprócz znakowania białka za pomocą podejścia split-GFP lub GFP, można wykorzystać inne genetycznie kodowane fluorofory, które mają unikalne zalety i wady dotyczące ich właściwości fotochemicznych, które zostały niedawno porównane29. Co więcej, fluorofory chemiczne o bardziej fotostabilnych właściwościach mogą być używane przez endogenne znakowanie białka będącego przedmiotem zainteresowania za pomocą znacznika HALO lub SNAP30.
Szczególnie w przypadku białek cytoplazmatycznych, które są obfite w całym aksonie, konieczne może być podejście do znakowania warunkowego. Niedawno zwizualizowaliśmy taki ładunek, endogenną spektrynę, za pomocą mikroskopii fluorescencyjnej przy użyciu czasowo kontrolowanego znakowania, aby uwidocznić tylko nowe zsyntetyzowane białka spektrynowe. W przypadku warunkowego znakowania z rozdzielczością pojedynczego neuronu, połączyliśmy ekspresję rekombinazy sterowaną szokiem cieplnym z systemem podzielonego GFP31.
Jeśli celem badawczym jest zrozumienie transportu organelli, ekspresja domeny białkowej, która wiąże się z organellami, może stanowić alternatywę dla ektopowej ekspresji białka o pełnej długości.
Krytyczne kroki w protokole
Staranne przygotowanie w celu optymalizacji wizualizacji białka w oparciu o oczekiwane poziomy ekspresji, a także wybór optymalnej strategii znakowania jest szczególnie ważne dla pomyślnej wizualizacji endogennych znakowanych białek. Poziomy ekspresji większości białek w wielu neuronach można oszacować na podstawie transkryptomicznego zestawu danych z Cengen13. Oczekiwana niska intensywność sygnału zdarzeń transportowych dla białek o niskiej ekspresji lub cytoplazmatycznych może być poprawiona przez dołączenie wielu kopii fluoroforu. Należy jednak pamiętać, że w przypadku każdego eksperymentu z etykietowaniem należy zachować ostrożność, aby nie zakłócić funkcji znakowanego białka. W przypadku, gdy znany jest fenotyp odpowiadającego mu mutanta, ważne jest, aby sprawdzić, czy etykietowanie nie generuje tego fenotypu. W przypadkach, gdy nie jest znany fenotyp, wymagane są alternatywne podejścia, które różnią się w zależności od przypadku.
Krytycznym krokiem w obrazowaniu zdarzeń transportu aksonalnego jest stan zdrowia zwierzęcia. Zwierzęta powinny być traktowane tak delikatnie, jak to możliwe w celu przygotowania obrazu, jak również podczas obrazowania (np. użycie wykałaczki do włosów zamiast metalowego drutu do przenoszenia sparaliżowanych zwierząt, zminimalizowanie czasu inkubacji w środku paraliżującym, zminimalizowanie czasu obrazowania w celu uniknięcia fototoksyczności).
Modyfikacje i rozwiązywanie problemów
Chociaż zamierzamy zoptymalizować wizualizację transportu aksonalnego białek endogennych, strategie optymalizacji parametrów akwizycji mają również zastosowanie do białek eksprymowanych ektopowo. Zwłaszcza, jeśli endogenne poziomy ekspresji są zbyt niskie, aby uwidocznić zdarzenia transportowe, ektopowa ekspresja białka może stanowić alternatywę.
W przypadku, gdy nie można zarejestrować żadnych zdarzeń związanych z transportem pomimo silnego natężenia sygnału endogennego znakowanego białka, zwierzęta mogą znajdować się w niezdrowym stanie. Można temu zaradzić, przygotowując zwierzęta do mikroskopii w ramach łagodniejszych procedur przygotowawczych (np. skrócenie czasu inkubacji w środku paraliżującym). Alternatywnie zdarzenia transportowe mogą być rzadkie, a 3-minutowe nagranie wideo może nie wystarczyć do uchwycenia zdarzeń. Uchwycenie rzadkich zdarzeń transportowych można zoptymalizować poprzez wydłużenie czasu trwania nagrania wideo, zwiększenie liczby obrazowanych zwierząt lub obrazowanie zwierząt na innym etapie rozwoju, na którym zdarzenia transportowe mogą być częstsze.
Oświadczenia
Autorzy deklarują, że nie mają żadnych konkurencyjnych lub finansowych interesów, które mogłyby mieć wpływ na pracę opisaną w tym artykule.
Podziękowania
Autorzy chcieliby podziękować laboratoriom Yogev i Hammarlund za pomoc techniczną, opinie i dyskusje. Chcielibyśmy szczególnie podziękować Grace Swaim za wskazówki w zakresie obrazowania żywych komórek oraz Grace i Brianowi Swaimom za wprowadzenie ręcznej analizy kimografem w laboratorium. OG jest wspierany przez stypendium Waltera-Benjamina ufundowane przez Deutsche Forschungsgemeinschaft (DFG, Niemiecka Fundacja Badawcza) -Project# 465611822. SY jest finansowany z grantu NIH R35-GM131744.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Agarose | Sigma-Aldrich | A9539 | |
| Szkiełka nakrywkowe (22 mm x 22 mm, nr 1); Szkło nakrywkowe ze złotą uszczelką | Thomas Scientific | 6672A14 | |
| Levamisole | ChemCruz | sc-205730 | |
| Mikroskop: mikroskop odwrócony Nikon Ti2, głowica skanująca Yokogawa CSU-W1 SoRa, kamera Hamatsu Orca-Fusion BT sCMOS, obiektyw zanurzeniowy Nikon CFI Plan Apo lambda 60x 1,4 NA, skaner fotostymulacyjny Nikon o długości fali 488 nm z filtrem emisyjnym ET525/36 | Mikroskop | ||
| Oprogramowanie NIS elements AR | Nikon | dla aparatu Nikon Ti2 | |
| Zwykłe, wstępnie oczyszczone szkiełka mikroskopowe | Thermo Scientific | 420-004T | |
| Szczep nicieni | Źródło identyfikatora | ||
| rab-3(ox699[GFP::flip-on::rab-3]) (II); shyIs43(glr-4p::FLP-NLSx2; odr-1p::RFP) (II) | Park et al. (DOI: 10.1016/j.cub.2023.07.052) | MTS1161 | Zostanie zdeponowany w CGC (https://cgc.umn.edu/) |
Bibliografia
- Millecamps, S., Julien, J. P. Axonal transport deficits and neurodegenerative diseases. Nat Rev Neurosci. 14 (3), 161-176 (2013).
- Brady, S. T., Morfini, G. A. Regulation of motor proteins, axonal transport deficits and adult-onset neurodegenerative diseases. Neurobiol Dis. 105, 273-282 (2017).
- Kevenaar, J. T., Hoogenraad, C. C. The axonal cytoskeleton: from organization to function. Front Mol Neurosci. 8, 44(2015).
- Roy, S. Seeing the unseen: the hidden world of slow axonal transport. Neuroscientist. 20 (1), 71-81 (2014).
- Watson, E. T., Pauers, M. M., Seibert, M. J., Vevea, J. D., Chapman, E. R. Synaptic vesicle proteins are selectively delivered to axons in mammalian neurons. Elife. 12, e82568(2023).
- Schwartz, M. L., Jorgensen, E. M. SapTrap, a toolkit for high-throughput CRISPR/Cas9 gene modification in Caenorhabditis elegans. Genetics. 202 (4), 1277-1288 (2016).
- Niwa, S. Immobilization of Caenorhabditis elegans to analyze intracellular transport in neurons. J Vis Exp. (128), e56690(2017).
- Caenorhabditis genetics center (CGC). University of Minnesota. , Available from: https://cgc.umn.edu/ (2023).
- Ghanta, K. S., Mello, C. C. Melting dsDNA donor molecules greatly improves precision genome editing in Caenorhabditis elegans. Genetics. 216 (3), 643-650 (2020).
- He, S., Cuentas-Condori, A., Miller, D. M. NATF (Native and Tissue-Specific Fluorescence): A strategy for bright, tissue-specific GFP labeling of native proteins in Caenorhabditis elegans. Genetics. 212 (2), 387-395 (2019).
- Hammarlund, M., Hobert, O., Miller, D. M., Sestan, N. The CeNGEN Project: The complete gene expression map of an entire nervous system. Neuron. 99 (3), 430-433 (2018).
- Taylor, S. R., et al. Molecular topography of an entire nervous system. Cell. 184 (16), 4329-4347 (2021).
- Hammarlund, M., Hobert, O., Miller, D. M., Sestan, N. The CeNGEN project: The complete gene expression map of an entire nervous system. Neuron. 99 (3), 430-433 (2018).
- Takihara, Y. In vivo imaging of axonal transport of mitochondria in the diseased and aged mammalian CNS. Proc Natl Acad Sci U S A. 112 (33), 10515-10520 (2015).
- Li, L. B. The neuronal kinesin UNC-104/KIF1A is a key regulator of synaptic aging and insulin signaling-regulated memory. Curr Biol. 26 (5), 605-615 (2016).
- Viancour, T. A., Kreiter, N. A. Vesicular fast axonal transport rates in young and old rat axons. Brain Res. 628 (1-2), 209-217 (1993).
- Cross, D. J., Flexman, J. A., Anzai, Y., Maravilla, K. R., Minoshima, S. Age-related decrease in axonal transport measured by MR imaging in vivo. Neuroimage. 39 (3), 915-926 (2008).
- Vagnoni, A., Hoffmann, P. C., Bullock, S. L. Reducing Lissencephaly-1 levels augments mitochondrial transport and has a protective effect in adult Drosophila neurons. J Cell Sci. 129 (1), 178-190 (2016).
- Schindelin, J., et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 9 (7), 676-682 (2012).
- Thevenaz, P., Ruttimann, U. E., Unser, M. A pyramid approach to subpixel registration based on intensity. IEEE Trans Image Process. 7 (1), 27-41 (1998).
- Neumann, S., Chassefeyre, R., Campbell, G. E., Encalada, S. E. KymoAnalyzer: a software tool for the quantitative analysis of intracellular transport in neurons. Traffic. 18 (1), 71-88 (2017).
- Hall, D. H., Russell, R. L. The posterior nervous system of the nematode Caenorhabditis elegans: serial reconstruction of identified neurons and complete pattern of synaptic interactions. J Neurosci. 11 (1), 1-22 (1991).
- White, J. G., Southgate, E., Thomson, J. N., Brenner, S. The structure of the ventral nerve cord of Caenorhabditis elegans. Philos Trans R Soc Lond B Biol Sci. 275 (938), 327-348 (1976).
- White, J. G., Southgate, E., Thomson, J. N., Brenner, S. The structure of the nervous system of the nematode Caenorhabditis elegans. Philos Trans R Soc Lond B Biol Sci. 314 (1165), 1(1986).
- Park, J., Xie, Y., Miller, K. G., De Camilli, P., Yogev, S. End-binding protein 1 promotes specific motor-cargo association in the cell body prior to axonal delivery of dense core vesicles. Curr Biol. 33 (18), 3851-3864 (2023).
- Dokshin, G. A., Ghanta, K. S., Piscopo, K. M., Mello, C. C. Robust genome editing with short single-stranded and long, partially single-stranded DNA donors in Caenorhabditis elegans. Genetics. 210 (3), 781-787 (2018).
- Paix, A., Folkmann, A., Rasoloson, D., Seydoux, G. High efficiency, homology-directed genome editing in Caenorhabditis elegans using CRISPR-Cas9 ribonucleoprotein complexes. Genetics. 201 (1), 47-54 (2015).
- Goudeau, J., et al. Split-wrmScarlet and split-sfGFP: tools for faster, easier fluorescent labeling of endogenous proteins in Caenorhabditis elegans. Genetics. 217 (4), (2021).
- Cranfill, P. J., et al. Quantitative assessment of fluorescent proteins. Nat Methods. 13 (7), 557-562 (2016).
- Fan, X., et al. SapTrap assembly of Caenorhabditis elegans MosSCI transgene vectors. G3. 10 (2), Bethesda. 635-644 (2020).
- Glomb, O., et al. A kinesin-1 adaptor complex controls bimodal slow axonal transport of spectrin in Caenorhabditis elegans. Dev Cell. 58 (19), 1847-1863 (2023).
Przedruki i uprawnienia
