Opisujemy metodę badania, jak pH reaguje na sygnały środowiskowe w glikosomy krwiobiegowej formy afrykańskich trypanosomów. Podejście to obejmuje czujnik białka dziedzicznego wrażliwego na pH w połączeniu z cytometrią przepływową w celu pomiaru dynamiki pH, zarówno jako test przebiegu w czasie, jak i w formacie wysokoprzepustowego badania przesiewowego.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Pomiar dynamicznych zmian pH glikosomalnego u żywego Trypanosoma brucei
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Metabolizm glukozy jest krytyczny dla afrykańskiego trypanosomu, Trypanosoma brucei, jako niezbędny proces metaboliczny i regulator rozwoju pasożyta. Niewiele wiadomo na temat reakcji komórkowych generowanych, gdy zmienia się poziom glukozy w środowisku. Zarówno w krwiobiegu, jak i w postaci procyklicznej (w stadium owada) glikosomy zawierają większość glikolizy. Te organelle są szybko zakwaszane w odpowiedzi na niedobór glukozy, co prawdopodobnie powoduje allosteryczną regulację enzymów glikolitycznych, takich jak heksokinaza. W poprzednich pracach lokalizacja sondy chemicznej używanej do pomiarów pH była wyzwaniem, co ograniczało jej użyteczność w innych zastosowaniach.
Ten artykuł opisuje rozwój i wykorzystanie pasożytów, które wyrażają glikozomalnie zlokalizowany pHluorin2, dziedziczny białkowy bioczujnik pH. pHluorin2 to ratiometryczny wariant pHluorin, który wykazuje zależny od pH (kwasu) spadek wzbudzenia przy 395 nm, jednocześnie powodując wzrost wzbudzenia przy 475 nm. Transgeniczne pasożyty zostały wygenerowane przez sklonowanie otwartej ramki odczytu pHluorin2 do wektora ekspresji trypanosomów pLEW100v5, umożliwiając indukowalną ekspresję białka na dowolnym etapie cyklu życia. Immunofluorescencję zastosowano w celu potwierdzenia lokalizacji glikosomalnej biosensora pHluorin2, porównując lokalizację biosensora z aldolazą białkową rezydującą w glikosomalach. Czułość czujnika została skalibrowana przy różnych poziomach pH poprzez inkubację komórek w serii o pH od 4 do 8, podejście, które wcześniej zastosowaliśmy do kalibracji czujnika pH na bazie fluoresceiny. Następnie zmierzyliśmy fluorescencję pHluorin2 przy 405 nm i 488 nm za pomocą cytometrii przepływowej w celu określenia pH glikozomalnego. Zweryfikowaliśmy działanie żywych transgenicznych pasożytów wykazujących ekspresję pHluoryny2, monitorując pH w czasie w odpowiedzi na deprywację glukozy, znany czynnik wyzwalający zakwaszenie glikosomalne u pasożytów PF. Narzędzie to ma szereg potencjalnych zastosowań, w tym potencjalnie może być wykorzystywane w wysokoprzepustowych badaniach przesiewowych leków. Poza glikozomalnym pH czujnik może być dostosowany do innych organelli lub stosowany w innych trypanosomatydach w celu zrozumienia dynamiki pH w warunkach żywych komórek.
Wprowadzenie
Pasożytnicze kinetoplastydy, podobnie jak większość żywych organizmów, polegają na glukozie jako podstawowym składniku centralnego metabolizmu węgla. Do tej grupy należą organizmy ważne z medycznego punktu widzenia, takie jak trypanosom afrykański, Trypanosoma brucei; amerykański trypanosom T. cruzi; i pasożyty z rodzaju Leishmania. Metabolizm glukozy ma kluczowe znaczenie dla wzrostu pasożytów na etapach cyklu życia patogenu. Na przykład, gdy jest pozbawiony glukozy, forma krwi (BSF) afrykańskiego trypanosomu szybko umiera. Warto zauważyć, że glikoliza służy jako jedyne źródło ATP na tym etapie infekcji1. Pasożyty Leishmania są również zależne od glukozy u ludzkiego gospodarza, przy czym etap cyklu życiowego amastigota, który znajduje się w makrofagach gospodarza, zależy od tego źródła węgla do wzrostu2.
Chociaż te pasożyty prowadzą odrębny tryb życia z udziałem różnych wektorów owadów, mają wiele wspólnych cech w tym, jak reagują na glukozę i ją spożywają. Na przykład pasożyty te lokalizują większość enzymów glikolitycznych w zmodyfikowanych peroksysomach zwanych glikosomami. Ta specyficzna dla kinetoplastydu organella jest powiązana z peroksysomami ssaków w oparciu o konserwatywne mechanizmy biosyntezy i morfologię3,4,5,6.
Podział większości enzymów szlaku glikolitycznego do glikosomu oferuje specyficzne dla pasożytów sposoby regulacji szlaku. Korzystając z chemicznej sondy pH, ustaliliśmy, że niedobór składników odżywczych powoduje szybkie zakwaszenie glikosomów pasożytów w formie procyklicznej (PF), co skutkuje zmienioną aktywnością enzymu glikolitycznego poprzez ekspozycję miejsca wiązania regulatora allosterycznego na kluczowy enzym glikolityczny heksokinazę7,8. W naszej poprzedniej pracy sonda chemiczna wymagała stałego dostarczania do użytku, co ograniczało jej użyteczność w innych zastosowaniach. Ponadto wyzwania związane z utrzymaniem rozkładu sondy w glikosomie w BSF ograniczyły użyteczność tego podejścia do badania pH glikosomalnego na tym etapie życia.
W tym badaniu użyliśmy biosensora białka fluorescencyjnego pHluorin2 do monitorowania zmiany pH glikosomalnego u BSF T. brucei w odpowiedzi na sygnały środowiskowe, w tym głód glukozy9 (Rysunek 1). Wyniki tej pracy sugerują, że BSF T. brucei szybko zakwasza glikosomy w odpowiedzi na głód w sposób odwracalny, podobny do reakcji, które zaobserwowaliśmy u pasożytów PF. Oczekujemy, że ten bioczujnik poprawi naszą wiedzę na temat regulacji glikolitycznej u T. brucei i pokrewnych pasożytów.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Użycie trypanosomów T. brucei brucei 90-13 BSF, monomorficznej linii pasożytniczej, wymaga zachowania środków ostrożności, ponieważ są one uznawane za organizmy z grupy ryzyka 2, które powinny być obsługiwane w laboratoriach drugiego poziomu bezpieczeństwa biologicznego.
1. Hodowla i transfekcja trypanosomów
- Hodować trypanosomy T. brucei brucei 90-13 BSF w medium HMI-9 uzupełnionym o 10% inaktywowanego ciepłem FBS oraz 10% Nu-Serum w temperaturze 37 °C w 5% CO210.
UWAGA: Aby utrzymać kulturę w dobrym stanie, należy zachować gęstość komórek w zakresie od 2 × 10⁴ do 5 × 10⁶ komórek/mL. - Klonowanie pHluorin2-PTS1 do pLEW100v5
- Zsyntetyzować komercyjnie otwartą ramkę odczytu pHluorin2, aby uzyskać gen z rozszerzeniem 3' kodującym linker z dwóch glicyn, po którym następuje tripeptyd AKL, będący sygnałem lokalizacji PTS1.
- Sklonować ten konstrukt do indukowalnego wektora ekspresyjnego trypanosomów pLEW100v5 za pomocą trawienia restrykcyjnego. Przeprowadzić podwójne trawienie zarówno wektora klonującego zawierającego pHluorin2-PTS1, jak i pLEW100v5 przy użyciu HindIII i BamHI11. Wykonać etap oczyszczania, najlepiej poprzez puryfikację w żelu agarozowym, aby usunąć enzymy restrykcyjne, niepożądany szkielet wektora klonującego oraz wycięty fragment zawierający gen lucyferazy.
- Ligować insert niosący pHluorin2 do strawionego pLEW100v5 za pomocą T4 DNA Ligazy12. (schemat klonowania znajduje się w Rysunku uzupełniającym S1).
- Przeprowadzić sekwencjonowanie plazmidu metodą sekwencjonowania całego plazmidu nowej generacji (NGS), aby zweryfikować prawidłowość ligacji insertu i wektora oraz upewnić się, że podczas procesu klonowania nie wprowadzono mutacji w obrębie genu pHluorin2-PTS1.
UWAGA: Pełna sekwencja plazmidu została przesłana do Addgene.org i otrzymała numer #83680. - Zlinearyzować 20 µg plazmidu poprzez trawienie 40 jednostkami NotI; następnie przeprowadzić transfekcję do pasożytów BSF 90-13 za pomocą nukleofekcji, używając wspomnianego zestawu do ludzkich komórek T (patrz Tabela materiałów). Wyselekcjonować stabilną integrację zgodnie z opisem Burkarda i wsp.13.
2. Kolokalizacja immunofluorescencyjna pHlourin2-PTS1
- Przygotować preparaty do mikroskopii, traktując szkiełka poli-L-lizyną 0,1% (w/v) w H2O przez 10 min. Po usunięciu roztworu poli-L-lizyny przemyć szkiełko raz buforem PBS.
- Aby indukować ekspresję pHluorin2-PTS1, traktować komórki w stężeniu 2 × 10⁵ komórek/mL tetracykliną lub doksycykliną (1 µg/mL) 24 h przed zbiorem. Odwirować 2 × 10⁶ pasożytów rodzicielskich oraz indukowanych pLEWpHluorin2-PTS1 (pHL) poprzez wirowanie (temperatura pokojowa [RT], 10 min, 1 000 × g) i przemyć raz buforem PBS.
- Resuspendować komórki w 200 µL świeżo przygotowanej 2% paraformaldehydu w PBS, sporządzonej z komercyjnie dostępnego roztworu klasy EM o stężeniu 16%. Nanieść komórki w utrwalaczu na szkiełko i pozostawić na 30 min w celu ich osadzenia. Przemyć przylegające komórki 2x roztworem do mycia (0,1% normalnego surowicy koziej w PBS).
- Nanieść na komórki roztwór do permeabilizacji (0,5% Triton X-100 w PBS) i inkubować przez dokładnie 30 min. Usunąć roztwór do permeabilizacji i przemyć raz obfitymi ilościami roztworu do mycia.
- Nanieść roztwór blokujący (10% normalnej surowicy koziej i 0,1% Triton X-100 w PBS) i inkubować przez 30 min.
- Rozcieńczyć antysera przeciwko aldolazie T. brucei w stosunku 1:500 w roztworze blokującym i nanieść na komórki14. Inkubować przez 1 h w RT. Przemyć szkiełka 5x przez 3-5 min roztworem do mycia.
- Rozcieńczyć przeciwciała kozie anty-królicze Alexa fluor 568 w stosunku 1:1 000 w roztworze blokującym i nanieść na komórki. Inkubować przez 1 h w RT. Przemyć szkiełka 5x przez 3-5 min roztworem do mycia.
- Nanieść medium montażowe i przykleić szkiełko nakrywkę do preparatu.
- Wykonać obrazowanie komórek przy użyciu obiektywu 100x (NA 1,4-0,7) i przeanalizować obrazy w programie ImageJ. Przeprowadzić analizę kolokalizacji Pearsona przy użyciu wtyczki „Coloc 2” dla ImageJ. Przedstawicielskie pole komórek znajduje się na Ryc. uzupełniającej S2.)
- Aby to zrobić, dodać plik obrazu do programu Fiji i wybrać Images.
- Dostosować jasność i kontrast dla każdego kanału do momentu, w którym tło nie będzie widoczne.
- Zmienić obrazy z 16-bitowych na 8-bitowe, połączyć obrazy, a następnie wyciąć fragment z jedną komórką z rozdzielonymi kanałami.
- W sekcji Analyze and Colocalization wybrać wtyczkę Coloc2. Wybrać aldolazę (kanał czerwony) jako Channel 1 oraz pHL (kanał zielony) jako Channel 2 i kliknąć okay, aby rozpocząć obliczanie korelacji Pearsona.
3. Przygotowanie próbek do cytometrii przepływowej
- Indukować komórki pHL tetracykliną lub doksycykliną (1 µg/mL) przez noc.
- Osadzić komórki (~4 × 10⁷ pHL i ~1 × 10⁶ rodzicielskich) poprzez wirowanie (RT, 10 min, 1,000 × g). Odpić supernatant i resuspendować komórki w 1 mL PBS z dodatkiem 10 mM glukozy lub bez, w zależności od tego, czy próbka ma być poddana głodzeniu, czy nie. W przypadku analiz serii czasowych resuspendować w PBS uzupełnionym o 10 mM glukozy, aby zapobiec głodzeniu komórek do czasu zakończenia etapów płukania. W przypadku analizy przesiewowej wysokoprzepustowej (HTS) resuspendować w PBS bez glukozy, aby zminimalizować przenoszenie glukozy; powtórzyć płukanie jeszcze dwa razy.
- Odwirować komórki po raz czwarty, odpić supernatant i resuspendować osad komórkowy w PBS, PBS z dodatkiem 5 mM glukozy lub PBS z dodatkiem 10 mM glukozy, zależnie od rodzaju traktowania. Uzupełnić próbki o 1 µg/mL jodku propidyny (PI) lub 100 nM tiazolu czerwonego (TR) w celu oznaczenia żywotności komórek. Przenieść każdą próbkę do probówek o pojemności 5 mL kompatybilnych z cytometrem przepływowym.
4. Cytometria przepływowa
UWAGA: Eksperyment należy przygotować na cytometrze przepływowym wyposażonym w następujące lasery: 405 nm (fioletowy), 488 nm (niebieski) oraz 561 nm (żółty) lub 638 nm (czerwony). Zob. tabela uzupełniająca S1 w celu zapoznania się z powszechnymi nazwami kanałów omówionych poniżej.
- Aby zmierzyć fluorescencję pHL, należy użyć kanałów KO525 (VL2-H, wzbudzenie 405 nm, emisja 542/27 nm) oraz FITC (BL1-H, wzbudzenie 488 nm, emisja 530/30 nm). W celu odróżnienia komórek żywych od martwych należy użyć PI lub TR; sygnał PI mierzy się w kanale YL2-H (wzbudzenie 561 nm, emisja 620/25 nm). Sygnał TR mierzy się w kanale RL1-H (wzbudzenie 638 nm, 660/10 BP).
- Aby skonfigurować eksperyment w oprogramowaniu cytometru przepływowego, należy utworzyć następujące wykresy: 1) histogram kanału YL2-H (w przypadku użycia PI) lub histogram kanału RL1-H (w przypadku użycia TR), 2) wykres kropkowy FSC-A vs SSC-A, 3) wykres kropkowy FSC-A vs FSC-H oraz 4) wykres kropkowy kanałów BL1-H vs VL2-H.
- W pierwszej kolejności należy umieścić niebarwioną kontrolę WT (rodzicielska linia komórkowa) w porcie wtrysku próbek (SIP) i podnieść stolik do odpowiedniej pozycji. Należy rozpocząć akwizycję danych na cytometrze przy najniższej prędkości przepływu, aby mieć czas na wprowadzenie niezbędnych korekt. Aby uniknąć rejestrowania przypadkowych zanieczyszczeń i martwych komórek, należy rozpocząć zapis zdarzeń 5 s po rozpoczęciu akwizycji próbki.
- Należy dostosować napięcie kanału YL2 lub RL1 tak, aby główny piku znajdował się w zakresie 103-104 jednostek względnej intensywności fluorescencji (RFI). Napięcia FSC i SSC należy ustawić tak, aby >90% zdarzeń mieściło się na wykresie kropkowym. Próg FSC należy dostosować tak, aby wykluczyć populację zanieczyszczeń, ale nie prawdopodobne komórki.
- Należy dostosować kanały VL2 i BL1 tak, aby główny pik dla niebarwionej kontroli WT znajdował się w zakresie 103-104 jednostek RFI.
- Pierwszą próbkę zawierającą indukowane pHL zbarwione za pomocą PI lub TR należy umieścić w SIP i podnieść stolik do odpowiedniej pozycji. Należy rozpocząć akwizycję danych przy najniższej prędkości przepływu i uważnie obserwować zdarzenia na każdym wykresie. Należy upewnić się, że >90% zdarzeń mieści się na każdym wykresie i że żadne zdarzenia nie nasycają kanałów VL2-H i BL1-H.
- Należy przystąpić do analizy pozostałych próbek. Należy upewnić się, że dla każdej próbki zarejestrowano co najmniej 10 000 zdarzeń.
- Dane z próbek należy zapisać w formacie plików .fcs i wyeksportować do analizy.
5. Analiza danych z wyników cytometrii przepływowej
UWAGA: Ten schemat analizy danych wykorzystuje oprogramowanie FlowJo. W przypadku użycia innego oprogramowania do analizy cytometrii przepływowej, należy kontynuować zgodnie z opisanymi poniżej kluczowymi krokami, korzystając z odpowiednich narzędzi danego oprogramowania. Aby zapoznać się z wizualizacją wykresów i bramkowania, należy przejrzeć Rycina pomocnicza S3 oraz Rycina pomocnicza S4.
- Otwórz nowy układ i załaduj pliki .fcs pozyskane w kroku 4.3. Przeciągnij i upuść pliki .fcs do okna układu.
- Gating dla żywych komórek.
- Kliknij dwukrotnie niebarwioną kontrolę WT, aby otworzyć okno dla tej próbki.
- Wyświetl dane w formie histogramu na kanale YL2-H (w przypadku użycia PI) lub RL2-H (w przypadku użycia TR). Przełączaj się między tą próbką a próbkami barwionymi barwnikiem żywotności, aby zidentyfikować populacje żywych i martwych komórek.
UWAGA: Wszystkie zdarzenia powinny być niebarwione, ponieważ do tej próbki nie dodano barwnika żywotności. - Utwórz bramkę bisektora dzielącą populacje żywe i martwe; nazwij bramkę lewą Live , a prawą Dead. Zastosuj tę bramkę do wszystkich próbek, a następnie przełączaj się między nimi, aby upewnić się, że bramka jest odpowiednio wyznaczona dla wszystkich próbek. Dostosuj bramkę w razie potrzeby.
- Gating dla komórek.
- W niebarwionej kontroli WT kliknij dwukrotnie bramkę Live , aby wyświetlić zdarzenia w tej bramce. Zmień oś x wykresu punktowego na FSC-A oraz oś y na SSC-A.
- Użyj narzędzia bramki wielokąta (polygon gate tool), aby wyznaczyć bramkę wokół populacji komórek i nazwij ją Cells. Należy pamiętać o wykluczeniu debris/obumierających komórek (zazwyczaj w lewym dolnym rogu wykresu punktowego) oraz agregatów (w prawym górnym rogu wykresu punktowego).
- Zastosuj tę bramkę pod bramką Live dla wszystkich próbek. Przełączaj się między próbkami, aby upewnić się, że bramka obejmuje prawdopodobną populację komórek we wszystkich próbkach i wprowadź niezbędne korekty. Pamiętaj o ponownym zastosowaniu bramki do wszystkich próbek po jej zmianie.
UWAGA: Rozkład populacji komórek w zależności od FSC vs SSC wyraźnie różni się między warunkami głodzenia a brakiem głodzenia; upewnij się, że bramka Cell obejmuje populację komórek we wszystkich warunkach.
- Gating dla pojedynczych komórek w celu zwiększenia jakości pomiarów pH.
- W niebarwionej kontroli WT kliknij dwukrotnie bramkę Cell , aby wyświetlić zdarzenia w tej bramce. Zmień oś x wykresu punktowego na FSC-A oraz oś y na FSC-H.
- Poszukaj diagonalnego rozkładu pojedynczych komórek na tym wykresie punktowym, gdzie dublety tworzą drugą populację po prawej stronie na dole od populacji singletów (zob. Rycina uzupełniająca S1, trzeci wykres). Używając narzędzia bramki wielokąta, wyznacz bramkę wokół zdarzeń singletowych, wykluczając populację dubletów. Nazwij tę bramkę Singlets.
- Zastosuj bramkę Singlets pod bramką Cell dla wszystkich próbek. Ponownie przełączaj się między próbkami, aby upewnić się, że bramka prawidłowo wyklucza populację dubletów, obejmując populację singletów. Dostosuj w razie potrzeby.
- Gating dla fluorescencyjnych komórek pHL.
- W niebarwionej próbce kontrolnej WT kliknij dwukrotnie bramkę Singlets , aby otworzyć wykres punktowy dla tej populacji. Zmień oś x na BL1-H oraz oś y na VL2-H.
- Czujnik pH pHluorin2 wykazuje fluorescencję zarówno w kanale VL2, jak i BL1. Użyj narzędzia bramki wielokąta , aby wyznaczyć bramkę o kształcie przekątnej, rozciągającą się ku górze i w prawo, z dala od populacji autofluorescencyjnej w lewym dolnym rogu wykresu punktowego. Nazwij tę bramkę pHL+.
- Zastosuj bramkę pHL+ pod bramką Singlets dla wszystkich próbek. Przełącz się na próbkę pHL i dostosuj bramkę tak, aby obejmowała zdarzenia o większej intensywności fluorescencji w kanałach VL2-H i BL1-H niż w kontroli WT. Upewnij się, że bramka ta obejmuje tę fluorescencyjną populację we wszystkich próbkach, ponieważ pozycja tej populacji będzie się przesuwać wraz ze zmianami pH glikosomów.
UWAGA: Ten niewielki, ale widoczny przesunięcie populacji pHL+ wynika ze zmian widma wzbudzenia fluoroforu zależnych od pH.
- Eksport statystyk.
- Kliknij Table Editor | Edit bar | Add Column, aby dodać nowe statystyki do eksportu.
UWAGA: Dla każdej statystyki do eksportu wybierz odpowiedni parametr oraz populację, z której ma zostać on wyeksportowany. Upewnij się, że wybrałeś odpowiedni parametr dla właściwych statystyk, takich jak Mediana. Pozostaw pole Sample bez zmian. - Dodaj kolumny z następującymi statystykami: Total (ungated) Count, pHL+ Count, Live Freq. of Total (percentage based on total events), pHL+ Freq. of Parent (percentage based on parent gate), pHL+ Median VL2-H oraz pHL+ Median BL1-H.
- Kliknij Table Editor i zmień następujące ustawienia eksportu: Display na To File oraz Text na CSV, a następnie wybierz miejsce docelowe pliku i nazwę. Kliknij Create Table.
- Kliknij Table Editor | Edit bar | Add Column, aby dodać nowe statystyki do eksportu.
- Obliczenie stosunku fluorescencji.
- Zapisz wyeksportowany plik .csv jako plik arkusza kalkulacyjnego.
- Przeprowadź analizę kontroli jakości, porównując następujące parametry dla wszystkich próbek w eksperymencie: liczbę zdarzeń na próbkę, procent zdarzeń żywych oraz procent zdarzeń pHL+. Porównaj je wizualnie na wykresach słupkowych lub punktowych, w zależności od eksperymentu.
- Oznacz nową kolumnę jako pHL+ Median VL2/BL1. Dla każdej próbki podziel medianę wartości VL2-H przez medianę wartości BL1-H, zgodnie z równaniem (1).
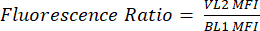 (1)
- Użyj oprogramowania do analizy statystycznej, aby przeprowadzić analizę statystyczną z wykorzystaniem stosunku fluorescencji.
6. Kalibracja biosensora pH
UWAGA: Aby przekonwertować zmierzone stosunki fluorescencji na jednostki pH, należy skalibrować komórki wykazujące ekspresję pHL, używając nigerycyny i walinomycyny. Nigerycyna jest antyporterem K+/H+, ionoforem, który może wyrównać pH w poprzek błon przy odpowiedniej zawartości K+ w buforze15. Nigerycyna jest powszechnie stosowana do kalibracji pHluoriny oraz innych czujników pH16,17. Ponieważ zlokalizowana w peroksysomach pHluorina była wcześniej kalibrowana przy użyciu 10 µM nigerycyny18, zdecydowaliśmy się zastosować to stężenie. Walinomycyna jest ionoforem potasu i była stosowana (w stężeniu 4 µM) do wyrównywania pH w poprzek błon mitochondrialnych19. Użyliśmy 10 µM walinomycyny, aby wspomóc aktywność wyrównywania pH nigerycyny poprzez zapewnienie wyrównania jonów K+ w poprzek błon. Choć zastosowaliśmy kombinację nigerycyny i walinomycyny, sama nigerycyna może być wystarczająca do wyrównania pH organelli.
- Przygotować osiem roztworów uniwersalnego buforu kalibracyjnego (UCB; 15 mM MES, 15 mM HEPES oraz 130 mM KCl), każdy o innym pH w zakresie od 5 do 8,5.
- Odwirować (RT, 10 min, 800-1,000 × g) osiem oddzielnych probówek zawierających po 2 mL kultury BSF wykazującej ekspresję pHL (~4 × 10⁶ komórek w każdej).
- Usunąć nadsącz, a następnie resuspendować każdy osad komórkowy w UCB o różnych wartościach pH.
- Dodać nigerycynę oraz walinomycynę, każdą do stężenia 10 µM. Dodać PI do stężenia 1 µg/mL.
- Inkubować komórki w każdym roztworze przez 15 min.
- Przeanalizować każdą próbkę za pomocą cytometru przepływowego w celu pomiaru stosunku fluorescencji zgodnie z opisem w krokach 4-5.
- Powtórzyć ten eksperyment dwukrotnie, aby uzyskać trzy powtórzenia biologiczne dla każdej wartości pH. Eksportować dane w formacie .fcs.
- Przeanalizować pliki .fcs zgodnie z opisem w krokach od 5.1 do 5.8. Wykorzystać zmierzony stosunek fluorescencji dla każdego pH do interpolacji pH glikozomów w przyszłych eksperymentach, stosując równanie (2).
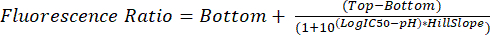 (2)
UWAGA: Rysunek dodatkowy S3 przedstawia wykresy kropkowe (dot plots) oraz schemat bramkowania (gating). Wyniki znajdują się w Tabeli dodatkowej S2. Poniżej opisano, jak interpolować pH ze stosunku fluorescencji za pomocą programu GraphPad Prism. W przypadku korzystania z innego oprogramowania statystycznego należy postępować zgodnie z tymi samymi kluczowymi krokami.- Otworzyć program GraphPad Prism i utworzyć tabelę XY z trzema powtórzeniami y. Wkleić wartości pH w kolumnie x oraz powiązane z nimi wartości stosunku fluorescencji w kolumnach powtórzeń y.
- Kliknąć wykres powiązany z tabelą. Podczas wyświetlania wykresu kliknąć Analyze wstążce Analysis | Interpolate a standard curve w sekcji XY analyses.
- Wybrać Sigmoidal, 4PL, X is log(concentration), ponieważ jednostki pH znajdują się w skali logarytmicznej. Parametry Top i Bottom są szacowanymi plateau górnym i dolnym. Wybrać No special handling of outliers.
UWAGA: Oprogramowanie będzie dążyć do dopasowania danych do modelu opisanego w równaniu (2) oraz w kroku 6.9.3. Należy sprawdzić brak dopasowania w tabeli wyników i na krzywej na wykresie. - Aby interpolować pH ze stosunków fluorescencji w innych eksperymentach, przejść do tabeli z danymi kalibracyjnymi pHL. Wkleić wartości stosunku fluorescencji poniżej danych kalibracyjnych w kolumnie(ach) y. Nadać każdej wartości y tytuł, ale pozostawić wartość x (pH) pustą, ponieważ jest ona nieznana.
- W galerii wyników (Results gallery) kliknąć analizę interpolacyjną (interpolation analysis ), a następnie przejść do karty Interpolated X replicates. Odnaleźć interpolowane wartości pH, które będą wymienione obok wprowadzonych wartości stosunku fluorescencji.
UWAGA: Oprogramowanie wykorzystuje model i wartości parametrów najlepszego dopasowania uzyskane z danych kalibracyjnych, aby interpolować pH ze stosunków fluorescencji dla eksperymentów, w których pH jest nieznane.
7. Kursy czasowe głodzenia glukozowego i ponownego dodawania
- Indukuj 15 mL pasożytów BSF pHL przez noc przy użyciu 1 µg/mL doksycyliny w temperaturze 37 °C, zgodnie z opisem w kroku 1.1.
- Przemyj 15 mL indukowanej kultury pHL w PBS uzupełnionym o 10 mM glukozy. Powtórz ten krok 3x.
- Równocześnie przemyj 3 mL kultury WT w PBS 3x, zgodnie z opisem w kroku 3.2.
- Po pierwszym przemyciu, gdy próbka pHL zostanie resuspendowana w 1 mL PBS, pobierz aalikwot 0,1 mL zawiesiny komórkowej pHL, aby przechowywać go w 10 mM glukozy jako kontrolę niepoddaną głodzeniu.
- Po ostatnim przemyciu resuspenduj próbkę pHL w PBS uzupełnionym o 1 µg/mL PI.
- Pozyskiwanie danych z cytometrii przepływowej
- Rozpocznij monitorowanie pH glikosomów dla próbek głodzonych i niegłodzonych, mierząc każdą próbkę na cytometrze przepływowym co 5, 10, 30 lub 90 min, w zależności od eksperymentu i próbki. Pozyskaj dane z cytometrii przepływowej zgodnie z opisem w krokach od 4.1 do 4.3, upewniając się, że napięcia i wykresy zostały przygotowane wcześniej.
- W czasie 0 min najpierw przeprowadź pomiar dla niebarwionej kontroli WT.
- Analizuj niegłodzoną próbkę kontrolną na cytometrze co 90 min, zaczynając od 0 min. W przypadku badania przebiegu czasowego głodzenia, analizuj próbkę głodzoną co 10 min, zaczynając od 0 min. W przypadku badania dostarczania glukozy (Glucose Addback), analizuj próbkę głodzoną w 0, 5, 10, 20, 30, 60 i 90 min; następnie powtórz procedurę po dodaniu glukozy.
- Inkubuj próbki w temperaturze pokojowej podczas 90-minutowego przebiegu czasowego głodzenia oraz 180-minutowego przebiegu czasowego dostarczania glukozy.
- Przeanalizuj pliki .fcs zgodnie z opisem w krokach od 5.1 do 5.8.
UWAGA: Rycina uzupełniająca S4 pokazuje, jak przeprowadzić bramkowanie (gating) oraz jak powinny wyglądać wykresy kropkowe. Tabela uzupełniająca S3 oraz Tabela uzupełniająca S4 przedstawiają odpowiednio wyniki badania przebiegu czasowego głodzenia glukozowego oraz badania przebiegu czasowego dostarczania glukozy.
8. Optymalizacja testu do przesiewania leków
- Przemyć około 32 ml pasożytów BSF wykazujących ekspresję pHL oraz 3 ml komórek WT, oba w stężeniu około 2 × 10⁶ komórek/ml, 2x w PBS zgodnie z wcześniejszym opisem.
UWAGA: Aby zminimalizować zmienność mierzonych stosunków fluorescencji i dokładnie obliczyć statystykę Z-factor, w każdej studzience należy zarejestrować ponad 10 000 zdarzeń. Minimalna objętość hodowli niezbędna do osiągnięcia tego celu wynosi około 26 ml, jednak dla ułatwienia manipulacji zalecamy 32 ml.- Po pierwszym przemyciu podziel próbkę pHL po równo do dwóch probówek do mikrowirowania.
- Po etapach płukania resuspender jedną próbkę pHL w 18 ml PBS zawierającego 5 mM glukozy, 0,1% DMSO oraz TR. Pozostałą próbkę pHL resuspender w 18 ml PBS z dodatkiem 0,1% DMSO i TR.
UWAGA: DMSO jest stosowane w celu odwzorowania składu buforu podczas przesiewania leków, ponieważ związki te są zazwyczaj rozpuszczane w DMSO. - Przenieś te dwa roztwory komórkowe do zbiornika 12-dołkowego, po 9 mL na dołek.
- Użyj robota pipetującego do naniesienia zawiesin komórkowych do oddzielnych połow wpółpłytki 384-dołkowej, 80 µL na studzienkę.
- Inkubować płytkę w temperaturze pokojowej przez 1,5 h, delikatnie wstrząsając i owinąwszy ją folią aluminiową w celu ochrony fluoroforów przed światłem.
- Przeanalizuj płytkę na cytometrze przepływowym z możliwością obsługi płytek 384-dołkowych.
UWAGA: Poniższy schemat postępowania został dostosowany do urządzenia Attune NxT z autopodajnikiem próbek Cytkick Max. W przypadku użycia innego cytometru przepływowego należy nadal stosować się do kluczowych etapów procedury.- W przypadku płytki zastosuj najszybszą prędkość przepływu (1 000 µl/min) i włącz tryb wzmocnieniaPozyskać 20 µL/wellNależy przeprowadzić jeden cykl mieszania i jeden cykl płukania pomiędzy każdą dołkiem.
- Utwórz wykresy zgodnie z opisem w kroku 4.1.3.
- Przeprowadź pomiar niebarwionej próbki kontrolnej WT i zoptymalizuj napięcia zgodnie z opisem w krokach 4.1.3 i 4.1.4. Przeprowadź pomiar próbki pHL w stanie głodzenia i zoptymalizuj napięcia VL2 oraz BL1 zgodnie z opisem w kroku 4.1.
- Rozpocząć akwizycję danych z płytki na cytometrze przepływowym. Płytkę należy analizować w kierunku poziomym, aby uniknąć istotnych różnic w czasie akwizycji między studzienkami z próbkami głodowanymi a niegłodowanymi. Należy upewnić się, że akwizycja z płytki zostanie zakończona w czasie ok. 1,5 h.
- Wyeksportuj pliki .fcs i przeanalizuj dane zgodnie z opisem w krokach od 5.1 do 5.8. Oblicz średnią (AVG) oraz odchylenie standardowe (SD) stosunków fluorescencji dla próbek traktowanych glukozą (Glc) lub pozbawionych glukozy (Starved).
UWAGA: Dane z naszych eksperymentów nad współczynnikiem Z (Z-factor) można znaleźć w Tabela uzupełniająca S5. - Obliczenie współczynnika Z (Z-factor)20 statystyka z wykorzystaniem równania (3).
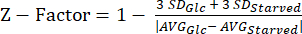 (3)
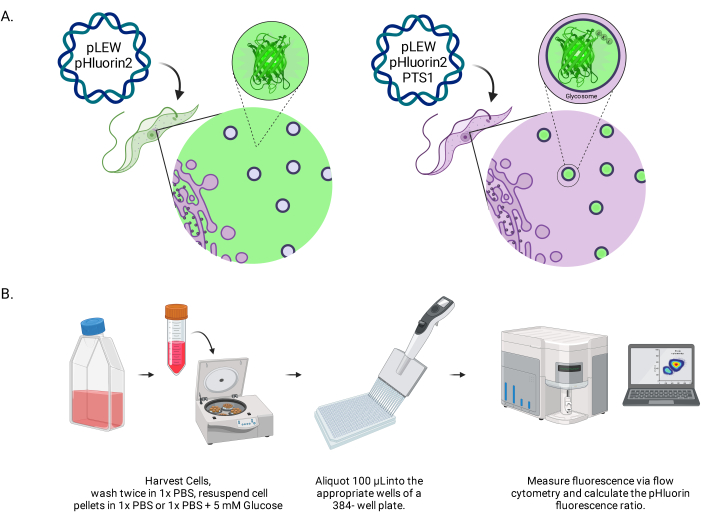
Rycina 1: Schemat metody oceny pH glikosomów w żywych trypanosomach BSF. (A) Przedstawienie linii komórkowych wykazujących ekspresję sensora pHluorin2 zlokalizowanego w glikosomach. Wprowadzenie sekwencji kierującej do peroksy somów zapewnia kontrolę nad lokalizacją. UWAGA: Przewidujemy, że usunięcie PTS-1 doprowadzi do lokalizacji cytozolowej, co umożliwi przyszłą analizę pH w tym przedziale subkomórkowym. (B) Przedstawienie testu walidacyjnego sensora. Skrót: BSF = postać krwawoustrojowa. Aby zobaczyć powiększoną wersję tej ryciny, kliknij tutaj.
UWAGA: Statystyka czynnika Z (Z-factor) jest wykorzystywana do określenia, czy dany test nadaje się do HTS. Wartości między 0,5 a 1,0 zazwyczaj oznaczają, że jakość testu jest akceptowalna dla HTS.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Lokalizacja pHluorin2-PTS1 w glikosomach T. brucei w formie BSF
Aby ocenić lokalizację subkomórkową pHluorin2-PTS1, pasożyty poddano analizom immunofluorescencyjnym. Sygnał z transgenu kolokalizował z antyserami przeciwko białku glikosomalnemu, aldolazie (TbAldolase) (Rycina 2A). Średni współczynnik korelacji Pearsona dla kolokalizacji przeciwciał anty-TbAldolase i pHluorin2-PTS1 wyniósł 0,895, co wskazuje, że pHluorin2-PTS1 lokalizowało się głównie w glikosomac...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Percepcja środowiskowa i mechanizmy odpowiedzi w afrykańskim trypanosomie są słabo poznane. Wiadomo, że zmiany w dostępności składników odżywczych wywołują różne reakcje pasożyta, w tym zakwaszenie glikosomów. Tutaj opisaliśmy metodę badania odpowiedzi pH glikosomalnego na zaburzenia środowiskowe w żywych komórkach za pomocą czujnika dziedzicznego białka, pHluorin2 i cytometrii przepływowej.
Istnieje kilka krytycznych etapów korzystania z czujnika. Po pierwsze, ważna jest charakterystyka trans...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
pHluorin2-PTS1 został sklonowany do pLEW100v5 przez Twist Bioscience, który dostarczył konstrukt w wektorze klonowania o wysokiej kopii; pLEW100v5 był prezentem od Dr. George'a Crossa. Surowica odpornościowa przeciwko aldolazie T. brucei jest dostępna na życzenie u dr Meredith T. Morris z Clemson University. Prace laboratoriów JCM i KAC zostały częściowo wsparte nagrodą przyznaną przez National Institutes of Health (R01AI156382). TPK był wspierany przez NIH 3R01AI156382.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Kolby do hodowli tkankowych 50 ml (niepoddane obróbce, sterylne) | VWR | 10861-572 | |
| 75 cm2 Kolba do hodowli tkankowych (niepoddawana obróbce, sterylna) | Corning | 431464U | |
| 80 µ L płaskodenna płytka 384-dołkowa | BrandTech | 781620 | |
| Amaxa Ludzki nukleofektor z komórek T Zestaw | Lonza | VPA-1002 | |
| Attune NxT Flow Cytometer | invitrogen firmy Thermo Fisher Scientific | A24858 | Oprogramowanie FlowJo |
| BRANDplates 96-Well, płaska płyta | dolna Millipore Sigma | BR781662 | |
| wtyczka Coloc 2 firmy ImageJ | https://imagej.net/plugins/coloc-2 | ||
| CytKick Max Auto Sampler | firmy Thermo Fisher Scientific | A42973 | |
| Cytometr przepływowy CytoFLEX | Beckman-Coulter | ||
| Nauki 16% wodny roztwór paraformaldehydu, klasa EM, 10 ml Ampułka | Fisher Scientific | 50-980-487 | |
| Oprogramowanie statystyczne | GraphPad Prism | ||
| Nigericin (sól sodowa) | Cayman Chemical | 11437 | |
| Nucleofector 2b | Lonza | Produkt wycofany | |
| OP2 Liquid Handler | opentrons | OP2 | |
| poli-L-lizyna, 0,1% (w/v) w H2O | Sigma Life Science | CAS: 25988-63-0 | Robot pipetujący do testu HTS |
| Czerwień tiazolowa (TO-PRO-3) | biot# | 40087 | Obrabowaliśmy niestandardowy stojak na płyty akrylowe, aby ta marka płyty mogła być wykrywana i używana w naszym CytKick Max Auto Próbnik |
| valinomycin | Cayman Chemical | 10009152 | Robot do pipetowania do testu HTS |
| Do kalibracji pH | |||
| Do kalibracji pH |
Bibliografia
- Coley, A. F., Dodson, H. C., Morris, M. T., Morris, J. C. Glycolysis in the African trypanosome: Targeting enzymes and their subcellular compartments for therapeutic development. Molecular Biology International. 2011, 123702(2011).
- Mcconville, M. J., Saunders, E. C., Kloehn, J., Dagley, M. J. Leishmania carbon metabolism in the macrophage phagolysosome- feast or famine. F1000Res. 4, 938(2015).
- Parsons, M. Glycosomes: Parasites and the divergence of peroxisomal purpose. Molecular Microbiology. 53 (3), 717-724 (2004).
- Parsons, M., Furuya, T., Pal, S., Kessler, P. Biogenesis and function of peroxisomes and glycosomes. Molecular and Biochemical Parasitology. 115 (1), 19-28 (2001).
- Haanstra, J. R., Gonzalez-Marcano, E. B., Gualdron-Lopez, M., Michels, P. A. Biogenesis, maintenance and dynamics of glycosomes in trypanosomatid parasites. Biochimica et Biophysica Acta. 1863 (5), 1038-1048 (2016).
- Allmann, S., Bringaud, F. Glycosomes: A comprehensive view of their metabolic roles in t. Brucei. International Journal of Biochemistry and Cell Biology. 85, 85-90 (2017).
- Dodson, H. C., Morris, M. T., Morris, J. C. Glycerol 3-phosphate alters Trypanosoma brucei hexokinase activity in response to environmental change. The Journal of Biological Chemistry. 286 (38), 33150-33157 (2011).
- Lin, S., Morris, M. T., Ackroyd, P. C., Morris, J. C., Christensen, K. A. Peptide targeted delivery of pH sensor for quantitative measurements of intraglycosomal pH in live Trypanosoma brucei. Biochemistry. 52 (21), 3629-3637 (2013).
- Mahon, M. J. Phluorin2: An enhanced, ratiometric, pH-sensitive green florescent protein. Advances in Bioscience and Biotechnology. 2 (3), 132-137 (2011).
- Wirtz, E., Leal, S., Ochatt, C., Cross, G. A. A tightly regulated inducible expression system for conditional gene knock-outs and dominant-negative genetics in Trypanosoma brucei. Molecular and Biochemical Parasitology. 99 (1), 89-101 (1999).
- Restriction digest v.2. , Available from: https://www.protocols.io/view/restriction-digest-nkqdg33pg25z/v2 (2018).
- Ligation protocol with t4 DNA ligaase (m0202) v.3. , Available from: https://www.protocols.io/view/ligation-protocol-with-t4-dna-ligase-m0202-95qpvorzv4o1/v3 (2021).
- Burkard, G., Fragoso, C. M., Roditi, I. Highly efficient stable transformation of bloodstream forms of Trypanosoma brucei. Molecular and Biochemical Parasitology. 153 (2), 220-223 (2007).
- Crowe, L. P., Wilkinson, C. L., Nicholson, K. R., Morris, M. T. Trypanosoma brucei pex13.2 is an accessory peroxin that functions in the import of peroxisome targeting sequence type 2 proteins and localizes to subdomains of the glycosome. mSphere. 5 (1), e00744(2020).
- Kucejova, B., Kucej, M., Petrezselyova, S., Abelovska, L., Tomaska, L. A screen for nigericin-resistant yeast mutants revealed genes controlling mitochondrial volume and mitochondrial cation homeostasis. Genetics. 171 (2), 517-526 (2005).
- Huynh, M. H., Carruthers, V. B. Toxoplasma gondii excretion of glycolytic products is associated with acidification of the parasitophorous vacuole during parasite egress. PLoS Pathogens. 18 (5), e1010139(2022).
- Lehoux, S., Abe, J., Florian, J. A., Berk, B. C. 14-3-3 binding to Na+/H+ exchanger isoform-1 is associated with serum-dependent activation of Na+/H+ exchange. TheJournal of Biological Chemistry. 276 (19), 15794-15800 (2001).
- Jankowski, A., et al. In situ measurements of the ph of mammalian peroxisomes using the fluorescent protein phluorin. The Journal of Biological Chemistry. 276 (52), 48748-48753 (2001).
- Jankowski, A., Grinstein, S. A. A noninvasive fluorimetric procedure for measurement of membrane potential. Quantification of the NADPH oxidase-induced depolarization in activated neutrophils. The Journal of Biological Chemistry. 274 (37), 26098-26104 (1999).
- Zhang, J. H., Chung, T. D., Oldenburg, K. R. A simple statistical parameter for use in evaluation and validation of high throughput screening assays. Journal of Biomolecular Screening. 4 (2), 67-73 (1999).
- Miesenbock, G., De Angelis, D. A., Rothman, J. E. Visualizing secretion and synaptic transmission with pH-sensitive green fluorescent proteins. Nature. 394 (6689), 192-195 (1998).
- Lin, S., et al. Ph regulation in glycosomes of procyclic form Trypanosoma brucei. The Journal of Biological Chemistry. 292 (19), 7795-7805 (2017).
- Ha, D. S., Schwarz, J. K., Turco, S. J., Beverley, S. M. Use of the green fluorescent protein as a marker in transfected Leishmania. Molecular and Biochemical Parasitology. 77 (1), 57-64 (1996).
- Kelly, J. M., Ward, H. M., Miles, M. A., Kendall, G. A shuttle vector which facilitates the expression of transfected genes in Trypanosoma cruzi and Leishmania. Nucleic Acids Research. 20 (15), 3963-3969 (1992).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
