Protokół opisuje zaawansowaną platformę mikroprzepływową do ilościowego pomiaru dynamiki wydzielania cytokin w pojedynczych ludzkich komórkach jednojądrzastych krwi obwodowej. Platforma mierzy równolegle do trzech cytokin (IL-6, TNFα i IL-1β) dla każdej pojedynczej komórki stymulowanej lipopolisacharydem, na przykład.
Artykuł metodologiczny
Podejście mikroprzepływowe do rozwiązywania jednoczesnego i sekwencyjnego wydzielania cytokin w poszczególnych komórkach wielofunkcyjnych
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Infekcje, choroby autoimmunologiczne, pożądane i niekorzystne reakcje immunologiczne na leczenie mogą prowadzić do złożonej i dynamicznej odpowiedzi cytokin in vivo. Odpowiedź ta obejmuje liczne komórki odpornościowe wydzielające różne cytokiny w celu koordynowania reakcji immunologicznej. Jednak dynamika wydzielania, ilości i współwystępowanie różnych cytokin przez różne podtypy komórek pozostają słabo poznane z powodu braku odpowiednich narzędzi do ich badania. W tym miejscu opisujemy protokół wykorzystujący mikroprzepływową platformę kropelkową, która umożliwia ilościowy pomiar dynamiki wydzielania kilku cytokin równolegle na poziomie pojedynczej komórki z rozdzielczością czasową. Jest to możliwe dzięki enkapsulacji pojedynczych komórek w kropelkach mikroprzepływowych wraz z multipleksowanym testem immunologicznym do równoległej kwantyfikacji stężeń cytokin, ich unieruchomienia w celu dynamicznego obrazowania fluorescencyjnego oraz analizie odpowiednich obrazów w celu określenia wydzielanych ilości i dynamiki. Protokół opisuje przygotowanie funkcjonalizowanych nanocząstek magnetycznych, eksperymenty kalibracyjne, przygotowanie komórek oraz enkapsulację komórek i nanocząstek w kropelki do obrazowania fluorescencyjnego oraz późniejszą analizę obrazu i danych na przykładzie stymulowanych lipopolisacharydem ludzkich komórek jednojądrzastych krwi obwodowej. Zaprezentowana platforma zidentyfikowała odrębne zachowanie wydzielania cytokin dla komórek pojedynczych i jednocześnie wydzielających, charakteryzując oczekiwaną heterogeniczność fenotypową w mierzonej próbce komórki. Co więcej, modułowy charakter testu pozwala na jego adaptację i zastosowanie do badania różnych białek, cytokin i próbek komórek, co potencjalnie prowadzi do głębszego zrozumienia wzajemnych zależności między różnymi typami komórek odpornościowych oraz roli różnych cytokin wydzielanych dynamicznie w celu kształtowania ściśle regulowanej odpowiedzi immunologicznej. Te nowe spostrzeżenia mogą być szczególnie interesujące w badaniach nad dysregulacją immunologiczną lub w identyfikacji populacji docelowych w terapii i opracowywaniu leków.
Wprowadzenie
Infekcje często wywołują złożone reakcje gospodarza z udziałem wrodzonego i nabytego układu odpornościowego1,2. W odpowiedzi na infekcję lub rozpoznanie czynników zakaźnych komórki gospodarza mogą produkować szeroki zakres chemokin i cytokin, które są małymi białkami znanymi jako krytyczne przekaźniki i modulatory układu odpornościowego3. Cytokiny prozapalne są uwalniane wczesną fazie infekcji w celu zainicjowania odpowiedzi immunologicznej, a następnie pojawiają się cytokiny przeciwzapalne, które są kluczowe dla zapobiegania uszkodzeniom tkanek i późniejszym chorobom przewlekłym lub autozapalnym. Ta równowaga między eliminacją zagrożenia a ochroną tkanek objawia się jako szeroki repertuar cytokin pełniących różne funkcje podczas infekcji, co pozwala na precyzyjne dostrojenie odpowiedzi4,5. W tej mieszaninie można zaobserwować unikalne sygnatury w zależności od patogenu i indukowanych przez niego sygnałów, lokalizacji tkankowej oraz komórek odpornościowych, z których one pochodzą. Wydzielanie cytokin wydaje się jednak stanowić wielofunkcyjny proces biologiczny charakterystyczny dla każdej populacji komórek, zróżnicowany pod względem dynamiki sekrecji i indywidualnej odpowiedzi. Heterogeniczność ta jest opisywana w literaturze od wielu lat, na przykład wśród subpopulacji limfocytów T6,7, gdzie badania nad chorobami autozapalnymi i ciężkimi infekcjami COVID-19 wykazały dużą różnorodność funkcjonalną markerów zapalnych w obrębie poszczególnych pacjentów oraz między nimi8,9. Ostatnio pojawienie się sekwencjonowania pojedynczych komórek uwypukliło wysoką plastyczność i interakcje między subpopulacjami w mikrośrodowiskach odpornościowych, które nie były wcześniej widoczne, co wskazuje, że metody jednokomórkowe są niezbędne do uchwycenia tej heterogeniczności10,11. Podczas gdy opracowywane są nowe metody analizy transkryptomu, analiza fenotypowa pozostaje wyzwaniem, ponieważ wymaga jednoczesnych, ilościowych i rozdzielonych w czasie pomiarów sekrecji białek na poziomie pojedynczej komórki. Takie pomiary pozwalają badać tożsamość komórek wydzielniczych, ich dynamikę oraz wzorce sekrecji (wolne/szybkie, wczesne/późne, jednoczesne/sekwencyjne) dla określonego repertuaru lub panelu cytokin. Umożliwiając ilościowe badanie dynamiki uwalniania cytokin podczas odpowiedzi immunologicznej z rozdzielczością czasową, uzyskane w ten sposób informacje mogą pozwolić na zrozumienie zespołu komórkowego i indukowanej odpowiedzi.
W standardowych protokołach cytokiny są zazwyczaj wykrywane w supernatancie zawiesin komórkowych oraz w surowicy za pomocą enzymatycznego testu immunosorpcyjnego (ELISA), co pozwala na oznaczenie całkowitej ilości wydzielonych białek. Pomiary zbiorcze nie umożliwiają kwantyfikacji ilości cytokin produkowanych przez poszczególne komórki, co jest problemem szczególnie istotnym w przypadku heterogenicznych próbek komórkowych. Metody alternatywne, takie jak wewnątrzkomórkowe barwienie cytokin, test ELISpot (enzyme-linked immunospot) lub testy z mikro trawieniem (np. Isoplexis), wykrywają cytokiny ekspresowane przez pojedyncze komórki, ale dostarczają jedynie pomiarów końcowych12,13. Oznacza to, że dynamika wydzielania oraz zmiany w profilu sekrecji komórkowej, które mogą wystąpić w czasie inkubacji, są pomijane. Dodatkowo pomiary końcowe nie pozwalają na rozróżnienie między jednoczesnym a sekwencyjnym wydzielaniem cytokin, przez co rzeczywisty zakres jednoczesnej polifunkcyjności komórek odpornościowych w zakresie sekrecji cytokin pozostaje niejasny przy zastosowaniu tych metod.
Rozdzielczość na poziomie pojedynczej komórki można osiągnąć, wykorzystując mikroprzepływy kropelkowe do generowania i przetwarzania fizycznych przedziałów o rozmiarach pikolitrowych, co pozwala na badanie komórek odpornościowych pod kątem ich unikalnych fenotypów sekrecji cytokin w skali pojedynczej komórki14,15. Przedziały te stanowią emulsje typu woda w oleju i mogą być generowane za pomocą chipów mikroprzepływowych16,17. Rzeczywiście, analizy mikroprzepływowe oparte na kropelkach wykazały niezwykłą wszechstronność, umożliwiając analizę różnych próbek i repertuarów biologicznych na poziomie pojedynczej komórki oraz ich integrację z procesami wstępnymi (przetwarzanie komórek i odczynników) i późniejszymi (sortowanie pojedynczych komórek, proteomika lub sekwencjonowanie)18,19,20,21,22. W szczególności układy umożliwiające unieruchomienie kropli pozwalają na pomiar funkcjonalności pojedynczej komórki w czasie, co jest cenne w analizie sekrecji białek18. Ponadto integracja multipleksowych analiz ilościowych ułatwia dodatkowe badania w wcześniej niedostępnych wymiarach, w procesach takich jak współsekrecja oraz identyfikacja polifunkcyjnych komórek odpornościowych23,24.
W niniejszym protokole opisujemy proces analizy pojedynczych komórek z wykorzystaniem unieruchomionych kropelek, służący do detekcji, ilościowego oznaczenia i pomiaru czasowego wydzielania do trzech cytokin jednocześnie przez pojedyncze komórki17,23. Technologia ta umożliwia monitorowanie odpowiedzi cytokinowej w ponad 20 000 komórek równolegle.
Przedstawiony schemat obejmuje mikrofluidyczną enkapsulację pojedynczych komórek odpornościowych oraz funkcjonalizowanych nanocząstek w kroplach woda-w-olej o objętości 60 pL. Immobilizacja >100 000 kropli w komorze obserwacyjnej oraz mikroskopia fluorescencyjna z rozdzielczością czasową umożliwiają pomiar dynamiki sekrecji cytokin wewnątrz każdej kropli oraz dla każdej cytokiny (Rycina 1A). W przypadku każdej pojedynczej komórki w kropli sekrecja cytokin jest mierzona za pomocą kanapkowego testu immunoenzymatycznego, w którym nanocząstki magnetyczne funkcjonalizowane specyficznym przeciwciałem wychwytującym wiążą wydzieloną cytokinę, co prowadzi do późniejszej relokacji i wiązania fluorescencyjnie znakowanych przeciwciał detekcyjnych (Rycina 1B,C). Poprzez ustawienie nanocząstek magnetycznych w jednej linii tworzona jest linia koralików (beadline), wzdłuż której można ilościowo określić relokację fluorescencji w obecności cytokiny. Tutaj relokacja fluorescencji jest definiowana jako średnia intensywność fluorescencji na linii koralików podzielona przez średnią intensywność fluorescencji w pozostałej części kropli. Test ten można przeprowadzić w trybie multipleksowym dla kilku cytokin, mieszając partie nanocząstek o różnych funkcjonalizacjach oraz odpowiadające im przeciwciała detekcyjne znakowane w różnych kanałach fluorescencyjnych23, co skutkuje specyficznymi relokacjami fluorescencji w różnych kanałach. Za pomocą dostosowanego skryptu analitycznego można wyekstrahować wartości relokacji fluorescencji, a obrazy przekształcić w profile dynamiki sekrecji dla każdej pojedynczej komórki i cytokiny. W rezultacie uzyskane zestawy danych dostarczają licznych odczytów, takich jak ilościowy pomiar sekrecji w czasie, identyfikacja współwydzielających subpopulacji oraz rozkłady komórek w zależności od wydzielonych ilości, szybkości i kombinacji cytokin.

Rycina 1: Schemat procedury i zasada testu. (A) Przegląd procedury analizy komórek wydzielających cytokiny po stymulacji. Suspensje pojedynczych komórek i nanocząsteczki magnetyczne są przygotowywane i zamykane w emulsjach olej/woda (kroplach) o objętości 60 pL. Krople są unieruchamiane, a nanocząsteczki ustawiane w polu magnetycznym przed pomiarem wykonywanym co 30 min przez maksymalnie 4 h. Na koniec analizowane są obrazy i wyodrębniane parametry dla każdej kropli, punktu czasowego i kanału fluorescencyjnego. Rycina została zmodyfikowana na podstawie źródła17. (B) Zasada testu typu „sandwich” w kroplach. Funkcjonalizowane nanocząsteczki wiążą wydzielane cytokiny, co prowadzi do późniejszej relokacji znakowanych fluorescencyjnie przeciwciał detekcyjnych na nanocząsteczki. Ta relokacja fluorescencji jest ilościowo określana i walidowana za pomocą eksperymentów kalibracyjnych przeprowadzonych z cytokinami rekombinantowymi. Mieszanie różnych funkcjonalizowanych nanocząsteczek umożliwia multipleksowe pomiary do trzech cytokin jednocześnie. (C) W eksperymentach z wykorzystaniem komórek krople są śledzone w czasie pomiaru, a komórki wydzielnicze są identyfikowane na podstawie wzrostu relokacji fluorescencji na nanocząsteczki w czasie. Schematy nie są zachowane w odpowiedniej skali. Rycina stworzona za pomocą BioRender.com. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Protokół
Wszystkie eksperymenty zostały przeprowadzone zgodnie z porozumieniem etycznym EK202-N-56 i zatwierdzone przez komisję etyczną ETH Zurich. Praca z ludzkimi komórkami była prowadzona w komorze z laminarnym przepływem powietrza w laboratorium o 2. stopniu bezpieczeństwa biologicznego.
UWAGA: Poniższe sekcje szczegółowo opisują protokół pomiaru wydzielania cytokin w czasie w skali pojedynczych komórek. Przedstawiona tutaj procedura odnosi się do stymulacji mononuklearnych komórek krwi obwodowej (PBMC) lipopolisacharydem (LPS) oraz równoległego pomiaru cytokin IL-6, TNFα i IL-1β. W razie potrzeby protokół można jednak dostosować do innych typów komórek, stymulantów i cytokin.
1. Wykonanie komory obserwacyjnej
UWAGA: Aby zapobiec przemieszczaniu się kropli podczas obrazowania, komorę obserwacyjną przygotowuje się z wysokością mniejszą o około 10% od średnicy kropli.
- Przygotowanie wycinanej dwustronnej taśmy i górnego szkiełka przedmiotowego
- Narysuj lub wgraj wybrany projekt wycięcia komory w zakładce projektowania (Design) oprogramowania do wycinania. Szczegółowe wymiary zastosowane w tej procedurze znajdują się na Ryc. 2E.
- Przymocuj dwustronną taśmę klejącą o grubości 32 µm do maty do wycinania za pomocą taśmy i umieść matę w automatycznej wycinarce.
- Wytnij projekt komory z taśmy, zwracając uwagę na to, aby wycinać długie krawędzie komory w tym samym kierunku, co ułatwi odklejanie w kroku 1.3.
- W przypadku długotrwałego przechowywania przechowuj wycięte fragmenty taśmy w temperaturze pokojowej. W przypadku krótkotrwałego przechowywania przechowuj je w temperaturze -20 °C i wyjmij je dopiero bezpośrednio przed krokiem 1.3, aby ułatwić manipulację.
- Wywierć dwa otwory o średnicy około 1 mm na środku jednego standardowego szkiełka przedmiotowego (76 mm x 26 mm x 1 mm), zachowując odległość między otworami około 3,5 cm.
- Czyszczenie i aktywacja plazmowa szkiełek przedmiotowych
- Umyj jedno szkiełko z otworami i jedno bez otworów za pomocą mydła. Dobrze wypłucz wodą destylowaną i osusz za pomocą bezpyłowych ściereczek precyzyjnych.
- Umieść szkiełka w cleanerze plazmowym i poddaj górne powierzchnie działaniu plazmy przy 55 W przez 10 min. Wyjmij szkiełka i przejdź do kroku 1.3.
- Montaż komory
- Połóż szkiełko z otworami na czystej powierzchni stroną aktywowaną plazmą do góry, nie dotykając aktywowanej powierzchni.
- Zdejmij warstwę ochronną z jednej strony dwustronnej taśmy klejącej, przesuwając ją w kierunku wycinania. Bez dotykania wyrównaj wycięcie z krawędziami szkiełka przedmiotowego i wywierconymi otworami, a następnie powoli przykładaj taśmę do szkiełka, zaczynając od krótkiej krawędzi.
UWAGA: Należy uważać, aby nie powstały żadne rozciągnięcia ani zagięcia taśmy, ponieważ spowoduje to uzyskanie nieprawidłowej wysokości komory. Ponieważ krok ten jest podatny na błędy i wymaga praktycznego doświadczenia, zaleca się przygotowanie kilku szkiełek równolegle. - Zdejmij drugą warstwę ochronną z taśmy, ponownie w kierunku wycinania, i połóż drugie szkiełko bez otworów powierzchnią aktywowaną do dołu. Dociśnij całą powierzchnię obu szkiełek, kładąc na górze płaską deskę i dociskając siłą górnej części ciała przez około 10 s.
- Po zmontowaniu obu szkiełek obróć komorę tak, aby dwa otwory były skierowane w Twoją stronę. Przyklej nanoporty do dwóch otworów, nakładając niewielką ilość kleju utwardzanego promieniami UV w pierścień poniżej portu i umieszczając port nad otworem w szkiełku. Nałóż pierścień kleju utwardzanego promieniami UV wokół portu i utwardź go lampą UV. Komora powinna teraz wyglądać tak, jak przedstawiono na Ryc. 2E. Bezzwłocznie przejdź do kroku 1.4.
UWAGA: Światło UV może uszkodzić oczy i skórę. Należy stosować odpowiednie środki ochrony osobistej.
- Powłoka fluorofilna powierzchni komory
UWAGA: Ten krok powinien zostać wykonany w ciągu 1 h od aktywacji plazmowej szkiełek (krok 1.2.2), aby zapewnić dobrą wydajność powlekania.- Przygotuj świeżo 1 mL 1% roztworu fluorosilanu (1H,1H,2H,2H-perfluorodecyltrichlorosilanu) w oleju fluorowanym (HFE-7500) i nabierz go do strzykawki. Przepuść roztwór powlekający przez filtr strzykawkowy z PTFE oraz igłę 27G x 0,75 cala podłączoną do mikroprzewodu z PTFE o wymiarach 0,3 mm x 0,76 mm, wprowadzając go do komory obserwacyjnej.
- Po 1 min inkubacji wypłucz roztwór powlekający z komory za pomocą nadciśnienia azotu w dygestorium. Przepłucz komorę olejem fluorowanym (wyłącznie HFE-7500) za pomocą innego zestawu strzykawkowego.
- Przechowuj komorę wypełnioną olejem fluorowanym z zamkniętymi wlotami w temperaturze pokojowej (RT). Po każdym eksperymencie wypłucz komórki i krople bezpośrednio, aby zapewnić dobrą konserwację powłoki.
UWAGA: W tym miejscu można przerwać protokół; komory można przechowywać i ponownie wykorzystywać przez kilka miesięcy.
- Uchwyt komory z magnesami
- W celu wyrównania nanocząstek magnetycznych podczas enkapsulacji kropel i obrazowania zastosuj statyczne pole magnetyczne w komorze obserwacyjnej. W tym celu umieść komorę w specjalnym, wydrukowanym w technologii 3D uchwycie mikroskopowym (patrz Ryc. 2D oraz plik znajdujący się w Bounab et al.17 Supplementary Data 4), który utrzymuje dwa magnesy neodymowe wzdłuż długich boków komory.
2. Funkcjonalizacja nanocząsteczek
UWAGA: Proces funkcjonalizacji nanocząsteczek jest podobny dla każdej cytokiny; jedyną różnicą jest dodanie specyficznych dla danej cytokiny przeciwciał wychwytujących. Funkcjonalizacja dla każdej cytokiny jest przeprowadzana równolegle w oddzielnych, indywidualnych probówkach reakcyjnych. Przed przystąpieniem do niniejszego protokołu przeciwciało wychwytujące TNFα oraz przeciwciało detekcyjne IL-1β zostały oznakowane w laboratorium odpowiednio biotyną i Alexa Fluor 647. Koniugację przeprowadzono zgodnie z protokołem producenta dostępnym na stronie internetowej dostawcy (patrz linki w Tabeli materiałów), a przeciwciała podzielono na alikwoty i przechowywano w temperaturze -20 °C.
- Do probówki przeznaczonej do wykrywania TNFα dodaj 50 µL nanocząstek funkcjonalizowanych streptawidyną (średnica (Ø) 300 nm), 50 µL dla IL-1β oraz 100 µL dla IL-6. Rozcieńcz roztwór nanocząsteczek w stosunku 1:1 (v/v) w soli fizjologicznej buforowanej fosforanowo (PBS).
- Do każdej probówki dodaj 1/20 (v/v) odpowiedniej objętości biotynylowanych przeciwciał wychwytujących (stężenie zapasu 0,5 mg/mL) i inkubuj przez 30 min w temperaturze pokojowej (RT).
UWAGA: Podczas dodawania małych objętości do roztworu nanocząsteczek, nanieś ciecz na ściankę probówki i kilkakrotnie spłucz ją do głównej objętości roztworu. Zapewnia to właściwe mieszanie i zapobiega tworzeniu się agregatów. - Do probówki dodaj 1/100 (v/v) roztworu D-biotyny o stężeniu 1 mM i inkubuj przez 5 min w temperaturze RT. Otrzymane zostanie końcowe stężenie biotyny wynoszące 10 µM.
UWAGA: Nadmiar biotyny blokuje wolne miejsca wiązania na nanocząstkach i ogranicza tworzenie się niepożądanych agregatów. - Zgromadź cząstki, przykładając magnes neodymowy do ścianki probówki. Odczekaj, aż naddatek stanie się klarowny, a następnie odlej naddatek.
UWAGA: Magnesy używane w trakcie analizy wykazują bardzo silne siły przyciągania, co może spowodować obrażenia fizyczne w przypadku przypadkowego gwałtownego złączenia dwóch magnesów. - Aby zmniejszyć niespecyficzną adsorpcję na powierzchni nanocząstek, natychmiast resuspenduj nanocząstki w objętości stanowiącej 0,5x objętości końcowej z kroku 2.1 Pluronic F-127 (10%) oraz 0,5x tej objętości PBS. Inkubuj roztwór przez 30 min w temperaturze RT.
- Zgromadź cząstki za pomocą magnesu, odlej naddatek i resuspenduj w 1x objętości buforu do przechowywania (RPMI 1640, 5% knockout serum replacement, 1% Pen/Strep, 1% rekombinowanej ludzkiej albuminy surowiczej (HSA), 25 mM HEPES, 0,1% Pluronic F-127). Inkubuj roztwór przez 30 min w temperaturze RT.
UWAGA: W tym miejscu można przerwać protokół, a cząstki można przechowywać do 1 tygodnia w temperaturze 4 °C. - Bezpośrednio przed enkapsulacją resuspenduj cząstki poprzez pipetowanie i zmieszaj skoniugowane nanocząstki w stosunku 2:1:1 (v/v) odpowiednio dla IL-6:TNFα:IL-1β.
UWAGA: Różne proporcje funkcjonalizowanych nanocząstek zależą od pary przeciwciał użytej dla każdej cytokiny i zostały określone eksperymentalnie za pomocą próbek kalibracyjnych w celu uzyskania optymalnego zakresu dynamicznego. - Przepłucz w pełnej pożywce (RPMI 1640, 10% FBS, 1% Pen/Strep, 25 mM HEPES), gromadząc cząstki magnesem, odlewając naddatek i resuspendując. Powtórz ten krok, ale resuspenduj tylko w 0,5x objętości pełnej pożywki z kroku 2.7.
- Dodaj do roztworu odpowiednio oznakowane przeciwciała detekcyjne dla IL-6, TNFα i IL-1β, aby osiągnąć końcowe stężenie 10 nM dla każdego z nich. Roztwór jest teraz gotowy do użycia w eksperymentach z kropelkami.
3. Przygotowanie komórek
UWAGA: PBMC zostały wyizolowane z warstwy białej (buffy coat) otrzymanej z banku krwi w Zurychu. Komórki zostały zamrożone i przechowywane w krioprobówkach (1 x 10⁷ komórek/probówkę) w ciekłym azocie przez kilka miesięcy.
- Rozmrażanie komórek
- Na 1 h przed rozpoczęciem eksperymentu należy pozostawić pełną pożywkę oraz bufor MACS (2 mM EDTA, 0,5% BSA w DPBS, filtrowany sterylnie) do ogrzania w temperaturze pokojowej. Należy przygotować probówkę z komórkami, dodając 9 ml pełnej pożywki do probówki o pojemności 15 ml i pozostawiając ją w kąpieli wodnej w temperaturze 37 °C.
- Wyjmij krioszczelnik z PBMC (zawierający ~1 x 10⁷ komórki) z przechowywania w ciekłym azocie. Delikatnie obróć krioprobówkę w kąpieli wodnej w temperaturze 37 °C aż do momentu, gdy pozostanie tylko niewielka ilość lodu.
- Przetrzyj probówkę 70% EtOH i przenieś ją do komory laminarnej. Do krio-probówki dodaj 1 ml uprzednio ogrzanej pożywki kompletnej, delikatnie wymieszaj, a następnie przenieś wszystkie komórki do probówki zawierającej ciepłą pożywkę kompletną. Krio-probówkę można wypłukać 1 ml ciepłej pożywki kompletnej, aby odzyskać maksymalną liczbę komórek.
- Wirować komórki przy 500 x g g przez 5 min w temperaturze pokojowej, odrzucić supernatant i delikatnie resuspender osad komórkowy za pomocą pipety w 1 ml pełnej pożywki. Dodać 9 ml pełnej pożywki.
- Wirować komórki przy 500 x g g przez 5 min w temperaturze pokojowej. Odrzucić supernatant i ponownie zawiesić w 1 ml pełnej pożywki, postępując zgodnie z wcześniejszym opisem.
- Należy policzyć komórki przy użyciu dostępnego licznika komórek. W tym przypadku zastosowano automatyczny licznik komórek. Komórki policzono poprzez zmieszanie 10 µL zawiesiny komórkowej z 10 µL błękitu trypanu i przenoszenia 10 µL mieszaniny do komory licznikowej.
- Barwienie i blokowanie receptorów Fc (FcR)
- Oblicz całkowitą liczbę komórek oraz objętość potrzebną do resuspensji komórek w stężeniu 2 x 10⁶ żywych komórek/ml. Przygotować roztwór do barwienia komórek (CellTrace Violet), rozcieńczając roztwór zapasowy (5 mM) 1000-krotnie w PBS (stężenie robocze wynoszące 5 µM).
- Wirować komórki przy 500 x g g przez 5 min w temperaturze pokojowej. Odrzucić nadsącz i resuspender komórki w obliczonej objętości roztworu do barwienia komórek przygotowanego w kroku 3.2.1. Inkubować komórki w 37 °C przez 5 min.
- Po zakończeniu inkubacji zneutralizować pozostały w roztworze barwnik poprzez dodanie pełnej pożywki (co najmniej 2-krotność objętości roztworu barwnika). Wirować komórki przy 500 x g przez 5 min w temp. pokojowej.
- Odciąć supernatant, resuspendować osad komórkowy w 60 µL buforu MACS i dodać 20 µL blokady ludzkich receptorów Fc (FcR) na 1 x 10⁷ komórki. Inkubować komórki przez 10 min w temperaturze pokojowej.
- Dopełnić probówkę do objętości 10 ml buforem MACS i odwirować komórki przy 500 x g g przez 5 min w temperaturze pokojowej.
- Odrzuć supernatant i resuspenduj komórki w 1 ml pełnej pożywki. Policz komórki zgodnie z opisem w kroku 3.1.6.
- Stymulacja komórek LPS
- Na podstawie liczby komórek należy rozcieńczyć zawiesinę komórkową do stężenia 1 x 10⁶ komórek/ml i przenieść 2 ml zawiesiny komórek do każdej studni płytki 6-dołkowej o ultra niskim stopniu wiązania (ultra-low binding).
- Rozcieńczyć LPS w pożywce kompletnej, a następnie dodać go do studni zawierającej komórki, tak aby uzyskać końcowe stężenie LPS wynoszące 1 µg/mLInkubować komórki przez 6 h w temperaturze 37 °C.
- Przygotowanie do enkapsulacji
- Po zakończeniu czasu stymulacji przenieś zawiesinę komórkową do nowej probówki o pojemności 15 ml.
- Do pustego dołka dodaj 1 ml pełnej pożywki. Pozostałe komórki odlep za pomocą skrobaka do komórek. Przenieś komórki do nowej probówki o pojemności 15 ml. Przepłucz dołek 1 ml pełnej pożywki i przenieś ją do kolejnej probówki o pojemności 15 ml.
- Wirować obie probówki przy 500 x g g przez 5 min w temperaturze pokojowej, a następnie przenieść 1 ml nierozcieńczonego roztworu nadsączu (z pierwszej probówki zawierającej nieprzemyte komórki) do nowej probówki do dalszej analizy, jeśli jest to wymagane (np. ELISA).
- Odciśnij pozostałą część nadsączów.
- Resuspender osady w 0,5 ml pożywki kompletnej, połączyć komórki z tej samej studni i przenieść je do probówki do wirowania. Policzyć komórki zgodnie z opisem w punkcie 3.1.6.
- Wirować komórki przy 500 x g g przez 5 min w temperaturze pokojowej, a następnie odpiąć większość supernatantu (pozostawiając około 100 µL). Bez resuspensowania osadu, należy bardzo ostrożnie dodać 200 µL pożywki kompletnej.
- Odciąć supernatant. Resuspender komórki w pełnej pożywce do uzyskania stężenia od 6,6 do 13,3 x 10⁶ komórek/ml, aby uzyskać średnią liczbę komórek na kropelkę $\lambda = 0,2\text{--}0,4$ dla enkapsulacji, zgodnie z definicją w kroku 8.6.
UWAGA: Kroki 3.4.6 i 3.4.7 należy wykonać bezpośrednio przed enkapsulacją, aby zapobiec wydzielaniu cytokin do supernatantu. Liczba komórek w kropli odpowiada rozkładowi Poissona: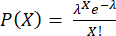 , gdzie P oznacza odsetek kropelek zawierających X komórek, a λ jest średnią liczbą komórek w jednej kropelce.
4. Enkapsulacja i wytwarzanie kropelek
UWAGA: Enkapsulacja komórek w kropelkach jest możliwa dzięki zastosowaniu mikrofluidycznego układu do generowania kropelek, którego konstrukcja została szczegółowo opisana w innej publikacji17Alternatywy są dostępne w sprzedaży (zobacz przykład w Tabela materiałów). Odpowiednia konstrukcja chipa do generowania kropelek posiada dwa wloty dla faz wodnych, jeden wlot dla fazy olejowej oraz jeden wylot dla generowanych kropelek. Co więcej, odpowiedni komercyjny chip do generowania kropelek powinien umożliwiać wytwarzanie kropelek wody w oleju fluorowanym o objętości 40–60 pL. Opisany tutaj protokół pozwala na otrzymanie emulsji woda/olej (kropelek) o średnicy 50 µmZastosowanie różnych opcji modyfikacji protokołu może prowadzić do otrzymania większych lub mniejszych kropel.
- Przygotowanie pompy strzykawkowej (Rysunek 2A)
- Napełnić strzykawkę 1 mL ilością 500 µL fazy ciągłej składającej się z 2% 008-Fluorosurfactant w fluorowanym oleju HFE-7500. Połączyć igłę 27G x 0,75 cala z mikroprzewodem PTFE o wymiarach 0,30 mm x 0,76 mm, a następnie zamontować ten zestaw na strzykawce i w konsekwencji w pompie strzykawkowej.
UWAGA: Należy upewnić się, że w strzykawce lub kaniuli nie pozostało powietrze, ponieważ zapobiega to utrzymaniu stałych szybkości przepływu. - Przygotować dwa wykonane na zamówienie łączniki końcówek pipet dla faz wodnych (Rysunek 2B): Wyciąć otwór za pomocą biopuncha Ø0,75 mm w środku wycięcia z PDMS o wysokości ok. 5 mm i średnicy Ø6 mm. Przeciągnąć ok. 3 cm rurki PTFE (średnica wewnętrzna 0,56 mm, średnica zewnętrzna 1,07 mm) przez otwór w wycięciu PDMS i wcisnąć zestaw w górną część końcówki pipety 200 µL. Połączyć drugą stronę rurki z igłą 23G x 1,25 cala. Uszczelnić łącznik, nakładając na górę pipety klej utwardzany promieniami UV i utwardzić go światłem UV.
UWAGA: Ponieważ światło UV jest szkodliwe dla oczu, należy nosić okulary chroniące przed promieniowaniem UV. - Napełnić dwie strzykawki 1 mL ilością 500 µL lekkiego oleju mineralnego, przymocować dwie igły 23G z przygotowanymi łącznikami i zamontować obie w pompie strzykawkowej.
- Naciągnąć 30 µL nanocząstek oraz 30 µL zawiesiny komórek do końcówek pipet faz wodnych, korzystając z oprogramowania sterującego pompą strzykawkową.
- Przygotować komorę obserwacyjną, oczyszczając jej powierzchnię wodą w celu usunięcia brudu i kurzu, a następnie osuszyć ją za pomocą ściereczek precyzyjnych. Zamocować komorę w wydrukowanym uchwycie komory wyposażonym w dwa magnesy neodymowe.
UWAGA: Należy upewnić się, że magnesy są skierowane w odpowiednią stronę (odpychają się nawzajem), aby utworzyć wydłużony agregat. - Ustawić komorę pod lekkim kątem (30°). Otworzyć oba porty i włożyć ręcznik papierowy do górnego portu, aby wchłonął nadmiar fazy zewnętrznej podczas napełniania.
- Napełnić strzykawkę 1 mL ilością 500 µL fazy ciągłej składającej się z 2% 008-Fluorosurfactant w fluorowanym oleju HFE-7500. Połączyć igłę 27G x 0,75 cala z mikroprzewodem PTFE o wymiarach 0,30 mm x 0,76 mm, a następnie zamontować ten zestaw na strzykawce i w konsekwencji w pompie strzykawkowej.
- Produkcja kropli i napełnianie komory
- Połączyć fazę ciągłą za pomocą przewodu z górnym wlotem chipa mikroprzepływowego (Rysunek 2A,C,F). Przepłukać chip przez około 30 s fazą ciągłą, stosując szybkość przepływu 1800 µL/h.
- Połączyć końcówki pipet z roztworami wodnymi z dwoma środkowymi wlotami (Rysunek 2A,C,F).
- Uruchomić przepływ roztworów wodnych z szybkością 200 µL/h dla każdego z nich i pozwolić na napełnienie kanałów oraz wylotu cieczą. Przy użyciu nanocząstek magnetycznych z wylotu chipa powinien wypływać jednorodny, brązowo-czerwony roztwór.
- Gdy ciecz pojawi się w wylocie, uruchomić przepływ fluorowanej fazy olejowej z szybkością 800 µL/h i poczekać do momentu ustabilizowania produkcji kropli, co zostanie potwierdzone wypływem jednorodnego, szarego, błyszczącego roztworu z wylotu.
- Po ustabilizowaniu produkcji kropli zebrać wytworzone krople, łącząc mikroprzewód PTFE (średnica wewnętrzna 0,3 mm x średnica zewnętrzna 0,76 mm) z portem wylotowym i kierując je do komory obserwacyjnej poprzez przeprowadzenie mikroprzewodu przez moduł tulejkowy jednoczęściowej złączki dokręcanej palcami (Rysunek 2A).
- Jeśli produkcja kropli przebiega prawidłowo, jednorodna, błyszcząca ciecz powinna wypełniać komorę z prostym frontem od dołu do góry.
- Po napełnieniu komory zatrzymać przepływ i zamknąć porty za pomocą zaślepek portowych, dociskając je palcami.
UWAGA: Należy uważać, aby nie zamknąć komory zbyt szczelnie. Uwięzienie lub dopływ powietrza może prowadzić do ruchów kropli, a tym samym zakłócić śledzenie podczas pomiaru. - Po zakończeniu produkcji kropli przepłukać chip fluorowanym olejem i wydmuchać wszelkie pozostałości cieczy azotem, aby zachować jego funkcjonalność. Chipy mogą być wielokrotnie używane i przechowywane przez miesiące, o ile nie są zapchane.

Rycina 2: Przegląd układu mikroprzepływowego. (A) Układ do enkapsulacji kropel z pompą strzykawkową, chipem do generowania kropel oraz komorą obserwacyjną i uchwytem do mikroskopu. (B) Zdjęcie wyciętym korkiem z PDMS (góra), służącym do utworzenia złącza z końcówką pipety 200 µL (dół), zgodnie z opisem w kroku 4.1.2 protokołu. (C) Zdjęcia połączenia rurek i końcówek pipet z chipem do generowania kropel. (D) Zdjęcie komory umieszczonej w specjalnie wydrukowanym w technologii 3D uchwycie mikroskopowym z dwoma magnesami na górze i na dole. (E) Zdjęcie komory obserwacyjnej (z białą taśmą dla celów ilustracyjnych). (F) Układ chipa mikroprzepływowego do tworzenia kropel (pasek skali: 750 µm). Rycina została zmodyfikowana na podstawie źródła17. Aby zobaczyć powiększoną wersję tej ryciny, kliknij tutaj.
5. Pozyskiwanie obrazów i pomiary
UWAGA: Akwizycja obrazów jest przeprowadzana na standardowym odwróconym mikroskopie epifluorescencyjnym umieszczonym w inkubatorze, co umożliwia pomiary w temperaturze 37 °C. Opisane tutaj ustawienia są specyficzne dla mikroskopu Nikon Eclipse Ti2 z oprogramowaniem NIS Elements (V. 5.30.04) wyposażonego w kamerę Orca Fusion, jednak są one ogólnie możliwe do dostosowania do innych mikroskopów fluorescencyjnych i kamer.
- Ustawianie parametrów pomiaru
- Aby ustawić rozmiar obrazu, należy wybrać rozmiar matrycy 10 x 10 obrazów. Matryca ta będzie zawierać około 50 000-70 000 kropli. Należy zastosować 1% nakładania (overlap) i aktywować blending w celu łączenia obrazów (stitching).
- Aby ustawić liczbę mierzonych kanałów, należy wybrać kanał DAPI do detekcji komórek, kanały FITC, TRITC i Cy5 do detekcji cytokin (beadlines) oraz kanał BF do detekcji kropli. Należy zastosować binning pikseli 2 x 2 oraz głębokość bitową 16-bit. Należy dostosować ustawienia kamery tak, aby wartości intensywności pikseli wewnątrz kropli nie osiągały wartości maksymalnej kamery dla każdego kanału fluorescencyjnego.
UWAGA: Dokładne czasy naświetlania i intensywności lamp dla każdego kanału zależą od użytego modelu i odczynników i są ustalane przed generowaniem krzywych kalibracyjnych (krok 7). Użycie tych samych ustawień akwizycji podczas kalibracji i pomiarów komórek jest kluczowe dla dokładnej kwantyfikacji. - Aby skonfigurować pomiar rozdzielony w czasie, należy wybrać pomiar co 30 min, łącznie 9 pomiarów.
UWAGA: Parametry pomiaru mogą różnić się w zależności od użytych komórek, stymulantów, odczynników, mierzonych cytokin, temperatury inkubacji i modeli mikroskopów.
- Rozpoczęcie pomiaru
- Zamocuj uchwyt komory na mikroskopie z modułem do płytek wielodołkowych (Rycina 2D) i przełącz się na kanał jasnego pola (BF), korzystając z obiektywu 10x.
- Ustaw ostrość na unieruchomione krople w BF i upewnij się, że zespół jest zamontowany w idealnej płaszczyźnie, przesuwając obraz i w razie potrzeby korygując położenie. Przejdź do środka komory w celu wykonania kolejnych kroków.
- Aktywuj zautomatyzowany system ustawiania ostrości (PFS) i ustaw go na optymalnej płaszczyźnie pomiarowej w kanale BF, tak aby krawędzie kropli pojawiły się jako czarne, wyraźne okręgi, które można łatwo odróżnić od fazy olejowej i tła.
UWAGA: Pomiary są możliwe również bez zautomatyzowanego systemu ustawiania ostrości, jednak jeśli mikroskop jest w niego wyposażony, zdecydowanie zalecamy jego stosowanie. Poprawia to jakość pomiaru w przypadku dużych obrazów wymagających intensywnego łączenia (stitching). - Przejrzyj wszystkie kanały fluorescencyjne i ustaw optymalną płaszczyznę pomiarową dla każdego z nich. W przypadku pomiarów relokalizacji w kanałach FITC, TRITC i Cy5 upewnij się, że agregat nanocząsteczek jest w idealnej ostrości; dla kanału DAPI upewnij się, że komórki są w ostrości.
UWAGA: Optymalne płaszczyzny ogniskowe i wartości z mogą się różnić dla wszystkich mierzonych kanałów. Należy pamiętać o zapisaniu indywidualnych przesunięć (offsets) PFS dla każdego kanału. - Przed rozpoczęciem pomiaru przejrzyj wszystkie kanały, aby dwukrotnie sprawdzić poszczególne punkty ostrości, i odczekaj 5 min na ustabilizowanie układu, ponieważ na początku może dojść do przemieszczeń podczas ogrzewania się roztworów.
- Rozpocznij pomiar. Po wygenerowaniu pierwszego obrazu sprawdź, czy nie występują żadne nieprawidłowości (ostrość, ruchome krople, błędne kanały itp.). W razie potrzeby zrestartuj akwizycję, a w przypadku obecności pęcherzy powietrza ponownie napełnij komorę (zacznij od kroku 4.1.4). Pozostaw zestaw do obrazowania kropli przez 4 h.
6. Analiza obrazów
- Zainstaluj oprogramowanie do analizy obrazu (DropMap Analyzer App v 4.023) w środowisku MatLab (https://github.com/ESPCI-LCMD/MiMB) i przenieś wygenerowany plik .nd2 z eksperymentu na komputer analityczny.
- Otwórz aplikację. Wybierz określone ustawienia, w przeciwnym razie pozostaw wartości domyślne: CH1: DAPI, wybrane WD (whole droplet); CH2: FITC, wybrane BL (beadline); CH3: TRITC, wybrane BL; CH4: Cy5, wybrane BL; Max Drop Diameter (µm): 70; Drop Detection: Full; Tracking: Yes. Naciśnij przycisk Start (ikona owocu), aby wybrać lokalizację pliku .nd2 i rozpocząć analizę.
- Po kilku minutach program wyświetli przykładowy fragment obrazu (Rycina 3A). Naciskaj Spację , aż znajdziesz fragment odpowiedni do detekcji kropli, a następnie naciśnij Enter. W tym samym fragmencie obrazu narysuj prostokąt w reprezentatywnym obszarze w celu wyznaczenia parametrów progowych do detekcji kropli.
- Po kilku minutach otworzy się kolejne okno pokazujące rozkład intensywności kanału DAPI. Przesuń suwak tak, aby wykryć tylko sygnał z barwionych komórek, a następnie kliknij Done w prawym górnym rogu.
- Po podzieleniu obrazu na pojedyncze krople o średnicach mniejszych niż Max. Drop Diameter (µm), program wykona następujące kroki dla każdej kropli, punktu czasowego i kanału fluorescencji bez dalszej ingerencji użytkownika (patrz Rycina 3).
- Oprogramowanie oblicza przemieszczenie pikseli kropli między punktami czasowymi (krople przesunięte o więcej niż 40 pikseli są automatycznie wykluczane).
- Oprogramowanie mierzy średnią wartość fluorescencji całej kropli, wykrywając i mierząc średnią intensywność linii koralików (beadline) poprzez znalezienie najjaśniejszego piksela na linii poziomej i uśrednienie intensywności wszystkich pikseli na linii pionowej od góry do dołu kropli. Proces ten odbywa się automatycznie i służy do obliczenia średnich wartości relokacji linii koralików (Rycina 3B) zgodnie z równaniem:
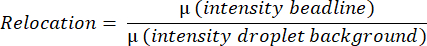
- Oprogramowanie oblicza procent całkowitej liczby pikseli w obszarze kropli powyżej progu ustawionego dla kanału DAPI.
- Wynikowy plik .xslx będzie zawierał następujące kolumny istotne dla dalszej analizy: DropIdX (ID kropli śledzonej w czasie), TrueCentroid_ t*2-1 oraz t+2 (odpowiednio współrzędne x i y środka kropli dla punktu czasowego t), DiameterMicrons (średnica kropli w µm), TrackingMove (liczba pikseli przebytych w całym czasie pomiaru), FluoChannel_BL_Ratio_t (wartość relokacji dla FluoChannel w punkcie czasowym t), DAPI_WD_PosPxlCount_t (liczba pikseli powyżej progu w całej kropli w kanale DAPI w punkcie czasowym t).
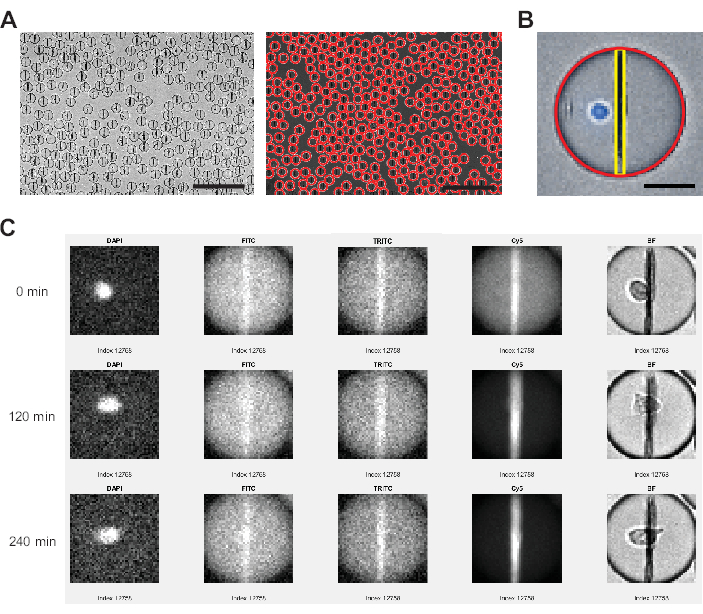
Rysunek 3Analiza obrazu przeprowadzona za pomocą oprogramowania do analizy obrazu. (AKrople są wykrywane w kanale jasnego pola (BF) przy użyciu transformaty Hougha, co pozwala na oznaczenie każdej kropli czerwonym okręgiem. Paski skali: 200 µm. (B) W obrębie każdej kropli linia koralików nanocząsteczek jest identyfikowana poprzez najjaśniejsze piksele w płaszczyźnie poziomej, a intensywności fluorescencji są uśredniane dla wszystkich pikseli rozciągających się od góry do dołu kropli. Dodatkowo komórka jest identyfikowana poprzez procentową zawartość pikseli >0 powyżej progu dla całego obszaru kropli. Pasek skali: 20 µm. (COprogramowanie analizatora porównuje intensywność fluorescencji na nanocząsteczkach z tłem kropli dla kanałów FITC, TRITC i Cy5 we wszystkich zmierzonych punktach czasowych dla każdej poszczególnej kropli. Przedstawiono punkty czasowe 0, 4 (120 min) i 9 (240 min). W celu ręcznej weryfikacji poprawności detekcji kropli i komórek wyświetlane są również kanały DAPI i BF. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
7. Kalibracja
UWAGA: W celu uzyskania ilościowego odczytu należy jednorazowo przeprowadzić kalibrację stężeń cytokin względem wartości relokacji fluorescencji, ponieważ mogą występować różnice między poszczególnymi układami doświadczalnymi. Wszystkie wymagane kroki zostały szczegółowo opisane w poprzednich sekcjach protokołu, do których się odwołano.
- Przygotować nanocząsteczki zgodnie z opisem w kroku 2.
- Rekonstytuować rekombinowane ludzkie białka IL-6, TNFα i IL-1β zgodnie z instrukcjami producenta.
UWAGA: Należy upewnić się, że zamrożone alikwoty zostaną rozmrożone tylko raz i niezwłocznie wykorzystane. - Przygotować szereg rozcieńczeń 2-krotnych dla wszystkich trzech białek razem, używając kompletnej pożywki (10% FBS, 1% Pen/Strep, 25 mM HEPES), zaczynając od stężenia 80 nM aż do 0,625 nM.
- Przeprowadzić enkapsulację zgodnie z opisem w kroku 4, stosując funkcjonalizowane nanocząsteczki w pierwszej fazie wodnej oraz wyłącznie pożywkę RPMI w drugiej fazie wodnej. Pomiar ten służy jako pomiar tła, a zmierzona odchylenie standardowe zostanie wykorzystane do późniejszej analizy danych.
- Odczekać 5 min i obrazować kropelki zgodnie z opisem w kroku 5. Wykonać 3 zdjęcia z rozmiarem matrycy 2 x 2 w odpowiednich kanałach fluorescencji.
- Powtórzyć kroki 7.4 i 7.5 dla wszystkich przygotowanych roztworów kalibracyjnych, zaczynając od najniższego, a kończąc na najwyższym stężeniu.
- Przeanalizować obrazy zgodnie z opisem w kroku 6. Nie należy używać opcji WD dla kanału DAPI i ustawić opcji Tracking na No.
- Analiza generuje wartości relokacji fluorescencji dla każdej zmierzonej kropelki na jednym obrazie. Wyekstrahować medianę i odchylenie standardowe dla każdego kanału fluorescencji. Obliczyć średnią medianę i średnie odchylenie standardowe dla każdego zmierzonego obrazu w danej koncentracji.
- Wygenerować krzywą kalibracyjną, nanosząc średnią medianę relokacji w funkcji zmierzonych stężeń każdego białka rekombinowanego.
- Dopasować krzywe za pomocą jednofazowej asocjacji:
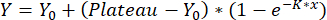 ,
gdzie Y = relokacja przy x, Y0 = relokacja pomiaru tła oraz x to zastosowane stężenie. Uzyskana krzywa kalibracyjna służy do kwantyfikacji wartości relokacji zgodnie z opisem w kroku 8.
UWAGA: Dopasowywać wartości tylko do najwyższej zmierzonej relokacji i wykluczyć wartości z wyższych stężeń z niższą zmierzoną relokacją. Spadek zmierzonych wartości relokacji przy wyższych stężeniach jest oczekiwany i wynika z efektu Hooke'a oraz ograniczonej pojemności wiązania nanocząsteczek.
8. Analiza danych
- Wyklucz krople o wartości TrackingMove większej niż 10, t.j. takie, które przemieściły się o więcej niż 10 pikseli w czasie pomiaru.
- Zidentyfikuj krople zawierające barwione komórki (kanał DAPI) w pierwszym punkcie czasowym, sortując krople o wartościach większych od 0 w kolumnie DAPI_WD_PosPxlPercent_1.
- Zidentyfikuj krople zawierające komórki wydzielnicze, stosując poniższe 3 kryteria do relokacji fluorescencji dla każdego kanału fluorescencyjnego (kolumny FluoChannel_BL_Ratio_t).
- Identyfikacja kropel z rosnącymi wartościami relokacji poprzez sortowanie według dodatniego nachylenia w czasie pomiaru.
- Identyfikacja kropel, których wartości relokacji osiągają granicę wykrywalności (LOD). Kropla zostaje wybrana, gdy maksymalna relokacja fluorescencji w czasie pomiaru jest większa niż LOD, obliczony zgodnie z opisem w innym miejscu25:
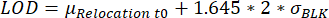 , gdzie μRelocation t0 to mediana wszystkich wartości relokacji w punkcie czasowym 0, a σBLK to odchylenie standardowe próbki ślepej zmierzonej podczas kalibracji; obie wartości są specyficzne dla danej cytokiny.
- Weryfikacja, czy wzrost wartości relokacji jest istotny, poprzez sprawdzenie, czy różnica między maksymalną a minimalną zmierzoną relokacją fluorescencji w czasie pomiaru jest większa niż:
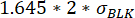 .
- Zidentyfikuj komórki współwydzielnicze, które spełniają kryteria opisane w kroku 8.3. dla więcej niż jednego kanału fluorescencyjnego jednocześnie.
- Powtórz krok 8.3. dla wszystkich kropel niezawierających komórek (DAPI_WD_PosPxlPercent_1 = 0). Wykorzystaj te krople do obliczenia procentowego udziału wyników fałszywie dodatnich.
- Wyznacz dokładną wartość λ dla pomiaru, wybierając losowo od 200 do 500 kropel i sprawdzając je za pomocą funkcji Verify and sort oprogramowania do analizy obrazu. Policz liczbę komórek w tych kroplach i oblicz:
λ = liczba policzonych komórek / liczba analizowanych kropel - Oblicz całkowitą liczbę enkapsulowanych komórek dla pomiaru według wzoru:
Całkowita liczba komórek = λ × liczba analizowanych kropel - Oblicz procent komórek wydzielniczych, korzystając z wyznaczonej liczby komórek. Dodatkowo oblicz procent wyników fałszywie dodatnich dla każdej cytokiny (zazwyczaj mniej niż 3%-5% w stosunku do liczby wyników prawdziwie dodatnich na kanał) i wykorzystaj je jako wewnętrzną kontrolę spójności i powtarzalności eksperymentu.
- Aby obliczyć stężenia wydzielonych cytokin, przelicz wartości relokacji na stężenie, korzystając z ustalonych równań kalibracyjnych z kroku 7.10.
- Oblicz szybkość wydzielania (SR) pomiędzy punktami czasowymi, stosując następujące równanie.
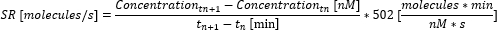
- Oblicz średnią szybkość wydzielania w całym pomiarze, uśredniając poszczególne szybkości wydzielania pomiędzy punktami czasowymi. Jeśli maksymalna mierzalna relokacja została osiągnięta przed końcem pomiaru, przyjmij stężenie równe maksymalnemu stężeniu mierzalnemu (wartość ta jest specyficzna dla danej cytokiny i odpowiada maksymalnemu stężeniu zmierzonemu i użytemu w krzywej kalibracyjnej w kroku 6.10) i nie obliczaj dalszych stężeń. Oblicz szybkość wydzielania i średnią tylko do tego punktu czasowego.
UWAGA: Jeśli w jednym kanale fluorescencyjnym wykryto mniej niż 50 komórek wydzielniczych, krople należy zbadać wizualnie za pomocą funkcji verify and sort; krople zawierające agregaty fluorescencyjne lub nanocząsteczkowe mogą zostać wykluczone z analizy. - Aby wyodrębnić dalsze parametry z krzywej wydzielania pojedynczej komórki, wykonaj dopasowanie metodą najmniejszych kwadratów do krzywej czas-stężenie dla każdej komórki i cytokiny, korzystając z niestandardowego skryptu Python (dostępny na żądanie). Funkcją dopasowującą jest krzywa sigmoidalna według poniższego wzoru (dopasowania z R2<0,95 są wykluczane z kolejnych kroków):
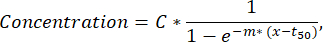
gdzie C odpowiada plateau stężenia [nM], t50 przesunięciu połowy maksimum [s], a m nachyleniu krzywej Hilla [min-1]. Z tych parametrów wyodrębnia się następujące deskryptory krzywej, zgodnie z poniższym opisem:- Cmax [nM]: Maksymalne zmierzone stężenie.
 : Czas rozpoczęcia wydzielania, w którym dopasowanie osiąga 10% wartości C.
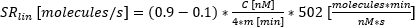 : szybkość wydzielania jako przybliżone liniowe nachylenie krzywej między 10% a 90% krzywej czas-stężenie.
Wyniki
Przedstawiona funkcjonalna platforma do analizy pojedynczych komórek umożliwiła pomiar kilku parametrów. Po pierwsze, analogicznie do standardowych technik, na końcu pomiaru przedstawiono częstotliwość występowania komórek wydzielniczych (Rycina 4A). Po stymulacji mononuklearnych komórek krwi obwodowej (PBMC) lipopolisacharydem (LPS) w stężeniu 1 µg/mL przez 6 h, 5,81% komórek wydzielało IL-6 (n= 1270), 4,55% TNFα (n= 995) i 6,06% IL-1β (n= 1326).
Aby określić ilość wydzielanych cytokin, opracowano krzywe kalibracyjne z zastosowaniem znanych stężeń cytokin rekombinowanych (Rysunek 4B). Krzywe kalibracyjne te umożliwiają ilościowe oznaczenie stężeń cytokin wewnątrz kropel w czasie. Przykładowo, średnie stężenie IL-6 wewnątrz kropel osiągnęło plateau po 90 min w przypadku PBMC stymulowanych LPS, podczas gdy średnie stężenie IL-1β wewnątrz kropel rosło szybciej od 90 min, co wykazuje dynamiczną rozdzielczość platformy oraz możliwość wydzielania subpopulacji komórek sekrecyjnych dla konkretnych cytokin (Rysunek 4C). Ponieważ stężenia zmieniają się pomiędzy punktami pomiarowymi, możliwe jest obliczenie dynamicznych wskaźników wydzielania dla poszczególnych cytokin. Biorąc pod uwagę średnią szybkość wydzielania każdej cytokiny (Rysunek 4D), komórki wydzielające IL-6 wykazywały stały spadek średniej szybkości wydzielania, podczas gdy komórki wydzielające TNFα i IL-1β wykazywały wzrost szybkości wydzielania po 90 min pomiaru oraz wtórny spadek po 150 min.
Ponadto możliwe jest pogrupowanie komórek w subpopulacje w zależności od wydzielanych i współwydzielanych cytokin (Rysunek 4E). W tym przypadku IL-6 i TNFα są wydzielane pojedynczo przez odpowiednio 30,2% i 26,4% komórek wydzielających IL-6 lub TNFα, natomiast komórki wydzielające pojedynczo IL-1β stanowiły 68,8% wszystkich komórek wydzielających IL-1β. Dodatkowo można przeanalizować wpływ współwydzielania na stężenia wydzielanych cytokin oraz szybkość ich sekrecji (Rysunek 4F). Analizując komórki wydzielające IL-6, stwierdzono, że wydzielano różne ilości IL-6 w zależności od tego, czy komórki dodatkowo produkowały TNFα lub IL-1β. Podobnie rozkład średnich szybkości sekrecji w czasie pomiaru różnił się statystycznie pomiędzy komórkami wydzielającymi tylko IL-6 a komórkami wydzielającymi IL-6 wraz z TNFα (wyższe szybkości sekrecji) i IL-1β (niższe szybkości sekrecji IL-6).
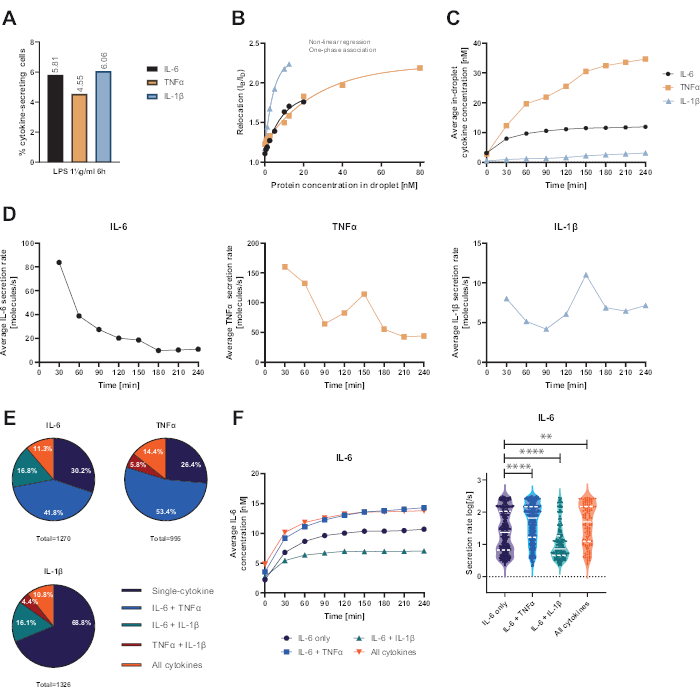
Rycina 4: Reprezentatywne wyniki sekrecji IL-6, TNFα i IL-1β przez PBMC po 6 h stymulacji 1 µg/mL LPS. (A) Procent PBMC sekrecyjnych dla IL-6, TNFα i IL-1β na koniec 4 h pomiaru. (B) Multiplexowe krzywe kalibracyjne cytokin wygenerowane przy użyciu znanych stężeń cytokin rekombinowanych. Pozwala to na ilościowe określenie wyników eksperymentów komórkowych poprzez obliczenie stężenia cytokiny wewnątrz kropelki na podstawie wartości relokacji. Punkty dopasowano za pomocą nieliniowej jednofazowej krzywej asocjacyjnej, r2=0,9926 (IL-6), 0,9901 (TNFα), 0,9990 (IL-1β). (C) Średnie sekreowane stężenia IL-6, TNFα i IL-1β uwalniane przez sekrecyjne PBMC w ciągu 4 h czasu pomiaru. (D) Średnie szybkości sekrecji IL-6, TNFα i IL-1β w ciągu 4 h czasu pomiaru. (E) Względny procent komórek współsekrecyjnych wydzielających IL-6, TNFα lub IL-1β oraz ich kombinacje. Znormalizowano do wszystkich komórek sekrecyjnych wykrytych dla każdej cytokiny. (F) Średnie stężenia IL-6 w czasie pomiaru oraz rozkłady średniej szybkości sekrecji (log) dla komórek sekrecyjnych IL-6 z rozdzielczością współsekrecji (n=383 dla samych IL-6, n=531 dla IL-6 + TNFα, n=213 dla IL-6 + IL-1β oraz n=143 dla IL-6+TNFα+IL-1β). Różnice statystyczne w rozkładach szybkości sekrecji oceniono za pomocą dwustronnych, niezależnych, nieparametrycznych testów Kołmogorowa-Smirnowa z 95% poziomem ufności; przedstawiono wartości p. ** (p <0,002) i **** (p <0,0001). Linia ciągła reprezentuje medianę, a linia przerywana kwartyle. ncałkowita liczba komórek = 21 866. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Aby uzyskać dodatkowe informacje na poziomie pojedynczych komórek, do punktów stężenia w czasie dla każdej komórki i cytokiny można dopasować funkcję sigmoidalną (Rycina 5). Przykładowy zestaw danych stężenia w czasie dla jednej komórki oraz odpowiadające mu dopasowanie sigmoidalne przedstawiono na Rycynie 5A. W tym przypadku procedura dopasowania metodą najmniejszych kwadratów pozwala uzyskać następujące parametry: C, odpowiadające wartości górnego plateau krzywej, t50 określający przesunięcie czasowe krzywej od zera oraz nachylenie Hill’a m, opisujące stromość wzrostowej części krzywej sigmoidalnej, przy których osiągnięto wartości stężeń 10% i 90% w trakcie pomiaru. Z tych parametrów dopasowania można wyodrębnić niektóre deskryptory krzywej, zgodnie z wyjaśnieniami w kroku 7.12, otrzymując Cmax (najwyższą wartość stężenia w danych), tstart (czas rozpoczęcia sekrecji, zdefiniowany jako osiągnięcie 10% wartości stężenia górnego plateau) oraz SRlin (szybkość sekrecji podczas wzrostowej części krzywej).
Aby zaklasyfikować subpopulacje komórek, deskryptory krzywych uzyskane ze wszystkich dopasowań dla pojedynczych komórek podzielono na trzy kategorie dla każdego parametru: wartości Cmax pogrupowano jako niskie, średnie i wysokie, tstart na wczesne, średnie i późne, a SRlin na sekretory wolne, średnie i szybkie. Aby zilustrować tę klasyfikację, przedstawiono cztery przykładowe krzywe sekrecji pojedynczych komórek oraz odpowiadające im deskryptory krzywych (Rysunek 5A-D), gdzie krzywa A wykazuje charakterystykę wczesnego sekretora o niskim poziomie i średnim tempie, krzywa B reprezentuje wczesnego, wolnego sekretora o wysokim poziomie, krzywa C wczesnego, szybkiego sekretora o wysokim poziomie, a krzywa D wykazuje późną, niską sekrecję. Należy zauważyć, że wartości progowe dla tych kryteriów są specyficzne dla rodzaju komórek, cytokiny i parametrów testu i muszą być dostosowane do każdego pytania badawczego. Ponadto, w analizie tej uwzględniono jedynie sekrecję IL-6 przez PBMC po stymulacji 1 µg/mL LPS przez 6 h, co oznacza, że większość komórek była wczesnymi i wysokimi sekretorami, odpowiednio w 80% i 79% przypadków (Rysunek 5E-F). W odniesieniu do tempa sekrecji zaobserwowano odpowiedź bimodalną, w której 55% komórek wydzielających IL-6 to sekretory wolne, a 39% to sekretory szybkie (Rysunek 5G).
Aby dalej scharakteryzować zachowanie sekrecyjne, deskryptory krzywych dla każdej komórki naniesiono na wzajemne wykresy i wyodrębniono różne klastry (Rycyna 5H-J). Nie stwierdzono wyraźnej korelacji między tstart a Cmax (Rycina 5H): dwie największe populacje stanowiły wczesne komórki o niskiej sekrecji oraz komórki o wysokiej sekrecji niezależnie od momentu rozpoczęcia procesu. Analizując relację między tstart a SRlin (Rycina 5I), większość komórek okazała się wczesnymi komórkami o powolnej sekrecji, przy wyraźnej populacji wczesnych komórek o wysokiej sekrecji oraz niewielkiej liczbie komórek o powolnej/średniej sekrecji rozpoczynającej się późno. W odniesieniu do korelacji między SRlin a Cmax (Rycina 5J), niemal nie wystąpiły szybkie komórki o niskiej do średniej sekrecji, z wyjątkiem nieco liczniejszej populacji szybkich komórek o niskiej sekrecji. Ponadto odnotowano dużą populację szybkich komórek sekrecyjnych, której liczebność nie zależała od maksymalnego zmierzonego stężenia, oraz dwie populacje komórek o wysokiej sekrecji, które sekretowały albo powolnie, albo szybko. Podsumowując, można wywnioskować, że badanie zależności między deskryptorami krzywych dla poszczególnych komórek pozwala na znacznie bardziej szczegółową analizę i może potencjalnie przynieść nowe odkrycia biologiczne w pomiarach sekrecji na poziomie pojedynczych komórek.
Dzięki przedstawionej powyżej analizie wyekstrahowano dynamikę sekrecji komórek współsekretujących (Rysunek 6). Dwie przykładowe krzywe pokazują różną dynamikę współsekrecji IL-6 i TNFα z dwóch pojedynczych komórek, z jednoczesnym rozpoczęciem sekrecji obu cytokin (Rysunek 6A) lub sekrecją sekwencyjną, w której pierwsza była sekretowana IL-6 (Rysunek 6B). Aby sklasyfikować wszystkie komórki współsekretujące, zdefiniowano opóźnienie sekrecji wynoszące 60 min, gdzie wszystkie komórki rozpoczynające sekrecję w tym przedziale uznano za sekretory jednoczesne, a wszystkie komórki z dłuższym opóźnieniem za sekretory sekwencyjne. Analiza ta pozwoliła również ustalić, która cytokina była sekretowana jako pierwsza. W przypadku IL-6 i TNFα w 76% komórek zaobserwowano głównie jednoczesną współsekrecję (Rysunek 6C), natomiast dla IL-6 i IL-1β współsekrecję sekwencyjną odnotowano w 86% komórek, przy czym w większości przypadków pierwszą sekretowaną cytokiną była IL-6 (Rysunek 6D).
Analizując czas rozpoczęcia sekrecji różnych cytokin dla wszystkich poszczególnych komórek współsekrecyjnych, w przeprowadzonych eksperymentach nie zaobserwowano wyraźnej korelacji między czasami rozpoczęcia sekrecji. W przypadku współsekrecji IL-6 i TNFα (Rysunek 6E) widoczna była większa pionowa grupa wokół 0 min, co odpowiadało częstszemu rozpoczynaniu procesu przez komórki od sekrecji IL-6. W przypadku współsekrecji IL-6 i IL-1β (Rysunek 6F) większość komórek zaczęła wydzielać IL-6 około rozpoczęcia pomiaru, podczas gdy IL-1β była wydzielana głównie później. Podsumowując, zaprezentowana tutaj analiza umożliwiła identyfikację różnych subpopulacji komórek wydzielniczych oraz złożonej dynamiki współsekrecji cytokin.
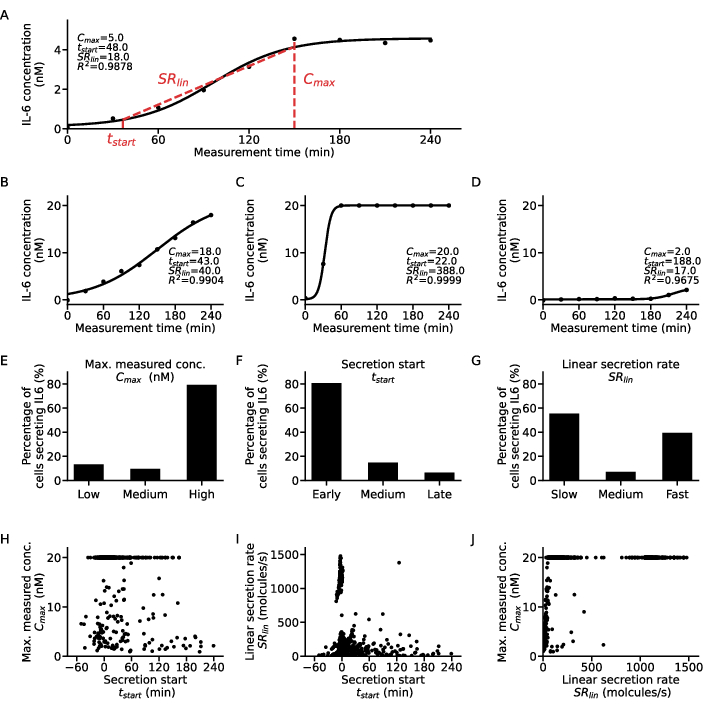
Rysunek 5: Szczegółowa analiza różnych wzorców dynamiki sekrecji dla krzywych pojedynczych komórek wydzielających IL-6. (A) Reprezentatywne dane dotyczące stężenia cytokin w pojedynczych komórkach w czasie pomiaru wraz z dopasowaną krzywą sigmoidalną i wyznaczonymi parametrami. (B-D) Trzy przykładowe krzywe stężenia cytokin w pojedynczych komórkach dla różnych typów wydzielników cytokin zidentyfikowanych w przypadku sekrecji IL-6 po stymulacji LPS. (E-G) Procenty komórek wydzielających IL-6 zaklasyfikowanych do różnych typów wydzielników na podstawie następujących kryteriów (n=633): E. Cmax: niskie <5 nM, wysokie >19,5 nM, F. tstart: wczesne <30 min, późne >120 min, G. SRlin: powolne <250 cząsteczek/s, szybkie >750 cząsteczek/s. (H-J) Zależność między trzema deskryptorami krzywej sekrecji Cmax, tstart i SRlin dla każdej pojedynczej komórki (n=633). Duża populacja przy Cmax=20 nM wynika z osiągnięcia górnej granicy detekcji testu. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.

Rycina 6: Wyodrębnianie wzorców współwydzielania z krzywych stężeń dla pojedynczych komórek. (A-B) Reprezentatywne krzywe stężeń dla pojedynczych komórek współwydzielających IL-6 i TNFα odpowiednio (A) symultanicznie oraz (B) sekwencyjnie. (C-D) Procent komórek wykazujących symultaniczne i sekwencyjne współwydzielanie odpowiednio IL-6 i TNFα (n=249) oraz IL-6 i IL-1β (n=72). Wydzielanie sekwencyjne zdefiniowano jako opóźnienie rozpoczęcia wydzielania cytokin przekraczające 60 min. Kolory wskazują, która z cytokin zaczęła być wydzielana jako pierwsza. (E-F) Zależność między czasami rozpoczęcia wydzielania różnych cytokin dla każdej wydzielającej komórki (nIL6-TNFα=249, nIL6-IL1β=72). Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
Dyskusja
Uwalnianie i wydzielanie cytokin jest często badane w immunologii i medycynie klinicznej3. Niezrównoważone wydzielanie cytokin może prowadzić do szkodliwych skutków dla pacjentów cierpiących na infekcje, ale także w chorobach neurologicznych, stanach zapalnych lub nowotworach 26,27,28. Mimo że ich znaczenie dla zdrowia i choroby jest dobrze znane, badanie cytokin i ich komórek wydzielających pozostaje wyzwaniem, ponieważ obecne metodologie nie są w stanie dokładnie wykryć i określić ilościowo cytokin pochodzących z pojedynczej komórki w sposób rozdzielczy w czasie. Do przedstawionego tutaj przepływu pracy wykorzystano ustalony protokół stymulacji PBMC i zmierzono wydzielanie przez nie IL-6, TNF-α i IL-1β. Wybór stosowania PBMC zamiast indywidualnych, oczyszczonych subpopulacji wynikał z poprzedniego wniosku do badania zespołów uwalniania cytokin (CRS)23, stanu charakteryzującego się wysoce podwyższonymi stężeniami cytokin prozapalnych w osoczu, w tym IL-6, TNF-α i IL-1β29. Ponieważ CRS zwykle nie jest związany tylko z jedną populacją, użyliśmy PBMC tak, jak byłyby one obecne in vivo. Jednak subpopulacje komórkowe mogą być oczyszczane i oceniane indywidualnie, jeśli wymaga tego kwestia naukowa. Czas inkubacji, warunki stymulacji i zakresy testów dynamicznych zostały zoptymalizowane w celu pomiaru wydzielania trzech cytokin będących przedmiotem zainteresowania. Przedstawiony tutaj przepływ pracy i dane pokazują, jak ustawiać, kalibrować, kwantyfikować, mierzyć i analizować czasowo rozdzielone wydzielanie pojedynczych komórek wielu cytokin. Protokół ten zawiera plan tego, w jaki sposób wielofunkcyjna analiza wydzielania cytokin może umożliwić dużą funkcjonalną i dynamiczną różnorodność cytokin wydzielanych przez pacjentów.
Kilka kluczowych aspektów opisanego protokołu testowego umożliwia unikalny odczyt biologiczny. Po pierwsze, enkapsulacja pojedynczej komórki w kropelkach mikroprzepływowych pozwoliła na ekstrakcję danych dla każdej pojedynczej komórki. Zdarzenia związane z enkapsulacją wielu komórek mogą być wykrywane i sortowane za pomocą analizy obrazu, w zależności od pytania badawczego. Po drugie, włączenie kilku niezależnych testów immunologicznych fluorescencyjnych w kropelkach i wyrównanie funkcjonalizowanych nanocząstek pozwoliło na ilościowy pomiar do trzech stężeń cytokin równolegle. To multipleksowanie umożliwiło analizę wzorców współwydzielania cytokin na poziomie pojedynczej komórki. Po trzecie, unieruchomienie kropelek pozwoliło na pomiar w czasie i korelację wydzielania cytokin dla każdej komórki wydzielającej oraz pozwoliło na odróżnienie wydzielania współobecnego od sekwencyjnego. Rozdzielczość czasowa w unikalny sposób dostarczyła danych na temat wzorców wydzielania i subpopulacji różnych typów wydzielaczy. Wreszcie, równoległa analiza obrazu umożliwiła efektywne wyodrębnianie i śledzenie dużych ilości danych z pomiarów na ponad 20 000 pojedynczych komórek. Ekstrakcja z pojedynczych krzywych wydzielania pozwoliła na dalsze odkrycie subpopulacji i funkcji fenotypowych.
Oprócz unikalnego odczytu, test ma również zalety techniczne w porównaniu ze standardową analizą cytokin. Dzięki niewielkim rozmiarom komór enkapsulacyjnych wynoszącym około 60 pl, bezwzględne ilości wydzielanych cytokin mogą być wykrywane bezpośrednio ze źródła biologicznego z limitami wykrywalności dopasowanymi do wydzielania komórkowego. Miniaturyzacja testu wykorzystuje również mniejsze ilości drogich bioodczynników. Co więcej, instalacja wymaga bardzo niewielkiej ilości specjalistycznego sprzętu, który często jest już dostępny w laboratoriach biologicznych i bioinżynieryjnych. Mikroskopy fluorescencyjne są szeroko dostępne, a pompy strzykawkowe są często używane w laboratoriach bioinżynieryjnych lub można je kupić po stosunkowo niskich kosztach. Jeśli obecna jest hodowla komórkowa, koszt pełnego sprzętu potrzebnego do przeprowadzenia eksperymentów wynosi około 148 000 euro, z czego większość pochodzi z automatycznego mikroskopu epifluorescencyjnego (130 000 euro). Jednak taki instrument można często znaleźć w laboratoriach biologicznych, a reszta kosztów jest rozdzielana na pompę strzykawkową (13 000 euro, ale dostępne są tańsze alternatywy) i mniejszy sprzęt. Wytwarzanie chipa kropelkowego i komory obserwacyjnej jest bardzo dobrze opisane17 i może być wykonane poza środowiskiem pomieszczenia czystego z niezbędną infrastrukturą, taką jak piece i urządzenia do czyszczenia plazmowego obecne w większości laboratoriów bioinżynieryjnych. Alternatywnie, dostępni są różni dostawcy, którzy dostarczają zainteresowanym laboratoriom chipy generatora kropel. Ze względu na małe potrzebne objętości test jest opłacalny i prosty w konfiguracji.
Aby zapewnić najwyższy stopień odtwarzalności, zidentyfikowaliśmy kilka kluczowych kroków dla sukcesu protokołu. Częstym problemem dla początkujących użytkowników jest ruch kropel podczas pomiaru. Chociaż oprogramowanie analityczne może do pewnego stopnia śledzić poszczególne kropelki, nadmierny ruch prowadzi do utraty rozdzielczości pojedynczej komórki i niedokładnych wyników. Ruchu można uniknąć, stosując odpowiednio szczelne komory pomiarowe, prawidłową wielkość kropel i rozmiary komór, krótki okres równowagi przed rozpoczęciem pomiaru oraz odpowiednie stężenie środka powierzchniowo czynnego. Kolejnym krytycznym krokiem jest dokładne ustawienie ostrości przed rozpoczęciem pomiaru. Niewłaściwe ogniskowanie prowadzi do znacznego obniżenia wartości relokacji fluorescencji i niedoszacowania ilości wydzielanej cytokiny. Wreszcie, w zależności od danego pytania i protokołu, prawidłowe wyczucie czasu między różnymi krokami ma ogromne znaczenie dla odtwarzalności. Szczególnie czas oczekiwania między napełnieniem komory a rozpoczęciem pomiaru powinien być stały, w przeciwnym razie okno pomiarowe wydzielanych cytokin może zostać pominięte.
Do ograniczeń prezentowanej technologii należy ograniczenie możliwości dalszego manipulowania komórkami po enkapsulacji. W związku z tym obecnie nie jest możliwe dodawanie lub usuwanie stymulantów, przeciwciał lub dodatkowych odczynników. Dodatkowo, ponieważ komórki są zamknięte w izolowanym bioreaktorze, podczas pomiaru nie mogą zachodzić żadne interakcje między komórkami (sygnalizacja kontaktowa lub parakrynna). To ograniczenie można częściowo przezwyciężyć dzięki wcześniejszej inkubacji masowej. Poza tym możliwe są również zwiększone efekty autokrynne wydzielanych cytokin i nie można ich określić ilościowo ani wykluczyć z całą pewnością, ponieważ mierzone są tylko wydzielane cytokiny wykryte przez przeciwciała. Tak więc odosobniony pogląd na wydzielanie cytokin musi być zawsze opisany w kontekście odpowiedniego pytania i zastosowania. Jednak to ograniczenie może być również wykorzystane do szczegółowego badania zamkniętych wielokrotności, dubletów i trojaczków, jeśli jest to interesujące. Zapewniłoby to interesującą konfigurację przydatną do badania kontaktów komórka-komórka lub pytań opartych na parakrynności. Wreszcie, również zakres dynamiczny testu jest ograniczony i wymaga dostosowania do konkretnego zastosowania. W tym przypadku dostosowaliśmy zakres dynamiczny testu do oczekiwanej wydzielanej ilości mierzonych cytokin.
Aby jeszcze bardziej zwiększyć możliwości i możliwości zastosowania testu, w przyszłości można będzie zająć się kilkoma osiągnięciami w aspektach biologicznych, technicznych i analizy danych. Od strony biologicznej pomiar dodatkowych cytokin, innych wydzielanych białek, markerów metabolicznych lub markerów powierzchniowych komórek można zintegrować poprzez dostosowanie testu. Co więcej, test ten można zintegrować z przepływem pracy wraz z innymi testami opartymi na komórkach w celu poszerzenia odczytów (np. barwienie cytometrią przepływową lub sekwencjonowanie). Ponadto można uprościć użyteczność testu, np. poprzez stworzenie zintegrowanego chipa mikroprzepływowego do tworzenia i obserwacji kropel, co potencjalnie umożliwi szersze zastosowanie poza laboratoriami bioinżynieryjnymi w warunkach klinicznych. Jeśli chodzi o analizę danych, ekstrakcję i śledzenie informacji z obrazów można rozszerzyć poprzez zwiększenie automatyzacji i wykorzystanie podejść opartych na uczeniu maszynowym, np. w celu wykrycia obecności i położenia komórki (komórek) oraz linii kulek w każdej kropli bez znakowania fluorescencyjnego. W ten sposób otworzyłoby się dodatkowe kanały fluorescencyjne, które można by wykorzystać do testów immunologicznych, co pozwoliłoby na równoległy pomiar jeszcze większej liczby cytokin.
Przedstawiony test oraz związane z nim protokoły i analizy mogą być stosowane w różnych potencjalnych przypadkach użycia związanych z dynamiką wydzielania cytokin. Dokładniej rzecz ujmując, test może potencjalnie odpowiedzieć na podstawowe pytania immunologiczne, takie jak identyfikacja profili wydzielania cytokin specyficznych dla typu komórki i aktywacji, polifunkcjonalność komórek wydzielających cytokiny lub czasowość i mechanizmy utrzymania równowagi cytokin. Co więcej, w zastosowaniach klinicznych platforma może umożliwić rozwikłanie zagadki roli cytokin podczas aktywnych lub przewlekłych reakcji zapalnych, jak zaobserwowano w przypadku COVID-1930, lub zapewnić narzędzie do stratyfikacji pacjentów i personalizacji leczenia w oparciu o unikalne sygnatury, takie jak w przypadku autozapalenia31. Podsumowując, ilościowa ocena wydzielania cytokin przez pojedyncze komórki w czasie jest bardzo potrzebną metodą, ponieważ wyjaśnia, w jaki sposób dany lek, infekcja, zmiana genetyczna lub stymulacja ex vivo indukuje określoną odpowiedź.
Oświadczenia
Konkretne aspekty, takie jak pomiary linii koralików komórek, zostały opatentowane.
Podziękowania
Ten projekt był wspierany przez grant #2021-349 z Obszaru Strategicznego Spersonalizowanego Zdrowia i Powiązanych Technologii (PHRT) z ETH Domain (Szwajcarskie Federalne Instytuty Technologii), grant startowy Europejskiej Rady ds. Badań Naukowych (grant #803,336) oraz Szwajcarską Narodową Fundację Nauki (grant #310030_197619). Dodatkowo dziękujemy Guilhemowi Chenonowi i Jeanowi Baudry'emu za ich pracę i opracowanie wstępnego analizatora DropMap.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 008-FluoroSurfaktant | RAN Biotechnologies | 008-FluoroSurfaktant-10G | |
| 2-Strumieniowy ekspres kropelkowy skupiający przepływ, 30 i mikro; m dysza, hydrofobowa obróbka powierzchni PFOS | Chipsy | ||
| Alexa Fluor 647 NHS Ester | ThermoFisher | A20006 | https://www.thermofisher.com/ch/en/home/references/protocols/cell-and-tissue-analysis/labeling-chemistry-protocols/fluorescent-amine-reactive-alexa-fluor-dye-labeling-of-igm-antibodies.html |
| Anty-ludzka IL-1β (Mysz monoklonalna), AF647 z oznaczeniem własnym | PeproTech | 500-M01B | |
| ARcare92524 dwustronna taśma klejąca | Adhesvies Reasearch | ARcare92524 | |
| Bio-Adembeads Streptavidin plus 300nm | Ademtech | Cat#03233 | |
| Biotynylowana koza Anti-Human IL-1β | PeproTech | 500-P21BGBT | |
| Albumina surowicy bydlęcej (BSA) | Sigma-Aldrich | A3059 | |
| Skrobak | do komórek TPP | 99002 | |
| CellTrace Zestaw do proliferacji komórek fioletowych | Invitrogen | C34557 | Roztwór do barwienia komórek |
| Chromafil Xtra Filtry strzykawkowe PTFE-45/25 | Macherey-Nagel | 729205 | |
| Costar 6-dołkowy przezroczysty płaski Dolna ultra-niska nasadka | Corning | 3471 | |
| Countess Szkiełka komory do liczenia komórek | Invitrogen | C10283 | |
| D-Biotyna | Fluorochem | M02926 | |
| DPBS, bez wapnia, bez magnezu | Gibco | 14196-094 | |
| epT.I.P.S. Standardowy 2-200 i mikro; l | Eppendorf | 30000889 | |
| Roztwór soli disodowej kwasu etylenodiaminotetraoctowego | Sigma-Aldrich | 3690 | |
| EZ-LINK-NHS-PEG4-Biotin | ThermoFisher | A39259 | https://www.thermofisher.com/order/catalog/product/20217 |
| Odczynnik blokujący FcR, ludzki | Miltenyi Biotec | 130-059-901 | |
| Surowica bydlęca | płodu Gibco | 10270-106 | |
| Poręczny płyn do mycia naczyń | Migros | 5.01002E+11 | |
| HEPES (1 M) | Gibco | 15630-080 HFE-7500 | |
| Olej 3M TM Novec | Fluorochem | B40045191 | |
| Idex F-120 Jednoczęściowe złącze, standardowe radełkowanie, naturalny PEEK, rurka o średnicy zewnętrznej 1/16", 10-32 stożek | Cole-Parmer | GZ-02014-15 | |
| Przeciwciało monoklonalne IL-6 (MQ2-13A5 - szczur), FITC | ThermoFisher | 11-7069-81 | |
| Przeciwciało monoklonalne IL-6 (MQ2-39C3), biotyna | ThermoFisher | 13-7068-85 | |
| Zamiennik serum do nokautu | ThermoFisher | 10828-010 | |
| Loctite AA 3491 utwardzalny klej UV | Henkel AG & Co | 3491 | |
| Szkiełka mikroskopowe (76x26x1mm, przezroczyste białe) | Menzel Glä ser | ||
| Lampa do oleju mineralnego | Sigma-Aldrich | 330779 | |
| NanoPort Assembly Headless, 10-32 Coned, do 1/16" OD | Idex | N-333 | |
| Neodymowy magnes blokowy | K& J Magnetics | BZX082 | |
| Omnifix-F Spritze, 1 ml, LS | Braun | 9161406V | |
| Penicylina-Streptomycyna (10 000 U/mL) | Gibco | 15140-122 | |
| Solanka buforowana fosforanem | Sigma-Aldrich | P4417 | |
| Pluronic F-127, 0,2 &mikro; m filtrowane (10% roztwór w wodzie) | ThermoFisher | P6866 | |
| Chusteczki precyzyjne | Kimtech Science | 5511 | |
| Mikrorurki PTFE 0,30 i razy; 0,76 mm | FisherScientific | 1191-9445 | |
| Mikrorurki PTFE 0,56 i razy; 1,07 mm | FisherScientific | 1192-9445 | |
| Rekombinowana ludzka IL-1β | Peprotech | Cat#200-01B | |
| Rekombinowany ludzki IL-6 | Peprotech | Cat#200-06 | |
| Rekombinowana ludzka albumina surowicy (HSA) | Sigma-Aldrich | A9731 | |
| Rekombinowana ludzka TNF-α | Peprotech | Cat#300-01A | |
| Stemple do biopsji wielokrotnego użytku o średnicy 0,75 mm i 6 mm | Stiefel | 504529 i 504532 | |
| RPMI 1640 Medium, bez czerwieni fenolowej | Gibco | 11835-030 | |
| Standard LPS, E. coli K12 | InvivoGen | tlrl-eklps | |
| Igły Sterican 23 G do mikrorurek o średnicy 0,56 mm | FisherScientific | 15351547 | |
| Igły Sterican 27 G do mikrorurek o średnicy 0,30 mm | FisherScientific | 15341557 | |
| Przeciwciało monoklonalne TNF alfa (MAb11), PE | ThermoFisher | 12-7349-81 | |
| Przeciwciało monoklonalne TNF-alfa (MAb1), biotynylowane we własnym zakresie | ThermoFisher | 14-7348-85 | |
| Trypan Blue Stain (0,4%) do stosowania z automatycznym licznikiem komórek Countess | Invitrogen | T10282 | |
| Filtracja próżniowa "rapid"-Filtermax | TPP | 99500 | |
| Urządzenia | |||
| Automatyczna maszyna do cięcia Cameo 4 | Silhouette | ||
| Cetoni Base 120 + 3x Niskociśnieniowe pompy strzykawkowe NEMESYS | Cetoni | NEM-B101-03 A | |
| Hrabina II Automatyczny licznik komórek | ThermoFisher | ||
| Odwrócony mikroskop epifluorescencyjny Ti2 | Nikon | ECLIPSE Ti2-E, Ti2-E/B*1 | |
| OKO Klatka laboratoryjna Inkubator, ciemne panele | OKO Lab | ||
| ORCA-Fusion Cyfrowa kamera CMOS | Hammatsu | C14440 | |
| SOLA Light Engine | Lumencor | sola 80-10247 |
Bibliografia
- Chen, L., et al. Inflammatory responses and inflammation-associated diseases in organs. Oncotarget. 9 (6), 7204-7218 (2017).
- Cicchese, J. M., et al. Dynamic balance of pro- and anti-inflammatory signals controls disease and limits pathology. Immunol Rev. 285 (1), 147-167 (2018).
- Liu, C., et al. Cytokines: From clinical significance to quantification. Adv Sci. 8 (15), e2004433(2021).
- Rojas, J. M., Avia, M., Martín, V., Sevilla, N. IL-10: A multifunctional cytokine in viral infections. J Immunol Res. 2017, 6104054(2017).
- Kohanawa, Y. M. A regulatory effect of the balance between TNF-α and IL-6 in the granulomatous and inflammatory response to Rhodococcus aurantiacus infection in mice. J Immunol. 177 (1), 642-650 (2006).
- Geginat, J., et al. Plasticity of human CD4 T cell subsets. Front Immunol. 5, 630(2014).
- Sallusto, F. Heterogeneity of human CD4+ T cells against microbes. Ann Rev Immunol. 34 (1), 317-334 (2016).
- Chetaille Nézondet, A. L., Poubelle, P. E., Pelletier, M. The evaluation of cytokines to help establish diagnosis and guide treatment of autoinflammatory and autoimmune diseases. J Leukocyte Biol. 108 (2), 647-657 (2020).
- Sims, J. T., et al. Characterization of the cytokine storm reflects hyperinflammatory endothelial dysfunction in COVID-19. J Allergy Clin Immunol. 147 (1), 107-111 (2021).
- Yasen, A., et al. Single-cell RNA sequencing reveals the heterogeneity of infiltrating immune cell profiles in the hepatic cystic echinococcosis microenvironment. Infection and Immunity. 89 (12), (2021).
- Jiang, Y., et al. Single-cell RNA sequencing highlights intratumor heterogeneity and intercellular network featured in adamantinomatous craniopharyngioma. Sci Adv. 9 (15), (2023).
- Tanguay, S., Killion, J. J. Direct comparison of ELISPOT and ELISA-based assays for detection of individual cytokine-secreting cells. Lymphokine Cytokine Res. 13 (4), 259-263 (1994).
- Bucheli, O. T. M., Sigvaldadóttir, I., Eyer, K. Measuring single-cell protein secretion in immunology: Technologies, advances, and applications. Eur J Immunol. 51 (6), 1334-1347 (2021).
- Brower, K. K., et al. Double emulsion flow cytometry with high-throughput single droplet isolation and nucleic acid recovery. Lab Chip. 20 (12), 2062-2074 (2020).
- Brower, K. K., et al. Double emulsion picoreactors for high-throughput single-cell encapsulation and phenotyping via FACS. Anal Chem. 92 (19), 13262-13270 (2020).
- Luo, X., Chen, J. Y., Ataei, M., Lee, A. Microfluidic compartmentalization platforms for single cell analysis. Biosensors. 12 (2), 58(2022).
- Bounab, Y., et al. Dynamic single-cell phenotyping of immune cells using the microfluidic platform DropMap. Nat Protoc. 15 (9), 2920-2955 (2020).
- Eyer, K., et al. Single-cell deep phenotyping of IgG-secreting cells for high-resolution immune monitoring. Nat Biotechnol. 35 (10), 977-982 (2017).
- Gaa, R., et al. Versatile and rapid microfluidics-assisted antibody discovery. mAbs. 13 (1), 198130(2021).
- Gerard, A., et al. High-throughput single-cell activity-based screening and sequencing of antibodies using droplet microfluidics. Nat Biotechnol. 38 (6), 715-721 (2020).
- De Jonghe, J., et al. spinDrop: a droplet microfluidic platform to maximise single-cell sequencing information content. Nat Comm. 14 (1), 4788(2023).
- Wheeler, M. A., et al. Droplet-based forward genetic screening of astrocyte-microglia cross-talk. Science. 379 (6636), 1023-1030 (2023).
- Portmann, K., Linder, A., Oelgarth, N., Eyer, K. Single-cell deep phenotyping of cytokine release unmasks stimulation-specific biological signatures and distinct secretion dynamics. Cell Rep Meth. 3 (7), 100502(2023).
- Portmann, K., Linder, A., Eyer, K. Stimulation-induced cytokine polyfunctionality as a dynamic concept. eLife. 12, 89781(2023).
- Armbruster, D. A., Pry, T. Limit of blank, limit of detection and limit of quantitation. Clin Biochem Rev. 29, S49-S52 (2008).
- Yang, J., et al. New insight into neurological degeneration: Inflammatory cytokines and blood-brain barrier. Front Mol Neurosci. 15, 1013933(2022).
- Kim, P. S., Ahmed, R. Features of responding T cells in cancer and chronic infection. Curr Opin Immunol. 22 (2), 223-230 (2010).
- Becher, B., Spath, S., Goverman, J. Cytokine networks in neuroinflammation. Nat Rev Immunol. 17 (1), 49-59 (2017).
- Cosenza, M., Sacchi, S., Pozzi, S. Cytokine release syndrome associated with T-cell-based therapies for hematological malignancies: Pathophysiology, clinical presentation, and treatment. Int J Mol Sci. 22 (14), 7652(2021).
- Hu, B., Huang, S., Yin, L. The cytokine storm and COVID-19. J Med Virol. 93 (1), 250-256 (2021).
- Marcuzzi, A., et al. Autoinflammatory diseases and cytokine storms-Imbalances of innate and adaptative immunity. Int J Mol Sci. 22 (20), 11241(2021).
Przedruki i uprawnienia
