Opracowana metoda znakowania 13C6-Glucose w połączeniu z chromatografią cieczową o wysokiej rozdzielczości spektrometrią mas jest wszechstronna i stanowi podstawę do przyszłych badań nad pierwotnymi organami i szlakami zaangażowanymi w syntezę metabolitów wtórnych w roślinach leczniczych, jak również kompleksowe wykorzystanie tych wtórnych metabolitów.
Artykuł metodologiczny
13C6-Znakowanie glukozy związane z LC-MS: Identyfikacja pierwotnych organów roślinnych w syntezie metabolitów wtórnych
W tym artykule
Podsumowanie
Streszczenie
Ten artykuł przedstawia nowatorską i efektywną metodę certyfikacji pierwotnych organów biorących udział w syntezie metabolitów wtórnych. Jako najważniejszy metabolit wtórny w Parispolyphylla var. yunnanensis (Franch.) Ręka. -Mzt. (PPY), saponina paryska (PS) ma różnorodne działanie farmakologiczne, a PPY cieszy się rosnącym popytem. W badaniu tym ustalono cztery zabiegi karmienia i niekarmienia liśćmi, kłączami i wiązkami naczyniowo-naczyniowymi 13C6-glukozy, aby precyzyjnie certyfikować pierwotne narządy zaangażowane w syntezę saponin paryskich VII (PS VII). Łącząc chromatografię cieczową ze spektrometrią mas (LC-MS), szybko i dokładnie obliczono 13stosunków C/12C liści, kłącza, łodygi i korzenia w różnych zabiegach i znaleziono cztery typy stosunków piku jonów izotopowych PS (M−): (M + 1) − / M−, (M + 2) − / M−, (M+3) −/M− i (M+4) −/M−. Wyniki wykazały, że stosunek 13C do 12C w kłączach pęczka pęczków naczyniowych i kłączy był znacznie wyższy niż w przypadku karmienia bez karmienia. W porównaniu z leczeniem bez karmienia, stosunek cząsteczek PS VII (M+2) −/M− w liściach znacznie wzrósł pod wpływem nawożenia liśćmi i wiązkami naczyń krwionośnych. Jednocześnie, w porównaniu z leczeniem bez karmienia, stosunek cząsteczek PS VII (M+2) -/M− w liściach poddanych działaniu kłącza nie wykazał istotnej różnicy. Ponadto stosunek cząsteczek PS VII (M+2) −/M− w łodydze, korzeniu i kłączu nie wykazał różnic między czterema zabiegami. W porównaniu z leczeniem nienawożeniowym, stosunek cząsteczki saponiny paryskiej II (PS II) (M+2) -/M− w liściach poddanych zabiegowi nawożenia dolistnego nie wykazał istotnej różnicy, a stosunek (M+3) -/M− cząsteczek PS II w liściach poddanych zabiegowi nawożenia dolistnego był niższy. Dane potwierdziły, że pierwotnym organem do syntezy PS VII są liście. Stanowi to podstawę do przyszłej identyfikacji pierwotnych narządów i szlaków zaangażowanych w syntezę metabolitów wtórnych w roślinach leczniczych.
Wprowadzenie
Szlaki biosyntezy metabolitów wtórnych w roślinach są zawiłe i różnorodne, obejmując bardzo specyficzne i zróżnicowane organy akumulacji1. Obecnie specyficzne miejsca syntezy i narządy odpowiedzialne za metabolity wtórne w wielu roślinach leczniczych nie są dobrze zdefiniowane. Ta niejednoznaczność stanowi istotną przeszkodę w strategicznym rozwoju i wdrażaniu metod uprawy mających na celu optymalizację zarówno plonów, jak i jakości materiałów leczniczych.
Biologia molekularna, biochemia i techniki znakowania izotopów są szeroko stosowane do odkrywania szlaków syntezy i miejsc metabolitów wtórnych w roślinach leczniczych2,3,4,5, a każda z tych metodologii wykazuje unikalne mocne strony i ograniczenia, takie jak różnice w wydajności i dokładności. Na przykład podejścia oparte na biologii molekularnej oferują wysoką precyzję w określaniu miejsc w szlakach biosyntezy, ale są szczególnie czasochłonne. Ich użyteczność jest dodatkowo ograniczona w przypadku gatunków, które nie mają publicznie dostępnych sekwencji genomowych, co sprawia, że techniki te są mniej opłacalne w takich przypadkach6. W przeciwieństwie do tego, techniki znakowania izotopowego, wykorzystujące proporcje izotopowe, takie jak 3C/12C, 2H/1H i 18O/16O, zapewniają szybki i dostępny sposób badania mechanizmów syntezy, transportu i przechowywania metabolitów wtórnych7,8. Mogą one ujawnić przestrzenne rozmieszczenie związków organicznych i stabilnych izotopów w liściach, umożliwiając w ten sposób rekonstrukcję warunków środowiskowych doświadczanych przez liście przez cały cykl życia9. Co więcej, zastosowanie zewnętrznych znaczników izotopowych, takich jak 13C 6-Glucose10 i 13C6-Phenylalanine11, umożliwia wytwarzanie metabolitów wtórnych znakowanych węglem, zwiększając naszą wiedzę na temat ich produkcji i funkcji.
Tradycyjne techniki znakowania izotopów węgla napotykają na wyzwania w określaniu konkretnych organów odpowiedzialnych za syntezę metabolitów wtórnych ze względu na wysoce specyficzny dla gatunku charakter ich szlaków biosyntezy i mechanizmów transportu. Chromatografia cieczowa ze spektrometrią mas (LC-MS) zyskała na znaczeniu jako kluczowy instrument analityczny w tej dziedzinie, oferując solidną metodę śledzenia izotopów egzogennych w syntezie chemicznej leków i badania procesów in vivo, takich jak wchłanianie, dystrybucja, metabolizm i wydalanie12. Wyjątkowa czułość, prostota i niezawodność LC-MS sprawiają, że jest to idealny wybór do monitorowania produkcji metabolitów wtórnych w roślinach13. W ostatnim czasie LC-MS staje się coraz bardziej preferowany ze względu na swoje zastosowanie w technikach znakowania izotopów zewnętrznych, co umożliwia ocenę skuteczności znakowania na różnych próbkach. Metodologia ta dostarcza krytycznych informacji na temat pierwotnych narządów zaangażowanych w syntezę metabolitów wtórnych w roślinach leczniczych, służąc jako nieocenione uzupełnienie biologicznych metod identyfikacji narządów syntezy tych związków14,15. W związku z tym podejście to nie tylko ułatwia porównanie skuteczności znakowania różnych próbek, ale także rzuca światło na kluczowe organy zaangażowane w wytwarzanie wtórnych metabolitów roślinnych, pogłębiając w ten sposób naszą wiedzę na temat ich biosyntezy.
Wprowadziliśmy nową metodę, która łączy znakowanie izotopami węgla z wykrywaniem LC-MS w celu identyfikacji głównych organów odpowiedzialnych za syntezę metabolitów wtórnych w roślinach leczniczych. Saponina paryska (PS) ma różnorodne działanie farmakologiczne, takie jak przeciwnowotworowe, immunomodulacyjne i przeciwzapalne16, a PPY cieszy się rosnącym popytem17. Dlatego użyliśmy sadzonek PPY jako obiektów badawczych i rozszyfrowaliśmy, że liście są głównym organem do syntezy saponiny paryskiej VII (PS VII) (Rysunek 1B) przy użyciu znakowania 13C6-Glucose związanego z metodą LC-MS. Nasze podejście obejmowało cztery różne zabiegi polegające na podawaniu 13C6-glukozy liściom, kłączom i wiązkom naczyniowym łodygi, a także kontroli bez karmienia. Wybór 13C6-Glucose jest strategiczny, ponieważ jest on szybko metabolizowany do acetylokoenzymu A poprzez oddychanie, co następnie ułatwia syntezę PS. Wykorzystując naturalną obfitość 13C, wykorzystaliśmy system spektrometru masowego chromatografii gazowej ze stabilnym stosunkiem izotopów (GC-IRMS) do oceny stosunków 13C/12C w różnych organach roślinnych oraz do analizy stosunków pików jonów izotopowych w cząsteczkach PS VII i saponin paryskich II (PS II) (Rysunek 1B). Nasza metodologia, która wykorzystuje 13znakowanych C prekursorów metabolitów wtórnych roślin i najnowocześniejsze techniki spektrometrii mas, stanowi prostszą i dokładniejszą alternatywę dla konwencjonalnych metod znakowania izotopów węgla. To nowatorskie podejście nie tylko pogłębia naszą wiedzę na temat narządów zaangażowanych w syntezę metabolitów wtórnych w roślinach leczniczych, ale także kładzie solidne podstawy pod przyszłe badania nad szlakami biosyntezy tych związków.
Protokół
1. Przygotowanie eksperymentalne
- Upewnij się, że podczas wzrostu roślin wilgotność względna w szklarni wynosi 75%, temperatury w dzień/noc wynoszą 20 °C/10 °C, fotoperiod składa się z 12 godzin w dzień i 12 godzin w nocy, a natężenie światła wynosi 100 μmol·m-2·s-1. Zapewnij natężenie promieniowania za pomocą lamp z diodami elektroluminescencyjnymi (LED), zachowując odległość 30 cm między lampą LED a baldachimem rośliny.
UWAGA: Fotoperiod i natężenie światła zależą od liczby godzin słonecznych w okresie wegetacji w Yunnan. Natężenie promieniowania jest rutynowo mierzone za pomocą czujnika kwantowego (patrz tabela materiałów). Dokonaj niezbędnych zmian w parametrach środowiskowych zgodnie z cechami rośliny leczniczej. Po dokładnym skalibrowaniu tych warunków środowiskowych w oparciu o charakterystykę rośliny i regionalny profil nasłonecznienia, kluczowe znaczenie ma utrzymanie spójności w tych ustawieniach przez cały czas trwania eksperymentu. Arbitralne zmiany parametrów środowiskowych po ich początkowym ustaleniu mogą zagrozić integralności eksperymentu i wiarygodności wyników. - Użyj podejścia hydroponicznego18, aby zapewnić dokładność i szczegółowość naszego eksperymentu. Upewnij się, że umyte 2-letnie sadzonki PPY (zebrane z Wenshan w prowincji Yunnan (104°11′E, 23°04′N) są zanurzone w standardowym stężeniu 1/4 pożywki Hoaglanda na 3 dni w celu adaptacji.
- Przygotować roztwór odżywki Hoaglanda (patrz Tabela Materiałów) zgodnie z instrukcją; dodać 1,26 g proszku Hoagland i 0,945 g azotanu wapnia w proszku do 4 l oczyszczonej wody. Przygotować roztwór 13C6-glukozy (patrz tabela materiałów) zgodnie z opisem w standardowej instrukcji; dodać 0,2 g 13C6-glukozy w proszku do 100 ml oczyszczonej wody lub pożywki Hoaglanda.
- Przygotuj zbiornik hydroponiczny i pompę tlenową (Rysunek 2; patrz Tabela Materiałów).
UWAGA: W konfiguracji hydroponicznej użycie roztworu 13C6-glukozy do znakowania omija wpływ mikroorganizmów glebowych, zapewniając w ten sposób, że roztwór bezpośrednio przyczynia się do szybkiej syntezy metabolitów wtórnych w roślinach leczniczych. Aby zoptymalizować warunki wchłaniania 13C6-Glucose przez rośliny, konieczne jest regulowanie natężenia przepływu pompy tlenowej w zakresie od 4 do 8 l/min. To kontrolowane natężenie przepływu ma kluczowe znaczenie dla zapobieżenia unoszeniu się sadzonek na powierzchni wody, co mogłoby znacznie utrudnić ich zdolność do skutecznego wchłaniania 13C6-glukozy. Utrzymywanie sadzonek zanurzonych na odpowiedniej głębokości pozwala na efektywne pobieranie związku znakującego, zapewniając w ten sposób powodzenie procesu syntezy metabolitów w systemie hydroponicznym.
2. Operacja eksperymentu z etykietowaniem węglowym
- Wykonaj cztery zabiegi i prześledź narządy i szlaki syntezy PS VII i PS II w PPY, aby wykazać, że liście są głównym narządem do syntezy PS.
- W Zabiegu 1 sadzonka PPY nie jest karmiona; w Zabiegu 2 spryskaj liście siewki PPY 0,2% 13C6-Glukozą; w Zabiegu 3 nakarm kłącza siewki PPY 0,2% 13C6-glukozą; w Zabiegu 3 nakarm sadzonkę PPY w miejscu nacięcia łodygi 0,2% 13C 6-Glucose (Rysunek 2A).
UWAGA: Leczenie 1 jest ustawione jako grupa kontrolna. Zabieg 2 ma na celu wykazanie, że liście mogą syntetyzować PS. Zabiegi 3 i 4 są ustawione w celu wykazania, że kłącza mogą pobierać 13C6-glukozy. - W zabiegach 1 i 2 hoduj sadzonki PPY w normalnym pożywce Hoaglanda. Spryskaj 5 ml 0,2% 13C roztworu6-glukozy raz rano, po południu i wieczorem na liście Kuracji 2.
- W zabiegach 3 i 4 hoduj sadzonki PPY w pożywce Hoaglanda zawierającej 0,2% 13C6-glukozy. W Zabiegu 4 użyj skalpela (patrz Tabela Materiałów), aby odciąć łodygi sadzonek PPY od środka, ale trzymaj wiązki naczyniowe przymocowane.
- Pozostaw każdy zabieg na etykiecie przez 3 dni i zmieniaj pożywkę co 1,5 dnia. Przeprowadź eksperyment przy użyciu randomizowanego projektu blokowego i powtórz każdy zabieg 3x.
UWAGA: Podczas opryskiwania liści ważne jest, aby za spryskanymi liśćmi umieścić papier chłonny. Zapobiega to wpadaniu kropelek wody do pożywki znajdującej się poniżej, co w przeciwnym razie mogłoby wpłynąć na wyniki eksperymentu. Nacięcia w łodygach nie są usuwane, ale mają przymocowane przewody, które są widoczne gołym okiem.
- W Zabiegu 1 sadzonka PPY nie jest karmiona; w Zabiegu 2 spryskaj liście siewki PPY 0,2% 13C6-Glukozą; w Zabiegu 3 nakarm kłącza siewki PPY 0,2% 13C6-glukozą; w Zabiegu 3 nakarm sadzonkę PPY w miejscu nacięcia łodygi 0,2% 13C 6-Glucose (Rysunek 2A).
3. Metody pobierania próbek i przygotowania
- Zbierz liście, łodygi, kłącza i korzenie z każdego zabiegu osobno pod koniec 3-dniowego eksperymentu 13C6-Glukoza. Dokładnie umyj zebrane organy roślinne, aby usunąć zanieczyszczenia powierzchniowe.
UWAGA: Brak obfitości 13C można stwierdzić za pomocą analizy LC-MS roztworu myjącego, która dowodzi, że mycie jest czyste19. - Użyj elektrycznego pieca do suszenia strumieniowego o stałej temperaturze (patrz Tabela materiałów), aby wysuszyć umyte organy roślinne. Zacząć w temperaturze 105 °C przez 30 minut, a następnie ustawić na 60 °C do uzyskania stałej masy. Rozdrobnić wysuszone organy roślinne na proszek za pomocą w pełni automatycznego młynka do próbek (patrz tabela materiałów).
UWAGA: Proszek służy do analizy ilościowej stosunków PS VII, II i 13C/12C w różnych organach roślinnych. - Za pomocą elektronicznej wagi analitycznej (patrz tabela materiałów) dokładnie zważyć 30 mg proszku na każdą próbkę i umieścić ją w 2 ml alkoholu etylowego o stężeniu 75% v/v w wodzie. Użyć myjki ultradźwiękowej CNC (patrz Tabela Materiałów) i przeprowadzić ekstrakcję ultradźwiękową w temperaturze 25 °C przez 20 min (60 kHz), powtórzyć 2x; Połącz roztwory ekstrakcyjne i przygotuj trzy równoległe próbki20.
UWAGA: Błędy w masie próbki powinny być zminimalizowane. - Roztwór ekstrakcyjny należy wysuszyć azotem, a następnie rozpuścić w metanolu chromatograficznym do objętości 1 ml. Przed wstrzyknięciem należy użyć filtra fazy organicznej 0,22 μm (patrz Tabela materiałów) do filtracji (Rysunek 2B).
UWAGA: Nie wydmuchuj ekstraktu podczas suszenia azotem gazowym; Ekstrakt musi być przepuszczony przez mikroporowatą membranę, aby zapewnić, że zanieczyszczenia minimalnie przeszkadzają.
4. Konfiguracja i obsługa LC-MS
- Ustawienie MS
- Aktywuj pompę próżniową, przestawiając jej przełącznik w pozycję włączoną. Otwórz główny zawór na butli z argonem, a następnie wyreguluj zawór ciśnienia cząstkowego, aby osiągnąć ciśnienie docelowe około 0,3 MPa. Następnie upewnij się, że zawór azotu gazowego jest również otwarty.
- Uruchom oprogramowanie sterujące MS (patrz tabela materiałów). Kliknij na podgrzane źródło jonizacji elektrorozpylania (źródło HESI) w panelu oprogramowania i wprowadź parametry, w tym napięcie kapilarne (3,0 kV dla trybu ujemnego), temperaturę kapilary (350 °C), natężenie przepływu gazu w osłonie (N2) (35 dowolnych jednostek), natężenie przepływu gazu pomocniczego (N2) (15 dowolnych jednostek), poprzez pełne skanowanie w oparciu o masę cząsteczkową PS (operowane od m/z 100-1,500). Kliknij przycisk Zastosuj, aby aktywować źródło jonów.
UWAGA: Odczekaj co najmniej 8 godzin, aby zapewnić wystarczający stopień próżni dla warunków eksperymentalnych. Przed analizą sprawdź, czy ciśnienie gazu argonu i azotu jest wystarczająco wysokie.
- Bieg wstępny LC
- Przygotować ruchomą fazę A, mieszając 0,1% kwas mrówkowy z wodą i użyć acetonitrylu do ruchomej fazy B (patrz Tabela materiałów). Degas obie fazy w sonikatorze kąpieli ultradźwiękowej przez 15 minut w celu wyeliminowania rozpuszczonych gazów. Następnie podłącz ruchomą fazę A do odpowiedniego kanału płynu i zrób to samo z ruchomą fazą B. Na koniec wymieszaj roztwór metanolu i wody w proporcji 1:9 v/v z płynem czyszczącym i ręcznie napełnij butelki z pompą i wtryskiwaczami.
UWAGA: Częstotliwość sonografu kąpieli ultradźwiękowej wynosi 40 kHz.
- Przygotować ruchomą fazę A, mieszając 0,1% kwas mrówkowy z wodą i użyć acetonitrylu do ruchomej fazy B (patrz Tabela materiałów). Degas obie fazy w sonikatorze kąpieli ultradźwiękowej przez 15 minut w celu wyeliminowania rozpuszczonych gazów. Następnie podłącz ruchomą fazę A do odpowiedniego kanału płynu i zrób to samo z ruchomą fazą B. Na koniec wymieszaj roztwór metanolu i wody w proporcji 1:9 v/v z płynem czyszczącym i ręcznie napełnij butelki z pompą i wtryskiwaczami.
- Ustalenie metody LC
- Wybierz przycisk "Konfiguracja instrumentu", aby uzyskać dostęp do okna edycji metody.
- Naciśnij przycisk "Nowy", aby zainicjować tworzenie nowej metody przyrządu LC-MS.
- Ustawia łączny czas wykonywania dla metody LC. Następnie wprowadź niezbędne wartości dla limitu ciśnienia, całkowitego natężenia przepływu, gradientu przepływu, temperatury próbki, temperatury kolumny i delty temperatury gotowości w oknie edycji metody.
UWAGA: Ustawienia metody przyrządu LC-MS są dostosowane do badanego analitu i rodzaju używanej kolumny do chromatografii cieczowej. W celu uzyskania optymalnych wyników należy stosować natężenie przepływu 0,3 ml/min przy kolumnie BEH C18 utrzymywanej w temperaturze 40 °C (patrz tabela materiałów). Elucja gradientowa jest skonfigurowana w następujący sposób: rozpocznij od 10% B, zwiększając liniowo do 30% B w ciągu 8 minut, następnie do 45% B od 8 do 16 minut, do 50% B od 16 do 24 minut i do 70% B od 24 do 30 minut. Natychmiast po tym przywróć gradient do początkowego stanu 10% B w ciągu 0,1 minuty, utrzymując go tam przez dodatkowe 2,9 minuty. Wstrzyknąć próbkę o objętości 5 μl do każdej analizy. Ustawienia metody przyrządu LC-MS zależą od konkretnej substancji, która ma być analizowana, oraz od rodzaju używanej kolumny do chromatografii cieczowej21.
- Akwizycja MS
- Na karcie Ustawienia wybierz typ eksperymentu Ogólne MS lub MSn dla konfiguracji metody MS. Wprowadź niezbędne wartości, aby ustawić czas akwizycji, polaryzację (dodatnią lub ujemną), numer zaworu zmiany zakresu masy i czas trwania zaworu przełączającego. Po wprowadzeniu tych danych kliknij przycisk "Zapisz", aby sfinalizować i zapisać te ustawienia jako metodę instrumentu.
UWAGA: Ustawienia domyślne bez kolumny chromatograficznej są następujące: czas akwizycji, 2 min; polaryzacja, dodatnia lub ujemna; zakres masy, od 100 do 1,500.
- Na karcie Ustawienia wybierz typ eksperymentu Ogólne MS lub MSn dla konfiguracji metody MS. Wprowadź niezbędne wartości, aby ustawić czas akwizycji, polaryzację (dodatnią lub ujemną), numer zaworu zmiany zakresu masy i czas trwania zaworu przełączającego. Po wprowadzeniu tych danych kliknij przycisk "Zapisz", aby sfinalizować i zapisać te ustawienia jako metodę instrumentu.
- Wykonaj wieloetapową spektrometrię mas zgodnie z konwencjonalnymi metodami.
- Zawsze stosuj tryb akwizycji zależnej od danych (DDA) do zbierania danych w wielostopniowej spektrometrii mas. W trybie DDA spektrometr mas identyfikuje pięć najbardziej intensywnych jonów podczas każdego skanowania w pierwszym etapie tandemowego MS, które są następnie fragmentowane i badane w drugim etapie tandemowej spektrometrii mas.
UWAGA: Zebrane dane MS i MS/MS mogą być wykorzystane do późniejszej analizy i przeszukiwania bazy danych.
- Zawsze stosuj tryb akwizycji zależnej od danych (DDA) do zbierania danych w wielostopniowej spektrometrii mas. W trybie DDA spektrometr mas identyfikuje pięć najbardziej intensywnych jonów podczas każdego skanowania w pierwszym etapie tandemowego MS, które są następnie fragmentowane i badane w drugim etapie tandemowej spektrometrii mas.
5. Ręczne pozyskiwanie, analiza i obliczanie danych
- Akwizycja i analiza danych
- Kliknij dwukrotnie surowe pliki, aby otworzyć wszystkie widma masowe z MS. Ręcznie oblicz wartości różnicy m/z między jonem a odpowiadającymi mu jonami fragmentacyjnymi.
- Zaimportuj surowe pliki danych z kontroli i obróbki próbek oraz ślepych prób do oprogramowania do analizy spektrometrii mas, aby zidentyfikować PS poprzez dokładne obliczenie masy i fragmentów PS.
UWAGA: PS VII i PS II są identyfikowane przez porównanie z czasami retencji i koelucją, autentycznymi roztworami wzorcowymi. LC-MS wykrywa serię małych pików w miejscach pików jonów molekularnych. Stosunek każdej serii izotopowych pików jonów jest stały. Po podaniu egzogennych izotopów 13C całkowita obfitość 13C w roślinie wzrasta, a stosunki szeregu pików jonów izotopowych metabolitów wtórnych roślin zmieniają się. Maksymalna tolerancja błędu masy wynosi 5 ppm. - Zeskanuj zakres mas m/z 500-1,500, aby zidentyfikować pik podstawowy. Określ dokładną masę cząsteczkową z dokładnością do 4 miejsc po przecinku, zgodnie z dokładną masą cząsteczkową i czasem retencji cząsteczki docelowej. Wyszukaj obszar piku przepływu jonów izotopu szeregowego i wyprowadź wartości dla M−, (M+1) −, (M+2) −, (M+3) − i (M+4) −. Gdy faza ruchoma zawiera kwas mrówkowy, jony ujemne obejmują również (M+COOH) −, (M+COOH+1) −, (M+COOH+2) −, (M+COOH+3) − i (M+COOH+4) −.
UWAGA: Wybór pików w zakresie mas m/z 500-1,500 poprawia dokładność identyfikacji pików jonów molekularnych dla PS VII i PS II. Na przykład widmo masowe jonów ujemnych PS VII (C51H82O21, 1030.5349) jonizuje głównie jonami COOH− w mieszaninie kwasu mrówkowego i wody. Obserwowane szeregowe jony izotopowe obejmują 1029,53−, 1030,54−, 1031,54−, 1032,55−, 1033,55− i rozciągające się do 1079,56−.
- Obliczanie danych
- Aby zmniejszyć efekt naturalnej obfitości 13C, oblicz stosunki znakowanych i nieznakowanych prądów jonowych dla każdego narządu poddanego różnym zabiegom, koncentrując się w szczególności na stosunkach (M+1)−/ M−, (M+2)−/M−, (M+3)−/ M− i (M+4)−/ M−. Aby rozróżnić izotopy znakowane i naturalnie występujące w celu dokładnej oceny inkorporacji 13C, należy obliczyć te stosunki dla n = 1, 2, 3, 4 za pomocą równania (1).
Stosunek = A (M+2) −/ AM− (1)
PS: (M+2) − obejmują (M+2+COOH) − i (M+2) −; M− obejmują (M+COOH) - i M−.
UWAGA: Tutaj M− odnosi się do połączonych obszarów szczytowych prądów jonowych dla (M+COOH) − i M −, głównie zjonizowanych COOH− w wodzie z kwasem mrówkowym. A reprezentuje obszar szczytu. Na przykład wzory do obliczania współczynników PS VII są zilustrowane w następujący sposób:
Stosunek+1= (A1030.54+A1076.55)/(A1029.53+A1075.55)
Stosunek+2= (A1031.54+A1077.55)/(A1029.53+A1075.55)
Stosunek+3= (A1032.55+A1078.56)/(A1029.53+A1075.55)
Stosunek+4= (A1033.55+A1079.56)/(A1029.53+A1075.55)
- Aby zmniejszyć efekt naturalnej obfitości 13C, oblicz stosunki znakowanych i nieznakowanych prądów jonowych dla każdego narządu poddanego różnym zabiegom, koncentrując się w szczególności na stosunkach (M+1)−/ M−, (M+2)−/M−, (M+3)−/ M− i (M+4)−/ M−. Aby rozróżnić izotopy znakowane i naturalnie występujące w celu dokładnej oceny inkorporacji 13C, należy obliczyć te stosunki dla n = 1, 2, 3, 4 za pomocą równania (1).
Wyniki
Aby potwierdzić, że dostarczenie 13C6-Glucose do kłączy przebiegło pomyślnie, przeanalizowano dalej stosunki izotopowe 13C/12C w kłączach. Stosunki izotopowe 13C/12C w wariantach 3 i 4 były znacznie wyższe niż w wariancie 2 (Ryc. 1A). Wyniki wskazały, że 13C6-Glucose z wariantów 3 i 4 przedostały się do kłączy drogą spożycia.
Stosunki pików izotopowych 13C, takich jak (M+1) −/M−, (M+2) −/M−, (M+3) −/M− oraz (M+4) −/M−, zazwyczaj pozostają stałe. Związki znakowane egzogennie dodanym 13C mają tę samą strukturę cząsteczkową, podobne masy cząsteczkowe, właściwości fizykochemiczne i czasy retencji co ich nieznakowane odpowiedniki. Jednakże, podczas analizy tych znakowanych związków przy użyciu spektrometrii mas, stosunki ich pików jonów izotopowych uległy zmianie. W naszym badaniu wykorzystaliśmy LC-MS do wykrycia PS VII i PS II w czterech różnych organach PPY w różnych wariantach traktowania (Rysunek 3). W porównaniu z Traktowaniem 1, wyniki wykazały znaczący wzrost stosunku PS VII (M+2) −/M− w liściach PPY traktowanych egzogennym 13C (Rysunek 3B). W szczególności w Traktowaniu 2, w którym liście PPY opryskano 13C6-Glukozą, zsyntetyzowano PS VII znakowane dwoma atomami 13C. Jednak w Traktowaniu 4 stosunek cząsteczek PS VII (M+2) −/M− w liściach nie wykazał istotnych różnic między traktowaniem kłączem a traktowaniem bez podawania pokarmu, a stosunki cząsteczek PS VII (M+1) −/M−, (M+3) −/M− i (M+4) −/M− w łodydze, kłączu i korzeniu we wszystkich czterech wariantach nie wykazały istotnych różnic (Rysunek 3A,C,D). Ponadto stosunek cząsteczek PS II (M+2) −/ M− powoli wzrastał w Traktowaniu 2 (Rysunek 3F). Nie odnotowano istotnych różnic w stosunkach cząsteczek PS II (M+1) −/M− i (M+4) −/M− w liściach pomiędzy Traktowaniem 1 a 2 (Rysunek 3E, H), podczas gdy stosunek cząsteczek PS II (M+3) −/M− wykazał wyraźny spadek w liściach w Traktowaniu 2 w porównaniu z Traktowaniem 1 (Rysunek 3G). Wyniki te sugerują, że synteza PS VII rzeczywiście zachodzi w liściach traktowanych 13C6-Glukozą, co jest zgodne ze znaną ścieżką biosyntezy PS.
Nasze podejście sugeruje, że liść jest głównym organem syntezy PS VII w PPY, co kontrastuje z syntezą PS II. Co istotne, po potraktowaniu liści 13C6-Glukozą w kłączu nie stwierdzono obecności znakowanej 13C PS VII, co wskazuje na powolny transport PS VII z liści do kłączy. W przeciwieństwie do tego, znakowana 13C PS II została wykryta w kłączu po zabiegach znakowania wiązek przewodzących łodygi oraz kłączy, co sugeruje możliwą syntezę w kłączu na tym etapie i wskazuje na konieczność dalszych badań nad lokalizacją syntezy PS II. Wyłączne wykrycie stosunku (M+2) −/M− dla cząsteczek PS VII w liściach jest zgodne z losem metabolicznym 13C6-Glukozy; po wchłonięciu jest ona metabolizowana w procesie glikolizy do acetylo-CoA zawierającego dwa izotopy 13C. Biorąc pod uwagę, że PS jest związkiem izoprenoidowym, jego biosynteza z acetylo-CoA przebiega albo poprzez szlak kwasu me trunksnowego (MVA), albo poprzez szlak 2-C-metyl-D-erytrytolu-4-fosforanu (MEP) (Rysunek 4), co prowadzi do powstania (M+2) −/M− PS VII. Tym samym nasze badanie określa liść jako główny organ syntezy PS VII w PPY.

Rysunek 1: Stosunek izotopów 13C/12C w kłączach czterech wariantów badawczych. (A) Stosunki izotopów 13C/12C w kłączach w wariancie 4 i 3 były znacznie wyższe niż w wariantach 1 i 2, co wskazuje, że 13C6-glukoza w znacznym stopniu przeniknęła do kłączy poprzez podawanie do korzeni. Każdy słupek reprezentuje średnią (± SE) z trzech powtórzeń. Litery na słupkach oznaczają istotne różnice w stosunku izotopu 13C/12C w czterech wariantach (p < 0,05). Skrót: PS = saponiny Paris. (B) Wysokorozdzielcza spektrometria mas PS VII (C51H82O21, 1030,5349) wykazała jego jon ujemny z czasem retencji 16,83 minuty. Ze względu na naturalną obfitość 13C (dokładna masa cząsteczkowa 13,003 w porównaniu do 12C o masie 12,000), zakres pików izotopowych, w tym (M−), głównie (M+1)−, (M+2)−, (M+3)− i (M+4)−, pojawia się w tym samym czasie retencji, co pik jonu cząsteczkowego M− PS VII. Piki te wynikały głównie z jonizacji COOH− w roztworze kwasu mrówkowego w wodzie. Powiększony wykres słupkowy uwypukla te piki izotopowe. Obliczono stosunki prądów jonowych (M+1)−/M−, (M+2)−/M−, (M+3)−/M− oraz (M+4)−/M−. Analizując zmiany tych stosunków, można śledzić i wnioskować o biosyntezie saponin. Tutaj M− reprezentuje połączone pola powierzchni prądu jonowego dla (M+COOH)- i M−. Rysunek 1B został zmodyfikowany na podstawie pracy Wen i wsp.24. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 2: Schemat znakowania 13C6-glukozą i integracji danych. Siewki znakowano poprzez opryskiwanie i podawanie 0,2% 13C6-glukozy przez 3 dni; następnie ekstrakty z każdego organu poddano analizie izotopowej za pomocą LC/MS i GC/IRMS, a uzyskane dane zintegrowano z powierzchniami piku w celu organowo specyficznej analizy syntezy PS. (A) Schemat ilustrujący podawanie glukozy do różnych organów. Zabiegi 1-4 obejmowały odpowiednio: brak podawania, podawanie do liścia, do wiązki przewodzącej łodygi oraz do kłącza. (B) Etapy analizy LC-MS ekstraktu ciekłego przygotowanego z wysuszonej tkanki PPY za pomocą urządzenia do mielenia i przedmuchiwania azotem. Skróty: LC/MS = chromatografia cieczowa z detekcją masową; PPY = Paris polyphylla var. yunnanensis (Franch.) Hand.-Mzt.; PS = saponiny Paris. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
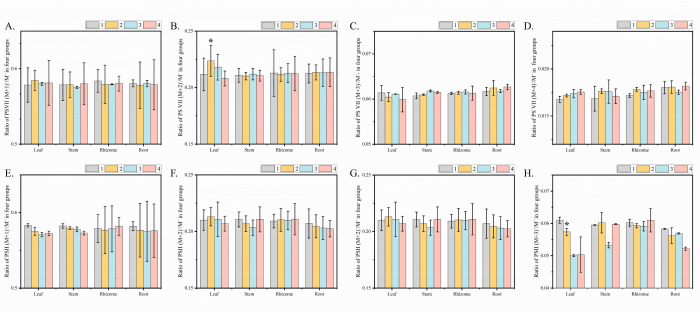
Rycina 3: Śledzenie biosyntezy saponiny VII z Paris oraz saponiny II z Paris poprzez podawanie 13C6-glukozy organom roślinnym. (A-D) Stosunek cząsteczek PS VII (M+1) −/M−, (M+2) −/M−, (M+3) −/M−, (M+4) −/M− w każdym organie dla czterech wariantów traktowania. Stosunek cząsteczek PS VII (M+2) −/M− wzrósł znacząco w liściach w wariancie 2 i wariancie 3. W łodydze, korzeniu i kłączu stosunek cząsteczek PS VII (M+2) −/M− nie wykazał wyraźnych różnic między czterema wariantami. (E-H) Stosunek cząsteczek PS II (M+1) −/M−, (M+2) −/M−, (M+3) −/M−, (M+4) −/M− w każdym organie dla czterech wariantów traktowania. W porównaniu z wariantem 1, stosunki cząsteczek PS II (M+2) −/ M− w liściach nie różniły się w wariancie 2. W wariancie 2 stosunki cząsteczek PS II (M+1) −/M− i (M+4) −/M− w liściach nie wykazują wyraźnych różnic w porównaniu z wariantem 1. Stosunki cząsteczek PS II (M+3) −/M− w liściach spadły w porównaniu z wariantem 1. Saponina VII z Paris, PS VII. Każdy słupek reprezentuje średnią (± SE) z trzech powtórzeń. "*" oznacza istotną różnicę w stosunku do wariantu bez podawania glukozy (t-test przy p < 0,01). Skrót: PS = saponiny Paris. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 4: Opis PS VII generowanej przez egzogenną 13C6-glukozę wchodzącą w szlak MVA. Schematyczny diagram metabolizmu acetylo-koenzymu A znakowanego 13C6-glukozą w celu generowania cząsteczek PS VII (M+2) −/M− poprzez szlak MVA. Znakowany węgiel zaznaczono na czerwono; nieznakowany węgiel na szaro. W wyniku glikolizy 13C6-glukoza jest rozszczepiana na dwie cząsteczki acetylo-koenzymu A (M+2)-, który następnie generuje izopentenylo-pirofosforan i dimetylo-propenylo-pirofosforan poprzez szlak MVA, a następnie generuje cykloatenol poprzez katalityczne działanie syntazy geranylgeranylo-pirofosforanu, syntazy farnesylo-pirofosforanu, syntazy skwalenu, epoksygenazy skwalenu oraz syntazy cykloartenolu (cykloartenol), a następnie poprzez utlenianie, dekarboksylację, redukcję i inne reakcje powstaje cholesterol; cholesterol poprzez szereg enzymów cytochromu P450, glikozylotransferaz i furostanoidowej saponiny 26-O-β-glukozydazy w późnej modyfikacji formuje cząsteczki PS VII zawierające dwa znakowane węgle. (M+2) - wskazuje, że w tym punkcie zjonizowane są dwie grupy COOH- węgla, a liczbę znakowań dla dwóch węgli można wyznaczyć za pomocą (M+2) −/M−. Stosując standardowe protokoły, poszczególne ciała izotopowe są identyfikowane, a prądy jonowe są dzielone w celu uzyskania danych znakowania dla izotopów. Wartość M− jest stabilna. Skróty: PS = saponiny z Paris; PS VII = saponina z Paris VII; MVA = szlak mewalonianowy; GPPS = syntaza geranylgeranylo-pirofosforanu; FPPS = syntaza farnesylo-pirofosforanu; SQS = syntaza skwalenu; SQE = epoksygenaza skwalenu; CYPs = enzymy cytochromu P450; UGTs = transferaza glukuronowa; F26G = furostanoidowa saponina 26-O-β-glukozydaza. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
Dyskusja
Pomyślne wdrożenie tego protokołu zależy od kompleksowych badań nad właściwościami fizjologicznymi roślin, tkankami, narządami i metabolitami wtórnymi. Podejście do projektowania eksperymentalnego przedstawione w protokole stanowi solidną podstawę do badania szlaków biosyntezy metabolitów wtórnych roślin. Kluczowymi czynnikami w tym eksperymencie są (1) określenie wieku wieloletnich siewek oraz (2) wybór właściwego czasu znakowania izotopów i wykrywania. Rośliny lecznicze są podzielone na wieloletnie i jednoroczne, z których każda ma inne wzorce syntezy i akumulacji metabolitów wtórnych. Eksperyment ten ma na celu wyjaśnienie pierwotnych narządów syntetycznych metabolitów wtórnych w roślinach leczniczych poprzez analizę szybkości syntezy tych metabolitów. Dlatego ważne jest, aby starannie wybrać lata i etapy wzrostu, które odpowiadają tym wzorcom i tempo syntezy.
PPY to wieloletnia roślina lecznicza, a zawartość PS kumuluje się z roku na rok. Wykazano jednak, że tempo syntezy PS nie różniło się od tempa syntezy PPY22 bylin. Jednocześnie mniejszy rozmiar 2-letnich sadzonek w porównaniu ze starszymi ułatwia hydroponikę. Tak więc w tym badaniu wykorzystano 2-letnie sadzonki PPY. Dzięki temu wybrane rośliny wykazują najwyższą szybkość syntezy metabolitów wtórnych. Kluczowe znaczenie ma uwzględnienie różnic w szybkości syntezy i transportu metabolitów wtórnych u różnych gatunków23. Optymalna długość okresu etykietowania i wykrywania zależy od tych stawek. Badania wskazują, że zawartość cukru i PS w liściach PPY zmniejsza się w ciągu 3 dni24, co sugeruje powolny proces transportu PS ze względu na ich znaczną masę cząsteczkową, który prawdopodobnie nie zostanie zakończony w tym czasie. Czas trwania leczenia krótszy niż kilka godzin może prowadzić do niewystarczającej syntezy i trudności w wykrywaniu znakowanego PS 5,25. I odwrotnie, przedłużenie leczenia powyżej 3 dni grozi przemieszczeniem PS z liści do kłącza, co może zniekształcić wyniki eksperymentalne. W związku z tym wybiera się 3-dniowy okres pośredniego znakowania, aby zminimalizować ingerencję narządów - szczególnie w przypadku metod opryskiwania liści i kłączy - zapewniając w ten sposób dokładniejsze wyniki eksperymentalne.
Poprzednie badania znakowania izotopowego Nicotiana tabacum26,27 i Brassica napus28 wykazały skuteczne wchłanianie 13C6-glukozy i integrację z tkankami roślinnymi. W naszych badaniach skupiliśmy się na hydroponicznie uprawianych, 2-letnich siewkach PPY, wdrażając zabiegi nawożenia 13C6-Glucose na liście, kłącza i wiązki naczyniowo-łodygowe, a także kontrolne zabiegi niekarmienia. Korzystając z detekcji LC-MS, stwierdziliśmy, że trzeciego dnia po znakowaniu stosunek 13C / 12C w kłączach z pęczka naczyniowego i kłącza był znacznie wyższy niż w grupie kontrolnej bez karmienia, co potwierdza skuteczną asymilację 13C 6-glukozy i sukces naszego podejścia do znakowania (Figura 2). W naszym badaniu analizowaliśmy jednocześnie cztery typy izotopowych stosunków pików jonów dla cząsteczek PS VII i PS II w czterech różnych narządach PPY: (M+1) −/M−, (M+2) −/M−, (M+3) −/M− i (M+4) −/M−. Co ważne, zaobserwowaliśmy, że w zabiegu etykietowania liści stosunki cząsteczki PS VII (M+2) -/M− w liściach były znacznie wyższe niż w zabiegu nienawożenia. Stosunek cząsteczek PS VII (M+2) −/M− w liściach pod kłączem i zabiegu bez karmienia bez różnicy (ryc. 3B). Dodatkowo, w porównaniu z leczeniem niedokarmiającym, stosunek cząsteczki saponin paryskich II (PS II) (M+2) −/M− w liściach poddanych dokarmianiu dolistnym bez istotnej różnicy, a stosunek cząsteczek PS II (M+3) −/M− w liściach poddanych zabiegowi dokarmiania dolistnego był niższy (ryc. 3G). Zabiegi znakowania pęczka naczyń macierzystych i kłączy wykazały znaczące różnice w proporcjach cząsteczek PS II (M + 1) - / M − i (M + 4) - / M− w kłączach w porównaniu z leczeniem bez karmienia (Figura 3E, H).
Dostosowując to podejście do innych roślin leczniczych, kluczowe znaczenie ma wybór związków markerowych dostosowanych do prekursorów pierwotnych metabolitów wtórnych rośliny, zapewniając swoistość markerową. Jeśli związek docelowy jest syntetyzowany głównie w łodydze, związek znakujący powinien być zdolny do efektywnego transportu i metabolizowania w łodydze. Ponownie ocenić szlak syntezy, jeśli nie ma oczekiwanych proporcji izotopowych, takich jak (M+2) −/M− dla PS VII, potwierdzając przydatność związków znakujących. Stężenie związku znakującego w pożywce może wymagać dostosowania w celu zapewnienia odpowiedniego wychwytu i integracji ze związkami docelowymi w pożądanym narządzie. Parametry detekcji LC-MS mogą wymagać optymalizacji w celu skutecznego wykrywania określonych znakowanych metabolitów będących przedmiotem zainteresowania. Może to obejmować dostosowanie ustawień spektrometrii mas, takich jak tryb jonizacji, w celu zwiększenia czułości i swoistości dla związków unikalnych dla badanych gatunków roślin i organów. Jeżeli stosunek 13C do 12C nie zostanie wykryty w kłączach po zabiegach znakowania pęczka naczyń macierzystych i kłączy, stężenie 13C 6-glukozy w pożywce Hoaglanda i czas znakowania należy zwiększyć do momentu osiągnięcia wykrycia. Metody żywienia 13C6-glukozą i techniki analityczne ustalone w tym badaniu powinny ukierunkować analizę i interpretację wyników w celu identyfikacji organów syntezy metabolitów wtórnych w różnych roślinach leczniczych.
Zabiegi karmienia i niekarmienia 13C6-glukozą dla liści, kłączy i wiązek naczyniowo-łodygowych w tym eksperymencie zapewniają większą szczegółowość w identyfikacji narządów syntezy metabolitów wtórnych w porównaniu z tradycyjnymi metodami znakowania izotopów węgla. Niemniej jednak nadal istnieją wyzwania. Jednym z kluczowych ograniczeń jest brak uniwersalnych ram czasowych oznaczania i wykrywania, odpowiednich dla wszystkich roślin leczniczych. Wybór optymalnych ram czasowych zwiększa skuteczność etykietowania. Ponadto stosowanie współczynników do analizy wyników komplikuje różnicowanie lokalizacji grup funkcyjnych w dużych, złożonych izomerach. Dlatego przed zastosowaniem tej metodologii zaleca się dokładny przegląd literatury i wstępne eksperymenty. Strategia ta nie tylko zapewnia dokładność i wydajność, ale ma również znaczące implikacje dla biologii roślin i farmakologii. Zintegrowanie tej metody ze spektroskopią magnetycznego rezonansu jądrowego, wiodącą techniką analizy struktur związków organicznych, pozwala na precyzyjną identyfikację miejsc znakowania 13C. Metoda ta toruje drogę do zbadania szlaków biosyntezy wtórnych metabolitów roślinnych, przedstawiając szczegółowe i skuteczne podejście do określania specyficzności narządowej w syntezie metabolitów wtórnych w roślinach leczniczych.
Oświadczenia
Autorzy deklarują brak sprzecznych interesów finansowych.
Podziękowania
Ta praca została sfinansowana przez Narodową Fundację Nauk Przyrodniczych Chińskiej Młodzieżowej Programu (nr 82304670).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,1% Woda z kwasem mrówkowym | Chengdu Kelong Fabryka odczynników chemicznych | 44890 | |
| 13C6-Glukoza w proszku | MERCK | 110187-42-3 | |
| Acetonitryl | Chengdu Kelong Fabryka odczynników chemicznych | 44890 | |
| FIOLKI AUTOSAMPLER | Biosharp Biotechnology Company | 44866 | |
| BEH C18 kolumna | Wody, Milfor, MA | 1,7 i mu; m,2,1*100 mm | |
| Myjka ultradźwiękowa CNC | Kunshan Ultrasound Instrument Co., Ltd | KQ-600DE | |
| Compound DiscovererTM oprogramowanie | Thermo Scientific, Fremont,CA | 3 | |
| Compound DiscovererTM oprogramowanie | Thermo Scientific, Fremont, CA | 3 Elektryczny | |
| piec do suszenia strumieniowego o stałej temperaturze | DHG-9146A | ||
| Fabryka odczynników chemicznych Chengdu Kelong | 44955 | ||
| W pełni automatyczny szybki młynek do próbek | Shanghai Jingxin Technology | Tissuelyser-48 | |
| Chromatografia gazowa - stabilny spektrometr masowy ze stosunkiem izotopów | Thermo Fisher | Delta V Advantage | |
| Rozwiązanie Hoagland | Sigma-Aldrich | H2295-1L | |
| Zbiornik hydroponiczny | JRD | 1020421 | |
| Oprogramowanie Isodat | Thermo Fisher Scientific | 3 | |
| Chromatografia cieczowa spektrometria mas o wysokiej rozdzielczości | Agilent Technology | Agilent 1260 -6120 | |
| Przyrząd do produkcji azotu | PEAK SCIENTIFIC | Genius SQ 24 | |
| Filtr fazy organicznej | Tianjin Jinteng Experimental Equipment Co., Ltd | 44890 | |
| Pompa tlenowa | Magic Dragon | MFL | |
| Czujnik kwantowy | Highpoint | UPRtek | |
| Scalpel | Handskit | 11-23 | |
| Zraszanie can | CHUSHI | WJ-001 | |
| Xcalibur oprogramowanie | Thermo Fisher Scientific | 4.2 |
Bibliografia
- Erb, M., Kliebenstein, D. J. Plant secondary metabolites as defenses, regulators, and primary metabolites: The blurred functional trichotomy. Plant Physiol. 184 (1), 39-52 (2020).
- Li, Y., Kong, D., Fu, Y., Sussman, M. R., Wu, H. The effect of developmental and environmental factors on secondary metabolites in medicinal plants. Plant Physiol Biochem. 148, 80-89 (2020).
- Liu, S., et al. Genetic and molecular dissection of ginseng (panax ginseng mey.) germplasm using high-density genic snp markers, secondary metabolites, and gene expressions. Front Plant Sci. 14, 1165349(2023).
- Chen, X., Wang, Y., Zhao, H., Fu, X., Fang, S. Localization and dynamic change of saponins in cyclocarya paliurus (batal.) iljinskaja. PloS One. 14 (10), e0223421(2019).
- Yuan, M., et al. Ex vivo and in vivo stable isotope labelling of central carbon metabolism and related pathways with analysis by lc-ms/ms. Nat Protoc. 14 (2), 313-330 (2019).
- Cavalli, F. M. G., Bourgon, R., Vaquerizas, J. M., Luscombe, N. M. Specond: A method to detect condition-specific gene expression. Genome Biol. 12 (10), 101(2011).
- Epron, D., et al. Pulse-labelling trees to study carbon allocation dynamics: A review of methods, current knowledge and future prospects. Tree Physiology. 32 (6), 776-798 (2012).
- Varman, A. M., He, L., You, L., Hollinshead, W., Tang, Y. J. Elucidation of intrinsic biosynthesis yields using 13c-based metabolism analysis. Microb Cell Fact. 13 (1), 42(2014).
- Meng-Meng, G., Zhen-Yu, Z., Yu, Z., Qiu-Lin, Y., Ying, W. Systematic extraction and stable isotope determination of different biomarkers from single leaf of reticulate vein plants. Journal of Shaanxi University of Science & Technology. 41 (01), 72-79 (2023).
- Zhang, H., et al. A convenient lc-ms method for assessment of glucose kinetics in vivo with d-[13c6]glucose as a tracer. Clin Chem. 55 (3), 527-532 (2009).
- Chassy, A. W., Adams, D. O., Waterhouse, A. L. Tracing phenolic metabolism in vitis vinifera berries with 13c6-phenylalanine: Implication of an unidentified intermediate reservoir. J Agric Food Chem. 62 (11), 2321-2326 (2014).
- Lozac'h, F., et al. Evaluation of cams for 14c microtracer adme studies: Opportunities to change the current drug development paradigm. Bioanalysis. 10 (5), 321-339 (2018).
- Sulyok, M., Stadler, D., Steiner, D., Krska, R. Validation of an lc-ms/ms-based dilute-and-shoot approach for the quantification of > 500 mycotoxins and other secondary metabolites in food crops: Challenges and solutions. Anal Bioanal Chem. 412 (11), 2607-2620 (2020).
- Serra, F., et al. Inter-laboratory comparison of elemental analysis and gas chromatography combustion isotope ratio mass spectrometry (gc-c-irms). Part i: Delta13c measurements of selected compounds for the development of an isotopic grob-test. J Mass Spectrom. 42 (3), 361-369 (2007).
- Jung, J. -Y., Oh, M. -K. Isotope labeling pattern study of central carbon metabolites using gc/ms. J Chromatogr B Analyt Technol Biomed Life Sci. 974, 101-108 (2015).
- Ding, Y. G., et al. The traditional uses, phytochemistry, and pharmacological properties of paris l. (liliaceae): A review. J Ethnopharmacol. 278, 114293(2021).
- Cunningham, A. B., et al. Paris in the spring: A review of the trade, conservation and opportunities in the shift from wild harvest to cultivation of paris polyphylla (trilliaceae). J Ethnopharmacol. 222, 208-216 (2018).
- Madikizela, L. M., Ncube, S., Chimuka, L. Uptake of pharmaceuticals by plants grown under hydroponic conditions and natural occurring plant species: A review. Sci Total Environ. 636, 477-486 (2018).
- Tagami, K., Uchida, S. Online stable carbon isotope ratio measurement in formic acid, acetic acid, methanol and ethanol in water by high performance liquid chromatography-isotope ratio mass spectrometry. Anal Chim Acta. 614 (2), 165-172 (2008).
- Li, Y., et al. The combination of red and blue light increases the biomass and steroidal saponin contents of paris polyphylla var. Yunnanensis. Ind Crops Prod. 194, 116311(2023).
- Wang, G., et al. Tissue distribution, metabolism and absorption of rhizoma paridis saponins in the rats. J Ethnopharmacoly. 273, 114038(2021).
- Peng, S., et al. Progress in the study of differences in the types and contents of steroidal saponins in paris. Polyphylla smith var. Chinensis (franch.) hara. Modernization of Traditional Chinese Medicine and Materia Medica-World Science and Technology. 24 (05), 2014-2025 (2022).
- Alami, M. M., et al. The current developments in medicinal plant genomics enabled the diversification of secondary metabolites' biosynthesis. Int J Mol Sci. 23 (24), 15932(2022).
- Wen, F., et al. The synthesis of paris saponin vii mainly occurs in leaves and is promoted by light intensity. Front Plant Sci. 14, 1199215(2023).
- Siadjeu, C., Pucker, B. Medicinal plant genomics. BMC Genomics. 24 (1), 429(2023).
- Tian, C., et al. Top-down phenomics of arabidopsis thaliana: Metabolic profiling by one- and two-dimensional nuclear magnetic resonance spectroscopy and transcriptome analysis of albino mutants. J Biol Chem. 282 (25), 18532-18541 (2007).
- Masakapalli, S. K., et al. Metabolic flux phenotype of tobacco hairy roots engineered for increased geraniol production. Phytochemistry. 99, 73-85 (2014).
- Schwender, J., Ohlrogge, J. B., Shachar-Hill, Y. A flux model of glycolysis and the oxidative pentosephosphate pathway in developing brassica napus embryos. J Biol Chem. 278 (32), 29442-29453 (2003).
Przedruki i uprawnienia
