Rak trzustki pozostaje jednym z najtrudniejszych nowotworów do leczenia. Dlatego tak ważne jest, aby modele przedkliniczne oceniające skuteczność leczenia były powtarzalne i istotne klinicznie. Protokół ten opisuje prostą procedurę kohodowli w celu wygenerowania powtarzalnych, klinicznie istotnych sferoid desmoplastycznych.
Artykuł metodologiczny
Hodowla desmoplastycznych trójwymiarowych sferoid raka trzustki z kokultury
W tym artykule
Podsumowanie
Streszczenie
Gruczolakorak przewodowy trzustki (PDAC) jest jednym z najbardziej śmiertelnych nowotworów, z 5-letnim wskaźnikiem przeżycia wynoszącym <12%. Największą barierą w terapii jest gęsta desmoplastyczna macierz zewnątrzkomórkowa (ECM), która otacza guz i zmniejsza unaczynienie, ogólnie nazywane desmoplazją. Różne kombinacje leków i preparaty zostały przetestowane w leczeniu raka i chociaż wiele z nich wykazuje sukces przedkliniczny, zawodzą klinicznie. Dlatego ważne staje się, aby mieć do dyspozycji klinicznie istotny model, który może przewidzieć odpowiedź guza na terapię. Model ten został wcześniej zwalidowany w odniesieniu do wyciętych guzów klinicznych. Tutaj opisano prosty protokół hodowli desmoplastycznych sferoid trójwymiarowych (3D) z kokulturą, które mogą naturalnie generować solidny ECM i nie wymagają żadnych zewnętrznych źródeł matrycy ani rusztowania do wspierania ich wzrostu.
W skrócie ludzkie komórki gwiaździste trzustki (HPaSteC) i komórki PANC-1 są używane do przygotowania zawiesiny zawierającej komórki w stosunku 1:2, odpowiednio. Komórki są powlekane w pokrytej poli-HEMA, 96-dołkowej płytce U-well o niskim mocowaniu. Płytka jest odwirowywana, aby komórki mogły utworzyć początkowy osad. Płytkę przechowuje się w inkubatorze w temperaturze 37 °C z 5% CO2 i wymienia się pożywkę co 3 dni. Płytki mogą być obrazowane w wyznaczonych odstępach czasu w celu zmierzenia objętości sferoidów. Po 14 dniach hodowli powstają dojrzałe sferoidy desmoplastyczne (tj. średnia objętość 0,048 + 0,012mm3 (451 μm x 462,84 μm)) i mogą być wykorzystane do oceny terapii eksperymentalnej. Dojrzałe składniki ECM obejmują kolagen-I, kwas hialuronowy, fibronektynę i lamininę.
Wprowadzenie
Złe rokowania raka trzustki są związane z różnymi przyczynami, wśród których jest brak łatwo wykrywalnych biomarkerów, co prowadzi do późnego wykrycia. Innym ważnym powodem jest gruby zrąb otaczający tkankę, co prowadzi do zmniejszonego ukrwienia. Odkładanie się dużych ilości macierzy zewnątrzkomórkowej (ECM), interakcja komórka-komórka, komórki śródbłonka, różne komórki odpornościowe, perycyty, proliferujące miofibroblasty i populacja fibroblastów oraz obecność komórek nienowotworowych (razem tworzących reakcję desmoplastyczną)1, stanowią gruby zrąb, który jest odpowiedzialny za chemioterapię i oporność radioterapeutyczną PDAC2. Rak i komórki zrębu mają złożoną, dynamiczną i dwukierunkową interakcję. Chociaż niektóre elementy albo osłabiają, albo przyspieszają postęp choroby, większość procesów ma charakter adaptacyjny podczas rozwoju nowotworu1. Zapewnia to środowisko bogate w czynniki wzrostu, czynniki proangiogenne, proteazy i cząsteczki adhezyjne. Czynniki te sprzyjają angiogenezie, proliferacji komórek, przerzutom i inwazji3,4. Razem są immunologicznym i uprzywilejowanym lekami schronieniem dla guza, co skutkuje opornością na leki.
Desmoplazja to złożona mieszanina, która składa się z różnych białek ECM, wraz z komórkami odpornościowymi i komórkami gwiaździstymi trzustki (PSC). Razem mają one tendencję do tworzenia rusztowania dla wzrostu komórek. PSC są jednym z największych składników przedziału zrębowego5. Ich zdolność do wytwarzania enzymów, takich jak metaloproteazy macierzy (MMP), tkankowe inhibitory metaloproteaz macierzy (TIMP) i fibroblasty związane z rakiem (CAF)6 sugeruje, że mogą one odgrywać kluczową rolę w rozwoju reakcji desmoplastycznej. ECM, fibroblasty związane z rakiem (CAF) i unaczynienie są kardynalnymi aspektami PDAC. Spekuluje się, że wśród CAF, miofibroblasty i zapalne CAF są zaangażowane w aktywny przesłuch odpowiedzialny za właściwości pronowotworowe7. Im bardziej rozległe formacje fibroblastyczne na guzie, tym gorsze rokowanie8,9,10.
Jednowarstwowa hodowla komórkowa za pomocą ustalonych linii komórkowych nadal pozostaje użytecznym narzędziem do analizy toksyczności leków i jest dobrym punktem wyjścia do badań potwierdzających słuszność koncepcji i odkryć. Ustalonym liniom hodowli komórkowych brakuje jednak DNA linii zarodkowej i klinicznej relacyjności11. Ponieważ są hodowane na płaskich powierzchniach, podlegają innym kryteriom selekcji in vitro w porównaniu z sytuacją, gdy są częścią guza, dzielą się nieprawidłowo i tracą swój zróżnicowany fenotyp12. Ogólnie rzecz biorąc, hodowle jednokomórkowe ograniczają heterogeniczność guza, a zatem tracą znaczenie kliniczne. Nie są w stanie dokładnie odwzorować złożoności mikrośrodowiska guza (na przykład ECM). Hodowla 3D może dokładniej odtworzyć złożone mikrośrodowisko guza.
3D hodowla została wprowadzona w latach siedemdziesiątych dla zdrowych komórek i ich nowotworowych odpowiedników13. Do badania morfologii i architektury złośliwych tkanek za pomocą sferoidów wykorzystano kilka technik za pomocą sferoidów14. Kohodowle z komórkami zrębu mogą modelować sygnały TME. Zwiększenie markerów EMT zaobserwowano, gdy komórki były hodowane wspólnie z komórkami gwiaździstymi15. Sferoidy PDAC i ich interakcja ze zrębem mogą być modelowane poprzez współhodowlę z komponentami ECM. Doniesiono, że kokulturacja z PSC daje klinicznie istotne dane dotyczące cytotoksyczności leków16,17,18. PSC wspomagają również oporność na leki, unikając apoptozy i stymulując proliferację komórek nowotworowych za pomocą różnych czynników parakrynnych19 oraz indukując przejście EMT. W związku z tym kluczowe staje się włączenie pojedynczych punktów kontaktowych od wczesnego etapu do kryteriów stosowanych do oceny skuteczności leku lub systemu dostarczania leków. Zdolność PSC do zwiększania proliferacji i wspierania szybszego wzrostu w połączeniu, w porównaniu z samymi komórkami raka trzustki, została również zaobserwowana in vivo, gdy oceniano podskórne wstrzyknięcia boczne dwóch linii komórkowych u myszy z obniżoną odpornością20.
Zdolność typu komórki do interakcji z komponentami ECM jest również kluczowa do rozważenia podczas hodowli sferoid współhodowanych. Doniesiono, że BxPC-3 i PANC-1 mają równe powinowactwo w wiązaniu się z kolagenem. Obie linie komórkowe również wiążą się równoważnie z lamininą, chociaż pojawiły się doniesienia, że BxPC-3 wiąże się lepiej21,22,23,24,25. Jeśli chodzi o migrację, Stahle i wsp.26 wykazali 5-krotnie szybszą ruchliwość komórek PANC-1 w porównaniu z BxPC-3. Stwierdzono również, że komórki PANC-1 migrują głównie jako pojedyncze komórki, podczas gdy komórki BxPC-3 migrują jako ciasno upakowany arkusz. Wybór komórek wpływa również na wielkość guza25. Wykazano, że guzy BxPC-3 są większe27,28 niż te uzyskane z PANC-1, podczas gdy jedno badanie wykazało odwrotny przypadek29. Pomimo różnic w wielkości i ruchliwości, doniesiono, że obie komórki potrzebują długich okresów utajenia, aby utworzyć guzy u myszy. Czas ten może być szczególnie długi dla BxPC-3 i wynosi od 4 tygodni do 4 miesięcy25. Istnieje jednak również literatura, w której BxPC-328 lub BxPC-3 rakowe komórki macierzyste 30 szybciej tworzą widoczne guzy, co sugeruje, że mogą występować różnice w czasie wzrostu guza. Podane tutaj czasy trwania powinny zatem służyć jedynie jako wstępna wskazówka dotycząca tempa wzrostu guza.
Komórki BxPC-3 tworzą sferoidy z luźnymi komórkami na powierzchni i gęstymi rdzeniami, podczas gdy komórki PANC-1 tworzą zarówno porowate, ale wytrzymałe sferoidy31, jak również kompaktowe sferoidy. Stwierdzono również, że komórki PANC-1 są mniej zróżnicowane i bardziej agresywne32. Utrzymując agresywną naturę32 na pierwszym planie, w połączeniu z wyższą ruchliwością komórek PANC-1, zdolnością do tworzenia zwartych sferoid i zdolnością do interakcji ze składnikami ECM, komórki PANC-1 zostały wybrane do badań sferoidalnych.
W ciągu ostatnich kilku lat, hodowla sferoidów odniosła wiele sukcesów, wykazując przewagę w swojej klinicznej przydatności w porównaniu z kulturami dwuwymiarowymi (2D). Jej znaczenie wykorzystano w zastosowaniu tej techniki jako substytutu badań na zwierzętach i lepszego zrozumienia biologii nowotworów. Kliniczne znaczenie sferoidów, zwłaszcza gdy są hodowane wspólnie z PSC, umożliwiło ich wykorzystanie do badania różnych funkcji sferoidu, takich jak sztywność33, wyrażenie TGF-β34,35,36,37,38, E-cadherin, F-actin18,34,36,37, α-SMA34,35,37,38, dehydrogenaza mleczanowa (LDHA)32, HIF-1α35,39, lekooporność16,37,40, migracja komórek41, inwazja komórek37, zwłóknienie35, odporność na promieniowanie42, zmiany fenotypowe18, heterogeniczność36, poziomy interakcji komórkowych39 i demonstruj komponenty ECM37,38,39. Wiele protokołów, które zostały użyte do uzyskania opisanych danych, opiera się na Matrigel, metodzie wiszącej kropli, drukowanych formach lub innych rusztowaniach, które pomagają wspierać wzrost sferoidów i ECM. Badania zwykle obejmują również wykorzystanie komórek fibroblastów innych niż ludzkie lub świeżo wyizolowanych komórek gwiaździstych od pacjentów. Chociaż użycie komórek gwiaździstych ma kluczowe znaczenie, aby guzy przypominały warunki in vivo, zmienność między pacjentami związana ze świeżymi ekstrakcjami sprawia, że badania te są trudne do powtórzenia.
Ten protokół ma na celu zademonstrowanie modelu, który jest łatwy do opracowania, powtarzalny, klinicznie istotny i wolny od rusztowań, opierając się tym samym wyłącznie na zdolnościach kokultur do naturalnego generowania ECM. W tym celu wybrano prostą metodę kohodowli polegającą na mieszance komórek PANC-1 (ze względu na ich naturalną tendencję do migracji jako pojedyncze komórki) wraz z ludzkimi komórkami gwiaździstymi trzustki (HPaSteC), ze względu na ich zdolność do zachowywania się jak komórki macierzyste i wysoką odporność na leki. Korzystając z badań Durymanov et al.38jako punktu odniesienia, protokół opisany poniżej został ustalony po dalszej optymalizacji parametrów, takich jak proporcje komórek i czas trwania między zmianami pożywki. Sferoidy wynikające z tego protokołu mogą być używane jako system modelowy do oceny nowych kandydatów na leki40.
Dodatkowo, dla użytkowników niezaznajomionych z kulturą sferoidów, pomocna może być praca Peirsman et al.43omawiająca rozwój bazy wiedzy MISpheroID. Ustanawia pewne minimalne wytyczne dotyczące informacji, które mogą pomóc w radzeniu sobie z niejednorodnością między protokołami laboratoryjnymi. Chociaż z pewnymi ograniczeniami, prace wykazały, że wybór pożywek hodowlanych, linii komórkowych, metody tworzenia sferoidów i ostatecznego rozmiaru sferoidów mają kluczowe znaczenie dla określenia właściwości fenotypowych sferoidów.
Protokół
1. Dwuwymiarowa (2D) hodowla komórkowa
- Hodować komórki PANC-1 w pożywce Dulbecco's Modified Eagle Medium (DMEM) uzupełnionej o 10% płodowej surowicy bydlęcej (FBS) w warunkach sterylnych. Hodować do uzyskania 70%-80% konfluencji przed pasażowaniem i nie stosować komórek poza 20.th pasażem. Należy odnieść się do procesu opisanego w kroku 4.2.1.
UWAGA: Jako punkt odniesienia, 1 x 10⁶ komórek w 20 mL pożywki potrzebuje około 2-3 dni, aby osiągnąć 70-80% konfluencji. - Hodować komórki HPaSteC w pożywce dla komórek gwiaździstych uzupełnionej o 2% FBS, 1% PenStrep i 1% suplementu do wzrostu komórek gwiaździstych (SteCGS), korzystając z zestawu dostarczonego przez producenta w warunkach sterylnych. Hodować zgodnie z instrukcjami producenta (z pewnymi modyfikacjami), jak pokazano w kroku 4.2.2, w kolbie powlekanej poli-L-lizyną.
- Pominąć etap neutralizacji FBS podczas trypsynizacji z protokołu producenta, ponieważ stosowany jest roztwór neutralizujący trypsynę (TNS). Zneutralizować zawiesinę komórkową, dodając całkowitą objętość 10 mL TNS, zgodnie z opisem w kroku 4.2.2.2.
UWAGA: Jako punkt odniesienia, 0,5 x 10⁶ komórek i 1 x 10⁶ komórek w 20 mL pożywki potrzebują odpowiednio 3 dni i 2 dni, aby osiągnąć 90% konfluencji. - Zbierać komórki przy 90% konfluencji. Nie stosować komórek poza pasażem 7.
- Pominąć etap neutralizacji FBS podczas trypsynizacji z protokołu producenta, ponieważ stosowany jest roztwór neutralizujący trypsynę (TNS). Zneutralizować zawiesinę komórkową, dodając całkowitą objętość 10 mL TNS, zgodnie z opisem w kroku 4.2.2.2.
- Utrzymywać komórki w temperaturze 37 °C, przy 5% CO2, w sterylnych inkubatorach przy wilgotności względnej 90%-95%. Wszystkie badania hodowli komórkowych prowadzić w kolbie T-75.
2. Powlekanie płytki 96-dołkowej roztworem poli(metakrylanu 2-hydroksyetylu) (poly-HEMA)
- Przygotować roztwór poly-HEMA o stężeniu 5 mg/mL w 95% etanolu, mieszając go przez noc za pomocą mieszadła z podgrzewaniem w temperaturze 37 °C (np. do przygotowania 500 mL roztworu potrzeba 2,5 g poly-HEMA).
- Przed dodaniem mieszadła zaznaczyć poziom objętości początkowej. Następnego dnia uzupełnić ewentualne ubytki w roztworze za pomocą 95% etanolu.
- Przefiltrować końcowy roztwór w sterylnej komorze laminarnej za pomocą filtra 0,22-µm i przechowywać w lodówce w temperaturze 4 °C.
UWAGA: Poly-HEMA jest stosowane w celu zwiększenia hydrofobowości powierzchni, co zapobiega adhezji komórek. Ponieważ w niniejszym badaniu wymagane jest, aby komórki nie przytwierdzały się do studzienek i nie rosły w formie monowarstwy, poly-HEMA służy jako dodatkowy środek ograniczający adhezję, wzmacniając naturalne właściwości niskiej adhezji płytek, czyniąc je tym samym płytkami ultra-low attachment. - W komorze do hodowli komórek nanieść 50 µL schłodzonego roztworu do każdej studzienki 96-dołkowej płytki z okrągłym dnem polistyrenowym w celu powleczenia płytki.
- Pozostawić studzienki z zamkniętą pokrywą w suszarce z wymuszonym obiegiem powietrza w temperaturze 37 °C przez 3 dni, aby upewnić się, że płytki są całkowicie suche.
- Przed wysiewaniem komórek wysterylizować płytki promieniami UV przez 30 min w komorze do hodowli komórek. Do długoterminowego przechowywania użyć szczelnie zamkniętego woreczka strunowego i wysterylizować przed użyciem.
3. Planowanie dwuwymiarowej hodowli komórkowej
- Zaplanuj eksperyment tak, aby komórki PANC-1 osiągnęły 70%-80% konfluencji w tym samym dniu, w którym komórki HPaSteC osiągną 90%.
UWAGA: Fiolki zawierające około 1 miliona komórek PANC-1 lub HPaSteC, przy rozmrożeniu z ciekłego azotu w tym samym dniu, wymagają (z pewnymi odchyłami) 8 dni hodowli PANC-1 oraz 6-7 dni hodowli HPaSteC, aby obie linie komórkowe były gotowe w tym samym dniu.
4. Wzrost hodowli 3D
- Przed rozpoczęciem procesu zapoznaj się z ogólnym schematem całego procesu na Rysunku 1.
OSTROŻNIE: Zarówno PANC-1, jak i HPaSteC są pochodzenia biologicznego. Z linią komórkową PANC-1 (komórki nowotworowe) należy obchodzić się z należytą ostrożnością. - Trypsynizacja i liczenie komórek
- Trypsynizacja i liczenie komórek PANC-1:
- Odlej supernatant i przemyj komórki PANC-1 9 mL HBSS (po 3 mL na raz). Zużyte odczynniki utylizuj w dygestorium w 20-25% (V/V) roztworze wybielacza, aby zapewnić całkowite unicestwienie materiału żywego/żywotnego.
- Poddaj komórki trypsynizacji, dodając 2 mL trypsyny. Po około 10 min (może być wymagany dłuższy czas), gdy wszystkie komórki odkleją się od podłoża, zneutralizuj zawiesinę 10 mL DMEM + 10% FBS. Zacznij od 3 mL, a następnie wykonaj kolejne etapy płukania, używając 1 mL na każde płukanie (pozostało 7 płukań), aby zapewnić maksymalny odzysk utrypsynizowanych komórek.
- Przenieś każdą zneutralizowaną porcję do tej samej probówki 15 mL. Końcowa objętość w probówce wyniesie około 12 mL (~2 mL trypsyny zneutralizowanej 10 mL pożywki).
- Odwiruj zneutralizowaną zawiesinę komórkową przy 700 x g przez 2 min i 30 s. Odlej supernatant i resuspenduj otrzymany osad w 1 mL DMEM + 10% FBS. Pobierz z tej zawiesiny alikvot do policzenia komórek i oznacz wartość uzyskaną w tej sekcji jako „Liczenie A”.
- Trypsynizacja i liczenie komórek HPaSteC.
- Odlej supernatant i przemyj komórki HPaSteC 9 mL HBSS (po 3 mL na raz).
- Poddaj komórki trypsynizacji, dodając 2 mL trypsyny. Po około 10 min, gdy wszystkie komórki odkleją się od podłoża, zneutralizuj zawiesinę 10 mL roztworu neutralizującego trypsynę. Zacznij od 3 mL, a następnie wykonaj kolejne etapy płukania, używając 1 mL na każde płukanie (pozostało 7 płukań), aby zapewnić maksymalny odzysk utrypsynizowanych komórek.
- Przenieś każdą zneutralizowaną porcję do tej samej probówki 15 mL. Końcowa objętość w probówce wyniesie około 12 mL (~2 mL trypsyny zneutralizowanej 10 mL roztworu neutralizującego).
- Odwiruj zneutralizowaną zawiesinę komórkową przy 700 x g przez 2 min i 30 s. Odlej supernatant i resuspenduj otrzymany osad w 1 mL uzupełnionej pożywki dla komórek gwiaździstych. Pobierz z tej zawiesiny alikvot do policzenia komórek i oznacz wartość uzyskaną w tej sekcji jako „Liczenie B”.
- Trypsynizacja i liczenie komórek PANC-1:
- Rozcieńczanie początkowych zawiesin komórkowych
- W razie potrzeby można na krótką chwilę przerwać pracę na tym etapie (nie dłużej niż 0,5 h) po uzyskaniu obu wartości liczeń A i B lub po utrypsynizacji i neutralizacji zarówno PANC-1, jak i HPaSteC. Niewykorzystane pożywki hodowlane przechowuj w 37 °C, a zawiesiny komórkowe w temperaturze pokojowej (RT; 25 ± 2 °C).
- Wykorzystując wcześniej uzyskane wartości Liczenia A i Liczenia B, pobierz alikwoty i wykonaj odpowiednie rozcieńczenia (w osobnych probówkach) tak, aby objętość końcowa wynosiła 1 mL (rozcieńczalnik: DMEM + 10% FBS dla obu probówek), a końcowa liczba komórek wynosiła od 110 000 do 140 000 dla każdego typu komórek. Po wykonaniu rozcieńczenia zweryfikuj liczbę komórek dla każdego z nich, aby uzyskać wartość Liczenia C (PANC-1) i Liczenia D (HPaSteC).
- W razie potrzeby można przerwać pracę na tym etapie (nie dłużej niż 15-30 min) po uzyskaniu Liczenia C i Liczenia D. Nie przerywaj pracy po wykonaniu ostatecznych rozcieńczeń w kroku 4.3.3.2, aby uniknąć sedymentacji komórek. Niewykorzystane pożywki hodowlane przechowuj w 37 °C, a zawiesiny komórkowe w RT (25 ± 2 °C).
- Utrzymaj końcową liczbę komórek potrzebną na studzienkę w stosunku HPaSteC: PANC-1 wynoszącym 60:120. Do obliczeń przyjmij 110 studzienek, aby uwzględnić nadmiar. Obliczenia wykonaj w oparciu o wartość 100 µL zawiesiny komórkowej na studzienkę (całkowita objętość zawiesiny wynosi 11 mL dla 110 studzienek przy stosunku HPaSteC: PANC-1 60:120). Przygotuj tę zawiesinę w sterylnej probówce wirówkowej 50 mL dla ułatwienia mieszania.
- Wykorzystując Liczenie C i Liczenie D, dodaj odpowiednią ilość zawiesiny komórkowej do roztworu DMEM + 10% FBS, aby uzyskać stosunek HPaSteC: PANC-1 60:120 w końcowej objętości 11 mL (6 600 komórek HPaSteC i 13 200 komórek PANC-1 w 11 mL). Dokładnie wymieszaj roztwór za pomocą pipety 1 mL, mieszając i pipetując ciecz w górę i w dół. Unikaj tworzenia piany.
- Wysiewanie
- Użyj pipety 200 µL lub 100 µL, aby wymieszać końcową zawiesinę (mieszaj, przesuwając końcówkę pipety, w połączeniu z pipetowaniem w górę i w dół) na każdym etapie przed dodaniem 100 µL zawiesiny do studzienki. Dodaj 100 µL ostrożnie wzdłuż krawędzi studzienki.
- Używaj tej samej końcówki do wielu studzienek, chyba że odpadnie. Mieszaj ciecz w przód i w tył i odlicz do 10 lub 15 (nie sekund) pomiędzy dodawaniem zawiesiny do każdej studzienki w pierwszej połowie płytki (około pierwszych 43 studzienek). Zmniejsz liczbę powtórzeń mieszania do 5-10 między studzienkami w drugiej połowie (pozostałe 43 studzienki), ponieważ objętość zawiesiny jest mniejsza i wymaga krótszego czasu mieszania.
- Nie używaj pipety wielokrotnej, ponieważ hydrofobowa powłoka poly-HEMA spowoduje odbijanie się zawiesiny od płytki, co doprowadzi do nierównomiernego rozkładu.
- Odlej nadmiar zawiesiny po wypełnieniu wszystkich studzienek.
- Użyj pipety 200 µL lub 100 µL, aby wymieszać końcową zawiesinę (mieszaj, przesuwając końcówkę pipety, w połączeniu z pipetowaniem w górę i w dół) na każdym etapie przed dodaniem 100 µL zawiesiny do studzienki. Dodaj 100 µL ostrożnie wzdłuż krawędzi studzienki.
- Wirowanie
- Odwiruj końcową płytkę zawierającą zawiesinę komórkową, aby zebrać wszystkie komórki w postaci pelletu. Ostrożnie owiń płytkę parafilmem wokół krawędzi, aby zapobiec kontaminacji na tym etapie. Po owinięciu odwiruj płytkę z przeciwwagą przy 1000 x g przez 2 min.
- Przenieś płytkę z powrotem do dygestorium do hodowli komórkowych (używając rękawiczek spryskanych etanolem), usuń parafilm i przechowuj płytki w inkubatorze w 37 °C przy 5% CO2. Pod żadnym pozorem nie spryskuj płytki mieszaniną etanolu i wody.
- Prowadzenie hodowli
- W 3. dniu obserwuj pod mikroskopem świetlnym przy powiększeniu 4x-5x łączenie się komórek w sferoidy. Postępuj zgodnie z poniższym protokołem prowadzenia hodowli.
- W 3. dniu odmierz 5-6 mL DMEM + 10% FBS i dodaj 50 µL do każdej studzienki wzdłuż bocznej ścianki.
- Podczas dodawania nie mieszaj ani nie wstrząsaj pożywką, ponieważ może to uszkodzić sferoid lub doprowadzić do jego przypadkowego usunięcia. Końcowa objętość na studzienkę wyniesie ~150 µL.
- Po 3. dniu zapoznaj się z Rysunkiem 2, aby poznać strukturę studzienki i położenie odblasku światła (między częścią cylindryczną a zakrzywioną studzienki) widocznego na pożywce, zwanego halo. Wykonuj operacje w pobliżu halo z ostrożnością, aby sferoidy pozostały nieuszkodzone.
- W 6. dniu odmierz 10-11 mL DMEM + 10% FBS. Używając pipety 1 mL, usuwaj pożywkę masowo z wielu studzienek, odsysając ją do poziomu halo. Powtórz to dla całej płytki, a następnie wymień pożywkę. Zbierz supernatant masowo i utylizuj lub utylizuj go na bieżąco podczas odsysania.
- Zastąp usuniętą pożywkę świeżą, dodając 100 µL pożywki wzdłuż ścianki każdej studzienki. Końcowa objętość w studzience będzie bliska 200 µL.
- Nie odsysaj pożywki poniżej poziomu halo, ponieważ zwiększa to ryzyko przypadkowego usunięcia sferoidu.
- W 10./11. dniu odmierz 10-11 mL DMEM + 10% FBS. Używając pipety 1 mL, usuwaj pożywkę masowo z wielu studzienek, odsysając ją do poziomu halo. Powtórz to dla całej płytki, a następnie wymień pożywkę. Zbierz supernatant masowo i utylizuj lub utylizuj go na bieżąco podczas odsysania.
- Zastąp usuniętą pożywkę świeżą, dodając 100 µL pożywki wzdłuż ścianki każdej studzienki. Końcowa objętość w studzience będzie bliska 200 µL.
- W 3. dniu odmierz 5-6 mL DMEM + 10% FBS i dodaj 50 µL do każdej studzienki wzdłuż bocznej ścianki.
- W 3. dniu obserwuj pod mikroskopem świetlnym przy powiększeniu 4x-5x łączenie się komórek w sferoidy. Postępuj zgodnie z poniższym protokołem prowadzenia hodowli.
- Ocena w dniu końcowym
- W 14. dniu przeprowadź traktowanie sferoidów lekiem. Przed zastosowaniem wykonaj obrazowanie sferoidów za pomocą odwróconego mikroskopu w świetle przechodzącym z obiektywem 4x, aby określić objętość początkową sferoidu. Oblicz objętość (V) za pomocą następującego wzoru:
V = 0,5 × L × W2 - Postępuj zgodnie z powyższym równaniem, aby obliczyć objętości sferoidów. Tutaj L to długość osi głównej, a W to szerokość (najdłuższa linia prostopadła do osi głównej). Przelicz wszystkie oryginalne jednostki z mikrometrów na milimetry, aby uzyskać objętość w milimetrach sześciennych.
- Objętość początkowa w każdej studzience w 14. dniu wynosi od 150 do 200 µL ze względu na parowanie. W przypadku traktowania lekiem, usuń pożywkę z każdej studzienki do poziomu halo i zastąp ją 100 µL roztworu leku o stężeniu 2x, łącząc to z delikatnym mieszaniem (delikatnie mieszaj pożywkę w przód i w tył, odliczając do 2 między każdą studzienką).
- Użyj roztworów o stężeniu 2x, aby końcowe stężenie leku wynosiło 1x i aby uniknąć całkowitego usunięcia starej pożywki ze studzienek, co mogłoby doprowadzić do zaburzenia sferoidów. Wykorzystaj sferoidy w ciągu 3 dni od tego czasu.
- W 14. dniu przeprowadź traktowanie sferoidów lekiem. Przed zastosowaniem wykonaj obrazowanie sferoidów za pomocą odwróconego mikroskopu w świetle przechodzącym z obiektywem 4x, aby określić objętość początkową sferoidu. Oblicz objętość (V) za pomocą następującego wzoru:
- Zbiór sferoidów
- Zmierz objętości sferoidów przed zbiorem, zgodnie z opisem w kroku 4.7.2.
- Zbierz sferoidy w 14. lub 17. dniu, w zależności od potrzeb eksperymentu, usuwając pożywkę z każdej studzienki do poziomu halo.
- Użyj pipety 1 mL do usunięcia pożywki i zbierz supernatant do stożkowej probówki wirówkowej 15 mL z wielu studzienek.
- Gdy we wszystkich studzienkach pożywka osiągnie poziom halo, zmień ustawienie pipety 1 mL na wartość między 200 a 300 µL.
- Ustaw płytkę na tle dygestorium lub ciemnym tle (np. statywie na probówki), aby zobaczyć sferoidy osadzone na dnie.
- Ostrożnie wprowadź końcówkę w pobliże sferoidu (poniżej poziomu halo) i pipetuj niewielką ilość pożywki (np. szacunkowo blisko 50 µL) w przód i w tył, aby poruszyć sferoid. Nie umieszczaj końcówki bezpośrednio nad sferoidem, ponieważ może to uszkodzić jego strukturę.
- Na tym etapie nie odsysaj całej pożywki ze studzienki. Pewnie kontroluj ruch kciuka na tłoku pipety.
- Przemieszczaj pożywkę, aż sferoid przestanie znajdować się w centrum i będzie widoczny podczas ruchu na tle. Odsyj wystarczającą ilość pożywki, aby wciągnąć sferoid i przenieść go w wyznaczone miejsce (np. połączyć z innymi sferoidami w studzience należącej do tego samego zestawu traktowania).
- Utylizacja odpadów
- Wszystkie próbki płynne utylizuj po neutralizacji wybielaczem zgodnie z protokołami działu Bezpieczeństwa i Higieny Pracy (EHS) odpowiednich laboratoriów. Wszystkie używane pipety i kolby autoklawuj i utylizuj jako odpady biologiczne.

Rycina 1: Przegląd procesu hodowli trójwymiarowych (3D) sferoidów desmoplastycznego raka trzustki (Utworzony przy użyciu BioRender). Rycina przedstawia ogólny opis podstawowych etapów procesu: trypsynizacji komórek, wykorzystania początkowej liczby komórek do przygotowania rozcieńczonych zawiesin komórkowych, przygotowania kokultury z wykorzystaniem rozcieńczonych zawiesin komórkowych, dodawania zawiesin komórkowych do poszczególnych studzienek, inkubacji kultur, prowadzenia konserwacji medium oraz oczekiwanego końcowego formowania sferoidów w 14. dniu. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
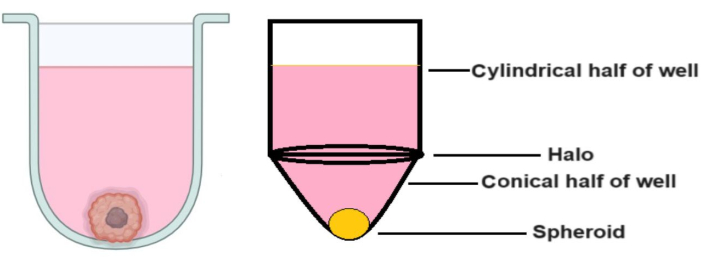
Rysunek 2: Budowa dołka z dnem w kształcie litery U. Obraz po prawej stronie przedstawia przerysowany kształt, aby zilustrować część „halo” dołka. Rysunek ma na celu zdefiniowanie położenia części „halo” dołka, ponieważ praca powyżej tego obszaru jest kluczowa dla wzrostu sferoidów i zapobiegania ich przypadkowej utracie. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
5. Ocena składników ECM i mikroskopia konfokalna
- Przeprowadzić barwienie immunocytochemiczne w celu oceny odpowiedzi ECM na terapię lekową zgodnie z protokołem opisanym przez Durymanova i współpracowników38.
- Połączyć sferoidy i przemyć dwukrotnie 100 µL PBS. Osadzić w medium do mrożenia tkanek OCT (optimal cutting temperature), zamrozić i przechowywać w temperaturze -80 °C.
- Przygotować skrawki o grubości 10 µm z zamrożonych bloków nowotworowych, utrwalić je w mieszaninie aceton-metanol (1:1) przez 15 min, a następnie pozostawić do wyschnięcia w temperaturze pokojowej (RT).
- W celu oznaczenia składników ECM, przeprowadzić barwienie immunocytochemiczne skrawków mrożonych przy użyciu króliczych monoklonalnych przeciwciał pierwotnych anty-fibronectin, króliczych poliklonalnych przeciwciał anty-kolagen typu I, króliczych poliklonalnych przeciwciał anty-lamininę oraz owczych poliklonalnych przeciwciał anty-kwas hialuronowy.
- W качестве przeciwciał wtórnych zastosować kozie anty-królicze IgG znakowane Alexa Fluor 488 lub osie anty-owcze koniugowane z Alexa Fluor 568.
UWAGA: Przeciwciała pierwotne i wtórne rozcieńczono odpowiednio w stosunku 1:200 i 1:300. - Wykonać obrazowanie wszystkich skrawków sferoidów przy użyciu konfokalnego mikroskopu skaningowego wyposażonego w obiektyw 20x/0.45.
Wyniki
Trzy z krytycznych etapów hodowli sferoidów to początkowe zliczenie komórek, mieszanie podczas wysiewania sferoidów oraz terminowe zmiany pożywki umożliwiające ich wzrost (Rysunek 1). Ponadto zapoznanie się z Rysunkiem 2 dotyczącym zmian pożywki po 3. dniu jest kluczowe dla zapewnienia skuteczności tej procedury ze względu na zwiększoną objętość pożywki w każdej studzience. Przy ścisłym przestrzeganiu tych instrukcji sferoidy (Rysunek 3) osiągają średnią objętość do 0,048 ± 0,012 mm3 (451 µm x 462,84 µm) (Rysunek 4). Odnotowano przypadki lepszego wzrostu komórek, co prowadziło do większych średnich objętości początkowych wynoszących 0,096 ± 0,014 mm3(611 µm x 560 µm) w 14. dniu. Większe objętości początkowe sferoidów mogą wynikać z różnych przyczyn, takich jak utrzymanie temperatury i wilgotności w inkubatorze lub zastosowanie wcześniejszych pasażów komórek, które wykazują nieco lepszą żywotność w porównaniu z pasażami późniejszymi.
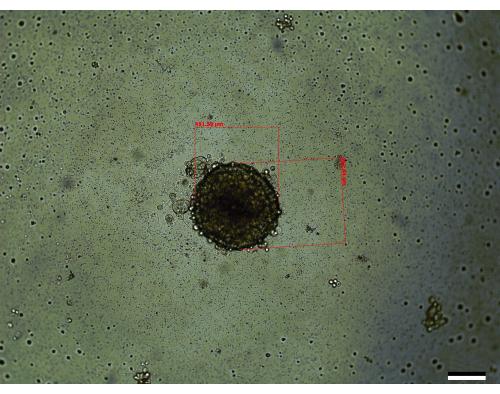
Rysunek 3: Reprezentatywny sferoid widoczny w 14. dniu (rozmiar: 451,59 μm x 462,84 μm). Pasek skali = 200 µm. Każdy sferoid mierzono wzdłuż jego najdłuższej oraz najkrótszej osi, a następnie zastosowano równanie opisane w sekcji metod w celu obliczenia objętości. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
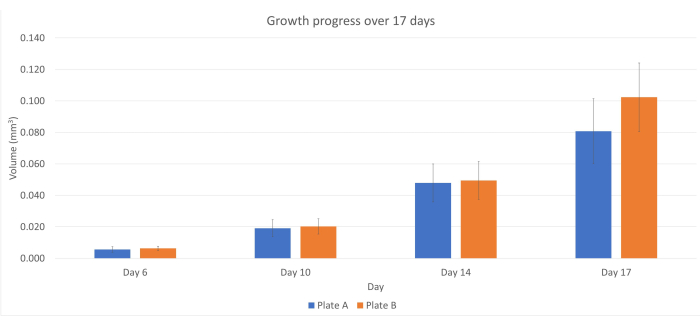
Rysunek 4: Postęp wzrostu sferoidów w ciągu 17 dni. Płytki 1 i 2 są powtórzeniami. Słupki błędów reprezentują odchylenie standardowe. Rysunek może służyć jako przybliżona ocena objętości sferoidów, jakie można zaobserwować w dniach 6, 10, 14 i 17. Aby wyświetlić powiększoną wersję tego rysunku, kliknij tutaj.
Jednak w przypadkach, gdy komórki nie zostaną prawidłowo policzone, zawiesina komórkowa nie zostanie dokładnie wymieszana, końcowa hodowla nie będzie regularnie utrzymywana lub wystąpi kombinacja tych błędów, może to doprowadzić do powstania mniejszych sferoidów lub sferoidów niedorosłych. Sferoidy o podobnym wyglądzie zaobserwowano również, gdy w początkowych badaniach optymalizacyjnych w 3. dniu uzupełniano pożywkę tylko w studzienkach na obwodzie płytki, zamiast w całej płytce (Rysunek 5). Z kolei w przypadkach, gdy komórki nie zostaną dobrze wymieszane lub błędy w początkowym liczeniu/rozcieńczaniu doprowadzą do wysiania większej liczby komórek na studzienkę niż zalecano, w jednej studience mogą pojawić się wiele sferoidów. Podobny wynik uzyskano przy zastosowaniu komórek PANC-1:HPaSteC w stosunku 240:120 (Rysunek 6). Może to również zdarzać się sporadycznie podczas wzrostu sferoidów, lecz takich sferoidów jest mniej (np. 4/96 studni może zawierać dwa sferoidy zamiast jednego). W sytuacjach, gdy napotkano wiele sferoidów, należy albo unikać korzystania ze studni z wieloma sferoidami, albo odnotować zmiany w objętościach podczas traktowania tych sferoidów. Niewłaściwa wymiana pożywki, podczas której końcówka pipety zanurza się poniżej halo (Rysunek 1), może również prowadzić do przypadkowej utraty sferoidów.
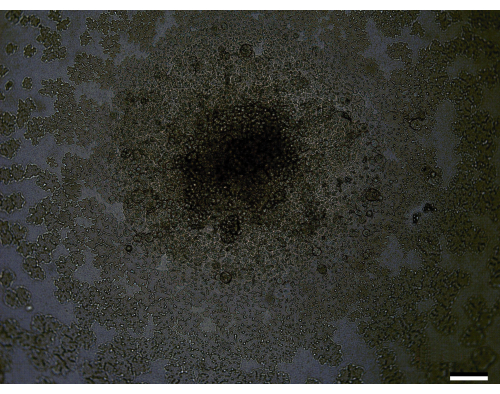
Rysunek 5: Reprezentatywny obraz słabo wyrośniętego sferoidu w 14. dniu. Pasek skali = 200 µm. W tym przypadku komórki nie zagregowały się prawidłowo, co utrudnia pomiar długości i szerokości sferoidu. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
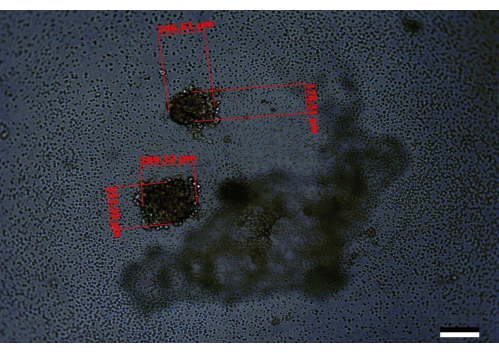
Rycina 6: Reprezentatywny obraz studzienki zawierającej dwa słabo wyrosłe sferoidy w 14. dniu. Pasek skali = 200 µm. W tym przypadku jeden ze sferoidów ma wymiary 246,61 µm x 178,31 µm, a drugi 289,13 µm x 252,35 µm. Jest to przykład, w którym prawdopodobnie wystąpił problem z początkowymi rozcieńczeniami lub jakością komórek wykorzystanych do rozpoczęcia eksperymentu. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Sferoidy rozwijają również ECM z czterema głównymi składnikami ECM: kolagenem I, lamininą, kwasem hialuronowym i fibronektyną. W badaniach opublikowanych wcześniej przez laboratorium wykazano przewagę kokultury nad samymi komórkami PANC-1; sferoidy jednorodnie składające się z PANC-1 wykazywały rozproszony kolagen, brak fibronektyny oraz mniejsze odkładanie kwasu hialuronowego.

Rysunek 7: Reprezentatywny obraz czterech głównych komponentów ECM w nieleczonych sferoidach w 17. dniu: kolagenu I, lamininy, kwasu hialuronowego i fibronektyny. Obrazy te uzyskano po immunostainingowi kryosekcji sferoidu. Jasność obrazów została zwiększona jednolicie, aby pomóc w wyróżnieniu różnic w wyglądzie. Obszary, w których tkanka jest uszkodzona lub nieobecna, muszą zostać skorygowane podczas wykonywania pomiarów intensywności. Paski skali = 100 µm. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
Czas trwania i proporcje komórek wybrane do wzrostu sferoid oparto na badaniach, o których informowano wcześniej38. Podczas próby optymalizacji tych badań poprzez zastąpienie komórek HPaSteC komórkami NIH3T3, stwierdzono, że objętości sferoidalne i wzorce apoptozy są bardzo podobne do zgłoszonych zoptymalizowanych parametrów (zgłoszonych dla PANC-1: NIH3T3:: 120:12), gdy PANC-1: Współczynniki HPaSteC wynosiły 120: 60. Chociaż badania te mierzą apoptozę tylko do 14 dnia, protokół opisany w tym procesie nadal wykorzystuje sferoidy do 17 dnia, ponieważ nie obserwuje się widocznego wzrostu tworzenia się szczątków między 14 a 17 dniem. Jako kontrola, wszystkie sferoidy oceniane w dniu 17 zawsze obejmują nieleczone ramię, które służy jako punkt odniesienia dla naturalnego wzrostu objętości sferoidów i apoptozy.
Proces wysiewu i hodowli sferoid składa się z 3 krytycznych etapów: prawidłowego liczenia, mieszania przed dodaniem komórek i konserwacji kultur. Ponieważ proces ten opiera się na użyciu niewielkiej liczby komórek PANC-1 i HPaSteC, posiadanie odpowiedniej liczby i odpowiednich rozcieńczeń staje się krytyczne. Jest to szczególnie ważne w przypadku komórek HPaSteC, ponieważ komórki te są mniejsze niż komórki PANC-1 i łatwo jest zaniżyć liczbę komórek. Dlatego tak ważne jest, aby dokładnie policzyć komórki. Niedoszacowanie liczby powoduje powstawanie wielu sferoid, podczas gdy przeszacowanie może prowadzić do źle uformowanych sferoid.
Kluczowe staje się również dobre wymieszanie zawieszenia na wszystkich etapach. Praca z założeniem, że komórki mogą się osiadać, pomaga zapobiegać niedostatecznemu mieszaniu i zapewnia równomierne rozmieszczenie komórek. Przygotowując sferoidy dla więcej niż jednej płytki (np. dwóch płytek), zaleca się, aby liczba mieszanek tam i z powrotem (etap 4.4.1) wynosiła co najmniej 20 między każdym dołkiem. Liczbę tę można zmniejszyć do 15, gdy pierwsza płyta jest w połowie upieczona, następnie do 10, gdy zaczyna się następna płyta, i 5, gdy postęp jest w kierunku drugiej połowy drugiej płytki. Wykonywanie ruchu mieszania pipetą równolegle do mieszania tam i z powrotem pomaga poprawić zakres mieszania. Pomysłem do rozważenia jest zaangażowanie drugiej osoby podczas przygotowywania dwóch talerzy, ponieważ zwiększa to szybkość i wydajność mieszania. W tym scenariuszu dwie osoby mogą jednocześnie korzystać z okapu z ich indywidualnymi zawieszeniami i płytami, pracując na przeciwległych rogach okapu.
Utrzymanie kultur komórkowych jest konieczne, aby sferoidy zawsze miały odpowiednie zaopatrzenie w składniki odżywcze. Suplementy pożywki w 3 i 6 dniu są najbardziej krytyczne, ponieważ to właśnie tam rosną komórki i muszą być dobrze odżywione. Zmiany pożywek w dniach 6 i 10/11 mogą być również trudne, ponieważ polegają na zebraniu pewnego supernatantu w celu odrzucenia starszych pożywek. Ten krok należy wykonać ostrożnie, delikatnie wyciągając media aż do "halo", a nigdy dalej. Pomaga to uniknąć zasysania mediów ze zbyt bliskiej odległości od sferoidy i niezamierzonej utraty sferoid podczas zmiany podłoża.
Metoda ma dużą zaletę polegającą na tym, że jest łatwa do odtworzenia i nie wymaga żadnej formy ani materiału rusztowania, w przeciwieństwie do metod, które przytoczyliśmy wcześniej 32,34,35,36,37,39. Ponadto stosowane podłoże to standardowe podłoże do hodowli komórkowych, które jest stosunkowo niedrogie w przeciwieństwie do pożywki EGM-239, mieszanin pożywki gwiaździstej pożywki komórkowej i DMEM-FBS35lub dowolnej pożywki samodzielnie, w zależności od typu komórki34. Ta zaleta staje się kluczowa dla możliwości tłumaczenia między laboratoriami i łatwości konfiguracji. Proces ten można również skalować w górę dla wielu płyt, ale prawdopodobnie wymagałby jednej osoby na każde dwie płyty. Wytrzymały charakter sferoid pozwala również na ich ocenę w warunkach mieszania. Ten krok jest szczególnie pomocny w przeprowadzaniu badań farmakokinetyki komórkowej lub wykopanych badań uwalniania i wchłaniania, w których zaangażowane są sferoidy.
Pomimo swoich zalet, ograniczeniem metody jest to, że wymaga ona bardzo dokładnego wymieszania na etapie siewu. Może to stać się czasochłonne i męczące fizycznie. Możliwym sposobem na obejście tego problemu może być użycie dobrze wysterylizowanego kulki magnetycznej w celu utrzymania stałych warunków mieszania podczas procesu siewu. Zbieranie sferoid jest również trudne i wymaga pewnej wprawy. Sferoidy potrzebują również czasu, aby rosnąć, a zatem wymagają starannego planowania, aby zapewnić dostępność personelu i dostaw do wymiany mediów.
Podsumowując, opracowano prostą i powtarzalną metodę wytwarzania klinicznie istotnych desmoplastycznych sferoid 3D. Sferoidy są wytrzymałe i zdolne do wytwarzania składników ECM: kolagenu I, lamininy, kwasu hialuronowego i fibronektyny. Prostota związana z generowaniem tych sferoid ma wyjątkową zaletę polegającą na tym, że są łatwe do odtworzenia i łatwo dostosowują się do zmian, takich jak włączenie trzeciej linii komórkowej. Kolejną unikalną zaletą modelu jest to, że jest odporny na terapię40. Pomaga to zwiększyć jego znaczenie kliniczne i zapewnia, że tylko najskuteczniejsze leki są wybierane, aby iść naprzód i być stosowane w leczeniu raka trzustki. Co więcej, te sferoidy mogą być zbierane i wszczepiane myszom, aby uzyskać powtarzalne guzy desmoplastyczne do analizy in vivo 38, a także wykorzystywane do badania penetracji różnych rozmiarów nanocząstek44, jak opisano wcześniej.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Opisana praca była wspierana przez Biuro Rozwoju Gospodarczego Gubernatorów Dakoty Południowej, Program Grantów Badawczych Zarządu Regentów Dakoty Południowej (SD-BOR-CRGP) oraz Wydział Nauk Farmaceutycznych Uniwersytetu Stanowego Dakoty Południowej za ich wsparcie.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Mikroskop odwrócony Axio Observer | Carl Zeiss | 0450-354 | |
| Celometr Auto T4 | Nexcelom Bioscience LLC | Auto-T4 | |
| DMEM, proszek, wysoka glukoza | Gibco | 12100046 | |
| Osioł anty-owca sprzężony z Alexa Fluor 568 | Abcam | ab175712 | |
| Surowica bydlęca płodu | Cytiva | SH3091003HI | |
| Koza przeciw królikom IgG oznaczona Alexa Fluor 488 | Abcam | ab150077 | |
| Zbilansowany roztwór soli Hanksa (HBSS) | Gibco | 14175145 | |
| Ludzkie komórki gwiaździste trzustki (HPaSteC) | Mikroskop ScienCell | 3830 | |
| Nikon | Nikon | Eclipse Ts 100 | |
| Nunc 96-dołkowe polistyrenowe płytki mikrodołkowe z okrągłym dnem | Thermo Scientific | 12-565-331 | |
| Laser konfokalny Olympus Fluoview FV1200 | Olympus | N/A | Produkt |
| PANC-1 | ATCC | CRL-1469 | |
| Poly-HEMA | Sigma | P3932 | |
| Królicze przeciwciała poliklonalne anty-lamininy | Abcam | ab11575 | |
| Królicze poliklonalne przeciwciała kolagenowe anty-typu I | Abcam | ab34710 | |
| Owcze poliklonalne przeciwciała przeciwko kwasowi hialuronowemu | Abcam | ab53842 | |
| Kompletny zestaw pożywek z komórek gwiaździstych | ScienCell | 5301 | |
| Trypsyna | MP Biomedicals, LLC | 153571 | Roztwór trypsyny przygotowany zgodnie z protokołem producenta i stosowany w stężeniu 0,25% w/v |
| Roztwór neutralizujący trypsynę (TNS) | ScienCell | 103 |
Bibliografia
- Hingorani, S. R. Epithelial and stromal co-evolution and complicity in pancreatic cancer. Nat Rev Cancer. 23 (2), 57-77 (2023).
- Laklai, H., et al. Genotype tunes pancreatic ductal adenocarcinoma tissue tension to induce matricellular fibrosis and tumor progression. Nat Med. 22 (5), 497-505 (2016).
- Binker, M. G., Binker-Cosen, M. J., Binker-Cosen, A. A., Cosen-Binker, L. I. Microenvironmental factors and extracellular matrix degradation in pancreatic cancer. J Pancreas. 15 (4), 280-285 (2014).
- Spano, D., Zollo, M. Tumor microenvironment: a main actor in the metastasis process. Clin Exp Metastasis. 29 (4), 381-395 (2012).
- Ware, M. J., et al. Generation of an in vitro 3D PDAC stroma rich spheroid model. Biomaterials. 108, 129-142 (2016).
- Sunami, Y., Häußler, J., Kleeff, J. Cellular heterogeneity of pancreatic stellate cells, mesenchymal stem cells, and cancer-associated fibroblasts in pancreatic cancer. Cancers. 12 (12), 3770(2020).
- Öhlund, D., et al. Distinct populations of inflammatory fibroblasts and myofibroblasts in pancreatic cancer. J Exp Med. 214 (3), 579-596 (2017).
- Pandol, S., Edderkaoui, M., Gukovsky, I., Lugea, A., Gukovskaya, A. Desmoplasia of pancreatic ductal adenocarcinoma. Clin Gastroenterol Hepatol. 7 (11), S44-S47 (2009).
- Watanabe, I., et al. Advanced pancreatic ductal cancer: fibrotic focus and β-catenin expression correlate with outcome. Pancreas. 26 (4), 326-333 (2003).
- Hu, G., et al. Tumor-infiltrating podoplanin+ fibroblasts predict worse outcome in solid tumors. Cell Physiol Biochem. 51 (3), 1041-1050 (2018).
- Kapałczyńska, M., et al. 2D and 3D cell cultures-a comparison of different types of cancer cell cultures. Arch Med Sci. 14 (4), 910-919 (2018).
- Monberg, M. E., et al. Occult polyclonality of preclinical pancreatic cancer models drives in vitro evolution. Nat Commun. 13 (1), 3652(2022).
- Emerman, J. T., Pitelka, D. R. Maintenance and induction of morphological differentiation in dissociated mammary epithelium on floating collagen membranes. In Vitro. 13 (5), 316-328 (1977).
- Kelm, J. M., Timmins, N. E., Brown, C. J., Fussenegger, M., Nielsen, L. K. Method for generation of homogeneous multicellular tumor spheroids applicable to a wide variety of cell types. Biotechnol Bioeng. 83 (2), 173-180 (2003).
- Kikuta, K., et al. Pancreatic stellate cells promote epithelial-mesenchymal transition in pancreatic cancer cells. Biochem Biophys Res Commun. 403 (3-4), 380-384 (2010).
- Lee, J. -H., et al. Microfluidic co-culture of pancreatic tumor spheroids with stellate cells as a novel 3D model for investigation of stroma-mediated cell motility and drug resistance. J Exp Clin Cancer Res. 37 (1), 4(2018).
- Wong, C. -W., Han, H. -W., Tien, Y. -W., Hsu, S. -H. Biomaterial substrate-derived compact cellular spheroids mimicking the behavior of pancreatic cancer and microenvironment. Biomaterials. 213, 119202(2019).
- Liu, X., et al. 3D heterospecies spheroids of pancreatic stroma and cancer cells demonstrate key phenotypes of pancreatic ductal adenocarcinoma. Transl Oncol. 14 (7), 101107(2021).
- Vonlaufen, A., et al. Pancreatic stellate cells: partners in crime with pancreatic cancer cells. Cancer Res. 68 (7), 2085-2093 (2008).
- Bachem, M. G., et al. Pancreatic carcinoma cells induce fibrosis by stimulating proliferation and matrix synthesis of stellate cells. Gastroenterology. 128 (4), 907-921 (2005).
- Greco, E., et al. Pancreatic cancer cells invasiveness is mainly affected by interleukin-1β not by transforming growth factor-β1. Int J Biol Markers. 20 (4), 235-241 (2005).
- Arao, S., Masumoto, A., Otsuki, M. β1 integrins play an essential role in adhesion and invasion of pancreatic carcinoma cells. Pancreas. 20 (2), 129-137 (2000).
- Sawai, H., Yamamoto, M., Okada, Y., Sato, M., Akamo, Y., Takeyama, H., Manabe, T. Alteration of integrins by Interleukin-1alpha in human pancreatic cancer cells. Pancreas. 23 (4), 399-405 (2001).
- Chen, J., et al. Expression and function of the epidermal growth factor receptor in physiology and disease. Physiol Rev. 96 (3), 1025-1069 (2016).
- Deer, E. L., et al. Phenotype and genotype of pancreatic cancer cell lines. Pancreas. 39 (4), 425(2010).
- Stahle, M., et al. Mechanisms in LPA-induced tumor cell migration: critical role of phosphorylated ERK. J Cell Sci. 116, Pt 18 3835-3846 (2003).
- Aubert, M., et al. Decrease of human pancreatic cancer cell tumorigenicity by α1, 3galactosyltransferase gene transfer. Int J Cancer. 107 (6), 910-918 (2003).
- Miknyoczki, S. J., Chang, H., Klein-Szanto, A., Dionne, C. A., Ruggeri, B. A. The Trk tyrosine kinase inhibitor CEP-701 (KT-5555) exhibits significant antitumor efficacy in preclinical xenograft modelsof human pancreatic ductal adenocarcinoma. Clin Cancer Res. 5 (8), 2205-2212 (1999).
- Fukasawa, M., Korc, M. Vascular endothelial growth factor-trap suppresses tumorigenicity of multiple pancreatic cancer cell lines. Clin Cancer Res. 10 (10), 3327-3332 (2004).
- Hernández-Camarero, P., et al. Pancreatic (pro) enzymes treatment suppresses BXPC-3 pancreatic Cancer Stem Cell subpopulation and impairs tumour engrafting. Sci Rep. 9 (1), 11359(2019).
- Ware, M. J., et al. Generation of homogenous three-dimensional pancreatic cancer cell spheroids using an improved hanging drop technique. Tissue Eng Part C Methods. 22 (4), 312-321 (2016).
- Longati, P., et al. 3D pancreatic carcinoma spheroids induce a matrix-rich, chemoresistant phenotype offering a better model for drug testing. BMC Cancer. 13, 95(2013).
- Kpeglo, D., et al. Modeling the mechanical stiffness of pancreatic ductal adenocarcinoma. Matrix Biol Plus. 14, 100109(2022).
- Jang, S. -D., et al. Anti-cancer activity profiling of chemotherapeutic agents in 3D co-cultures of pancreatic tumor spheroids with cancer-associated fibroblasts and macrophages. Cancers. 13 (23), 5955(2021).
- Pednekar, K. P., Heinrich, M. A., van Baarlen, J., Prakash, J. Novel 3D µtissues mimicking the fibrotic stroma in pancreatic cancer to study cellular interactions and stroma-modulating therapeutics. Cancers. 13 (19), 5006(2021).
- Kim, S. -K., et al. Phenotypic heterogeneity and plasticity of cancer cell migration in a pancreatic tumor three-dimensional culture model. Cancers. 12 (5), 1305(2020).
- Hwang, H. J., Oh, M. -S., Lee, D. W., Kuh, H. -J. Multiplex quantitative analysis of stroma-mediated cancer cell invasion, matrix remodeling, and drug response in a 3D co-culture model of pancreatic tumor spheroids and stellate cells. J Exp Clin Cancer Res. 38 (1), 258(2019).
- Durymanov, M., et al. Subcutaneous inoculation of 3D pancreatic cancer spheroids results in development of reproducible stroma-rich tumors. Transl Oncol. 12 (1), 180-189 (2019).
- Giustarini, G., Teng, G., Pavesi, A., Adriani, G. Characterization of 3D heterocellular spheroids of pancreatic ductal adenocarcinoma for the study of cell interactions in the tumor immune microenvironment. Front Oncol. 13, 1156769(2023).
- Alseud, K., et al. Synthesis and biological activity of 11-oxygenated and heterocyclic estrone analogs in pancreatic cancer monolayers and 3D spheroids. Bioorg Med Chem. , (2024).
- Fitzgerald, A. A., et al. Fibroblast activation protein regulates natural killer cell migration, extravasation and tumor infiltration. bioRxiv. , 429622(2021).
- Wishart, G., Gupta, P., Schettino, G., Nisbet, A., Velliou, E. 3D tissue models as tools for radiotherapy screening for pancreatic cancer. Br J Radiol. 94 (1120), 20201397(2021).
- Peirsman, A., et al. MISpheroID: a knowledgebase and transparency tool for minimum information in spheroid identity. Nat Methods. 18 (11), 1294-1303 (2021).
- Durymanov, M., Kroll, C., Permyakova, A., Reineke, J. Role of endocytosis in nanoparticle penetration of 3D pancreatic cancer spheroids. Mol Pharm. 16 (3), 1074-1082 (2019).
Przedruki i uprawnienia
