Przedstawiamy protokół przygotowania syntetycznych kondensatów biomolekularnych składających się z amfifilowych nanogwiazd DNA, zaczynając od ich składowych oligonukleotydów DNA. Kondensaty są wytwarzane z pojedynczego składnika nanogwiazdy lub dwóch składników i są modyfikowane w celu podtrzymania transkrypcji RNA in vitro z osadzonej matrycy DNA.
Artykuł metodologiczny
Syntetyczne kondensaty i architektury podobne do komórek z amfifilowych nanostruktur DNA
W tym artykule
Podsumowanie
Streszczenie
Syntetyczne kropelki i kondensaty stają się coraz powszechniejszymi składnikami zaawansowanych systemów biomimetycznych i syntetycznych komórek, gdzie mogą być używane do tworzenia kompartmentów i podtrzymywania reakcji podobnych do życia. Syntetyczne nanostruktury DNA wykazały znaczny potencjał jako bloki budulcowe tworzące kondensat ze względu na ich programowalny kształt, funkcjonalizację chemiczną i zachowanie podczas samoorganizacji. Niedawno wykazaliśmy, że amfifilowe "nanogwiazdy" DNA, uzyskane przez znakowanie połączeń DNA za pomocą hydrofobowych ugrupowań, stanowią szczególnie wytrzymałe i wszechstronne rozwiązanie. Powstałe w ten sposób amfifilowe kondensaty DNA można zaprogramować tak, aby wykazywały złożoną, wieloprzedziałową architekturę wewnętrzną, strukturalnie reagowały na różne bodźce zewnętrzne, syntetyzowały makrocząsteczki, wychwytywały i uwalniały ładunki, ulegały przemianom morfologicznym i oddziaływały z żywymi komórkami. W tym miejscu przedstawiamy protokoły przygotowania amfifilowych kondensatów DNA, zaczynając od oligonukleotydów składowych DNA. Zajmiemy się (i) układami jednoskładnikowymi tworzącymi kondensaty jednolite, (ii) układami dwuskładnikowymi tworzącymi kondensaty typu rdzeń-powłoka oraz (iii) układami, w których kondensaty są modyfikowane w celu wspomagania transkrypcji nanostruktur RNA in vitro.
Wprowadzenie
Komórki syntetyczne to urządzenia o rozmiarach mikrometrycznych (10-50 µm), konstruowane metodami oddolnymi w celu odtworzenia funkcji i struktur istniejących komórek biologicznych1,2. Komórki syntetyczne są często ograniczone membranami zbudowanymi z pęcherzyków dwuwarstwy lipidowej3,4,5,6,7, polimerosomów8,9 lub proteinosomów10,11, które mogą być również wykorzystywane do tworzenia wewnętrznej kompartymentacji12,13. Zainspirowane bezmembranowymi organellami, które utrzymują różne funkcjonalności w żywych komórkach14, struktury takie jak koacervaty polimerowe, kondensaty biomolekularne i hydrożele stają się coraz popularniejszymi, wszechstronnymi i stabilnymi alternatywami do tworzenia kompartymentacji zewnętrznej i wewnętrznej w komórkach syntetycznych15,16,17,18.
Wykorzystując wszechstronny zestaw narzędzi nanotechnologii DNA19, opracowano wiele rozwiązań pozwalających na projektowanie syntetycznych kropli i kondensatów poprzez samoorganizację sztucznych nanostruktur DNA, których rozmiar, kształt, funkcjonalność, walencyjność oraz wzajemne oddziaływania mogą być precyzyjnie programowane20. Krople lub kondensaty DNA są biokompatybilne i mogą służyć jako rusztowania zarówno dla syntetycznych komórek, jak i organelli, umożliwiając przebieg reakcji chemicznych i biomolekularnych21, przetwarzanie informacji22,23, wychwytywanie i uwalnianie ładunków24,25 oraz generowanie odpowiedzi strukturalnych26.
Wśród różnorodnych projektów kondensujących nanostruktur DNA, amfifilowe nanogwiazdy DNA – nazwane C-stars - – okazały się stabilne i wszechstronne27. C-stars to proste motywy rozgałęzione składające się ze stałego złącza DNA (zazwyczaj czteroramiennego), z którego wyłaniają się ramiona dwuniciowego (ds)DNA28. Ramiona te są zakończone grupami hydrofobowymi, zazwyczaj cholesterolem, co nadaje nanostrukturom charakter amfifilowy i stymuluje ich kondensację po prostym, jednoczynnikowym wygrzewaniu (annealing). Kondensaty C-star zapewniają precyzyjną programowalność strukturalną i funkcjonalną, w tym możliwość tworzenia architektur wielokomorowych29,30, reagowanie strukturalne na wyzwalacze w postaci DNA i kationów31, syntezę makrocząsteczek29, wychwytywanie i uwalnianie ładunków32, oraz oddziaływanie z żywymi komórkami33. Poniżej opiszemy i omówimy protokoły wytwarzania kondensatów C-star, zaczynając od ich składowych oligonukleotydów.
Protokół podsumowuje przygotowanie kondensatów jednoskładnikowych (unary) i dwuskładnikowych (binary), z wykorzystaniem trzech różnych konstrukcji C-star (Rysunek 1) – „niereagującej” (non-responsive), „reagującej na TMSD” (TMSD-responsive) oraz „matrycującej RNA” (RNA-templating). „Niereagujący” C-star (panel A) składa się z czterech „nici rdzeniowych” o odrębnych sekwencjach, które tworzą skrzyżowanie czterech ramion. Do skrzyżowania przyłączone są cztery identyczne oligonukleotydy zmodyfikowane cholesterolem, co zapewnia obecność cząsteczki cholesterolu na końcu każdego ramienia. Niereagujące konstrukcje C-star stanowią proste, obojętne rusztowania dla kondensatów jednoskładnikowych i dwuskładnikowych. W „reagującym na TMSD” C-star (panel B) połączenie między niciami z cholesterolem a skrzyżowaniem jest zapewnione przez nić „mostka toeholdowego” (Toeholding bridge), która posiada zwisającą domenę „toehold” w postaci jednoniciowego DNA (ssDNA). W obecności inwazyjnej nici DNA z komplementarną domeną toehold może zostać wywołana reakcja wypierania nici zapośredniczona przez toehold34, w wyniku której nić inwazyjna wypiera mostek toeholdowy, przerywając połączenie między skrzyżowaniem a grupami hydrofobowymi i wywołując rozpad sieci DNA32. Wreszcie, C-star „matrycujący RNA” (panel C) obejmuje modyfikację „Bazy” komplementarną do nici „Mostka”, która z kolei łączy transkrybowalną matrycę ssDNA dla aptameru Broccoli29. Szczegółowe sekwencje oligonukleotydów wchodzących w skład trzech wspomnianych konstrukcji C-star znajdują się w Tablicy uzupełniającej 1 oraz w poprzednich publikacjach29,30,32.

Rysunek 1. Schematy trzech różnych projektów amfifilowych nanogwiazd DNA (C-stars). Sekwencje oligonukleotydów dla różnych przykładów opisanych tutaj C-stars można znaleźć w Uzupełniającej Tabeli 1. (A) Schemat C-star zaprojektowanej do tworzenia kondensatów nierodzących, z komponentowymi niciami oligonukleotydowymi „Core 1”, „Core 2”, „Core 3”, „Core 4” (zaznaczonymi odcieniami różu) oraz „Terminal cholesterol” (zaznaczoną na niebiesko). Każdy unikalny kolor reprezentuje nić oligonukleotydową o unikalnej sekwencji. „Core 1” i „Core 3” są częściowo komplementarne odpowiednio do „Core 2” i „Core 4”, ale niekomplementarne względem siebie. (B) Schemat C-star zaprojektowanej do rozpadu po dodaniu nici inwazyjnej poprzez przemieszczenie nici zapoczątkowane w obrębie tzw. toehold (toehold-mediated strand displacement), zgodnie z opisem w poprzedniej pracy32. Ta C-star składa się z nici „Core” i „Terminal cholesterol” (zaznaczonych na szaro), a także nici „Terminal complement” (zaznaczonej na pomarańczowo) i nici „Toeholding bridge” (zaznaczonej na ciemny morski). Ta ostatnia zawiera nawis sześciu nukleotydów, do którego może przyłączyć się odpowiednio zaprojektowana nić inwazyjna, a następnie całkowicie zastąpić nić „Toeholding bridge”, co powoduje dysocjację centralnego węzła nanogwiazdy (składającego się z „Core 1, 2, 3 i 4”) od dupleksów utworzonych przez nici „Terminal complement” i „Terminal cholesterol”. (C) Schemat C-star funkcjonalizowanej matrycą DNA dla aptameru RNA. Ta struktura również składa się z nici „Terminal cholesterol” oraz „Core 2, 3 i 4” (wszystkie zaznaczone na szaro), a także wydłużonej wersji nici „Core 1” (zaznaczonej na różowo), nici „Base” (brązowej), nici „Bridge” (żółtej) oraz „Aptamer template” (zielonej). Dupleks DNA utworzony z dwóch ostatnich nici tworzy region promotora polimerazy T7, który wyznacza miejsce rozpoczęcia transkrypcji. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Kondensaty C-star tworzą się podczas wyżarzania termicznego składnikowych oligonukleotydów, które w przedstawionym tutaj protokole przeprowadzane jest w szczelnych kapilarach szklanych o prostokątnym przekroju poprzecznym o wysokim stosunku boków. Pojemniki te oferują szereg kluczowych zalet: i) Uszczelnienie gwarantuje całkowite zapobieganie parowaniu podczas (czasami powolnych) etapów wyżarzania; ii) Płaskie dno kapilar o jakości optycznej umożliwia obrazowanie stanu przejściowego samoorganizacji (lub dezorganizacji); iii) Wysoki stosunek boków kapilar zapewnia, że ciężkie kondensaty osadzają się na szerokim, płaskim obszarze, co zmniejsza ryzyko koalescencji i agregacji w późniejszych etapach procesu samoorganizacji, które wystąpiłyby w naczyniach klinowatych (np. probówkach do mikrocentryfugowania), co pozwala na uzyskanie relatywnie monodyspersyjnych populacji kondensatów; iv) Przeprowadzanie wyżarzania w wydłużonej kapilarze szklanej minimalizuje ekspozycję próbki na interfejsy hydrofobowe (powietrze, plastik lub olej), które, jak zaobserwowano, zaburzają samoorganizację poprzez rekrutację amfifilowych oligonukleotydów z cholesterolem. Po zakończeniu protokołu składania kondensaty mogą zostać wyodrębnione z kapilar szklanych do dalszych eksperymentów wymagających dodatkowych odczynników.
Protokół
UWAGA: Protokół podzielono na trzy sekcje. Sekcja 1 opisuje kroki wstępne, w tym przygotowanie oligonukleotydów DNA i kapilar szklanych. Sekcja 2 opisuje przygotowanie kondensatów C-star o różnych konstrukcjach, w tym jednoskładnikowych i dwuskładnikowych, oraz ich wydobywanie z kapilar szklanych. Sekcja 3 opisuje wykorzystanie jednoskładnikowych kondensatów C-star z matrycą RNA do syntezy aptameru RNA. Użytkownik musi przez cały czas przestrzegać zasad dobrej praktyki laboratoryjnej, upewnić się, że przeprowadzono wszystkie niezbędne oceny ryzyka i wdrożono środki zapobiegawcze oraz stosować odpowiednie środki ochrony osobistej (ŚOI), w tym rękawice, okulary ochronne i fartuch laboratoryjny. Czyszczenie szklanych rurek kapilarnych wymaga ich sonikacji, najpierw w roztworze surfaktantu, a następnie w izopropanolu lub etanolu. Wydobywanie kondensatów C-star z rurek kapilarnych wymaga użycia diamentowego rysika do nacięcia i przełamania szkła, co wiąże się z ryzykiem skaleczenia odłamkami szkła. Kluczowe materiały, sprzęt i odczynniki wymieniono w Tabeli materiałów. Większość niefunkcjonalizowanych oligonukleotydów jest oczyszczana przez dostawcę przy użyciu standardowego odsalania, z wyjątkiem nici „extended Core 1” oraz „Aptamer template”, które są zamawiane z oczyszczaniem metodą elektroforezy w żelu poliakrylamidowym (PAGE). Oligonukleotydy modyfikowane cholesterolem są oczyszczane przez dostawcę przy użyciu wysokosprawnej chromatografii cieczowej w fazie odwróconej (HPLC).
1. Wymagania wstępne
UWAGA: Poniższe roztwory należy przygotować w wodzie ultraczystej (typu I) i przefiltrować za pomocą filtrów strzykawkowych 0,22 µm: bufor Tris-EDTA (TE), składający się z 10 mM Tris i 1 mM EDTA o pH ~8,0; bufor TE uzupełniony o 2 M NaCl oraz bufor TE uzupełniony o 0,3 M NaCl. Roztwory buforowe należy wykorzystać w ciągu 2 tygodni od przygotowania i przechowywać w temperaturze 4 °C, gdy nie są używane. Dodatkowo, do czyszczenia kapilar szklanych stosowany będzie 1 vol% roztwór alkalicznego detergentu optycznego w wodzie ultraczystej.
- Przygotowanie oligonukleotydów DNA ze stanu liofilizowanego
- Krótko odwiruj (2000 x g przez 10-30 s) probówki z liofilizowanymi oligonukleotydami DNA, aby upewnić się, że osady liofilizowanego DNA zebrały się na dnie.
UWAGA: Wirowanie odbywa się w temperaturze pokojowej (RT) przez 10-30 s. Użyta tutaj miniwirówka jest domyślnie ustawiona na 2000 x g (6000 rpm). - Dodaj odpowiednią ilość buforu TE, aby zrekonstytuować każdy oligonukleotyd do stężenia 100 µM. Dokładnie wymieszaj na wstrząsaczu typu vortex w celu całkowitego rozpuszczenia, a następnie odwiruj probówki, aby zebrać cały płyn zgodnie z krokiem 1.1.1.
- Dla każdego roztworu zapasowego zmierz absorbancję przy 260 nm i oblicz stężenie końcowe, korzystając z współczynnika ekstynkcji sekwencji oligonukleotydu poddanego badaniu.
UWAGA: Współczynnik ekstynkcji dla danej sekwencji oligonukleotydów znajduje się zazwyczaj w karcie charakterystyki dostawcy, ale można go również obliczyć za pomocą narzędzi online, stosując model najbliższych sąsiadów35 lub wartości tabelaryczne współczynnika ekstynkcji poszczególnych nukleotydów36. - Przechowuj rehydratyzowane oligonukleotydy w temperaturze 4 °C przez krótki czas (do 1 tygodnia) lub w temperaturze -20 °C w przypadku długoterminowego przechowywania (do 6 miesięcy).
- Krótko odwiruj (2000 x g przez 10-30 s) probówki z liofilizowanymi oligonukleotydami DNA, aby upewnić się, że osady liofilizowanego DNA zebrały się na dnie.
- Czyszczenie szklanych kapilar
- Poddaj sonikacji w 1% zasadowym detergencie optycznym do komponentów optycznych w wodzie dejonizowanej.
- Pobierz wymaganą liczbę szklanych kapilar do oczyszczenia i umieść je w wysokim, wąskim pojemniku (np. zlewce lub probówce wirówkowej 15/50 mL) w taki sposób, aby kapilary nie leżały płasko na dnie pojemnika.
- Dodaj detergent do pojemnika, wypełniając go nieco ponad poziom kapilar. Upewnij się, że wewnątrz kapilar nie ma uwięzionych pęcherzyków powietrza – w razie potrzeby opukaj pojemnik, aby je usunąć. Luźno przykryj pojemnik (np. folią aluminiową lub używając zakrętki probówki wirówkowej, dbając o to, aby nie była szczelnie zamknięta).
- Ustaw kąpiel sonikacyjną na 40 °C, umieść przykryty pojemnik pionowo w kąpieli i sonikuj przez 30 min. Upewnij się, że folia (jeśli została użyta) nie ma kontaktu z wodą w kąpieli sonikacyjnej.
UWAGA: Kąpiel sonikacyjna użyta w tej procedurze ma domyślną częstotliwość sonikacji 60 Hz i moc sonikacji 150 W.
OSTRZEŻENIE: Nigdy nie dodawaj ani nie wyjmuj przedmiotów z kąpieli sonikacyjnej podczas pracy; zawsze najpierw wstrzymaj protokół. - Po zakończeniu sonikacji wyłącz element grzejny kąpieli sonikacyjnej, a następnie dokładnie wypłucz kapilary w pojemniku wodą dejonizowaną lub ultra czystą – minimum pięć razy, wylewając wodę płuczącą po każdym razie.
- Poddaj sonikacji w 1% zasadowym detergencie optycznym do komponentów optycznych w wodzie dejonizowanej.
- Poddaj sonikacji w izopropanolu lub etanolu.
- Do szklanych kapilar w pojemniku do czyszczenia dodaj izopropanol lub etanol (minimum 70%), wypełniając go nieco ponad poziom kapilar. Podobnie jak w kroku 1.2.1.2, upewnij się, że w kapilarach nie ma uwięzionych pęcherzyków powietrza i luźno przykryj pojemnik.
- Umieść pojemnik pionowo w kąpieli sonikacyjnej i sonikuj przez 15-30 min.
OSTRZEŻENIE: Izopropanol i etanol są łatwopalne, a ich punkty zapłonu znajdują się poniżej temperatury pokojowej (RT). Zminimalizuj objętość rozpuszczalników używanych podczas czyszczenia, wybierając pojemnik o odpowiedniej wielkości, upewnij się, że pojemniki są luźno przykryte i nie zostawiaj kąpieli sonikacyjnej bez nadzoru na tym etapie. - Po zakończeniu sonikacji w odpowiedni sposób zutylizuj izopropanol lub etanol i wysusz kapilary w strumieniu azotu, obchodząc się z nimi za pomocą tkanek beztkaninowych.
2. Przygotowanie i ekstrakcja kondensatów C-star (Rycina 2)
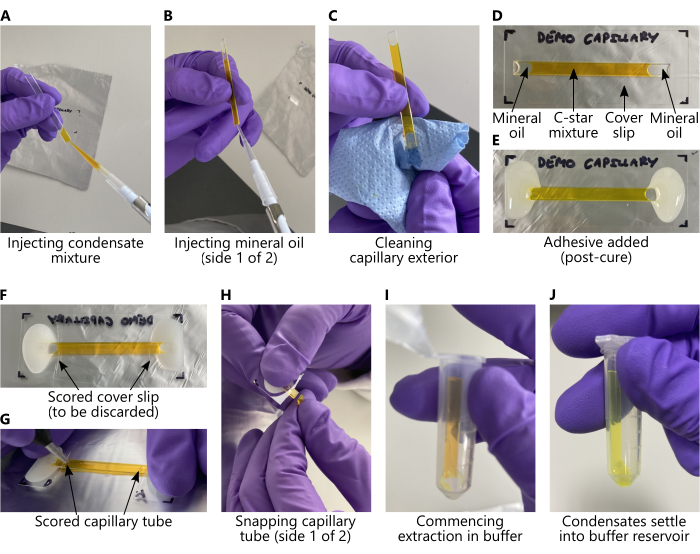
Rysunek 2: Ładowanie mieszanin C-star i ekstrakcja kondensatów z szklanych rurek kapilarnych. Na wszystkich panelach mieszaninę C-star zastąpiono wodnym roztworem 25 mM kalceiny w celu poprawy widoczności. (A-E) Kluczowe kroki, w kolejności, które należy wykonać przed wygrzewaniem, odpowiadające sekcjom protokołu 2.1 i 2.2. (F-J) Kluczowe kroki, w kolejności, które należy wykonać po wygrzewaniu, odpowiadające sekcji protokołu 2.3. Podczas ekstrakcji (panele (I-J)) kondensaty DNA będą sedymentować z kapilary do zbiornika z buforem, dopóki probówka do mikrocentryfugi jest przechowywana pionowo. Kondensaty nie będą widoczne gołym okiem. Prosimy kliknąć tutaj, aby zobaczyć powiększoną wersję tego rysunku.
- Przygotowanie mieszanin C-star dla kondensatów jednoskładnikowych
UWAGA: Szczegóły sekwencji dla różnych projektów pojedynczych komponentów znajdują się w Tabela uzupełniająca 1 oraz w poprzednich pracach29,30,32Protokoły powolnego wyżarzania określone w krokach 2.1.9 i 2.2.2 opracowano w celu zapewnienia relaksacji sieci nanogwiazd do zwartych morfologii, biorąc pod uwagę silnie zależne od temperatury właściwości reologiczne sieci nanogwiazd.37.- Składniki oligonukleotydów i buforów będą się różnić w zależności od pożądanego projektu C-star. Przygotuj 60 µL mieszanina jednoskładnikowych kondensatów C* w 5 µM stężenie dla nieodpowiadającego czteroramiennego C-star, odpowiadającego na TMSD C-star lub C-star służącego do matrycowania RNA.
- Dla każdego projektu nanieś pipetą odpowiednie składniki wymienione w Tabela uzupełniająca 2 do oddzielnej probówki do mikrocentryfugi i wymieszać dokładnie poprzez pipetowanie.
UWAGA: Przyjmuje się, że wszystkie roztwory zapasowe oligonukleotydów znajdują się w stężeniu 100 µM stężenie w buforze TE. - Wyprowadzić całość 60 µL roztworu C* i ostrożnie pipetować, aby wprowadzić mieszaninę do oczyszczonej, suchej szklanej kapilary, jak pokazano w Rysunek 2Anależy przy tym uważać, aby nie wprowadzić pęcherzyków powietrza.
- Za pomocą pipety nanieś około 9-12 µL oleju mineralnego na obu końcach rurki kapilarnej, tak aby zabezpieczyć próbkę i wyeliminować swobodną granicę faz między roztworem C-star a powietrzem (patrz Rysunek 2B). Następnie należy starannie osuszyć kapilarę ręcznikiem papierowym, aby upewnić się, że na jej zewnętrznej powierzchni nie pozostał olej (Rycina 2C), uważając, aby nie odessać oleju mineralnego ani roztworu C-star z kapilary. Efekt końcowy przedstawiono w Rycina 2D.
- Przygotuj niewielką ilość dwuskładnikowego kleju epoksydowego, aby przykleić każdy koniec kapilary płaską stroną do szkiełka nakrywki. Upewnij się, że otwory rurki są całkowicie pokryte klejem, tworząc szczelną uszczelkę, jak pokazano w Rysunek 2E.
- Odstawić do utwardzenia na minimum 3 h, lecz najlepiej na całą noc.
- Po około 30 minutach utwardzania należy sprawdzić warstwę kleju pod kątem obecności przerw w uszczelnieniu spowodowanych pęcherzykami powietrza. Jeśli takie przerwy wystąpią, należy je uszczelnić, używając niewielkiej ilości kleju.
- Owiń rurkę kapilarną przyklejoną do szkiełka podstawowego folią aluminiową, upewniając się, że folia przylega płasko do dolnej strony szkiełka. Folia zapewnia dobry kontakt termiczny pomiędzy szkiełkiem a elementem grzejnym termocyklera (patrz w następnym kroku).
- Umieść zawiniętą próbkę w termocyklerze i przeprowadź proces annealingu zgodnie z poniższym protokołem: Utrzymaj w 95 °C przez 30 min, a następnie schłodzić z 85 °C Proszę o przesłanie tekstu źródłowego do przetłumaczenia. 50 °C w0.04 °C·min-1a następnie schłodzić z 50 °C do temperatury pokojowej w -0.5 °Cmin-1.
- Przechowywać wyżarzone kondensaty C-star w 4 °C lub w temperaturze pokojowej przez dłuższy czas (miesiące), pod warunkiem że kapilara pozostaje szczelnie zamknięta, ponieważ wygrzewanie termiczne skutecznie sterylizuje próbkę i denaturuje nukleazy. Podczas przechowywania i manipulacji należy trzymać kapilarę w pozycji poziomej, aby zapobiec osadzaniu się kondensatu na jednym końcu i jego agregacji.
- Przygotowanie mieszanin C-gwiazdka dla kondensatów binarnych
UWAGA: W celu wyboru populacji gwiazd typu C (C-star) dla układów podwójnych należy odnieść się do pracy Maloufa i współpracowników.., które opisują reguły projektowania i oczekiwane zachowanie fazowe binarnych kondensatów C-star30.- Aby przygotować kondensaty binarne, należy połączyć 30 µL objętości mieszanin C-star opisanych w kroku 2.1 powyżej do całkowitej objętości wynoszącej 60 µLwymieszać dokładnie, nanieść do kapilar i postępować zgodnie z krokami 2.1.4–2.1.8.
- Umieść owiniętą próbkę w termocyklerze i przeprowadź proces hybrydyzacji zgodnie z poniższym protokołem: Utrzymaj w temperaturze 95 °C przez 30 min, a następnie chłodzić od 85 °C Proszę podać tekst źródłowy do przetłumaczenia. 40 °C w0.01 °C·min-1, a następnie schładzać z 40 °C do temperatury pokojowej w0.1 °C·min-1.
- Ekstrakcja kondensatów C* z kapilar.
- Przygotować dużą (1,5 ml lub 2,0 ml) probówkę do mikrocentryfugi zawierającą 60 µL 0,3 M NaCl w buforze TE.
- Rozpakuj próbkę w kapilarze i za pomocą diamentowego rysika wykonaj nacięcia na spodniej stronie szkiełka nakrywki przy obu wewnętrznych krawędziach obszaru klejenia (Rycina 2F). Odłam szkiełko nakrywki w tym obszarze i zutylizuj je w odpowiedni sposób.
- Dokładnie oczyścić rurki kapilarne etanolem, a następnie wysuszyć.
- Nacinaj każdy koniec kapilar za pomocą diamentowego rysika, zaczynając od strony dolnej (Rysunek 2G), a następnie odwrócenie i nacięcie probówek „do góry nogami”.
- Należy upewnić się, że linie nacięć nie nakładają się na granicę fazy olej-woda. Muszą one znajdować się w obszarze wodnym, aby zapobiec pozostaniu oleju w próbce ekstraktu.
- Odłam końce kapilar (Rysunek 2H), zachowując środkową część rurki i odrzucając resztę. Odciętą rurkę kapilarną umieść w probówce do mikrocentryfugi przygotowanej w kroku 2.3.1, upewniając się, że dno rurki kapilarnej styka się z roztworem buforowym (Rysunek 2I).
- Kondensaty opadną z probówki do zbiornika z buforem pod wpływem grawitacji; należy odczekać z tym procesem co najmniej 10 min (Rysunek 2J). Usuń odciętą kapilarę i zutylizuj ją w odpowiedni sposób. Ta łagodna metoda ekstrakcji ogranicza ryzyko agregacji kondensatu.
3. Transkrypcja aptameru RNA z kondensatów C-star służących jako matryce RNA
UWAGA: Do produkcji aptameru RNA Broccoli wymagany jest roztwór difluoro-4-hydroksybenzylydenoimidazolidinonu (DFHBI) – proszek DFHBI przygotowuje się najpierw jako roztwór zapasowy o stężeniu 10 mM w dimetylosulfotlenku (DMSO), który następnie rozcieńcza się do stężenia 600 µM w wodzie wolnej od RNaz i DNaz.
- Przemywanie kondensatów C-star z matrycą RNA
UWAGA: Kondensaty C-star z matrycą RNA przemywa się trzykrotnie, aby zapewnić usunięcie niezwiązanych oligonukleotydów matrycowych.- Pozostawić roztwór wyekstrahowanych kondensatów do osadzenia przez co najmniej 5 min, a następnie usunąć około połowę objętości supernatantu.
- Dla objętości 60 µL wyekstrahowanych kondensatów usunąć od 25-30 µL supernatantu.
- Pipetować z górnej warstwy cieczy, aby zminimalizować liczbę kondensatów usuniętych podczas tego kroku.
- Dodać taką samą objętość 0,3 M NaCl w buforze TE w celu zastąpienia usuniętego supernatantu i wymieszać poprzez pipetowanie.
- Powtórzyć poprzednie dwa kroki, aby uzyskać łącznie trzy cykle.
- Pozostawić roztwór wyekstrahowanych kondensatów do osadzenia przez co najmniej 5 min, a następnie usunąć około połowę objętości supernatantu.
- Przygotowanie mieszaniny do transkrypcji T7
UWAGA: Mieszaninę do transkrypcji T7 przygotowuje się przy użyciu zestawu CellScript T7-FlashScribe Transcription Kit. Krok 3.2.2 stanowi modyfikację protokołu producenta, który można znaleźć tutaj38. Opisano tutaj transkrypcję aptameru RNA Broccoli, który po związaniu indukuje fluorescencję w DFHBI. W przypadku innych aptamerów fluorescencyjnych należy zastąpić objętość DFHBI opisaną w kroku 3.2.2 odpowiednim fluorogenem. W przypadku innych transkrypów należy całkowicie pominąć ten składnik.- Przygotować roztwór zapasowy 10 mM DFHBI w DMSO, a następnie rozcieńczyć alikwot do stężenia końcowego 600 µM, używając wody wolnej od RNazy i DNazy.
- Rozmrozić składniki zestawu do transkrypcji na lodzie, a następnie pipetować do autoklawowanej probówki do mikrocentryfugi w temperaturze pokojowej, używając sterylnych końcówek do pipet: 2 µL 10x T7-Transcription Buffer (dołączonego do zestawu do transkrypcji), 1,8 µL 100 mM ATP, 1,8 µL 100 mM CTP, 1,8 µL 100 mM UTP, 1,8 µL 100 mM GTP, 2 µL 100 mM DTT, 2 µL 600 µM DFHBI, 0,5 µL inhibitora RNazy, 2 µL roztworu enzymu T7 (dołączonego do zestawu do transkrypcji).
- Delikatnie wymieszać roztwór poprzez pipetowanie.
- Mieszaninę do transkrypcji należy wykorzystać do kroku 3.3 (syntezy transkryptu RNA) niezwłocznie po przygotowaniu.
- Synteza transkryptu RNA
- Do komory odpowiedniej do obrazowania mikroskopowego pipetować 3,3 µL przemytych kondensatów przygotowanych z C-star z matrycą RNA i dodać całkowitą objętość wcześniej przygotowanej mieszaniny do transkrypcji.
- Nabywać obrazy mikroskopowe przez okres 18 h, zaczynając niezwłocznie po dodaniu mieszaniny do transkrypcji do kondensatów.
UWAGA: Ustawienia mikroskopu będą zależeć od przygotowanego systemu. Należy upewnić się, że zastosowano odpowiednie ustawienia wzbudzenia i emisji dla wszystkich fluoroforów w próbce oraz czasy naświetlania, które nie doprowadzą do nasycenia w miarę postępu transkrypcji. Jak przy każdym obrazowaniu poklatkowym, należy znaleźć kompromis między wystarczająco wysoką mocą lasera lub diody LED dla uzyskania dobrego sygnału a minimalizacją ryzyka fotowybielania. Fotowybielanie w długich odstępach czasu będzie zminimalizowane w systemach opartych na diodach LED w porównaniu do systemów laserowych. Sugerowane interwały obrazowania: co 20 min przez pierwsze 2 h, a następnie co 30 min.
Wyniki
Po wyżarzaniu kondensaty C-star można obrazować bezpośrednio w kapilarze lub po ich ekstrakcji, aby potwierdzić ich powstanie. W przypadku wszystkich wariantów konstrukcyjnych C-star powinny być widoczne wyraźne kondensaty sferyczne lub wielościenne o średnicy około 10-50 µm, przy czym te drugie powstają w wyniku krystalizacji28,32. W przypadku kondensatów jednoskładnikowych powinny być one oddzielne i jednolite pod względem wyglądu; w zależności od zastosowanej konstrukcji C-star mogą przyjmować kształt wielościenny (Rysunek 3A) lub sferyczny (Rysunek 3B,C). Morfologia kondensatów binarnych zależy od właściwości użytych populacji C-star, zgodnie z wcześniejszym opisem30. Rysunek 3D przedstawia kondensaty binarne, w których zgodnie z oczekiwaniami występuje separacja faz, widoczna w obrazowaniu w jasnym polu. Obecność pęcherzyków powietrza w kapilarze może również zakłócać samozbiór kondensatów, co często prowadzi do agregacji w pobliżu granicy z powietrzem (Rysunek 4A,B). Nieprawidłowo przygotowane mieszaniny, takie jak te pozbawione komponentów oligonukleotydowych lub przygotowane z zachowaniem niewłaściwej stechiometrii, mogą prowadzić do całkowitego braku kondensatów lub powstania niesferycznych sieci połączonych lub agregatów, jak na Rysunku 4C. Podobnie, nieprawidłowo przygotowane kondensaty binarne mogą wykazywać agregację i tworzyć sieci, a także mogą nie wykazywać widocznej separacji faz, co pokazano na Rysunku 4D.
W celu transkrypcji aptamerów RNA typu light-up, pomyślny wynik zostanie zaobserwowany poprzez monitorowanie wzrostu fluorescencji fluorogenu w czasie, na przykład za pomocą mikroskopii (Rysunek 5) lub spektrofotometrii.
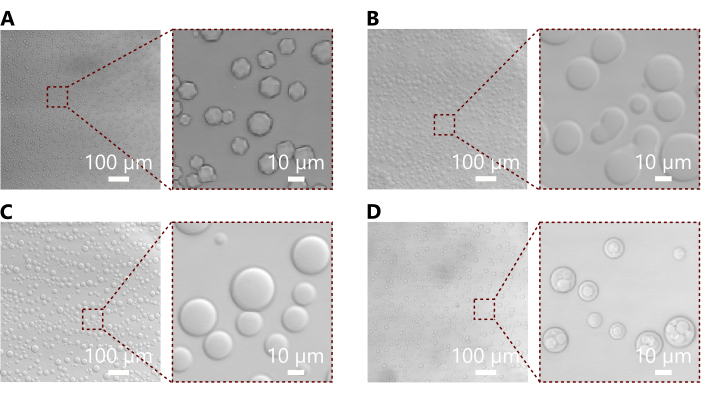
Rycina 3: Reprezentatywne mikrografie przedstawiające wyżarzane kondensaty C-star. (A) Mikrograf w polu jasnym i wstawka pokazujące kondensaty utworzone z nieodpowiadającego C-star o długości ramienia 28 par zasad. Odnotowano tutaj morfologię wielościenną, która odzwierciedla krystaliczny porządek mniejszych C-stars32. (B) Mikrograf w polu jasnym i wstawka pokazujące kondensaty utworzone z C-star odpowiadającego na TMSD, o długości ramienia 50 par zasad. Kondensaty te są w przeważającej mierze sferyczne, choć wiele z nich wykazuje bardziej nieregularną morfologię świadczącą o łączeniu się wielu kondensatów, co jest oczekiwane w przypadku większych C-stars, które mają tendencję do bycia bardziej płynnymi32. (C) Mikrograf w polu jasnym i wstawka pokazujące kondensaty utworzone z nieodpowiadającego C-star o długości ramienia 35 par zasad. Kondensaty te wydają się sferyczne, choć dane z rozpraszania rentgenowskiego pod małym kątem z poprzednich prac wskazują, że ich mikrostruktura jest krystaliczna32. (D) Mikrograf w polu jasnym i wstawka pokazujące kondensaty binarne utworzone z kombinacji populacji C-star użytych również w panelach (B) i (C). Połączenie tych dwóch populacji prowadzi do powstania kondensatów z wyraźną separacją faz, widoczną bez znakowania fluorescencyjnego. Inne kombinacje mogą nie wykazywać separacji faz, jak opisano w poprzednich pracach30. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
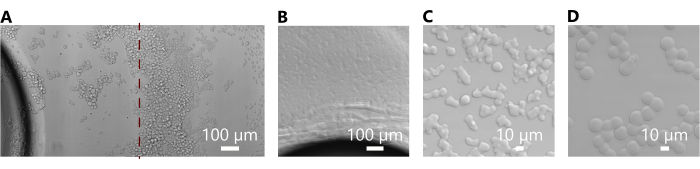
Rysunek 4: Mikrografie przedstawiające typowe problemy występujące przy nieprawidłowo przygotowanych kondensatach. (A) Mikrografie w jasnym polu przedstawiające kondensaty utworzone z niereagującej gwiazdy C o długości ramienia 28 par zasad (które utworzyły się pomyślnie na Rysunku 3A) w obecności pęcherzyka powietrza w rurce kapilarnej. Panel składa się z dwóch mikrografii złączonych na czerwonej przerywanej linii i pokazuje agregację kondensatów w pobliżu granicy z powietrzem. (B) Mikrografia w jasnym polu przedstawiająca kondensaty utworzone z reagującej na TMSD gwiazdy C o długości ramienia 50 par zasad (które utworzyły się pomyślnie na Rysunku 3B) w obecności pęcherzyka powietrza w rurce kapilarnej. W tym przypadku kondensaty połączyły się, tworząc ciągłą, połączoną sieć ze względu na bardziej płynną naturę kondensatów składających się z większych motywów gwiazdy C32. (C) Mikrografia w jasnym polu przedstawiająca kondensaty utworzone z niereagującej gwiazdy C o długości ramienia 35 par zasad (które utworzyły się pomyślnie na Rysunku 3C). Morfologia jest nieregularna i kanciasta, co wskazuje na błąd w przygotowaniu, prawdopodobnie niezrównoważoną stechiometrię. (D) Mikrografia w jasnym polu binarnych kondensatów utworzonych z kombinacji populacji gwiazd C, tak jak na Rys. 3D. Kondensaty te są silnie połączone, podobnie jak w panelu (C), i nie wykazują również oczekiwanego rozwarstwienia fazowego (patrz Rysunek 3D), co wskazuje na błąd w ich przygotowaniu. Choć dokładne źródła błędów są trudne do ustalenia, potencjalnymi przyczynami mogą być nieprawidłowa stechiometria lub użycie niewłaściwych sekwencji oligonukleotydów. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
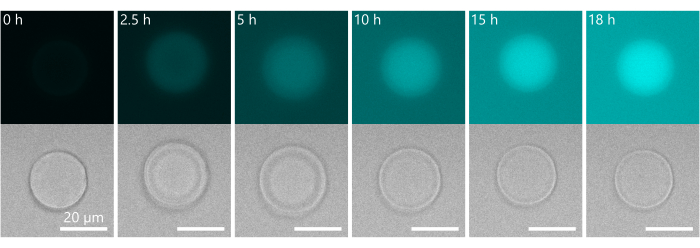
Rycina 5: Reprezentatywne wyniki transkrypcji osadzonej matrycy DNA dla aptameru RNA. Time-lapse ukazujący syntezę rozświetlającego się aptameru Broccoli poprzez transkrypcję matrycy DNA osadzonej w kondensatach utworzonych z motywu C-star opisanego na Rycini 1C. Aptamer wiąże się z DFHBI obecnym w mieszaninie transkrypcyjnej, wywołując wzrost fluorescencji w czasie. Zauważalna jest tutaj zmiana morfologii kondensatu w czasie, który zdaje się tworzyć strukturę rdzeń-powłoka. Zjawisko to wynika prawdopodobnie z pęcznienia zewnętrznej warstwy kondensatu spowodowanego przejściową nierównowagą ciśnienia osmotycznego związaną z lokalną produkcją aptameru RNA. Produkcja aptameru może zachodzić preferencyjnie w zewnętrznych warstwach kondensatów ze względu na opisaną tendencję nici matrycowej aptameru do akumulacji w tym obszarze30. Aby zobaczyć powiększoną wersję tej ryciny, kliknij tutaj.
Tabela uzupełniająca 1: Szczegóły sekwencji dla różnych projektów pojedynczych komponentów. Aby pobrać ten plik, kliknij tutaj.
Tabela uzupełniająca 2: Objętość komponentów dla każdego projektu. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Opisany tutaj protokół przedstawia podejście do przygotowania jedno- lub dwuskładnikowych kondensatów z amfifilowych nanogwiazd DNA, z wariantami konstrukcyjnymi w celu wprowadzenia różnych reakcji do kondensatów. Podany protokół wytwarza kondensaty w roztworze buforowym 0,3 M NaCl w TE, ale warunki buforowe można zmienić, odpowiednio modyfikując objętości wymienione powyżej. Wcześniejsze prace dotyczyły tworzenia kondensatów gwiazdy C w 0,2 M NaCl w TE i 0,1 M NaCl w TE oraz w soli fizjologicznej buforowanej fosforanami (PBS)32. Kondensaty gwiazdy C są wytwarzane przy końcowym stężeniu 5 μM, ale to również można zmienić, odpowiednio modyfikując stężenia i/lub objętości oligonukleotydów dodanych w powyższym protokole. W zależności od pożądanych zmian, może być konieczne przygotowanie roztworów podstawowych oligonukleotydów o różnych stężeniach i w różnych w porównaniu z protokołem opisanym w sekcji 1, chociaż praktyczne aspekty protokołu pozostają takie same. Projekt C-star może być łatwo zmodyfikowany w celu wprowadzenia innej funkcjonalności lub odpowiedzi, jak opisano w poprzedniej pracy32. Warianty projektu obejmują wprowadzenie motywów, które reagują na zmiany pH32, jony potasu31 lub sekwencje oligonukleotydów30,32. W przypadku zapotrzebowania na nowe konstrukcje, zaleca się najpierw przetestowanie zespołu komputerowo (przy użyciu narzędzi takich jak NUPACK39), a następnie przetestowanie powstawania równoważnych, niezcholesterolizowanych nanogwiazd za pomocą elektroforezy w żelu agarozowym 32,40. Zakres separacji faz w kondensatach podwójnych będzie zależał od kombinacji użytych populacji gwiazd C, jak opisano w poprzedniej pracy30. Zauważyliśmy, że protokoły wyżarzania określone dla tworzenia kondensatu wymagają znacznie dłuższych skal czasowych niż te typowe dla składania małych nanostruktur DNA, podobnych do pojedynczych gwiazd typu C. Powolne wyżarzanie jest rzeczywiście wymagane, aby umożliwić równowagę w większych skalach długości kondensatów. W przypadku kondensatów jednoskładnikowych sugerowany protokół trwa 17 godzin, a w przypadku kondensatów dwuskładnikowych stosuje się jeszcze dłuższy protokół wyżarzania (~3 dni) w celu zbliżenia się do równowagi termodynamicznej. Odkryliśmy, że protokoły te dają powtarzalne wyniki we wszystkich różnych populacjach C-star używanych do tej pory, ale jeśli naukowcy chcą poprawić przepustowość próbek, zalecamy systematyczne badanie, w którym szybkość wyżarzania jest modulowana w celu znalezienia najkrótszego możliwego protokołu, w którym można osiągnąć pożądane morfologie dla testowanego systemu. Zaleca się, aby 30-minutowe przetrzymywanie w temperaturze 95 °C pozostało niezmodyfikowane, ponieważ ten etap skutecznie sterylizuje próbkę i umożliwia długotrwałe przechowywanie w rurkach kapilarnych.
Komora, w której wytwarzane są kondensaty gwiazdy, ma kluczowe znaczenie dla ich pomyślnego powstawania. Komora powinna być wykonana ze szkła lub kwarcu; Stosowanie plastikowych pojemników, takich jak polipropylen, typowy materiał do produkcji probówek do mikrowirówek, zakłóci samoorganizację ze względu na hydrofobowe interakcje między tworzywem sztucznym a ugrupowaniami cholesterolu. Proporcje zbiornika do wyżarzania i stężenie mieszaniny C-star będą również miały wpływ na charakterystykę kondensatów, w szczególności na ich wielkość i agregację. W szczególności, jeśli używany jest "wyższy" pojemnik, o małej powierzchni na dnie w stosunku do jego wysokości, kondensaty gwiazdy C będą osadzać się na dnie o dużej gęstości powierzchni, co będzie sprzyjać tworzeniu się punktów styku między kondensatami. Jeśli wystąpią one pod koniec procesu wyżarzania termicznego, gdy temperatura jest stosunkowo niska, a kondensaty zachowują się jak ciecze lub ciała stałe o dużej lepkości, stykające się kondensaty nie będą rozluźniać się w kuliste kształty, a raczej utworzą nieregularne agregaty o częściowo zlanych konfiguracjach. Podczas pipetowania mieszaniny gwiazdy C do probówek kapilarnych należy zachować ostrożność, aby uniknąć wprowadzania pęcherzyków powietrza - duże agregaty mają tendencję do tworzenia się dużych agregatów na granicy faz powietrze/woda, więc odekstrahowane kondensaty będą miały nieidealny rozmiar i morfologię. Wysuszenie końców rurek kapilarnych po wstrzyknięciu mieszanki C-star lub oleju mineralnego doprowadzi do poprawy przyczepności. Wybrany klej musi być wystarczająco lepki, aby całkowicie pokryć otwory rurki kapilarnej bez przenikania do rurki, obojętny na olej mineralny, kompatybilny ze szkłem i stabilny w stosowanych temperaturach wyżarzania. Stwierdziliśmy, że dwuskładnikowy klej epoksydowy Araldite Rapid nadaje się do naszych celów, mimo że jest przystosowany tylko do temperatur 80 °C. Pęcherzyki powietrza lub szczeliny w kleju prowadzą do nieidealnie uszczelnionych kapilarn, które mają tendencję do przeciekania podczas wyżarzania. Po utwardzeniu kleju owijanie próbek folią aluminiową ma podwójną zaletę: zatrzymuje wszelkie nieszczelności i poprawia kontakt termiczny między próbką a termocyklerem. Folia powinna być tak gładka i płaska, jak to możliwe, aby kapilary były utrzymywane poziomo podczas wyżarzania. Wyżarzone kondensaty w kapilarach mogą być przechowywane przez długi czas w temperaturze pokojowej i w razie potrzeby ponownie wyżarzane. Z próbkami należy obchodzić się ostrożnie - kondensaty mogą się łączyć w kontakcie, dlatego kapilary należy przechowywać płasko. W celu uzyskania optymalnego obrazowania mikroskopowego, szkiełko nakrywkowe można naciąć i usunąć, pozostawiając nienaruszone rurki kapilarne. Kondensaty mają zwykle średnicę większą niż 5 μm i nie zaobserwowaliśmy znaczących ruchów Browna podczas ich obrazowania29,30.
Zaleca się przygotowanie wielu niezależnych partii kondensatów C-star, aby upewnić się, że ewentualne różnice zaobserwowane między próbkami odzwierciedlają różnice w składzie lub warunkach wyżarzania, a nie różnice spowodowane potencjalnymi błędami eksperymentalnymi.
Małe cząstki szkła zostaną prawdopodobnie wprowadzone do roztworu kondensatu w wyniku procesu ekstrakcji. Można je zminimalizować, ostrożnie przecierając odcięte końce rurki kapilarnej czystym paskiem Parafilmu, który jest bardzo skuteczny w zbieraniu szkła, przed umieszczeniem przeciętej rurki kapilarnej w probówce mikrowirówki zawierającej roztwór buforowy. Podczas ekstrakcji liczbę ekstrahowanych kondensatów można zmaksymalizować, krótko obracając rurkę mikrowirówki zawierającą przeciętą rurkę kapilarną, chociaż zwiększa to prawdopodobieństwo łączenia się kondensatów i tworzenia nieidealnych morfologii. Po ekstrakcji kondensaty należy przechowywać w temperaturze lodówki (zwykle 4 °C) i zużyć w ciągu trzech dni, aby uniknąć potencjalnych problemów z zanieczyszczeniem biologicznym oraz ponieważ kondensaty w probówkach do mikrowirówek z czasem agregują się i łączą ze względu na zazwyczaj zaokrąglone lub spiczaste kształty tych probówek. Należy unikać bardzo intensywnego pipetowania odessanych kondensatów, ponieważ mogą one ulec uszkodzeniu w wyniku nadmiernego przepływu ścinającego.
Do transkrypcji aptameru RNA może być konieczna modyfikacja objętości użytej mieszaniny transkrypcyjnej, ponieważ liczba i wielkość kondensatów (a tym samym stężenie matrycy) w każdej pojedynczej reakcji nie może być precyzyjnie kontrolowana. W doświadczeniach opisanych w sekcji 3 stosuje się nadmiar mieszaniny transkrypcyjnej w stosunku do teoretycznego stężenia matrycy. Zaleca się, aby supernatanty z trzech etapów płukania (sekcja 3.1) zostały zachowane i wykorzystane do przeprowadzenia reakcji transkrypcji. Eksperymenty te wskażą ilość niezwiązanego szablonu aptameru obecnego w roztworze.
Jedną z głównych zalet platformy C-star jest jej elastyczność i modułowość. Jak opisano powyżej i w poprzednich pracach, kondensaty można zaprojektować tak, aby reagowały na szereg danych wejściowych, takich jak przemieszczanie nici za pośrednictwem palców u nóg i transkrypcja aptamerów RNA oddzielnie lub po kolei. W połączeniu z nieodłączną programowalnością bloków budulcowych DNA, amfifilowe nanogwiazdy DNA stanowią solidne i wszechstronne rozwiązanie do projektowania i przygotowywania komórek syntetycznych.
Oświadczenia
Nie stwierdzono konfliktu interesów.
Podziękowania
LM, LDM i DT dziękują za wsparcie Europejskiej Rady ds. Badań Naukowych (ERBN) w ramach Programu Badań i Innowacji Horyzont 2020 (ERC-STG nr 851667 - NANOCELL). LDM dziękuje za wsparcie ze strony Royal Society Research Grant for Research Fellows (RGF/R1/180043) oraz wsparcie ze strony Royal Society University Research Fellowship (UF160152, URF/R/221009).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,22 &m; m filtry strzykawkowe | Sigma-Aldrich | SLGVR33RB | |
| 24 x 60 mm #1.5 Okulary nakrywkowe prostokątne, Menzel Glä ser | VWR | 631-0853 | |
| 2-Propanol | Sigma-Aldrich | 34683 | |
| 6 L Myjka ultradźwiękowa z cyfrowym timerem i podgrzewaniem, 230 VAC | Cole-Parmer | WZ-08895-11 | |
| Araldite Szybki klej 2-częściowy klej epoksydowy | RS | ARA-400005 | |
| Termocykler Bio-Rad C1000 Mikrowirówka | marki Bio-Rad | 1851197 | |
| 2 ml z zamykaną pokrywą | Fisher Scientific | 15338665 | Probówki wirówkowe 2 ml do ekstrakcji kondensatów C-star |
| Pisak diamentowy | RS | 394-217 | |
| Difluoro-4-hydroksybenzylidenimidazolidynon (DFHBI) | Sigma-Aldrich | SML1627 | |
| dimetylosulfotlenek (DMSO) | Sigma-Aldrich | 472301 | |
| Eppendorf PCR Clean Bezbarwny Probówki wirówkowe Safe-Lock | Fisher Scientific | 0030123301 | 0,5 ml mikrowirówki do przygotowania mieszanin C-star |
| 99,8+% | Fisher Scientific | 10437341 | 70% etanolu jest wystarczający do czyszczenia |
| Fisherbrand ZX4 IR Mieszalnik wirowy | Fisherbrand | 13284769 | |
| Hellmanex III | Hellma | 9-307-011-4-507 | |
| Kapilary z pustym prostokątem ID 0,40 x 4,00 mm, długość 50 mm CM | Scientific | 2540-50 | |
| Olej mineralny | Sigma-Aldrich | 69794 | |
| Mini wirówka, 230 V | PRISM(TM) | ||
| NaCl | Sigma-Aldrich | S3014 | |
| NanoDrop One Spektrofotometr | Thermo Fisher Scientific | ND-ONE-W | Służy do pomiaru absorbancji oligonukleotydów do obliczeń stężenia |
| Oligonukleotydy | Zintegrowane technologie DNA | Niestandardowe | sekwencje oligonukleotydów są unikalne dla wymaganego projektu gwiazdy C. |
| Inhibitor RNazy ScriptGuard | CELLSCRIPT | C-SRI6310K | Inhibitor RNazy |
| Zestaw do transkrypcji T7-FlashScribe | Cambio | C-ASF3507 | |
| Tris-EDTA, 100x roztwór podstawowy | Sigma-Aldrich | 574793 | |
| UltraPure Woda destylowana bez DNaz/RNaz | Invitrogen | 10977035 | |
| VWR Spec-Wipe 3 Wycieraczki | VWR | 21914-758 |
Bibliografia
- Buddingh', B. C., Hest, J. C. M. v Artificial cells: Synthetic compartments with life-like functionality and adaptivity. Acc Chem Res. 50 (4), 769-777 (2017).
- Fanalista, F., et al. Shape and size control of artificial cells for bottom-up biology. ACS Nano. 13 (5), 5439-5450 (2019).
- Dora Tang, T. -Y., et al. Fatty acid membrane assembly on coacervate microdroplets as a step towards a hybrid protocell model. Nat Chem. 6 (6), 527-533 (2014).
- Deshpande, S., et al. Spatiotemporal control of coacervate formation within liposomes. Nat Commun. 10 (1), 1800(2019).
- Rubio-Sánchez, R., et al. Thermally driven membrane phase transitions enable content reshuffling in primitive cells. J Am Chem Soc. 143 (40), 16589-16598 (2021).
- Jahnke, K., Huth, V., Mersdorf, U., Liu, N., Göpfrich, K. Bottom-up assembly of synthetic cells with a DNA cytoskeleton. ACS Nano. 16 (5), 7233-7241 (2022).
- Tran, M. P., et al. A DNA segregation module for synthetic cells. Small. 19 (13), 2202711(2023).
- Mason, A. F., Buddingh', B. C., Williams, D. S., Hest, J. C. M. v Hierarchical self-assembly of a copolymer-stabilized coacervate protocell. J Am Chem Soc. 139 (48), 17309-17312 (2017).
- Gumz, H., et al. Toward functional synthetic cells: In-depth study of nanoparticle and enzyme diffusion through a cross-linked polymersome membrane. Adv Sci. 6 (7), 1801299(2019).
- Huang, X., Patil, A. J., Li, M., Mann, S. Design and construction of higher-order structure and function in proteinosome-based protocells. J Am Chem Soc. 136 (25), 9225-9234 (2014).
- Booth, R., Qiao, Y., Li, M., Mann, S. Spatial positioning and chemical coupling in coacervate-in-proteinosome protocells. Angew Chem Int Ed Engl. 58 (27), 9120-9124 (2019).
- Hindley, J. W., et al. Light-triggered enzymatic reactions in nested vesicle reactors. Nat Commun. 9 (1), 1093(2018).
- Zubaite, G., Hindley, J. W., Ces, O., Elani, Y. Dynamic reconfiguration of subcompartment architectures in artificial cells. ACS Nano. 16 (6), 9389-9400 (2022).
- Hirose, T., et al. A guide to membraneless organelles and their various roles in gene regulation. Nat Rev Mol Cell Biol. 24 (4), 288-304 (2023).
- Guindani, C., Silva, L. C. d, Cao, S., Ivanov, T., Landfester, K. Synthetic cells: From Simple Bio-Inspired Modules to Sophisticated Integrated Systems. Angew Chem Int Ed Engl. 61 (16), e202110855(2022).
- Adamala, K. P., et al. Present and future of synthetic cell development. Nat Rev Mol Cell Biol. 25 (3), 162-167 (2023).
- Allen, M. E., et al. Biomimetic behaviors in hydrogel artificial cells through embedded organelles. Proc Natl Acad Sci U S A. 120 (35), e2307772120(2023).
- Cook, A. B., Novosedlik, S., Hest, J. C. M. v Complex coacervate materials as artificial cells. Acc Mater Res. 4 (3), 287-298 (2023).
- Seeman, N. C., Sleiman, H. F. DNA nanotechnology. Nat Rev Mater. 3, 17068(2018).
- Takinoue, M. DNA droplets for intelligent and dynamical artificial cells: from the viewpoint of computation and non-equilibrium systems. Interface Focus. 13 (5), 20230021(2023).
- Liu, W., Lupfer, C., Samanta, A., Sarkar, A., Walther, A. Switchable hydrophobic pockets in DNA protocells enhance chemical conversion. J Am Chem Soc. 145 (13), 7090-7094 (2023).
- Wilner, O. I., Willner, I. Functionalized DNA nanostructures. Chem Rev. 112 (4), 2528-2556 (2012).
- Gong, J., Tsumura, N., Sato, Y., Takinoue, M. Computational DNA droplets recognizing miRNA sequence inputs based on liquid-liquid phase separation. Adv Funct Mater. 32, 2202322(2022).
- Jeon, B. -J., Nguyen, D. T., Saleh, O. A. Sequence-controlled adhesion and microemulsification in a two-phase system of DNA liquid droplets. J Phys Chem. 124 (40), 8888-8895 (2020).
- Sato, Y., Sakamoto, T., Takinoue, M. Sequence-based engineering of dynamic functions of micrometer-sized DNA droplets. Sci Adv. 6 (23), 3471(2020).
- Saleh, O. A., et al. Vacuole dynamics and popping-based motility in liquid droplets of DNA. Nat Commun. 14 (1), 3574(2023).
- Rubio-Sánchez, R., Fabrini, G., Cicuta, P., Michele, L. D. Amphiphilic DNA nanostructures for bottom-up synthetic biology. Chem Commun. 57 (95), 12725-12740 (2021).
- Brady, R. A., Brooks, N. J., Cicuta, P., Di Michele, L. Crystallization of amphiphilic DNA C-Stars. Nano Lett. 17 (5), 3276-3281 (2017).
- Leathers, A., et al. Reaction-diffusion patterning of DNA-based artificial cells. J Am Chem Soc. 144 (38), 17468-17476 (2022).
- Malouf, L., et al. Sculpting DNA-based synthetic cells through phase separation and phase-targeted activity. Chem. 9 (11), 3347-3364 (2023).
- Fabrini, G., Minard, A., Brady, R. A., Antonio, M. D., Michele, L. D. Cation-responsive and photocleavable hydrogels from noncanonical amphiphilic DNA nanostructures. Nano Lett. 22 (2), 602-611 (2022).
- Brady, R. A., Brooks, N. J., Foderà, V., Cicuta, P., Di Michele, L. Amphiphilic-DNA platform for the design of crystalline frameworks with programmable structure and functionality. J Am Chem Soc. 140 (45), 15384-15392 (2018).
- Walczak, M., et al. Responsive core-shell DNA particles trigger lipid-membrane disruption and bacteria entrapment. Nat Commun. 12 (1), 4743(2021).
- Zhang, D. Y., Winfree, E. Control of DNA strand displacement kinetics using Toehold exchange. J Am Chem Soc. 131 (47), 17303-17314 (2009).
- Integrated DNA Technologies OligoAnalyzer Tool. , Available from: https://www.idtdna.com/pages/products/custom-dna-rna/dna-oligos/custom-dna-oligos (2024).
- Cavaluzzi, M. J., Borer, P. N. Revised UV extinction coefficients for nucleoside-5'-monophosphates and unpaired DNA and RNA. Nucleic Acids Res. 32 (1), e13(2004).
- Lattuada, E., Caprara, D., Piazza, R., Sciortino, F. Spatially uniform dynamics in equilibrium colloidal gels. Sci Adv. 7 (49), (2021).
- T7-FlashScribeTM Transcription Kit. , Available from: https://www.cellscript.com/products/018pl0617CS.pdf (2017).
- Zadeh, J. N., et al. NUPACK: Analysis and design of nucleic acid systems. J Comput Chem. 32 (1), 170-173 (2011).
- Walczak, M., Brady, R. A., Leathers, A., Kotar, J., Di Michele, L. Influence of hydrophobic moieties on the crystallization of amphiphilic DNA nanostructures. The Journal of Chemical Physics. 158 (8), 084501(2023).
Przedruki i uprawnienia
