Tutaj opisujemy różne metody tworzenia wielokomórkowych sferoidów, aby przeprowadzić następczą wieloparametrową mikroskopię żywych komórek. Wykorzystując mikroskopię obrazowania czasu życia fluorescencji (FLIM), autofluorescencję komórkową, barwniki barwiące i nanocząstki, przedstawiono podejście do analizy metabolizmu komórkowego, niedotlenienia i śmierci komórki w żywych trójwymiarowych (3D) nowotworach i sferoidach pochodzących z komórek macierzystych.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Produkcja i wieloparametrowa mikroskopia obrazowania czasu życia fluorescencji żywych komórek (FLIM) sferoid wielokomórkowych
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Wielokomórkowe sferoidy nowotworowe są popularnym modelem mikroagregatów 3D do odtwarzania mikrośrodowiska guza, testowania i optymalizacji terapii lekowych oraz używania bio- i nanosensorów w kontekście 3D. Ich łatwość produkcji, przewidywalna wielkość, wzrost oraz obserwowane gradienty składników odżywczych i metabolitów są ważne dla podsumowania mikrośrodowiska komórek niszowych 3D. Jednak niejednorodność sferoidów i zmienność ich metod produkcji mogą wpływać na ogólny metabolizm komórek, żywotność i odpowiedź na leki. Utrudnia to wybór najodpowiedniejszej metodologii, biorąc pod uwagę wymagania dotyczące wielkości, zmienności, potrzeb biofabrykacji i wykorzystania jako modele tkanek 3D in vitro w biologii komórek macierzystych i nowotworowych. W szczególności produkcja sferoidów może wpływać na ich kompatybilność z ilościowymi mikroskopami żywymi, takimi jak optyczne obrazowanie metaboliczne, mikroskopia obrazowania czasu życia fluorescencji (FLIM), monitorowanie niedotlenienia sferoidalnego za pomocą nanoczujników lub żywotność. W tym miejscu przedstawiono szereg konwencjonalnych protokołów tworzenia sferoid, podkreślając ich kompatybilność z żywymi mikroskopami szerokokątnymi, konfokalnymi i dwufotonowymi. Przedstawiono również proces obrazowania uzupełniającego do analizy z multipleksowaną autofluorescencją FLIM oraz z wykorzystaniem różnych typów sferoidów nowotworowych i komórek macierzystych.
Wprowadzenie
Sferoidy wielokomórkowe reprezentują grupę trójwymiarowych modeli tkanek uzyskanych w wyniku samoagregacji komórek i wykazujących kulisty kształt. Są one szeroko stosowane do naśladowania interakcji komórka-komórka i komórka-macierz in vitro oraz do odtwarzania kontekstu 3D w wielu konstruktach pochodzących z raka i komórek macierzystych. Stosuje się kilka technik w celu zmniejszenia przyczepiania się komórek i promowania agregacji. Należą do nich metoda wiszącego spadku oparta na napięciu powierzchniowym1; metody odpychania przyczepiania komórek, takie jak ultra-niskie płytki mocujące, mikroformy i mikrostudzienki2,3; podejście oparte na falach akustycznych4; metody agregacji indukowanej przepływem (kolby wirujące, bioreaktory i urządzenia mikroprzepływowe)5; tworzenie wspomagane cząstkami magnetycznymi6 oraz wykorzystanie syntetycznych i opartych na ECM matryc i rusztowań promujących agregację7,8,9.
W badaniach, rozwoju i walidacji nowych terapii lekowych, sferoidy są atrakcyjnym modelem ze względu na ich zdolność do rekapitulacji ograniczonych dyfuzją przestrzenną gradientów składników odżywczych, produktów przemiany materii i O2, co często prowadzi do powstania martwiczego rdzenia, typowego dla guzów litych10,11. Te bardziej wiarygodne i wyrafinowane modele in vitro stanowią wyzwanie dla potrzeby szerokiego wykorzystania modeli zwierzęcych (Food and Drug Administration [FDA] Modernization Act 2.012), zgodnie z zasadą 3R w badaniach na zwierzętach (zastępowanie, redukcja i udoskonalanie). Oprócz raka, sferoidy znajdują swoje zastosowanie w badaniach nad komórkami macierzystymi. Na przykład pluripotencjalne komórki macierzyste mają zdolność do tworzenia ciał zarodkowych (EB), które można wykorzystać do różnicowania indukowanych pluripotencjalnych komórek macierzystych (iPSC) w kierunku wyspecjalizowanych typów komórek, które są trudne do uzyskania bezpośrednio od pacjentów, takich jak neuronalne komórki prekursorowe13 lub komórki ziarniste jajnika13,14. Co więcej, utworzenie EB jest często pierwszym krokiem w rozwoju bardziej złożonych modeli organoidowych, np. neural15, retinal16, cardiac17, liver18, stomach19 i organoidy jelitowe20. Przy wyborze odpowiedniej metody tworzenia sferoid do eksperymentów należy wziąć pod uwagę takie czynniki, jak rozmiar, odtwarzalność, przepustowość i dalsze zastosowania.
Zwiększona złożoność hodowli 3D może prowadzić do większej zmienności w porównaniu do kultury 2D. Czynniki takie jak skład składników odżywczych21, parowanie pożywki22, lepkość23, kontrola pH24, metoda tworzenia sferoidów, a nawet czas w kulturze25,26 mogą prowadzić do uzyskania sferoid o różnej morfologii, rozmiarach, żywotności i różnej odporności na chemoodporność27,28. Ostatnie badania wykazały, że sferoidalne gradienty tlenu nie zawsze są statyczne i mają na nie wpływ metoda tworzenia, rozmiar sferoidy i lepkość zewnątrzkomórkowa, wpływając na niejednorodność sferoidów29. Aby poprawić odtwarzalność i dostępność danych na temat sferoidów, opracowano bazę wiedzy MISpheroID26, identyfikując linię komórkową, pożywkę hodowlaną, metodę tworzenia i rozmiar sferoid jako minimalne informacje dla powtarzalnego wyniku. W związku z tym przeprowadzono szczegółowe porównanie wielu metod o wysokiej przepustowości (SphericalPlate 5D, mikroformy wyprodukowane w laboratorium i formy do mikrotkanek) i nisko osadzonych (tj. 96-dołkowe płytki Biofloat i Lipidure, zarówno bez rusztowań, jak i na rusztowaniach) (Rysunek 1 i Tabela 1), w tym rozmiar studni (biorąc pod uwagę oszacowanie maksymalnego rozmiaru sferoidy), użyte materiały eksploatacyjne, czas przygotowania i możliwość monitorowania sferoid bez transportu je do naczyń mikroskopowych. To ostatnie umożliwia długoterminowe badania, podczas gdy sferoidy wytworzone metodami wysokoprzepustowymi często skutkują eksperymentami końcowymi. Wszystkie metody, z wyjątkiem siatek płytki 5DspheriPlate, nie powodują niepożądanej autofluorescencji, co umożliwia ich bezpośrednie zastosowanie w mikroskopii.
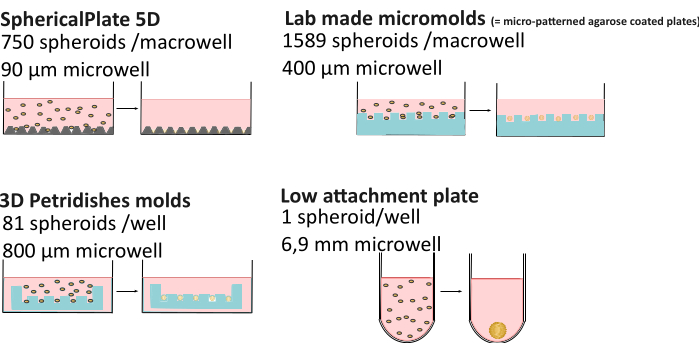
Rysunek 1: Wyjaśnienie metod tworzenia sferoidów. Metody o wysokiej przepustowości, takie jak SphericalPlate 5D, która zintegrowała opatentowane mikrodołki w płytce, podczas gdy produkowane w laboratorium mikroformy i formy MicroTissue wykorzystują stemple do wytwarzania wielu mikrostudzienek w agarozie (niebieskiej). Płytki o niskim przyleganiu, takie jak Lipidure (Amsbio) i Biofloat (Sarstedt), wykorzystują nieprzylegającą powłokę, która hamuje przyleganie do powierzchni komórki i sprzyja samoagregacji komórek. Kliknij tutaj, aby zobaczyć większą wersję tego rysunku.
| Płyta sferyczna 5D | Mikroformy własnej produkcji | Mikrotkanka | Niskie metody mocowania | |
| Liczba sferoid/studzienkę | 750 | Rok 1589 | Rozdział 81 | 1 |
| Średnica studni | 90 μm | 400 μm | 800 μm | 1 mm |
| Objętość kultury | 1 ml | 5 ml | 1 ml | 200 μL |
| Inne materiały eksploatacyjne | / | 7 ml 3% agarozy | 500 μL 2% agarozy | / * |
| Czas przygotowania | Czas trwania: 10 min | 2 h + 3 dni adaptacji mediów | 0,5 h + 15 min adaptacja mediów | 10–30 min + 1 h suszenia |
| monitoring | tak | Nie** | tak | tak |
| Autofluorescencyjny | tak | Nie | Nie | Nie |
| Wielokrotnego użytku | Nie | tak | tak | Nie** |
| Koszt | €€ | € | €€€€ | €€€€: Powłoka i Matrigel |
| €€: Komercyjna płytka 96-dołkowa | ||||
| *Niektóre linie komórkowe wymagają dodania ECM (np. 2%–5% Matrigel), aby utworzyć zwarte sferoidy. | ||||
| **Powłoka nadaje się do ponownego użycia aż do wyczerpania. Jednak każda płyta będzie zużywać niewielką ilość nośnika, a z czasem może gromadzić się kurz. Regularnie potrzebna jest sterylizacja filtra. | ||||
>Tabela 1: Porównanie wielu metod tworzenia sferoidów29. "Monitorowanie": możliwość monitorowania sferoidy bez konieczności przenoszenia do naczynia mikroskopowego. €: 0-50€, €€: 50-150€ , €€€: 150-500€ , €€€€: >500€
Mikroskopia fluorescencyjna umożliwia bezpośrednie monitorowanie kluczowych aspektów biologicznych sferoid, w tym śmierci komórki, żywotności, proliferacji, metabolizmu, lepkości, a nawet właściwości mechanicznych30. Mikroskopia obrazowania czasu życia fluorescencji (FLIM) zapewnia dodatkowy wymiar ilościowy do badania interakcji sond fluorescencyjnych w ich (mikro)środowisku31,32,33,34, umożliwiając rozdzielczość nakładających się widm emisji według różnych okresów eksploatacji emisji35,36 oraz sondowanie metabolizmu komórkowego w oparciu o wewnętrzną autofluorescencję komórkową. Tak więc tak szeroko rozpowszechnione komórkowe związki autofluorescencyjne, jak fosforan dinukleotydu nikotynamidoadeninowego (NAD(P)H), mononukleotyd flawinowy (FMN), dinukleotyd flawinoadeninowy (FAD), protoporfiryna IX i inne mogą być mierzone za pomocą jedno- i dwufotonowego FLIM i służyć jako wewnętrzne "czujniki" katabolizmu glukozy, fosforylacji oksydacyjnej (OxPhos) i zapewniają ogólny przegląd stanu redoks komórki. NAD(P)H występuje w wolnych formach cytoplazmatycznych lub mitochondrialnych związanych z białkami37,38. Podobnie, stopień utlenienia FAD jest fluorescencyjny z dłuższą żywotnością wolnej postaci. Mikroskopie NAD(P)H i FAD zwykle obejmują wzbudzony dwufotonowy FLIM, mający na celu zapobieganie fotouszkodzeniom próbki39. Często "optyczne obrazowanie metaboliczne" FLIM można połączyć z użyciem sond barwnikowych, genetycznie kodowanych bioczujników, mikroskopii obrazowania czasu życia fosforescencji (PLIM) i pomiarów opartych na intensywności ratiometrycznej w celu zapewnienia pełniejszego obrazu metabolizmu sferoidów lub organoidów, natlenienia, proliferacji i żywotności komórek29,30,31. Ponadto FLIM można również połączyć z metodą rezonansowego transferu energii Förstera (FRET) w celu pomiaru zmienności fluoroforu dawcy w czasie życia w bliskim kontakcie z akceptorem w celu zbadania wiązania leku z jego domeną docelową33,40,41.
Pozyskane obrazy FLIM są zazwyczaj analizowane w celu obliczenia czasu życia piksel po pikselu. Obecnie istnieją co najmniej 3 popularne strategie stosowane w celu uzyskania czasu życia fluorescencji: półilościowe "szybkie FLIM"42 (czasami określane jako "tau sense"43,44), dopasowanie krzywej zaniku, przy użyciu jedno-, dwu- lub trzywykładniczego dopasowania oraz podejście "bez dopasowania" z transformacją wskazową i analizą wykresu wskazowego. W zależności od dostawcy, do obsługi zmierzonych danych FLIM można użyć dostarczonego oprogramowania (LAS X, Symphotime, SPCImage itp.) lub oprogramowania typu open source (np. FLIMfit45, FLIMJ46 lub inne47). Zazwyczaj oprogramowanie dostarczane przez dostawcę jest przydatne do wstępnej analizy danych, podczas gdy rozwiązania typu open source mogą zapewnić dokładniejsze badania za pomocą np. wykresów wskazowych i wizualizacji 3D.
Pomimo użyteczności i atrakcyjności FLIM jako metody badania sferoid, dostępnych jest bardzo niewiele protokołów eksperymentalnych, a także ogólny brak wiedzy na temat wyboru najodpowiedniejszej metody formowania dla udanych eksperymentów z użyciem mikroskopii wieloparametrycznej na żywo z udziałem FLIM. W tym miejscu przedstawiono szczegółowe porównanie powszechnie stosowanych protokołów tworzenia sferoidów w oparciu o ich morfologię, żywotność i natlenienie za pomocą niedawno zwalidowanego i scharakteryzowanego nanoczujnika tlenu dalekiej czerwieni i bliskiej podczerwieni (NIR) (MMIR1). Nanocząstka kationowa jest impregnowana dwoma barwnikami reporterowymi, referencyjnym O 2-niewrażliwym aza-BODIPY (wzbudzenie 650 nm, emisja 675 nm) i NIR O2 czuła metaloporfiryna, PtTPTBPF (wzbudzenie 620 nm, emisja 760 nm). MMIR1 umożliwia analizę gradientów tlenu w czasie rzeczywistym na konwencjonalnym mikroskopie fluorescencyjnym (przy użyciu analizy ratiometrycznej) lub mikroskopie czasu życia fosforescencji (PLIM) bez wprowadzania toksyczności komórkowej i pozwalając na stabilne sygnały, długoterminowe monitorowanie i multipleksowanie25,29. W zależności od potrzeby barwienia barwnikami lub nanoczujnikami, przepustowości sferoidy lub typu ogniwa, można wybrać najbardziej odpowiedni protokół tworzenia. Ponieważ badania żywotności i natlenienia sferoid są istotne dla badań nad rakiem i sferoidami pochodzącymi z komórek macierzystych, przedstawione protokoły zawierają również przykłady i oczekiwane typowe wyniki NAD(P)H-FLIM i FAD-FLIM z tymi modelami. Prezentowane potoki obrazowania i analizy są ukierunkowane na najpopularniejsze platformy mikroskopii FLIM oparte na zliczaniu pojedynczych fotonów skorelowane w czasie.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Generowanie sferoid wielokomórkowych
- Hodowla komórkowa
UWAGA: Kultury komórkowe można zbierać z American Type Culture Collection (ATCC), Lonza, Sigma-Aldrich lub innych dostawców. ATCC zapewnia wszystkie wymagane informacje dotyczące obsługi, w tym preferowane podłoża wzrostowe, procedury hodowli, poziom bezpieczeństwa biologicznego, szybkość wzrostu i profile STR. W tym przypadku 500 komórek/sferoidę ludzkiej linii komórkowej raka jelita grubego HCT116 jest używane w pożywce McCoy's 5A (VWR, 392-0420) uzupełnionej 10% FBS i 1 mM pirogronianu sodu. W przypadku długoterminowych eksperymentów, które są monitorowane codziennie, do pożywki można dodać 10 mM HEPES, pH 7,2.- Hoduj hodowlę komórkową, aby osiągnąć zbieżność 70%-90%.
- Przepłukać komórki wstępnie podgrzanym (37 °C) sterylnym PBS (5 ml na 25 cm2 lub 10 ml na 75 cm2 kolbę).
- Dodać 0,05% trypsyny - 1 mM roztworu EDTA (0,5 ml na 25 cm² lub 1 ml na kolbę 75 cm2) i inkubować przez 5-10 minut w temperaturze 37 °C w wilgotności 5% CO2, 95%, aby osiągnąć odwarstwienie komórek.
UWAGA: Kontroluj odłączenie komórki pod mikroskopem światła transmisyjnego (jasne pole). Nadmierna ekspozycja komórek na dysocjujący roztwór enzymu może wpływać na ich żywotność. - Zneutralizować trypsynę, dodając nadmiar pożywki do hodowli komórkowych zawierającej 10% FBS (co najmniej 5 ml pożywki na 1 ml roztworu dysocjacyjnego).
UWAGA: W przypadku komórek hodowanych na pożywkach hodowlanych o niskiej zawartości FBS lub wolnych od FBS, neutralizację trypsyny można przeprowadzić przez dodanie 0,5 ml 100% FBS do hodowli komórkowej traktowanej trypsyną, a następnie odwirowanie w celu przeniesienia komórek do ich oryginalnej pożywki hodowlanej. - Dysocjacja agregatów komórkowych przez pipetowanie w celu uzyskania zawiesiny pojedynczej komórki w pożywce.
UWAGA: Pipetowanie pipetą serologiczną z końcówką do pipety o pojemności 1000 μl na górze znacznie poprawia wytwarzanie zawiesiny jednokomórkowej w dużej objętości hodowli komórek zawiesinowych. - Użyj komory zliczającej (hemocytometr liniałowany Neubauera lub alternatywnie), aby policzyć liczbę komórek na 1 ml zawiesiny komórek.
- Rozcieńczyć zawiesinę komórek, aby uzyskać pożądaną liczbę komórek na mililitr.
- Dodać stężony roztwór sondyO2 (nanocząstki) do zawiesiny komórek o końcowym stężeniu 10 μg/ml do analizy ratiometrycznejO2,
UWAGA: Aby zapewnić jednorodne zawieszenie komórek (za pomocą sondy), należy ponownie zawiesić wiele razy przed utworzeniem sferoidy. Jeśli sondaO2 nie jest wymagana, pomiń ten krok i przystąp do formowania sferoid. Podczas obsługi iPSC należy zastosować zmodyfikowany protokół. Krótko mówiąc, iPSC są hodowane w koloniach na płytkach pokrytych Geltrex i pasażowane za pomocą ReLeSR, zgodnie z opisem w protokole dostarczonym przez dostawcę48. W dniu powstania sferoid kolonie powinny być duże, zwarte i wykazywać wielowarstwowe centra z wyraźnymi granicami. Wypłucz komórki wstępnie podgrzanym sterylnym PBS. Dodać 1 ml delikatnego odczynnika do dysocjacji komórek (GCDR) i inkubować w temperaturze 37 °C przez 8-10 minut. Użyj końcówki o pojemności 1000 μl, aby delikatnie odłączyć komórki od studzienki i uzyskać zawiesinę jednokomórkową. Przenieś zawiesinę jednokomórkową do sterylnej stożkowej probówki o pojemności 50 ml i dodaj 4 ml wstępnie podgrzanej pożywki DMEM-F12 w celu zneutralizowania GCDR. Przemyj studzienkę 1 ml DMEM-F12 i przenieś ją do reszty zawiesiny komórek. Wirować przy 300 x g przez 5 min. Zawiesić w 1 ml odpowiedniej pożywki do dalszych eksperymentów. Do eksperymentów opisanych w tym manuskrypcie zastosowano mTeSR + 10 μM Rock Inhibitor. Policz i rozcieńcz zawiesinę komórek, aby uzyskać pożądaną liczbę komórek na mililitr.
- Metody tworzenia sferoidów
- Mikroformy 3D do szalek Petriego
UWAGA: Ta metoda o wysokiej przepustowości służy do jednoczesnego generowania dużej liczby sferoid (81 sferoidów) w układzie mikroform 9 x 9 o średnicy 800 μm i głębokości 800 μm.- Wypłucz mikroformy do odlewania szalek Petriego 3D w dH2O i umieść w pojemniku nadającym się do sterylizacji w autoklawie.
- Odmierz 2 g proszku agarozowego klasy do elektroforezy i umieść go w suchej szklanej butelce o pojemności 200 ml, nadającej się do autoklawu.
UWAGA: Upewnij się, że butelka i proszek agarozy są suche, bez płynu lub wilgoci. - Autoklaw mikroformy do odlewania szalek i butelek 3D Petriego z proszkiem agarozowym przez 30 min w suchym cyklu.
- Przygotować roztwór soli fizjologicznej o stężeniu 0,9 w/v%, dodając 0,9 g NaCl do 100 ml ultraczystej wody i sterylizować w autoklawie.
UWAGA: NaCl jest zalecany przez producenta. Zwiększa stabilność agarozy. - Przygotuj roztwór agarozy, dodając sterylną sól fizjologiczną do wysterylizowanego proszku agarozy. Przykręć pokrywę luźno dopasowaną, aby uniknąć wzrostu ciśnienia. Zakręć butelką, aby wymieszać proszek agarozy.
- Zagotuj i rozpuść agarozę w proszku za pomocą kuchenki mikrofalowej. Często zatrzymuj kuchenkę mikrofalową (~ co 10 s). Obracaj butelką i powtarzaj, aż agaroza się rozpuści.
UWAGA: Roztwór agarozy jest gorący i wymaga ostrożnego obchodzenia się. Potrząsanie bezpośrednio po procedurze topienia może spowodować wylanie się roztworu z naczynia. Aby uniknąć wypadków, należy używać wystarczająco dużych naczyń wypełnionych nie więcej niż 50% pojemności i stosować odpowiednie środki ochrony osobistej (rękawice, rękawica kuchenna, ochrona oczu i fartuch laboratoryjny). - Pozostawić rozpuszczony roztwór agarozy do ostygnięcia do temperatury 60-70 °C. Stosując techniki i warunki aseptyki, pipetować stopioną agarozę do mikroformy (500 μl dla serii 12 lub 330 μl dla serii 24).
UWAGA: Należy unikać tworzenia się pęcherzyków podczas mieszania lub pipetowania agarozy. Usuń wszelkie uwięzione małe pęcherzyki w małych elementach mikroformy poprzez pipetowanie lub delikatne skrobanie, zanim agaroza zastygnie. - Pozwól agarozie zestalić się przez około 2-3 minuty. Następnie ostrożnie zegnij mikroformę, aby usunąć szalkę Petriego 3D i przenieść na 12-dołkową płytkę do hodowli tkankowej.
UWAGA: Nadmierne wygięcie mikropleśni może prowadzić do powstawania pęknięć w pleśni agarozowej. - Aby zrównoważyć szalkę Petriego 3D, dodaj 2,5 ml/studzienkę do hodowli komórkowych. Inkubować przez 15 minut lub dłużej. Usuń pożywkę hodowlaną i zastąp ją świeżą pożywką. Powtórz jeszcze raz, aby zrównoważyć szalkę Petriego 3D z pożywką hodowlaną.
UWAGA: W tym miejscu protokół może zostać przerwany do czasu wysiewu komórek. Do długotrwałego przechowywania (do 2 tygodni w temperaturze 4 °C) należy użyć roztworu PBS zamiast podłoża. - Całkowicie usunąć szalkę Petriego 3D otaczającą pożywkę hodowlaną (lub PBS) i dokładnie usunąć pożywkę z wnętrza płytki Petriego 3D, przechylając płytkę do hodowli tkankowej.
- Ostrożnie wysiać 190 μl zawiesiny komórkowej zawierającej 40 500 komórek kroplami do komory wysiewu komórek (patrz krok 1.1).
UWAGA: Liczba mikrostudzienek w stemplach agarozowych określa liczbę sferoid wytwarzanych na stempel. W tym przypadku ta forma agarozy zawiera 81 mikrostudzienek (81 x 500 komórek / sferoida). Zmiana stężenia komórek w zawiesinie dodanej do makrostudzienki pozwala na zmianę liczby komórek na sferoidę, kontrolując w ten sposób rozmiar sferoidy. - Odczekaj ~10 minut, aby komórki zadomowiły się w cechach 3D Petriego dsh. Następnie dodaj 2 ml pożywki na zewnątrz szalki Petriego 3D.
- Umieść płytkę do hodowli tkankowej w inkubatorze do hodowli komórkowych i w razie potrzeby wymień pożywkę otaczającą szalkę Petriego 3D.
- Niska płyta mocująca
UWAGA: Ta metoda służy do generowania pojedynczej sferoidy na studzienkę. Płytki powlekane (Lipidure lub Biofloat) są dostępne w handlu (pomiń kroki 1.2.2.1-1.2.2.4). Alternatywnie, powłokę można zakupić osobno i użyć do powlekania nieobrobionych płytek wielodołkowych. Zaleca się napełnianie studzienek na krawędziach płytek 96-dołkowych sterylną wodą lub PBS ze względu na szybsze parowanie w tych studzienkach, ograniczając w ten sposób liczbę studzienek dla sferoid do 60. W przypadku, gdy potrzeba mniej sferoid, napełnij otaczające puste studnie wodą lub PBS. Używaj bezpyłowych końcówek do obsługi cieczy, aby uniknąć wprowadzania małych cząstek do studzienek, ponieważ zakłócają one tworzenie się sferoidów.- Przygotować roztwór powlekający o stężeniu 0,5 w/v%, rozpuszczając 0,25 g proszku polimerowego w 50 ml etanolu w szklanym pojemniku na butelkę. Filtruj i sterylizuj powłokę.
UWAGA: Sterylizacja filtra i wszystkie kolejne kroki muszą być przeprowadzone w sterylnych warunkach przy przepływie laminarnym. - Dodać 200 μl roztworu powlekającego do każdego dołka na płytce hodowlanej z dnem 96 U.
- Inkubować przez 1 minutę i zdjąć nadmiar powłoki.
UWAGA: Roztwór do powlekania może być używany wielokrotnie. Przechowywać w szklanym pojemniku w temperaturze pokojowej (RT). Nie zaleca się używania plastikowych pojemników, ponieważ plastik może częściowo się rozpuścić i stać się częścią roztworu. Jeśli obecny jest kurz, filtr wysterylizuj za pomocą filtrów strzykawkowych z polieterosulfonu (PES) lub nylonowych filtrów strzykawkowych o wielkości 0,22 μm. - Pozostaw 96-dołkową płytkę do wyschnięcia na powietrzu przez około 1 godz.
UWAGA: Jeśli komórki potrzebują macierzy zewnątrzkomórkowej, przejdź do kroku 1.2.3. Powlekane płyty mogą być przechowywane w RT po owinięciu w aluminium przez okres do 1 miesiąca. W przypadku wysiewu mniejszej ilości komórek/dołka, odwirowanie płytki przez 5 minut przy 300 g może pomóc w ściągnięciu komórek.
- Przygotować roztwór powlekający o stężeniu 0,5 w/v%, rozpuszczając 0,25 g proszku polimerowego w 50 ml etanolu w szklanym pojemniku na butelkę. Filtruj i sterylizuj powłokę.
- Protokół wspomagania tworzenia macierzy zewnątrzkomórkowej
UWAGA: Niektóre linie komórkowe same nie wytwarzają wystarczającej ilości macierzy zewnątrzkomórkowej (ECM) i wymagają dodania ECM, takich jak Matrigel, Cultrex lub Geltrex, w celu utworzenia zwartych sferoidów49,50,51. Dla takich typów komórek, jak rak piersi MDA-MB-231, ludzka brodawka skórna, komórki raka prostaty i inne, możliwe jest użycie kroku 1.2.2 z następującymi modyfikacjami52, wymagającym dodania ECM. Najlepiej używać bezpyłowych końcówek do pracy z cieczami, aby uniknąć zakłóceń pyłu w tworzeniu się sferoidów. Kroki 1 i 4-7 muszą być wykonane w komorze bezpieczeństwa biologicznego (klasa II).- Wykonaj kroki 1.2.2.1-1.2.2.4 (niskie płytki mocujące) w celu obróbki powierzchni.
- Płytkę 96-dołkową schłodzić w temperaturze 4 °C w lodówce.
- Przygotować wirówkę z odpowiednim adapterem do płytki 96-dołkowej i schłodzić ją do temperatury 4 °C.
- Przygotować 5% roztwór matrycy błony podstawnej (BMM) we wstępnie schłodzonej (4 °C) pożywce do hodowli komórkowych.
UWAGA: BMM szybko sieciuje w RT. Podczas obchodzenia się z roztworem należy przechowywać zapasy i roztwory na lodzie. - Przygotować zawiesinę komórek (patrz krok 1.1).
- Dodać 50 μl roztworu BMM do każdej studzienki.
- Delikatnie dodaj 50 μl zawiesiny komórkowej do każdej studzienki na wierzchu roztworu BMM (25 000 komórek/studzienkę).
UWAGA: Nie wdmuchuj tej objętości do studzienki, w przeciwnym razie komórki rozprzestrzenią się po bokach studzienek i nie zgromadzą się na dnie. Mniejszą liczbę komórek w studzience można uzyskać, odpowiednio dostosowując gęstość komórek. Nie wszystkie komórki będą tworzyć sferoidy przy wszystkich gęstościach wysiewu; Optymalizacja musi być wykonana według typu komórki i pożądanego wymiaru. Przy podanych objętościach końcowe stężenie BMM wynosi 2,5%. Jeżeli potrzebne jest inne stężenie, roztwór podstawowy należy przygotować w niższym/wyższym stężeniu. - Odwirować 96-dołkową płytkę przez 5 minut w temperaturze 300 x g i temperaturze 4 °C.
UWAGA: Bez tego kroku komórki nie agregują się prawidłowo na dnie studni, powodując tworzenie się wielu mniejszych agregatów. Wirówka musi zostać schłodzona, aby uniknąć sieciowania na tym etapie. - Umieścić płytkę w inkubatorze do hodowli komórkowych. Agregaty uważa się za dojrzałe w 4 dniu po wysianiu.
UWAGA: Aby uzyskać dodatkowe protokoły dotyczące tworzenia sferoidów, patrz Plik uzupełniający 1.
- Mikroformy 3D do szalek Petriego
2. Mikroskopia sferoidów na żywo
- Przygotowanie sferoid do analizy obrazowania na żywo
UWAGA: W zależności od projektu eksperymentu (np. długotrwałe monitorowanie lub analiza punktu końcowego, ustawienie mikroskopu lub właściwości spektralne mierzonej fluorescencji) lub ze względu na niezgodność metody wytwarzania sferoidów z mikroskopią (np. grubość próbki, autofluorescencja materiału, pływanie sferoid podczas obrazowania) bezpośrednie monitorowanie sferoid w płytce, w której zostały wyprodukowane, może nie być możliwe. Protokół wyjaśnia przygotowanie sferoid do obrazowania, które są odpowiednie dla większości odwróconych mikroskopów szerokokątnych i konfokalnych.- Przygotowanie i wstępne podgrzanie (37 °C) pożywki do obrazowania: DMEM uzupełniony o HEPES-Na, pH 7,2 (10 mM), pirogronian sodu (1 mM), L-glutaminę (2 mM) i glukozę (5 mM), bez czerwieni fenolowej.
UWAGA: Wodorowęglan sodu sam lub w połączeniu z HEPES-Na może być stosowany, jeśli kontrola CO2 jest zapewniona podczas obrazowania24. Niektóre typy hodowli komórkowych nie tolerują obecności HEPES. W zależności od projektu eksperymentalnego można modyfikować pirogronian, glutaminę i zawartość glukozy. - Przygotuj sterylne naczynia mikroskopowe (dostępne w handlu lub wyprodukowane w laboratorium) z powlekanymi (dla silnej adhezji sferoidalnej) lub niepowlekanymi (niska adhezja sferoidalna) powierzchniami ze szkła nakrywkowego (grubość #1,5).
UWAGA: Potrzeba i rodzaj powłoki zależą od typu komórki, właściwości adhezyjnych sferoid oraz szybkości ich migracji komórek z interfejsu hodowli 3D do 2D. Jest to ważne do rozważenia, ponieważ powłoka może ułatwić utratę organizacji 3D, zmieniając kształt mikrogradientów w sferoidach, a co za tym idzie, zachowanie komórek. W przypadku niektórych eksperymentów (np. Obrazowanie analizowało odpowiedź na stymulację lekiem) wymagane jest silne przyleganie sferoidu do powierzchni i preferowane jest pokrycie żelatyną, BMM, kolagenem, kolagenem / poli-D-lizyną lub poli-D-lizyną. - Delikatnie wypłukać sferoidy barwione sondąO2 z mikrodołków agarozy z mikrowzorami lub płytki 96-dołkowej i przenieść nadal pływające sferoidy do fiolki o pojemności 2 ml.
UWAGA: Aby zapewnić zebranie wszystkich sferoid metodą wysokoprzepustową, należy przepłukać pleśń 1-3 razy dodatkową objętością pożywki hodowlanej, łącząc wszystkie zawiesiny sferoidalne w jednej fiolce. W przypadku sferoid na niskiej płytce mocującej, sferoidy należy zbierać pojedynczo z pojedynczych studzienek do fiolki lub bezpośrednio do naczynia mikroskopowego, jeśli niewielka liczba sferoid jest wystarczająca do eksperymentu. Podczas przenoszenia dużych sferoid należy odciąć koniec końcówki pipety, aby upewnić się, że nie zostaną uszkodzone podczas pipetowania. - Pozostawić fiolkę w pozycji pionowej na maksymalnie 5 minut, aby sferoidy osiadły na dnie fiolki, tworząc widoczną osadówkę.
- Wyjąć pożywkę z probówki, pozostawiając sferoidy w spokoju, i delikatnie zawiesić je ponownie w wystarczającej ilości świeżej kultury.
UWAGA: Dla wygody obchodzenia się ze sferoidami, transfer sferoid na nośniki obrazowe może być również wykonywany na tym etapie w małych partiach; Patrz kroki 2.1.7 i 2.1.8. Sferoidy z różnych grup eksperymentalnych powinny być traktowane jednakowo, ponieważ skład pożywki i czas wstępnego kondycjonowania pożywki mogą wpływać na ich metabolizm. - Gdy sferoidy unoszą się na wodzie, przenieś równą objętość zawiesiny sferoidalnej na studzienkę naczynia mikroskopowego.
- Inkubować sferoidy przez 1-2 godziny w temperaturze 37 °C w inkubatorze CO2 , aby zapewnić ich przyczepienie do powierzchni naczynia mikroskopowego/studzienki. W przypadku obrazowania przejdź do kroku 2.1.9. W celu barwienia sferoid za pomocą dodatkowych sond należy postępować zgodnie z krokiem 2.1.8.
UWAGA: Szybkość migracji komórek z sferoidy 3D do powierzchni 2D jest funkcją czasu. Aby uniknąć utraty organizacji 3D, czas inkubacji musi być zoptymalizowany w odniesieniu do typu komórki, rodzaju powłoki powierzchniowej i projektu eksperymentu. Na przykład HCT116, w zależności od wielkości sferoidy, potrzebuje co najmniej 2 godzin na prawidłowe przyłączenie sferoidy do powierzchni pokrytej kolagenem IV/poli-D-lizyną, podczas gdy przyłączenie hDPSC i migracja do interfejsu 2D jest niezwykle szybka, co prowadzi do utraty organizacji 3D w ciągu 1-2 godzin. Aby uniknąć obrazowania "sferoid 2D" z powodu nadmiernego rozprzestrzeniania się, stosuje się niepowlekane powierzchnie szklane o skróconym czasie inkubacji. - Dodać sondę (sondy) fluorescencyjną w zalecanych lub empirycznie zoptymalizowanych stężeniach do znanej objętości zawiesiny sferoidalnej. Inkubować przez 1 godzinę w inkubatorze CO2 o temperaturze 37 °C przed obrazowaniem.
UWAGA: Do oznaczania żywych/martwych należy użyć jodku propidyny i Calcein Green-AM w standardowym stężeniu końcowym 1 μg/ml. Aby uniknąć toksycznego wpływu barwienia jodkiem propidyny na ciała zarodkowe iPSC, końcowe stężenie jodku propidyny wynosiło 0,5 μg/ml. Czas ładowania sondy może się wydłużyć, jeśli dyfuzja sondy nie jest wydajna ze względu na duży rozmiar sferoidy. Czas ładowania powinien być zawsze traktowany jako część całkowitego czasu inkubacji potrzebnego do przyłączenia sferoidy do powierzchni. Jeśli do przyczepienia sferoidy potrzebny jest dłuższy czas, procedurę barwienia należy umówić się na koniec tego okresu. Należy pamiętać, że dłuższy czas inkubacji może prowadzić do utraty organizacji 3D. - Usunąć pożywkę do hodowli komórkowych lub pożywkę zawierającą sondy fluorescencyjne i wymienić ją na niezbędną objętość pożywki do obrazowania. Aby upewnić się, że na drodze obrazowania sferoidalnego nie znajduje się tło fluorescencji podłoża, powtórz etap wymiany pożywki (płukania) do 5 razy.
UWAGA: Aby uniknąć usunięcia sferoidów podczas wymiany pożywki, zaleca się ostrożne odsysanie pożywki pipetą o pojemności 200 μl od krawędzi naczyń mikroskopowych i dodawanie pożywki przy ściance lub z boku w naczyniu mikroskopowym. - Natychmiast przejdź do kroku 2.2.1 protokołu obrazowania.
UWAGA: Zbyt długa przerwa między przygotowaniem do obrazowania a faktycznym akwizycją obrazowania może wpłynąć na metabolizm komórek (np. poprzez zmieniony skład pożywki), żywotność (niektóre sondy fluorescencyjne używane do analizy punktów końcowych mają działanie toksyczne, które może stymulować śmierć komórki po długim okresie inkubacji), a także prowadzić do utraty organizacji 3D. Jeżeli konieczne jest porównanie wielu grup sferoid lub warunków eksperymentalnych, projekt eksperymentu musi zostać odpowiednio opracowany, aby czas leczenia, kondycjonowania wstępnego i procedur obrazowania był jak najbardziej równy między analizowanymi grupami.
- Przygotowanie i wstępne podgrzanie (37 °C) pożywki do obrazowania: DMEM uzupełniony o HEPES-Na, pH 7,2 (10 mM), pirogronian sodu (1 mM), L-glutaminę (2 mM) i glukozę (5 mM), bez czerwieni fenolowej.
- Akwizycja obrazu
UWAGA: Protokół opisuje wieloparametryczne obrazowanie sferoid na żywo przy użyciu mikroskopu konfokalnego Stellaris 8 Falcon (Leica) i oprogramowania Leica Application Suite X (LAS X) w wersji 4.7. Jednak do przeprowadzenia takiej analizy na alternatywnych platformach mikroskopowych wymagane będą tylko niewielkie modyfikacje.- Włącz klimatyzator temperatury 30-60 minut przed obrazowaniem. Ustaw żądaną prędkość wentylacji i temperaturę (35-37 °C).
UWAGA: Jeśli oprócz kontroli temperatury podczas obrazowania konieczne jest kontrolowanie stężenia gazów (np. CO2 lub O2 ), odpowiednie urządzenia należy również uruchomić z wyprzedzeniem, aby osiągnąć niezbędne warunki przed obrazowaniem. - Włącz mikroskop i podłączone do niego urządzenia (tj. laser DOR DOR, komputer, pompę wodną do obiektywu do zanurzenia w wodzie i inne działające bloki elektroniczne). Uruchom oprogramowanie sterujące mikroskopem (np. LAS X Machine Mode lub Machine Mode with Environmental Control) dostarczone z dokładną konfiguracją mikroskopu i zainicjuj kalibrację stolika.
- Wybierz żądany obiektyw w oprogramowaniu i w razie potrzeby nałóż płyn zanurzeniowy.
UWAGA: W przypadku mikroskopii na żywo zaleca się stosowanie obiektywów zanurzeniowych w wodzie lub glicerolu o wystarczającej ("długiej") odległości roboczej, np. HC Fluotar L 25x/0,95 W VIS IR (odległość robocza 2,4 mm), HC PL Apo 40x/1,25 GLYC (odległość robocza 0,35 mm) lub co najmniej NA = 0,4 lub więcej dla obiektywów powietrznych. Wybór powiększenia i odległości roboczej zależy od charakteru i wielkości obrazowanej próbki oraz mierzonych sygnałów fluorescencyjnych (jasność, wydajność kwantowa, wydajność barwienia, patrz np. dyskusja na temat barwników i nanocząstek53). Duże obiekty (sferoidy lub organoidy o wielkości >500 μm), "bioreaktory" lub chipy mikroprzepływowe wymagają obiektywów o dużej odległości roboczej i mniejszego powiększenia, podczas gdy analiza pojedynczych komórek lub organelli komórkowych wymaga dużego powiększenia, często osiąganego za pomocą obrazowania "mozaikowego". - Ustaw naczynie mikroskopowe ze sferoidami na scenie. Dostosuj ostrość i znajdź obiekt/obszar zainteresowania (ROI).
UWAGA: Jeśli trzeba znaleźć małe, słabo fluorescencyjne, o słabym kontraście lub rzadkie obiekty, a znalezienie ostrości jest trudne, zaleca się wstępne ustawienie ostrości na ściankach naczynia mikroskopowego i "przesiewanie" powierzchni pod kątem interesującego obiektu za pomocą serpentyny, zaczynając od jednego z rogów studni. - Wybierz okno Otwórz projekt i kliknij odpowiednią ikonę, Utwórz nowy projekt. Nadaj standardową nazwę (np. zaczynającą się od "opis RRR-MM-DD+") do pliku projektu badawczego. Podczas obrazowania wszystkie wytworzone obrazy zostaną automatycznie zapisane w utworzonym pliku .lif projektu.
- Otwórz okno Akwizycja. Ustaw długość fali wzbudzenia lasera światła białego (WLL) i wymagany zakres hybrydowych lub rezonansowych detektorów skaningowych (typ HyD S, HyD X lub HyD R) w oparciu o znane właściwości spektralne mierzonej fluorescencji (widma wzbudzenia/absorbancji i emisji). Wybierz typ skanowania Liniowy lub Kadrowy.
UWAGA: W przypadku większości dostępnych na rynku barwników fluorescencyjnych właściwości spektralne można znaleźć (lub dodać) w pakiecie LAS X Dye Assistant. Należy dobrać detektor o odpowiednim zakresie czułości widma zgodnym z właściwościami spektralnymi sondy oraz w przypadku FLIM zgodnym ze zliczaniem fotonów (tj. HyD X lub HyD R). W przypadku obrazowania wieloparametrycznego należy ustawić WLL w wielu pozycjach wzbudzenia (np. dla jednoczesnego obrazowania FAD/Flawin i dwóch kanałów fluorescencyjnych ratiometrycznej sondy MMIR1 O2 - referencyjnej i czułej, ustawienia wzbudzenia/emisji mogą wynosić odpowiednio 460 nm/510-590 nm HyD X1 i 614 nm/631-690 HyD X3 i 724-800 nm HyD R odpowiednio w jednej lub dwóch sekwencyjnych sekwencjach skanowania). Ważne jest, aby przypisać odpowiedni detektor do zbierania emisji, ponieważ detektory mogą mieć różną czułość spektralną54. - (Opcjonalnie dla FLIM) W oknie Acquisition (Akwizycja) wybierz tryb FLIM, aby wykonać obrazowanie połączone ze zliczaniem fotonów (zbieraniem rozpadów). Natychmiast zostanie otwarty dodatkowy "moduł FLIM w oprogramowaniu LAS X" do nawigacji i analizy danych FLIM.
- (Opcjonalnie dla FLIM) Wybierz częstotliwość powtarzania impulsów WLL w oparciu o oczekiwany średni czas życia fluoroforu.
UWAGA: Częstotliwość impulsu laserowego musi być dostosowana, aby zebrać pełny zanik fluorescencji. Można to zrobić za pomocą funkcji Pulse Picker zainstalowanej w mikroskopie. Nakładanie się zaniku fluorescencji na impuls laserowy doprowadzi do skrócenia szacowanego czasu życia fluorescencji. Zaleca się, aby odstępy między impulsami były 4-5 razy dłuższe niż oczekiwany średni czas życia fluorescencji (np. 25 ns/40 MHz dla czasów życia do 5 ns). Wiele laserów impulsowych ma stałą częstotliwość powtarzania 80 MHz (idealna tylko dla zakresu do 2-3 ns). Jest to ważne przy wyborze odpowiednich fluoroforów do eksperymentu. - Rozpocznij obrazowanie podglądu w trybie FAST LIVE i dostosuj precyzyjną ostrość obrazowanego obiektu na interesującym Cię fragmencie.
UWAGA: Ściśle przestrzegaj zasad bezpieczeństwa lasera. Zawsze należy przestrzegać zasad bezpieczeństwa lasera i poczekać, aż obrazowanie zostanie zatrzymane, zanim włączysz światło transmisyjne, spojrzysz w okular lub na próbkę.
UWAGA: W trybie FAST LIVE skanowanie z dużą prędkością 600 Hz (odpowiada maksymalnej liczbie klatek na sekundę 4,43/s w przypadku korzystania z dwukierunkowego trybu skanowania X), rozdzielczość 256 x 256 pikseli jest automatycznie stosowana do obrazu, aby zapobiec fotowybielaniu fluorescencji. Otwórz otwór otworkowy (np. do 3-4 AU) i/lub zwiększ intensywność lasera, jeśli sygnał fluorescencji jest zbyt słaby, aby skupić się na obiekcie. Unikaj niekompletnego zbierania próchnicy. - (Opcjonalnie dla FLIM) Patrząc na histogram intensywności piksela pojawiający się podczas obrazowania w oknie modułu FLIM (tryb Live), dostosuj odpowiednią intensywność lasera/rozmiar otworka i rozdzielczość, aby osiągnąć limit szybkości zliczania ~1 foton/impuls laserowy (czerwona linia). Unikaj zejścia znacznie powyżej 1, aby wykluczyć ryzyko efektu nawarstwiania się. W razie potrzeby dostosuj częstotliwość powtarzania impulsów DOR tak, aby uzyskać pełną kolekcję zaniku w oknie zaniku (aby uniknąć niepełnego zbierania zaników, patrz krok 2.2.8).
UWAGA: Jeśli liczba fotonów (intensywność) nie jest wystarczająca do zrekonstruowania wiarygodnego rozpadu w celu dopasowania analizy lub chmury wykresu fazorowego, zastosuj kilka powtórzeń skanowania (klatki lub linie, lub ustaw czas skanowania), zwiększ intensywność lasera i/lub poświęć rozdzielczość (rozmiar zeskanowanego ROI). Należy pamiętać, że zmniejszenie częstotliwości powtarzania lasera wymaga zebrania większej liczby fotonów w celu wiarygodnej rekonstrukcji rozpadu i może być wymagana dodatkowa korekta parametrów obrazowania. Należy pamiętać o potencjalnym wpływie intensywnego światła i długiego, ciągłego oświetlenia na żywotność komórek i metabolizm55. Negatywny wpływ na żywotność i metabolizm może być różny w każdym indywidualnym przypadku, w zależności od intensywności, czasu trwania i długości fali światła wzbudzenia, a także metody obrazowania (np. obrazowanie konfokalne jednofotonowe vs. wielofotonowe). Dostosuj odpowiednio parametry obrazowania i, jeśli to konieczne, kontroluj żywotność/śmierć komórek za pomocą Calcein Green-AM lub intensywności jodku propidyny w eksperymentach pilotażowych56. Tam, gdzie to możliwe, należy rozważyć dalsze optymalizacje protokołu barwienia sondą fluorescencyjną w celu osiągnięcia odpowiedniego sygnału fluorescencji podczas mikroskopii na żywo. - (Opcjonalnie dla stosu 3D Z) W trybie Fast Live ustaw współrzędne, kierunek skanowania i przypisz je do Początek i Koniec w oknie Z-stack (tryb skanowania XYZ). Wybierz rozmiar kroku Z lub liczbę kroków.
UWAGA: Podczas gdy oprogramowanie automatycznie oblicza "optymalną" liczbę kroków na podstawie używanej rozdzielczości i parametrów skanowania, rekonstrukcja 3D na żywo może zwykle wymagać mniejszej liczby kroków, aby uzyskać szybką akwizycję, np. rozmiar kroku 1-2 μm, rozmiar stosu 50-100 μm, skanowanie dwukierunkowe, wymagające 2-3 minut całkowitego czasu skanowania. Należy pamiętać, że organelle subkomórkowe, komórki i model komórki 3D mogą również poruszać się podczas pomiarów. Ponadto, ze względu na głębokość penetracji światła i limity rozpraszania, zwykle można osiągnąć tylko 50-100 μm głębokości skanowania na konfokalnym FLIM. - Po zastosowaniu wszystkich niezbędnych ustawień rozpocznij obrazowanie.
- Nadaj obrazowi odpowiednią nazwę.
- Wyszukaj następny obiekt obrazowania w trybie światła transmisyjnego i powtórz procedurę obrazowania z poprzednio zoptymalizowanymi ustawieniami obrazowania (kroki 2.2.8-2.2.12).
UWAGA: W przypadku porównania opartego na intensywności lub analizy współczynnika intensywności (np. analiza natlenienia oparta na sondzie MMIR O2) zawsze zachowuj te same ustawienia obrazowania dla wszystkich analizowanych obiektów (powiększenie i typ soczewki obiektywu, intensywność lasera, moc i częstotliwość impulsów, długość fali wzbudzenia, zasięg detektorów, otwór, prędkość skanowania, czas przebywania pikseli i rozdzielczość). Ponieważ jednak czas życia fluorescencji nie zależy od intensywności fluorescencji i wymaga zebrania odpowiedniej liczby fotonów w celu wiarygodnych obliczeń, parametry obrazowania FLIM mogą być dostosowywane w trakcie eksperymentu, aby utrzymać porównywalność zebranych fotonów między różnymi zabiegami lub warunkami eksperymentalnymi. Dlatego w przypadku analizy wieloparametrycznej, w której potrzebna jest zarówno analiza oparta na intensywności, jak i na czasie życia fluorescencji, należy zastosować zoptymalizowane uniwersalne ustawienia obrazowania dla wszystkich obiektów w porównywanych grupach eksperymentalnych. W przypadku porównania "tylko FLIM" możliwe jest porównanie obrazów uzyskanych przy nieco innych ustawieniach obrazowania, ponieważ oprogramowanie LAS X zapewnia obliczenie IRF dla indywidualnego pomiaru obrazu42. Jednak w przypadku analizy dopasowania FLIM poza LAS X (np. FLIMfit45) funkcja odpowiedzi instrumentu (IRF) powinna być mierzona dla każdego innego warunku obrazowania, ponieważ nie można jej wyeksportować z oprogramowania do obrazowania. W związku z tym, aby uprościć projekt eksperymentu i obciążenie, zaleca się zastosowanie tych samych ustawień obrazowania dla wszystkich obrazów w zestawie danych. Następnie, odpowiednie pomiary IRF mogą być wykonane przy użyciu fluoroforów o czasie życia wygaszanym lub o szybkiej fluorescencji (w zakresie ps) o właściwościach emisyjnych mierzonego kanału widmowego57,58,59, za pomocą luminescencji nanocząstek złota luminescencja60 lub za pomocą sygnału generacji drugiej harmonicznej dla wielofotonowego FLIM61. W oprogramowaniu LAS X wcześniej zoptymalizowane parametry obrazowania można załadować do nowego projektu, klikając prawym przyciskiem myszy na interesujący nas plik i wybierając opcję Zastosuj ustawienia obrazu. - Po zakończeniu sesji obrazowania zapisz projekt obrazowania. Aby sfinalizować sesję obrazowania, należy usunąć próbkę ze stolika mikroskopowego i oczyścić obiektyw z płynu zanurzeniowego (jeśli jest używany) zgodnie ze standardową procedurą wdrożoną w placówce obrazowania. Zamknij projekt i oprogramowanie. Wyłącz mikroskop, lasery i wszystkie podłączone urządzenia.
- Kontynuuj analizę danych obrazowych (krok 2.3).
- Włącz klimatyzator temperatury 30-60 minut przed obrazowaniem. Ustaw żądaną prędkość wentylacji i temperaturę (35-37 °C).
- Przetwarzanie obrazu wskazowego NAD(P)H/FAD-FLIM za pomocą modułu LAS X FLIM i FIJI
UWAGA: Protokół opisuje analizę czasu życia fluorescencji obrazowanych sferoid dla danych w dziedzinie częstotliwości na przykładach autofluorescencji NAD(P)H i FAD/Flavins FLIM. Pomiar autofluorescencji NAD(P)H stał się złotym standardem w analizie metabolicznej, w której krótkie i dłuższe składniki czasu życia autofluorescencji NAD(P)H są związane odpowiednio z glikolizą lub fosforylacją oksydacyjną (OxPhos). Można to przeanalizować za pomocą przesunięcia na wykresie fazora wzdłuż trajektorii metabolicznej w kierunku zmierzonych standardów free-NAD(P)H lub NAD(P)H31,62. Aby przeanalizować trajektorię przesunięcia metabolicznego, a także porównać położenie chmur fazorowych (patrz UWAGA poniżej kroku 2.3.6) na wykresie między grupami eksperymentalnymi, zaimplementowano uproszczoną analizę współrzędnych fazora, opartą na obliczeniu środka geometrycznego (środka ciężkości) chmury fazora29. Opisany protokół przedstawia obliczanie współrzędnych środka ciężkości w FIJI i mierzenie odległości między dwoma punktami na wykresie fazorowym za pomocą współrzędnych (np. odległość od środka ciężkości sferoidalnej chmury fasorowej autofluorescencji NAD(P)H do teoretycznego punktu "wolnego NAD(P)H"). Podobnie można analizować FAD i inne sygnały autofluorescencyjne. Dostępny jest zestaw danych 1 z formatami plików .lif (wymagane oprogramowanie LAS X) lub .ptu do nauki tej procedury (plik uzupełniający 2, plik uzupełniający 3, plik uzupełniający 4, plik uzupełniający 5, plik uzupełniający 6, plik uzupełniający 7, plik uzupełniający 8, plik uzupełniający 9 i plik uzupełniający 10).- Otwórz moduł FLIM w LAS X, wybierz Otwórz projekt i załaduj plik obrazu sferoidalnego (.lif) do autofluorescencji NAD(P)H/FAD analysis.
UWAGA: Ze względu na potencjalne błędy i pośrednią utratę danych w module FLIM, należy użyć kopii oryginalnego pliku obrazu sferoidalnego (.lif) do analizy NAD(P)H/FAD, zachowując niezmieniony plik raw. - Wybierz pojedynczy obraz i przejdź do interfejsu analizy FLIM. Kliknij przycisk Phasor, aby uzyskać dostęp do wykresu wskazowego i aktywować tryb analizy wskazówki. Zastosuj filtr (mediana lub falka) i ustaw Próg, aby zminimalizować szum i poprawić widoczność danych dla wszystkich analiz fazorowych. Wybierz harmoniczne. W celu analizy przesunięcia metabolicznego na podstawie danych NAD(P)H, należy postępować zgodnie z krokami 2.3.3-2.3.5. W celu ogólnego porównania wykresów fazorowych należy przejść od kroku 2.3.6.
UWAGA: Zastosuj ustawienia analizy (typ filtra, harmoniczne, próg, binning i zwroty z fazora) równomiernie do wszystkich obrazów w porównywanym zestawie danych. - (Opcjonalnie dla analizy NAD(P)H) Wybierz dowolny obraz związany z zestawem danych i użyj opcji Kursor proporcji rysowania dla dwóch składników, aby dokładnie zlokalizować pozycję 0,45 ns na uniwersalnym okręgu standardowej przestrzeni wykresu wskazowego. Ta pozycja zostanie przypisana do średniego czasu trwania fluorescencji czystego jednorodnego roztworu free-NAD(P)H, który zwykle jest bliski rozpadowi monowykładniczemu62.
UWAGA: Free-NADH i free-NAD(P)H mają podobne właściwości spektralne i podobne wartości czasu życia fluorescencji w roztworze wodnym, z dwoma składnikami o krótkim czasie życia, 0,3 ns i 0,7 ns63. Tak więc, ze względu na prostotę analizy opartej na fazorze i ze względu na niewielką różnicę między składnikami czasu życia, przyjmuje się, że ich zanik fluorescencji jest monowykładniczy, co pozwala na przypisanie chmury wskazówki do uniwersalnego koła. Średni czas życia wolnej formy NAD(P)H można również zmierzyć i wykreślić w przestrzeni wskazowej w celu przeprowadzenia podobnej analizy. Referencyjny czas życia został wybrany na podstawie literatury62; zauważ, że w innych źródłach można znaleźć nieco inną wartość wolnego NAD(P)H w roztworze (0,4 ns64). - (Opcjonalnie dla analizy NAD(P)H) Eksportuj wykres wskazowy z przydzielonym okresem życia wolnego NAD(P)H (patrz krok 2.3.3), klikając wykres prawym przyciskiem myszy i wybierając opcję Eksportuj dane. Wyeksportuj wykres wskazowy jako plik w formacie .tiff do wyznaczonego folderu przechowywania.
UWAGA: Oryginalny rozmiar w pikselach wyeksportowanego obrazu wykresu wskazowego z modułu LAS X FLIM wynosi zawsze 1024 x 600 pikseli. Jeśli do eksportu danych i wstępnej analizy używane jest inne oprogramowanie, należy upewnić się, że wszystkie obrazy wykresu fazorowego są eksportowane z tym samym rozmiarem i rozdzielczością. - Aby wyeksportować chmurę fazorową związaną ze sferoidą, użyj narzędzia Rysuj kursor w module LAS X FLIM, aby wybrać sferoidalny zwrot z inwestycji na obrazie. Eksportuj wygenerowany wykres wskazowy zgodnie z opisem w kroku 2.3.4.
UWAGA: Odpowiednie współrzędne g i s (podobne do x i y) przestrzeni fazorowej zostaną przypisane do każdego piksela wybranego ROI, zgodnie z ich okresami życia, przekształconymi w zestaw danych w dziedzinie częstotliwości64,65. Klaster pikseli o podobnych wartościach tf (czas życia fazy) i tm (czas trwania modulacji) utworzy wzór chmury (chmura fazorowa) na wykresie, gdzie kodowanie kolorami (z zakresem od głębokiego niebieskiego do czerwonego) będzie odzwierciedlać obfitość wartości czasu życia. Na podstawie położenia chmury na okręgu uniwersalnym lub wewnątrz można wyróżnić rozpady mono- lub wielowykładnicze. Niektóre media pomiarowe wykazują silną (auto)fluorescencję, co prowadzi do pojawienia się odpowiedniej chmury na wykresie wskazowym, której nie można po prostu usunąć za pomocą progu intensywności. Ten wzorzec będzie miał wpływ na obliczanie współrzędnych środka ciężkości i musi zostać wykluczony z eksportowanego wykresu wskazowego. Praca ze sferoidalnym ROI pozwala na wykluczenie niepowiązanych pikseli z dalszej analizy fazorowej. - Powtórz procedurę eksportu wykresu wskazowego dla wszystkich sferoidalnych ROI w zbiorze danych (patrz kroki 2.3.4 i 2.3.6). Dodatkowo sprawdź wyeksportowany zestaw .tiff obrazów, aby zagwarantować pełny zestaw danych do dalszej analizy porównawczej i upewnij się, że wszystkie eksportowane obrazy mają ten sam rozmiar piksela (patrz UWAGA w kroku 2.3.4).
UWAGA: Na tym etapie protokołu zestaw obrazów musi zawierać fazor z lokalizacją wolnego NAD(P)H (na podstawie literatury lub danych empirycznie) oraz wszystkie sferoidalne wykresy fazorowe ROI (lub alternatywne wzorce ROI, jeśli są potrzebne do konkretnej analizy). Na tym etapie dalsza analiza zostanie przeprowadzona na FIDŻI, a następnie w arkuszu kalkulacyjnym. Korzystając z okna narzędzia Analizuj, ustaw opcję Skala w FIDŻI i upewnij się, że wszystkie obrazy wykresu fazorowego są skalibrowane z tym samym typem jednostki, np. tylko w pikselach. Jeśli nie, ustaw długość jednostki w oknie Ustaw skalę dla wybranej (np. dla skali opartej na pikselach umieść 1 w polu Odległość w pikselach i ustaw jednostkę długości na Piksel). W celu dalszego porównania zmierz wszystkie wyeksportowane dane przy użyciu tego samego typu jednostki. - (Opcjonalnie dla analizy NAD(P)H) Określ pozycję punktu piksela średniego czasu trwania fluorescencji swobodnej NAD(P)H na odpowiednim wyeksportowanym obrazie wykresu wskazowego (patrz krok 2.3.3): Otwórz obraz wskazowy za pomocą FIJI, powiększ obraz, aby wyraźnie zwizualizować z rozdzielczością pikseli przecięcie między uniwersalnym półokręgiem a kursorem proporcji dla linii dwóch składników; użyj narzędzia Rectangle ROI, aby wybrać przecięcie.
UWAGA: Upewnij się, że prostokątne zaznaczenie jest małym obszarem wokół punktu przecięcia, aby dokładnie określić jego współrzędne w następnym kroku (krok 2.3.9). - (Opcjonalnie dla analizy NAD(P)H) Otwórz narzędzie Analizuj, wybierz okno Ustaw pomiary i wybierz Centroid jako parametr pomiaru. Kliknij Zmierz w oknie narzędzia Analizuj, aby określić współrzędne środka ciężkości punktu odniesienia free-NAD(P)H. Wyeksportuj te współrzędne do arkusza kalkulacyjnego.
UWAGA: Współrzędne Free-NAD(P)H zostaną użyte jako punkt odniesienia do porównania odległości od tego punktu do położenia sferoidalnej chmury fazorowej w zbiorze danych (sposób charakteryzowania przesunięcia metabolicznego między glikolizą a OxPhos w analizie autofluorescencji NAD(P)H FLIM) - Korzystając z FIDŻI, otwórz obraz sferoidalnej chmury fazorowej. Otwórz narzędzie Okno obrazu, wybierz opcję Dopasuj, a następnie wybierz opcję Próg koloru na pasku narzędzi. Wybierz wybraną metodę progowania (np. Otsu) i ustaw wartość barwy i wartość jasności, aby zawęzić parametry wyboru części chmury fazorowej o najliczniejszych współrzędnych pikseli. Kliknij przycisk Wybierz, aby zdefiniować obszar klastra.
UWAGA: Zachowaj te same parametry progowe dla wszystkich obrazów wykresu wskazowego, które muszą być analizowane. Dla prezentowanych danych NAD(P)H-FLIM wybrano metodę progowania Otsu z ustawioną wartością barwy 9 i wartością jasności 160 i zastosowano ją do wszystkich obrazów fazorowych. Alternatywnie wybrany obszar można skopiować do Menedżera ROI (podążaj ścieżką Edytuj > Zaznaczenie > Dodaj do Menedżera), aby utworzyć bibliotekę fazorowych ROI do dalszej analizy. - Zachowując wybór, oblicz współrzędne środka ciężkości wybranego obszaru, postępując zgodnie z procedurą opisaną w kroku 2.3.9. Wyeksportuj te współrzędne do pliku arkusza kalkulacyjnego.
- Powtórz kroki 2.3.9 i 2.3.10, aby określić współrzędne środka ciężkości dla wszystkich obrazów wskazów ROI, aby utworzyć zestaw danych w arkuszu kalkulacyjnym.
UWAGA: Korzystanie z biblioteki ROI Manager ROI pomaga uprościć i uporządkować analizę ROI (patrz krok 2.3.10) - (Opcjonalnie dla analizy NAD(P)H) Otwórz arkusz kalkulacyjny z wyeksportowanymi współrzędnymi referencyjnymi free-NAD(P)H i sferoidalnymi ROI z różnych grup porównawczych. Oblicz odległość między każdym pojedynczym środkiem ciężkości fazora sferoidalnego w celu odniesienia się do pozycji swobodnej NAD(P)H, korzystając z wyznaczonych współrzędnych i następującego równania:
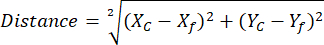
Gdzie Xc i Yc są współrzędnymi środka ciężkości, Xf i Yf są współrzędnymi odniesienia.
UWAGA: Zastosowanie parametru środka ciężkości do określenia przesunięcia w kierunku czasu życia odniesienia jest właściwe tylko w przypadku, gdy wszystkie centroidy ze zbioru danych leżą na tej samej trajektorii liniowej w kierunku punktu odniesienia. Aby to sprawdzić, wszystkie punkty środka ciężkości ze zbioru danych muszą zostać wykreślone razem z punktem odniesienia w tej samej przestrzeni współrzędnych i należy przeprowadzić wyrównanie trendu liniowego. Jeżeli współczynnik R2 liniowej linii trendu przeprowadzonej przez wszystkie punkty jest bliski 1 (np. R2 wynosi 0,8-0,99), przyjmuje się, że analiza odległości jest odpowiednia. - Uporządkuj wszystkie dane odpowiednio do porównania i wykonuj analizę statystyczną za pomocą odpowiedniego oprogramowania (np. Origin, MatLab). Wybierz odpowiedni test statystyczny zgodnie z charakterystyką zbioru danych (normalność rozkładu, liczba jednostek statystycznych itp.).
UWAGA: W przypadku analizy NAD(P)H porównaj wartości odległości, aby scharakteryzować przesunięcie metaboliczne w zależności od warunków eksperymentalnych. W celu porównania dowolnych wykresów fazorowych między grupami eksperymentalnymi należy przeprowadzić porównanie współrzędnych centroidów chmur fazorowych ROI.
- Otwórz moduł FLIM w LAS X, wybierz Otwórz projekt i załaduj plik obrazu sferoidalnego (.lif) do autofluorescencji NAD(P)H/FAD analysis.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Wybór odpowiedniej metody tworzenia sferoidów
Wybrana metoda tworzenia sferoidów może w znacznym stopniu wpływać na wielkość, kształt, gęstość komórek, żywotność i wrażliwość sferoidów na leki (Rysunek 2). Wcześniej porównano wpływ wielu metod o wysokiej przepustowości (SphericalPlate 5D, mikroformy wyprodukowane w laboratorium i formy MicroTissue) oraz metod o niskiej przepustowości (96-dołkowe płytki Biofloat i pokryte lipidure) na żywotność sferoid i natlenienie
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Sferoidy wielokomórkowe stają się metodą z wyboru w badaniach mikrośrodowisk niszowych nowotworów i komórek macierzystych, odkrywaniu leków i opracowywaniu "cegiełek budulcowych" tkanek do biofabrykacji. Niejednorodna architektura wewnętrzna, gradienty składników odżywczych i natlenienia sferoidów mogą naśladować te w tkankach i guzach in vivo w stosunkowo uproszczonych i dostępnych warunkach. Oczekuje się, że ze względu na potrzebę większej przejrzystości metodologicznej26,28<...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Nic do ujawnienia.
Podziękowania
Ta praca była wspierana przez granty Specjalnego Funduszu Badawczego (BOF) Uniwersytetu w Gandawie (BOF/STA/202009/003; BOF/IOP/2022/058), Fundacja Badawcza Flandria (FWO, I001922N) oraz Unia Europejska, fliMAGIN3D-DN Horyzont Europa-MSCA-DN nr 101073507.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,05% Trypsyna-EDTA | Gibco | 25300-054 | Dostępne również w |
| pipetach serologicznych Sigma 10 ml | VWR | 612-3700 | Podobne produkty są również dostępne w Sarstedt, Corning, VWR i innych firmach |
| 12-dołkowe płytki do hodowli komórkowych, sterylne | Greiner bio-one | 665-180 | Podobne produkty są również dostępne w Sarstedt, Corning i innych firmach. |
| 12-dołkowy szkiełko komorowe, wyjmowane | Ibidi | 81201 | Dostępne również w Grace Bio-Labs, ThermoFisher Scientific i innych |
| probówkach wirówkowych 15 ml | Nerbe plus | 02-502-3001 | Podobne produkty są również dostępne w Sarstedt, Corning, VWR i innych firmach |
| Mikroformy 3D na szalce Petriego | Mikrotkanka | Z764000-6EA | |
| 6-dołkowe płytki do hodowli komórkowych, sterylne | Greiner bio-one | 657160 | Podobne produkty są również dostępne w Sarstedt, Corning, VWR i innych firmach |
| 70% etanol | ChemLab | CL02.0537.5000 | |
| Biofloat | Sarstedt | 83.3925.400 | Dostępna na rynku powlekana 96-dołkowa płytka do tworzenia sferoidów |
| Calcein Green-AM | Tebubio | AS-89201 | Stosować w rozcieńczeniu 1:1000 |
| Oprogramowanie CellSens Dimension | Olympus | version 3 | |
| Kolagen z ludzkiego łożyska, typ IV | Sigma | C5533 | Do przygotowania 0,07 mg/ml kolagenu i 0,03 mg/ml naczyń mikroskopowych pokrytych poli-D-lizyną |
| Konfokalny mikroskop FLIM | Leica Microsystems | N/A | Mikroskop odwrócony Stellaris 8 Falcon z laserem światła białego, detektory HyD X, klimat / komora kontrolna T (OkoLab), obiektyw 25x/0,95 W |
| D(+)-glukoza | Merck | 8342 | Przygotuj 1 M roztwór podstawowy, 1:100 do przygotowania pożywki obrazowej (stężenie końcowe 10 mM) |
| Zmodyfikowana pożywka Eagle's Eagle's (DMEM), bez czerwieni fenolowej, glukozy, pirogronianu i glutaminy | Sigma-Aldrich | D5030-10X1L | Do przygotowania pożywki |
| Surowica bydlęca płodu ( FBS) | Gibco | 10270-098 | Dostępny również w Sigma. Przed użyciem należy go dezaktywować termicznie. |
| HEPES (1M) | Gibco | 15630-080 | Rozcieńczenie 1/100 do przygotowania podłoża obrazowego (stężenie końcowe 10 mM) |
| Ludzkie komórki raka jelita grubego HCT116 | ATCC | ||
| ImageJ | NIH | wersja 1.54f | |
| Leica Application Suite X (LAS X) | Leica Microsystems | wersja 4.6.1.27508 | |
| L-glutamina | Gibco | 25030 | Dostępny również w firmie Sigma. Stosować w rozcieńczeniu 1:100. |
| Lipidure-CM5206 | Amsbio | AMS.52000034GB1G | |
| McCoy's 5A, wymaga dodania 1 mM pirogronianu sodu i 10 mM HEPES | VWR | 392-0420 | Standardowa pożywka wzrostowa dla komórek HCT116 |
| Mikrowzorzyste stemple PDMS drukowane w 3D | N/A | /A | Dostarczone przez Centrum Technologii Mikrosystemów, prof. dr Jan Vanfleteren, Uniwersytet w Gandawie |
| NaCl | Chemlab | CL00.1429.100 | |
| Komora do płukania Neubauer | Sondy O2 Fisher Scientific | 15980396 | |
| MMIR1 | N/A | N/A | Pełną charakterystykę, walidację i niektóre aplikacje można znaleźć pod adresem: https://www.biorxiv.org/content/10.1101/2023.12.11.571110 v1 |
| PBS | Fisher scientific | Gibco18912014 | Rozpuść tabletkę PBS w 500 ml wody destylowanej. |
| Pióro Strep :P enicylina (10 000 U/ml) / streptomycyna (10 000 μ g/mL) 100x roztwór | Gibco | 15140-122 | Dostępny również w firmie Sigma. Stosować w rozcieńczeniu 1:100. |
| Poli-D-lizyna | Sigma | P6407-5mg | Do przygotowania 0,07 mg/ml kolagenu i 0,03 mg/ml naczyń mikroskopowych pokrytych poli-D-lizyną |
| Jodek propidium | Sigma-Aldrich | 25535-16-4 | Barwienie śmierci komórkowej użyj 1 &mikro; g / ml w 1h inkubacji |
| filtr strzykawkowy PVDF 0,22 i mikro; m | Novolab | A35149 | Podobne produkty są również dostępne w Sarstedt, Corning, VWR i innych firmach |
| Pirogronian sodu (100 mM) | Gibco | 11360-070 | Rozcieńczenie 1/100 do przygotowania podłoża obrazowego (stężenie końcowe 1mM) |
| SphericalPlate 5D 24-well | Kugelmeiers | SP5D-24W | |
| sterylny petridish | Greiner bio-one | 633181 | Podobne produkty są również dostępne w Sarstedt, Corning, VWR i innych firmach |
| Kolba do hodowli tkankowych (25 cm² ) | VWR | 734-2311 | Podobne produkty są również dostępne w Sarstedt, Corning, VWR i innych firmach |
| Kolba do hodowli tkankowych (75 cm²) | VWR | 734-2313 | Podobne produkty są również dostępne w Sarstedt, Corning, VWR i innych firmach |
| 96-dołkowa płytka w kształcie litery U VWR | 10062-900 | Podobne produkty są również dostępne w Sarstedt, Corning, Greiner Bio-one i innych firmach | |
| Ultrapure Agarose | Invitrogen (Life Technologies) | 16500-500 | Inne rodzaje agarozy, takie jak agaroza o niskiej temperaturze topnienia (A-9414, Sigma), agaroza do rutynowego użytku (A-9539, Sigma) |
| Odwrócony mikroskop fluorescencyjny szerokokątny | Olympus | N/A | Odwrócony mikroskop fluorescencyjny IX81, z silnikowym sterowaniem osią Z, CoolLED pE4000 (16 kanałów, 365-770 nm), kamera cMOS ORCA-Flash4.0LT (Hamamatsu), szklana płyta grzewcza Okolab, oprogramowanie CellSens Dimension v.3 i obiektywy pneumatyczne 4x/0,13 UPlanFLN i 40x/0,6 LUCPlanFLN. (Opcjonalnie, do obrazowania w wysokiej rozdzielczości) 60x/1,0 LUMPLFLN woda |
Bibliografia
- Foty, R. A simple hanging drop cell culture protocol for generation of 3d spheroids. J Vis Exp. (51), e2720(2011).
- Moskovits, N., et al. Establishing 3-dimensional spheroids from patient-derived tumor samples and evaluating their sensitivity to drugs. J Vis Exp. (190), e64564(2022).
- Griner, L. M., et al. Generation of high-throughput three-dimensional tumor spheroids for drug screening. J Vis Exp. (139), e57476(2018).
- Qian, Y., Wei, X., Chen, K., Xu, M. Three-dimensional acoustic assembly device for mass manufacturing of cell spheroids. J Vis Exp. (200), e66078(2023).
- He, H., et al. Dynamic formation of cellular aggregates of chondrocytes and mesenchymal stem cells in spinner flask. Cell Prolif. 52 (4), e12587(2019).
- Perez, J. E., Nagle, I., Wilhelm, C. Magnetic molding of tumor spheroids: Emerging model for cancer screening. Biofabrication. 13 (1), 015018(2020).
- Kingsley, D. M., et al. Laser-based 3d bioprinting for spatial and size control of tumor spheroids and embryoid bodies. Acta Biomater. 95, 357-370 (2019).
- Guillaume, O., et al. Hybrid spheroid microscaffolds as modular tissue units to build macro-tissue assemblies for tissue engineering. Acta Biomater. 165, 72-85 (2023).
- Danilevicius, P., et al. laser-made 3D microscaffolds for tissue spheroid encagement. Biointerphases. 10 (2), 021011(2015).
- Jamieson, L. E., Harrison, D. J., Campbell, C. Chemical analysis of multicellular tumour spheroids. Analyst. 140 (12), 3910-3920 (2015).
- Dmitriev, R., Borisov, S., Jenkins, J., Papkovsky, D. Multiparametric imaging of tumor spheroids with ultra-bright and tunable nanoparticle O2 probes. SPIE BiOS. 9328, (2015).
- Zushin, P. -J. H., Mukherjee, S., Wu, J. C. FDA Modernization Act 2.0: transitioning beyond animal models with human cells, organoids, and AI/ML-based approaches. J Clin Invest. 133 (21), e175824(2023).
- Kim, D. -S., et al. Robust enhancement of neural differentiation from human es and ips cells regardless of their innate difference in differentiation propensity. Stem Cell Rev Rep. 6 (2), 270-281 (2010).
- Hart, D., Gutiérrez, D. R., Biason-Lauber, A. Generation of a human ovarian granulosa cell model from induced pluripotent stem cells. bioRxiv. , 2022(2022).
- Chiaradia, I., et al. Tissue morphology influences the temporal program of human brain organoid development. Cell Stem Cell. 30 (10), 1351-1367 (2023).
- Wagstaff, E. L., Ten Asbroek, A. L., Ten Brink, J. B., Jansonius, N. M., Bergen, A. A. An alternative approach to produce versatile retinal organoids with accelerated ganglion cell development. Sci Rep. 11 (1), 1101(2021).
- Thavandiran, N., et al. Design and formulation of functional pluripotent stem cell-derived cardiac microtissues. Proc Natl Acad Sci U S A. 110 (49), E4698-E4707 (2013).
- Harrison, S. P., et al. Scalable production of tissue-like vascularized liver organoids from human pscs. Exp Mol Med. 55 (9), 2005-2024 (2023).
- Noguchi, T. -A. K., Kurisaki, A. Formation of stomach tissue by organoid culture using mouse embryonic stem cells. Methods Mol Biol. 2017, 217-228 (2017).
- Takahashi, J., et al. Suspension culture in a rotating bioreactor for efficient generation of human intestinal organoids. Cell Reports Methods. 2 (11), 100337(2022).
- Lagziel, S., Gottlieb, E., Shlomi, T. Mind your media. Nat Metab. 2 (12), 1369-1372 (2020).
- Das, V., Fürst, T., Gurská, S., Džubák, P., Hajdúch, M. Reproducibility of uniform spheroid formation in 384-well plates: The effect of medium evaporation. J Biomol Screen. 21 (9), 923-930 (2016).
- Bera, K., et al. Extracellular fluid viscosity enhances cell migration and cancer dissemination. Nature. 611 (7935), 365-373 (2022).
- Michl, J., Park, K. C., Swietach, P. Evidence-based guidelines for controlling ph in mammalian live-cell culture systems. Commun Biol. 2, 144(2019).
- Okkelman, I. A., Vercruysse, C., Kondrashina, A. V., Borisov, S. M., Dmitriev, R. I. Affordable oxygen microscopy-assisted biofabrication of multicellular spheroids. J Vis Exp. (182), e63403(2022).
- Peirsman, A., et al. Mispheroid: A knowledgebase and transparency tool for minimum information in spheroid identity. Nat Methods. 18 (11), 1294-1303 (2021).
- Raghavan, S., et al. Comparative analysis of tumor spheroid generation techniques for differential in vitro drug toxicity. Oncotarget. 7 (13), 16948(2016).
- Froehlich, K., et al. Generation of multicellular breast cancer tumor spheroids: Comparison of different protocols. J Mammary Gland Biol Neoplasia. 21 (3-4), 89-98 (2016).
- Debruyne, A. C., et al. Live microscopy of multicellular spheroids with the multimodal near-infrared nanoparticles reveals differences in oxygenation gradients. ACS Nano. 18 (19), 12168-12186 (2024).
- Debruyne, A. C., Okkelman, I. A., Dmitriev, R. I. Balance between the cell viability and death in 3D. Semin Cell Dev Biol. 144, 55-66 (2023).
- Barroso, M., Monaghan, M. G., Niesner, R., Dmitriev, R. I. Probing organoid metabolism using fluorescence lifetime imaging microscopy (flim): The next frontier of drug discovery and disease understanding. Adv Drug Deliv Rev. 201, 115081(2023).
- Becker, W. Fluorescence lifetime imaging-techniques and applications. J Microsc. 247 (2), 119-136 (2012).
- Dmitriev, R. I., Intes, X., Barroso, M. M. Luminescence lifetime imaging of three-dimensional biological objects. J Cell Sci. 134 (9), 1-17 (2021).
- Sarder, P., Maji, D., Achilefu, S. Molecular probes for fluorescence lifetime imaging. Bioconjug Chem. 26 (6), 963-974 (2015).
- Alfonso-Garcia, A., et al. Mesoscopic fluorescence lifetime imaging: Fundamental principles, clinical applications and future directions. J Biophotonics. 14 (6), e202000472(2021).
- Datta, R., Heaster, T. M., Sharick, J. T., Gillette, A. A., Skala, M. C. Fluorescence lifetime imaging microscopy: Fundamentals and advances in instrumentation, analysis, and applications. J Biomed Opt. 25 (7), 1-43 (2020).
- Yellen, G. Fueling thought: Management of glycolysis and oxidative phosphorylation in neuronal metabolism. J Cell Biol. 217 (7), 2235-2246 (2018).
- Heikal, A. A. Intracellular coenzymes as natural biomarkers for metabolic activities and mitochondrial anomalies. Biomark Med. 4 (2), 241-263 (2010).
- Kolenc, O. I., Quinn, K. P. Evaluating cell metabolism through autofluorescence imaging of nad (p) h and fad. Antioxid Redox Signal. 30 (6), 875-889 (2019).
- Verma, A., et al. Fluorescence lifetime imaging for quantification of targeted drug delivery in varying tumor microenvironments. bioRxiv. , 2024(2024).
- Smith, J. T., et al. In vivo quantitative fret small animal imaging: Intensity versus lifetime-based fret. Biophys Rep. 3 (2), 100110(2023).
- Alvarez, L. A., et al. Application Note: SP8 Falcon: A novel concept in fluorescence lifetime imaging enabling video-rate confocal flim. Nat Methods. , (2019).
- Roberti, M. J., et al. TauSense: A fluorescence lifetime-based tool set for everyday imaging. Nat. Methods. , https://www.nature.com/articles/d42473-020-00364-w.pdf (2020).
- Auer, J. M. T., Murphy, L. C., Xiao, D., Li, D. U., Wheeler, A. P. Non-fitting flim-fret facilitates analysis of protein interactions in live zebrafish embryos. J Microsc. 291 (1), 43-56 (2023).
- Warren, S. C., et al. Rapid global fitting of large fluorescence lifetime imaging microscopy datasets. PLoS One. 8 (8), e70687(2013).
- Gao, D., et al. Flimj: An open-source imagej toolkit for fluorescence lifetime image data analysis. PloS One. 15 (12), e0238327(2020).
- Tullis, I. D. C., Ameer-Beg, S. M., Barber, P. R., Rankov, V., Vojnovic, B. Mapping femtosecond pulse front distortion and group velocity dispersion in multiphoton microscopy. Proc. SPIE 6089, Multiphoton Microscopy in the Biomedical Sciences VI. , 60890(2006).
- Zhou, Y., et al. One-step derivation of functional mesenchymal stem cells from human pluripotent stem cells. Bio Protoc. 8 (22), e3080(2018).
- Benton, G., Arnaoutova, I., George, J., Kleinman, H. K., Koblinski, J. Matrigel: From discovery and ECM mimicry to assays and models for cancer research. Adv Drug Deliv Rev. 79-80, 3-18 (2014).
- Badea, M. A., et al. Influence of matrigel on single-and multiple-spheroid cultures in breast cancer research. SLAS Discov. 24 (5), 563-578 (2019).
- Lang, S., Sharrard, R., Stark, M., Villette, J., Maitland, N. Prostate epithelial cell lines form spheroids with evidence of glandular differentiation in three-dimensional matrigel cultures. Br J Cancer. 85 (4), 590-599 (2001).
- Barra, J., et al. DMT1-dependent endosome-mitochondria interactions regulate mitochondrial iron translocation and metastatic outgrowth. Oncogene. 43 (9), 650-667 (2024).
- Dmitriev, R. I., Papkovsky, D. B. Intracellular probes for imaging oxygen concentration: How good are they. Methods Appl Fluoresc. 3 (3), 034001(2015).
- Schweikhard, V., et al. Application Note: The power HyD family of detectors for confocal microscopy. Nat Methods. , https://www.nature.com/articles/d42473-020-00398-0 (2020).
- Alam, S. R., Wallrabe, H., Christopher, K. G., Siller, K. H., Periasamy, A. Characterization of mitochondrial dysfunction due to laser damage by 2-photon flim microscopy. Sci Rep. 12 (1), 11938(2022).
- Bush, P. G., Wokosin, D. L., Hall, A. C. Two-versus one photon excitation laser scanning microscopy: Critical importance of excitation wavelength. Front Biosci. 12, 2646-2657 (2007).
- Liu, M., et al. Instrument response standard in time-resolved fluorescence spectroscopy at visible wavelength: Quenched fluorescein sodium. Appl Spectrosc. 68 (5), 577-583 (2014).
- Szabelski, M., et al. Collisional quenching of erythrosine b as a potential reference dye for impulse response function evaluation. Appl Spectrosc. 63 (3), 363-368 (2009).
- Chib, R., et al. Standard reference for instrument response function in fluorescence lifetime measurements in visible and near infrared. Meas Sci Technol. 27 (2), 027001(2015).
- Talbot, C. B., et al. Application of ultrafast gold luminescence to measuring the instrument response function for multispectral multiphoton fluorescence lifetime imaging. Opt Express. 19 (15), 13848-13861 (2011).
- Becker, W. Recording the instrument response function of a multiphoton flim system. Becker & Hickl. , Available from: https://www.becker-hickl.com/literature/application-notes/recording-the-instrument-response-function-of-a-multiphoton-flim-system/ (2007).
- Leben, R., Köhler, M., Radbruch, H., Hauser, A. E., Niesner, R. A. Systematic enzyme mapping of cellular metabolism by phasor-analyzed label-free nad (p) h fluorescence lifetime imaging. Int J Mol Sci. 20 (22), 5565(2019).
- Blacker, T. S., Duchen, M. R. Investigating mitochondrial redox state using nadh and nadph autofluorescence. Free Radic Biol Med. 100, 53-65 (2016).
- Gottlieb, D., Asadipour, B., Kostina, P., Ung, T. P. L., Stringari, C. FLUTE: A python gui for interactive phasor analysis of flim data. Biol Imaging. 3, e21(2023).
- Malacrida, L., Ranjit, S., Jameson, D. M., Gratton, E. The phasor plot: A universal circle to advance fluorescence lifetime analysis and interpretation. Annu Rev Biophys. 50, 575-593 (2021).
- Okkelman, I., Vandenberghe, W., Dmitriev, R. Role of preconditioning with oxygen and glucose deprivation in promoting differentiation of dental pulp stem cells in 3D culture. Mol Biol Cell. 34 (2), 1212(2022).
- Park, J. H., et al. The effect of bmp-mimetic peptide tethering bioinks on the differentiation of dental pulp stem cells (DPSCs) in 3D bioprinted dental constructs. Biofabrication. 12 (3), 035029(2020).
- Pașca, S. P. The rise of three-dimensional human brain cultures. Nature. 553 (7689), 437-445 (2018).
- Dmitriev, R. I., Zhdanov, A. V., Nolan, Y. M., Papkovsky, D. B. Imaging of neurosphere oxygenation with phosphorescent probes. Biomaterials. 34 (37), 9307-9317 (2013).
- Bryanskaya, E. O., et al. High levels of FAD autofluorescence indicate pathology preceding cell death. Biochim Biophys Acta Gen Subj. 1868 (1), 130520(2024).
- Han, S. J., Kwon, S., Kim, K. S. Challenges of applying multicellular tumor spheroids in preclinical phase. Cancer Cell Int. 21 (1), 152(2021).
- Okkelman, I. A., Neto, N., Papkovsky, D. B., Monaghan, M. G., Dmitriev, R. I. A deeper understanding of intestinal organoid metabolism revealed by combining fluorescence lifetime imaging microscopy (flim) and extracellular flux analyses. Redox Biol. 30, 101420(2020).
- Gstraunthaler, G., Seppi, T., Pfaller, W. Impact of culture conditions, culture media volumes, and glucose content on metabolic properties of renal epithelial cell cultures: Are renal cells in tissue culture hypoxic. Cell Physiol Biochem. 9 (3), 150-172 (1999).
- Glickman, R. D. Phototoxicity to the retina: Mechanisms of damage. Int J Toxicol. 21 (6), 473-490 (2002).
- Golub, A. S., Pittman, R. N. Monitoring Parameters of Oxygen Transport to Cells in the Microcirculation. Quenched-Phosphorescence Detection of Molecular Oxygen: Applications in Life Sciences. , The Royal Society of Chemistry. (2018).
- Nishigaki, T., Wood, C. D., Shiba, K., Baba, S. A., Darszon, A. Stroboscopic illumination using light-emitting diodes reduces phototoxicity in fluorescence cell imaging. Biotechniques. 41 (2), 191-197 (2006).
- Penjweini, R., Loew, H. G., Hamblin, M. R., Kratky, K. W. Long-term monitoring of live cell proliferation in presence of pvp-hypericin: A new strategy using ms pulses of led and the fluorescent dye cfse. J Microsc. 245 (1), 100-108 (2012).
- Carrasco Kind, M., et al. flimview: A software framework to handle, visualize and analyze flim data. F1000Research. 9, 574(2020).
- Schrimpf, W., Barth, A., Hendrix, J., Lamb, D. C. Pam: A framework for integrated analysis of imaging, single-molecule, and ensemble fluorescence data. Biophys J. 114 (7), 1518-1528 (2018).
- Chen, S. -J., Sinsuebphon, N., Barroso, M., Intes, X., Michalet, X. Optical Molecular Probes, Imaging and Drug Delivery. , Optica Publishing Group. (2021).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
