Tutaj przedstawiono protokół oznaczania enzymów metabolizujących kwasy nukleinowe, na przykładzie enzymów ligazy, nukleazy i polimerazy. Test wykorzystuje znakowane fluorescencyjnie i nieznakowane oligonukleotydy, które można łączyć w dupleksy naśladujące uszkodzenia RNA i / lub DNA lub pośrednie szlaki, co pozwala na scharakteryzowanie zachowania enzymu.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Wykorzystanie zmodyfikowanych syntetycznych oligonukleotydów do oznaczania enzymów metabolizujących kwasy nukleinowe
W tym artykule
Podsumowanie
Streszczenie
Dostępność szeregu modyfikowanych syntetycznych oligonukleotydów od komercyjnych dostawców pozwoliła na opracowanie zaawansowanych testów do charakteryzowania różnych właściwości enzymów metabolizujących kwasy nukleinowe, które mogą być uruchamiane w dowolnym standardowym laboratorium biologii molekularnej. Zastosowanie etykiet fluorescencyjnych sprawiło, że metody te stały się dostępne dla badaczy dysponujących standardowym sprzętem do elektroforezy PAGE i obrazownikiem fluorescencyjnym, bez użycia materiałów radioaktywnych lub bez konieczności korzystania z laboratorium przeznaczonego do przechowywania i przygotowywania materiałów radioaktywnych, tj. Hot Lab. Opcjonalne dodanie standardowych modyfikacji, takich jak fosforylacja, może uprościć konfigurację testu, podczas gdy specyficzne włączenie zmodyfikowanych nukleotydów, które naśladują uszkodzenia DNA lub produkty pośrednie, może być wykorzystane do zbadania określonych aspektów zachowania enzymu. W tym miejscu zademonstrowano projektowanie i wykonanie testów w celu zbadania kilku aspektów przetwarzania DNA przez enzymy przy użyciu dostępnych na rynku syntetycznych oligonukleotydów. Obejmują one zdolność ligaz do łączenia się lub nukleaz do degradacji różnych struktur hybrydowych DNA i RNA, zróżnicowane wykorzystanie kofaktorów przez ligazę DNA oraz ocenę zdolności enzymów do wiązania DNA. Omówiono czynniki, które należy wziąć pod uwagę podczas projektowania syntetycznych substratów nukleotydowych, a także przedstawiono podstawowy zestaw oligonukleotydów, które można wykorzystać do szeregu testów ligaz kwasów nukleinowych, polimerazy i enzymów nukleazy.
Wprowadzenie
Wszystkie formy życia wymagają enzymów przetwarzających kwasy nukleinowe do przeprowadzenia podstawowych procesów biologicznych, w tym replikacji, transkrypcji i naprawy DNA. Kluczowymi funkcjami enzymatycznymi tych szlaków są polimerazy, które generują kopie cząsteczek RNA/DNA, ligazy, które łączą substraty polinukleotydowe, nukleazy, które je degradują, oraz helikazy i topoizomerazy, które topią dupleksy kwasów nukleinowych lub zmieniają ich topologię1,2,3,4,5,6,7,8,9,10. Ponadto wiele z tych enzymów dostarcza niezbędnych narzędzi molekularnych do zastosowań takich jak klonowanie, diagnostyka i sekwencjonowanie o wysokiej przepustowości11,12,13,14,15.
Cechy funkcjonalne, kinetyka i specyficzność substratów tych enzymów mogą być określone za pomocą znakowanych substratów DNA/RNA wytwarzanych przez wyżarzanie oligonukleotydów. Śledzenie substratów i produktów tradycyjnie odbywało się poprzez wprowadzenie znacznika radioaktywnego (32P) na końcu nici 5', który można następnie wykryć za pomocą kliszy fotograficznej lub systemu obrazowania luminoforowego16,17. Podczas gdy znakowane radioizotopowo substraty oferują korzyści w postaci zwiększonej czułości eksperymentalnej i nie zmieniają właściwości chemicznych nukleotydu, potencjalne zagrożenia dla zdrowia wynikające z pracy z radioizotopami zachęciły do opracowania nieradioaktywnego znakowania kwasami nukleinowymi, aby zapewnić bezpieczniejszą alternatywę dla wykrywania DNA i RNA18,19,20. Wśród nich detekcja fluorescencji, w tym bezpośrednia detekcja fluorescencji, fluorescencja czasowo-rozdzielcza oraz testy transferu energii/wygaszania fluorescencji, wyróżniają się jako najbardziej wszechstronne21,22,23,24. Szeroka gama fluoroforów umożliwia różne projekty substratów DNA/RNA z unikalnymi reporterami na każdym oligonukleotydzie25. Dodatkowo, stabilność fluoroforów, w porównaniu z radioizotopami, pozwala użytkownikom na produkcję i zachowanie znacznych ilości fluorescencyjnie znakowanych substratów DNA19. Te znakowane fluoroforem substraty mogą być inkubowane z interesującym białkiem, wraz z różnymi kombinacjami kofaktorów metali i nukleotydów, w celu analizy aktywności wiązania i/lub enzymu. Wizualizację wiązania lub aktywności można zaobserwować za pomocą różnych kanałów barwnika fluoroforowego z systemem obrazowania żelowego. Ponieważ tylko fluorescencyjnie znakowane oligonukleotydy będą widoczne przy użyciu tej techniki, każdy wzrost lub spadek rozmiaru znakowanego oligonukleotydu będzie łatwy do prześledzenia. Żele można również później zabarwić barwnikami barwiącymi kwasy nukleinowe, aby uwidocznić wszystkie prążki DNA obecne na żelu.
Ligazy kwasu polinukleinowego to enzymy, które łączą fragmenty DNA/RNA, katalizując uszczelnianie pęknięć poprzez tworzenie wiązania fosfodiestrowego między 5' fosforylowanymi końcami DNA a 3' OH DNA. Można je podzielić na dwie grupy w zależności od wymagań dotyczących substratu nukleotydowego. Wysoce konserwatywne ligazy zależne od NAD znajdują się we wszystkich bakteriach26, podczas gdy strukturalnie zróżnicowane enzymy zależne od ATP można zidentyfikować we wszystkich domenach życia8,27. Ligazy DNA odgrywają ważną rolę w przetwarzaniu fragmentów Okazaki podczas replikacji, a także biorą udział w różnych szlakach naprawy DNA, takich jak naprawa nukleotydów i wycięć zasad, poprzez uszczelnianie spontanicznych nacięć i nacięć, które pozostają po naprawie8,10. Różne ligazy DNA wykazują różne zdolności do łączenia różnych konformacji pęknięć DNA, w tym nacięć w dupleksie, pęknięć dwuniciowych, niedopasowań i luk, a także hybryd RNA i DNA28,29,30. Różnorodna gama zligawalnych substratów może być łączona przez wyżarzanie oligonukleotydów fosforanem 5' w celu wytworzenia zestawionych końców 5' i 3' w dupleksie kwasu nukleinowego31,32,33. Najczęstszą metodą analizy jest rozdzielczość mocznika PAGE w formacie testu punktu końcowego; Jednak ostatnie innowacje obejmują zastosowanie elektroforezy w żelu kapilarnym, która umożliwia wysoką przepustowość34, profilowanie spektrometryczne mas35, a także jednorodny molekularny test nawigacyjny, który umożliwia monitorowanie z rozdzielczością czasową36.
Pierwszym krokiem w reakcji ligacji jest adenylacja enzymu ligazy przez trifosforan adenozyny (ATP) lub dinukleotyd nikotynamidoadeninowy (NAD), w wyniku czego powstaje pośredni enzym kowalencyjny. Drugim etapem reakcji jest adenylacja substratu kwasu nukleinowego na końcu 5' miejsca nacięcia, po której następuje ligacja nici nacięcia kwasu nukleinowego. Wiele enzymów ligazowych, które ulegają rekombinacyjnej ekspresji w E. coli, jest oczyszczanych w postaci adenylowanej i dlatego są w stanie z powodzeniem ligować kwasy nukleinowe bez dodawania kofaktora nukleotydowego. Utrudnia to określenie, jaki konkretny typ kofaktora nukleotydowego są potrzebne do ligacji kwasów nukleinowych. Oprócz opisu testów oceniających aktywność ligazy DNA, przedstawiono również metodę wiarygodnego określania użycia kofaktora poprzez deadenylację enzymu przy użyciu nieznakowanych substratów.
Nukleazy to duża i zróżnicowana grupa enzymów modyfikujących DNA/RNA oraz katalitycznych RNA, które rozszczepiają wiązania fosfodiestrowe między kwasami nukleinowymi37. Funkcje enzymów nukleazy są wymagane w replikacji, naprawie i przetwarzaniu DNA i można je sklasyfikować według ich specyficzności cukrowej dla DNA, RNA lub obu. Endonukleazy hydrolizują wiązania fosfodiestrowe w nici DNA/RNA, podczas gdy egzonukleazy hydrolizują nici DNA/RNA po jednym nukleotydzie na raz od końca 3' lub 5' i mogą to robić od końca 3' do 5' lub od 5' do 3' klasy DNA38.
Podczas gdy wiele białek nukleazy jest niespecyficznych i może brać udział w wielu procesach, inne są wysoce specyficzne dla określonej sekwencji lub uszkodzenia DNA6,39,40. Nukleazy specyficzne dla sekwencji są wykorzystywane w szerokim zakresie zastosowań biotechnologicznych, takich jak klonowanie, mutageneza i edycja genomu. Popularnymi nukleazami do tych zastosowań są nukleazy restrykcyjne41, nukleazy palców cynkowych42, nukleazy efektorowe podobne do aktywatorów transkrypcji, a ostatnio nukleazy CRISPR sterowane przez RNA43. Ostatnio zidentyfikowano nukleazy specyficzne dla uszkodzeń, takie jak nukleaza EndoMS, która ma swoistość dla niedopasowań w DNA dzięki specyficznej dla niedopasowania domenie nukleazy podobnej do RecB5,44. Historycznie rzecz biorąc, testy aktywności nukleazy były wykonywane jako testy nieciągłe z substratami znakowanymi radioaktywnie; Jednak oprócz innych wad, nie pozwalają one na identyfikację miejsca, które jest cięte przez białko nukleazy, co jest możliwe przy użyciu substratów znakowanych fluorescencyjnie45,46. Niedawno opracowano ciągłe testy nukleazy, które działają przy użyciu różnych barwników DNA, które oddziałują z DNA w różnych stanach; na przykład, emitując silniejszy sygnał fluorescencyjny podczas interakcji z dsDNA niż w stanie niezwiązanym lub wiążąc się specyficznie z krótkimi RNAs47. Inne ciągłe testy nukleazy wykorzystują spinki do włosów DNA z grupą fluoroforową na końcu 5' i wygaszaczem na końcu 3', dzięki czemu fluorescencja wzrasta wraz z degradacją oligonukleotydu w wyniku oddzielenia fluoroforu i wygaszacza48. Podczas gdy testy te pozwalają scharakteryzować kinetykę białek rozkładających DNA, wymagają one wcześniejszej wiedzy na temat funkcji i substratu enzymu, a także ograniczają się do enzymów, które zmieniają konformację DNA, powodując różnicę w wiązaniu barwnika. Z tego powodu testy punktów końcowych, które rozwiązują poszczególne produkty nukleazy, są nadal pożądane, aby zapewnić wgląd w modyfikacje DNA spowodowane aktywnością białka.
Tutaj przedstawiono szczegółową procedurę projektowania fluorescencyjnie znakowanych oligonukleotydów DNA/RNA, które mogą być mieszane i dopasowywane w celu wygenerowania substratów do testowania aktywności nowych enzymów nukleazowych, polimerazowych i ligazowych. Walidacja tego podstawowego zestawu sekwencji oligonukleotydowych upraszcza projektowanie eksperymentów i ułatwia ekonomiczne profilowanie szerokiego zakresu funkcji enzymatycznych bez konieczności zakupu dużej liczby substratów na zamówienie. Przedstawiono szczegółową procedurę przeprowadzania standardowego testu enzymatycznego przetwarzania DNA z tymi substratami, na przykładzie aktywności ligazy DNA i opisano modyfikacje do oznaczania i analizy enzymów nukleazy i polimerazy. Ponadto podano zmodyfikowany test do określenia swoistości kofaktora enzymu ligazy DNA z dużą dokładnością, a podwójnie znakowane sondy są używane do oceny montażu ligacji wieloskładnikowych. Na koniec omówiono modyfikacje podstawowego formatu testu, aby umożliwić jego wykorzystanie do określenia interakcji białko-DNA z tymi samymi substratami za pomocą testu przesunięcia ruchliwości elektroforetycznej (EMSA).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Projektowanie i zakup oligonukleotydów
UWAGA: Zaprojektuj jednoniciowe oligonukleotydy, które zostaną złożone i poddane hybrydyzacji w celu utworzenia pożądanych dupleksów. Jedna lub więcej nici w dupleksie musi posiadać grupę fluorescencyjną, aby umożliwić śledzenie przetwarzania oligonukleotydów przez badany enzym. Podstawowy zestaw sekwencji jednoniciowych, które można złożyć dla różnych zakresów aktywności, przedstawiono w Tabeli 1.
- Wprowadź specyficzne modyfikacje wymagane dla analizowanego enzymu, zgodnie z poniższym opisem.
- W przypadku substratów dla ligazy DNA (Rycina 1): Złóż najprostszy substrat z trzech oligonukleotydów: fosforylowanej na końcu 5' nici donora (NL2), znakowanej FAM na końcu 5' nici akceptora (NL1) oraz nici komplementarnej, która łączy obie nici (NL3).
- Upewnij się, że nici stanowiące koniec 5' ligowalnego nacięcia (nick) są fosforylowane przed przygotowaniem mieszaniny głównej substratu w kroku 2. Zamów tę modyfikację dla NL2 (zgodnie z Tabelą 1) lub zastosuj fosforylowanie enzymatyczne za pomocą kinazy polinukleotydowej T4 po resuspensji oligonukleotydów.
- Uwzględnij fosforylowanie końcowe 5' dla NL6 i NL8, które stanowią komplement do pęknięć dwuniciowych przedstawionych na Rycynie 1A (NL6/NL7 oraz NL8/NL9), ponieważ najlepiej odwzorowuje to naturalny substrat powstający w wyniku działania endonukleazy restrykcyjnej. Użyj substratu z podwójnym znakowaniem, aby określić względny stopień ligacji dla złożonych konstrukcji wieloczęściowych (patrz krok 6).
- Zmodyfikuj nić komplementarną, aby uzyskać niedopasowania (NL10) i przerwy (NL11).
UWAGA: Warianty prostego substratu z nacięciem przedstawiono na Rycynie 1A. Można zastosować inne sekwencje, aby uzyskać jeszcze szerszy zakres niedopasowań lub dłuższe przerwy poprzez zmianę podkreślonej pozycji. - Zastąp oligonukleotydy DNA oligonukleotydami RNA.
UWAGA: Warianty prostego substratu z nacięciem przedstawiono na Rycynie 1B. Szerszy zakres dupleksów DNA/RNA można wygenerować poprzez dodatkowe kombinacje zestawu bazowego podanego tutaj, aby stworzyć na przykład pęknięcia dwuniciowe zawierające zarówno RNA, jak i DNA. Przykład takiej modyfikacji podano w kroku 6 poniżej, gdzie zastosowano strategię podwójnego znakowania.
- W przypadku substratów dla polimerazy DNA: Złóż oligonukleotydy NL1 i NL3 wymienione w Tabeli 1, aby uzyskać prosty test elongacji primera. Badaj dodatkowe aspekty aktywności polimerazy, wprowadzając modyfikacje do nici NL1 (primer) lub NL3 (matryca).
- Wprowadź analogi uszkodzonych zasad do oligonukleotydu NL3 przed pozycją 20, aby określić zdolność do omijania uszkodzeń w nici matrycy.
- Wprowadź analogi uszkodzonych zasad do oligonukleotydu NL1 w pozycji 20, aby określić zdolność do elongacji uszkodzonego primera.
- Użyj RNL1 lub RNL3 w dupleksie, aby zbadać elongację primera RNA lub wykorzystanie matrycy RNA.
- W przypadku substratów dla nukleaz (Rycina 2): Złóż oligonukleotydy, aby uzyskać niwyczerpujący zakres substratów dwu- i jednoniciowych (Rycina 2Ai), a także zakres połączeń z tzw. „flaps” (flapped) i „splayed” (Rycina 2Aii) oraz substraty uszkodzone (Rycina 2B).
- Aby zbadać aktywność rybonukleazy, iteracyjnie zastępuj NL1, NL2 i NL3 odpowiednio RNL1, RNL2 i RNL3. Użyj dodatkowych wersji RNA dla HJ5 i HJ6, aby dalej rozszerzyć ten zestaw.
- Użyj oligonukleotydów MD5, MD6 i MD9, które posiadają centralnie umieszczoną modyfikację naśladującą uszkodzenie oksydacyjne, abazyjny produkt pośredni naprawy lub produkt deaminacji (Rycina 2B). Substraty te pozwolą wykryć rozcięcie nici w tej pozycji. Znakuj komplementarną nić NL3 ortogonalnym fluoroforem, takim jak TAMRA, aby wykryć rozcięcie dwuniciowe (patrz krok 6).
- Zastosuj ortogonalne znakowanie komplementu, aby wykryć cięcie dwuniciowe w miejscach niedopasowań zarówno w nici sondy (NL5 i ND9), jak i w nici komplementarnej (MD10 i NL10).
- W przypadku substratów dla ligazy DNA (Rycina 1): Złóż najprostszy substrat z trzech oligonukleotydów: fosforylowanej na końcu 5' nici donora (NL2), znakowanej FAM na końcu 5' nici akceptora (NL1) oraz nici komplementarnej, która łączy obie nici (NL3).
- Zamów syntetyczne oligonukleotydy zawierające odpowiednie fluorofory i inne modyfikacje u komercyjnego dostawcy.
UWAGA: Dla opisanych testów odpowiednia jest skala syntezy 100 nM oraz oczyszczanie metodą HPLC po syntezie.
2. Składanie i wyżarzanie dupleksów kwasów nukleinowych
- Resuspensja i rozcieńczanie oligonukleotydów
- Przed otwarciem liofilizowane oligonukleotydy w probówkach 2 mL należy odwirować z maksymalną prędkością w wirówce nakładkowej przez 2-5 min, aby upewnić się, że kwasy nukleinowe znajdują się na dnie probówki.
- Przygotować roztwór zapasowy o stężeniu 100 µM poprzez resuspensję oligonukleotydów w buforze TE (10 mM tris(hydroksymetylo)aminometan (Tris), 1 mM kwas etylenodiaminotetraoctowy (EDTA)). Należy upewnić się, że oligonukleotydy zostały całkowicie resuspendowane poprzez wielokrotne delikatne mieszanie w wortexie i krótkie odwirowanie z maksymalną prędkością.
- Przygotować roztwór zapasowy 10 µM poprzez rozcieńczenie aликwoty roztworu zapasowego buforem TE. Roztwór 10 µM rozcieńczyć wodą ultrapure (wodą MQ), aby przygotować roztwory robocze o stężeniach 0,5 µM, 0,7 µM lub 2,5 µM zgodnie z Tabelą 2.
- Przygotowanie i hybrydyzacja mieszanin reakcyjnych (master mix)
- Przygotować mieszaniny reakcyjne, korzystając z roztworów roboczych, zgodnie z kombinacjami podanymi w Tabeli 2 oraz objętościami wskazanymi w Tabeli 3. W przypadku standardowego testu ligazy DNA oraz większości pozostałych opisanych tutaj testów, końcowy skład buforu to 50 mM Tris pH 8,0, 50 mM NaCl, 10 mM ditiotreitol (DTT) z 10 mM Mg jako kationem dwuwartościowym.
- Hybrydyzację oligonukleotydów przeprowadzić w probówce do PCR lub mikroprobówce, ogrzewając w 95 °C przez 5 min przy użyciu bloku grzejnego lub termocyklera. Pozostawić do ostygnięcia do temperatury pokojowej przez 30 min (objętości <1 mL) do 1 h (objętości >1 mL). W przypadku dłuższych oligonukleotydów (>40 nt) przeprowadzić wolniejsze chłodzenie, używając termocyklera z rampą obniżania temperatury od 95 °C do 25 °C w ciągu 45 min lub umieszczając probówkę z mieszaniną hybrydyzacyjną w 1 L zlewce z wrzącą wodą i pozostawiając do ostygnięcia do temperatury pokojowej przez noc.
- Kofaktory nukleotydowe oraz pozostałe termolabilne składniki buforu dodać do mieszaniny master mix po ostygnięciu do temperatury pokojowej. Końcową mieszaninę reakcyjną wykorzystać bezpośrednio do testu poprzez dodanie enzymu (patrz krok 3 poniżej) lub przechowywać w temperaturze -20 °C do późniejszego użycia.
3. Standardowe przygotowanie do analizy
- Przygotowanie i rozpoczęcie reakcji testowej
- W probówce do PCR połączyć 22.5 µL odpowiedniego roztworu głównego (master mix) substratu z 2.5 µL ligazy DNA lub innego badanego enzymu. Reakcje należy przeprowadzić w dubletach lub triplikatach, szczególnie w przypadku planowania analizy ilościowej wyników.
- W próbkach testowych należy uwzględnić kontrolę bez białka (sam bufor). W razie potrzeby na tym etapie dodać kontrole bez kofaktora.
UWAGA: Enzymy można przechowywać w temperaturze -20 °C w 50% v/v glicerolu, co umożliwia ich pobieranie bezpośrednio z roztworu. Przed dodaniem należy upewnić się, że roztwory enzymów z glicerolem zostały dobrze wymieszane, poprzez pipetowanie lub delikatne wirowanie w wortexie.
- Niezwłocznie przenieść próbki do termocyklera ustawionego na 25 °C i inkubować przez 30 min. Temperaturę i czas inkubacji należy dostosować do optymalnych warunków aktywności enzymu.
- Zatrzymać reakcje poprzez dodanie 5 µL barwnika do nakładania (95% formamid, 0.5 M kwas etylenodiaminotetraoctowy (EDTA), błękit bromofenolowy) i inkubować w temperaturze 95 °C przez 5 min.
4. Analiza wyników testu
- Przygotuj żele PAGE z Tris-boranem-EDTA (TBE) i mocznikiem zgodnie z poniższym opisem.
- Przygotuj roztwór stokowy zawierający 20% akryloamidu, 7 M mocznika oraz 1x TBE. Dla opisanego tutaj zestawu oligonukleotydów należy użyć roztworu akryloamidu/bis w stosunku 29:1 w celu uzyskania optymalnej rozdzielczości.
- Aby przygotować jeden żel, połącz 10 mL 20% akryloamidu i 7 M roztworu mocznika z 100 µL APS (10 %) oraz 3 µL tetrametyloetylenodiaminy (TMED), a następnie odlej w formie do żeli.
- Po zastygnięciu żelu przeprowadź elektroforezę próbek na żelu TBE z mocznikiem w temperaturze 45 - 55 °C.
- Przeprowadź wstępny przebieg żelu w buforze 1x TBE przez 30 min przy natężeniu 10 mA na żel z zastosowaniem zewnętrznego ogrzewania.
- Usuń nadmiar mocznika z dołków żelu, przepłukując je buforem 1x TBE za pomocą pipety Pasteura.
- Naniesienie 10 µL każdej z reakcji i prowadź elektroforezę przy 10 mA przez 1,0-1,5 h z zastosowaniem zewnętrznego ogrzewania.
- Wizualizuj żel na skanerze (imagerze), stosując odpowiednie ustawienia dla wybranego fluoroforu. Dla FAM użyj zestawu filtrów zapewniającego wzbudzenie/emisję przy 495/519 nm, który jest zapisany jako ustawienie fabryczne w większości skanerów.
- Ilościowo określ intensywność prążka produktu i substratu za pomocą oprogramowania do przetwarzania obrazów dołączonego do skanera lub programu zewnętrznego, takiego jak ImageJ49,50, a następnie oblicz procentowy udział produktu, korzystając ze wzoru:
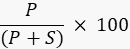
Gdzie P to zintegrowana wartość prążka produktu, a S to zintegrowana powierzchnia prążka substratu. W przypadku przykładu reakcji ligazy DNA prążek produktu znajduje się na poziomie 40 nukleotydów (nt), a prążek substratu na poziomie 20 nt.
5. Deadenylacja ligazy DNA w celu przetestowania specyficzności kofaktora
- Przygotowanie głównych mieszanin reakcyjnych (master mix)
- Przygotować jeden zestaw master mix zawierający oligonukleotyd NL1 znakowany FAM, zgodnie z opisem w Tabeli 4. Przygotować drugi zestaw zawierający oligonukleotyd NL1 bez znacznika FAM, zgodnie z opisem w Tabeli 4.
- Oddzielnie podgrzać oba dupleksy DNA do 95 °C przez 5 min, a następnie chłodzić przez 30 min do 1 h w temperaturze 25 °C. Do żadnego z zestawów master mix nie dodawać kofaktora nukleotydowego.
- Złożenie i zainicjowanie reakcji deadenylacji
- Przygotować pojedynczą reakcję deadenylacji dla każdego testowanego typu/stężenia kofaktora, łącząc 10 µL nieznakowanego master mix z 2,5 µL enzymu ligazy.
- Przygotować dodatkowe probówki jako kontrolę bez kofaktora oraz kontrolę bez białka (w miejsce enzymu dodać 2,5 µL buforu).
- Inkubować reakcje w temperaturze odpowiadającej optymalnej aktywności enzymu przez 1-2 h. Czas inkubacji można wydłużyć, jeśli enzym nadal jest adenylowany.
- Przeprowadzenie reakcji ligacji z kofaktorem.
- Dodać 10 µL znakowanego master mix oraz 2,5 µL wybranych kofaktorów nukleotydowych (np. ATP, NAD, ADP lub GTP) bezpośrednio do reakcji po deadenylacji (stężenie końcowe 0,1-1 mM).
- Do kontroli bez kofaktora nukleotydowego dodać 2,5 µL buforu reakcyjnego.
- Inkubować reakcje przez ten sam czas i w tej samej temperaturze, co w poprzednim etapie. Przerwać reakcję i przeprowadzić wizualizację zgodnie z opisem w kroku 4.
6. Wykorzystanie substratów z podwójnym znakowaniem do ligacji z użyciem szyn (splinted ligation) lub montażu wieloelementowego
- Zaprojektuj i zamów oligonukleotyd z grupą fluorescencyjną, która posiada inne widmo wzbudzenia/emisji niż fluorofor użyty wcześniej.
- W opisanej tutaj konfiguracji użyj oligonukleotydu NL2 (TAMRA) z 5-karboksy-tetrametylorodaminą (TAMRA) na końcu 3' (Tabela 1).
- Przygotuj master mix zgodnie z opisem poniżej.
- Połącz składniki reakcji opisane w kroku 2, w tym ekwimolarne ilości wszystkich oligonukleotydów wykorzystanych w składaniu, a także bufor i kationy dwudoboczne.
- Przeprowadź hybrydyzację poprzez ogrzanie do 95 °C przez 5 min i schładzanie do 25 °C przez 30 min – 1 h. Dodaj kofaktor oraz enzym i inkubuj zgodnie z opisem w kroku 3.
- Przeprowadź analizę i obrazowanie próbek zgodnie z opisem w kroku 4, używając odpowiednich kanałów dla pary fluoroforów w substracie. W przypadku FAM i TAMRA są to kanały fluoresceiny (FITC) i tetrametylorodaminy (TRITC) dostępne w większości urządzeń do obrazowania.
7. Ocena wiązania DNA za pomocą testu przesunięcia mobilności elektroforetycznej (EMSA) na żelu natywnym
- Przygotować 10% natywny żel TBE PAGE zgodnie z poniższym opisem.
- Wymieszać 2,5 mL 40% akryloamidu, 1 mL 10x TBE, 100 µL 10% APS, 3 µL TMED oraz 6,5 mL wody MQ i odlać w formie do żelu.
- Przygotować reakcję wiązania zgodnie z poniższym opisem.
- Przygotować substrat do EMSA zgodnie z Tabelą 5, tak aby uwzględnić EDTA (10 mM) i pominąć jony metali.
- W probówce PCR połączyć 20 µL mieszaniny matki (master mix) substratu EMSA z 5 µL białka. Uwzględnić próbkę kontrolną bez białka. Inkubować przez 30 min w temperaturze 25 °C.
- Przeprowadzić analizę za pomocą elektroforezy natywnej zgodnie z poniższym opisem.
- Do próbek dodać 5 µL 5x natywnego barwnika do nakładania (100 mM EDTA, 0,25% błękitu bromofenolowego, 25% v/v glicerolu i woda MQ do objętości 1 mL).
- Nanieść na przygotowany żel i prowadzić elektroforezę przy napięciu 60 V przez 2-3 h z chłodzeniem przez obieg wody, aż czoło barwnika znajdzie się kilka cm powyżej końca żelu.
- Zwizualizować i przeanalizować żele zgodnie z opisem w kroku 4.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Ligacja za pomocą ligazy DNA
Aktywność enzymatyczna ligazy DNA spowoduje zwiększenie rozmiaru znakowanego fluorescencyjnie oligonukleotydu podczas wizualizacji na żelu PAGE z mocznikiem. W przypadku substratów do ligacji DNA i RNA wymienionych w Tabeli 2, odpowiada to podwojeniu rozmiaru z 20 nt do 40 nt (Rycina 3A). Optymalną aktywność enzymu można określić poprzez zmianę takich warunków jak temperatura, stężenie białka lub czas inkubacji (
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Krytyczne kroki w protokole
Projektowanie i zakup oligonukleotydów: Kupując oligonukleotydy do tworzenia dupleksu, należy wziąć pod uwagę projekt sekwencji. Zaleca się użycie narzędzia do analizatora oligonów do przewidywania właściwości sekwencji nukleotydowej, takich jak zawartość GC, temperatura topnienia, struktura drugorzędowa i potencjał dimeryzacji, przed zamówieniem57.
Montaż i wyżarzanie dupleksów kwasów nukleinowych: Podczas przygotowywan...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
SEG i UR są pracownikami firmy ArcticZymes Technologies AS, która zajmuje się dystrybucją ligazy R2D. AW, ER-S i RS nie mają sprzecznych interesów.
Podziękowania
AW jest wspierany przez Rutherford Discovery Fellowship (20-UOW-004). RS jest laureatem stypendium New Zealand Post Antarctic Scholarship. SG i UR dziękują Instytutowi Chemicznemu Uniwersytetu w Tromsø - Norweskiemu Uniwersytetowi Arktycznemu za wsparcie techniczne.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 30% Akrylamid/Bis Roztwór (29:1) | BioRad | 1610156 | |
| Adenozynotrifosforan (ATP) | Wielu dostawców | ||
| Nadsiarczan amonu (APS) | Wielu dostawców | ||
| Wirówka stołowa | Wielu dostawców | ||
| Boran | Wielu dostawców | ||
| Błękit bromofenolowy | Wiele dostawcy | ||
| Ditiothreitol (DTT) | Wielu dostawców | ||
| System elektroforezy z kąpielą z wodą obiegową | Wielu dostawców | ||
| Kwas etylenodiaminotetraoctowy (EDTA) | Wielu dostawców | ||
| Obrazowanie fluorescencji, np. iBright FL1000 | Thermo Fisher Scientific | A32752 | |
| Formamid | Wiele dostawcy | ||
| System odlewania żelu | Wielu dostawców | ||
| Blok grzewczy | Wielu dostawców | ||
| Chlorek magnezu | Wielu dostawców | Inne jony metali mogą być preferowane w zależności od badanego białka | |
| Probówki do mikrowirówek (1,5 ml) | Wielu dostawców | ||
| Mikropipety i końcówki | Wielu dostawców | 1 mL, 0,2 mL, 0,02 mL, 0,002 ml | |
| Dinukleotyd nikotynamidoadeninowy (NAD+) | Wielu dostawców | ||
| Oligonukleotydy | Zintegrowane technologie DNA | NA | Thermo Fisher, Sigma-Aldrich, Genscript i inni również dostarczają te |
| pipety pastwiskowe | Wielu dostawców | ||
| Termocykler PCR | Wielu dostawców | ||
| Probówki PCR | Wielu dostawców | ||
| RNAse away | ThermoFisher | 7002PK | Potrzebne tylko podczas pracy z oligonukleotydami |
| RNA RNase AWAY | Merck | 83931-250ML | Środek powierzchniowo czynny do usuwania RNAzy zanieczyszczenie powierzchni |
| Woda wolna od RNAza | New England Biolabs | B1500L | Potrzebne tylko podczas pracy z oligonukleotydami RNA |
| Chlorek sodu | Wielu dostawców | ||
| SUPERaza IN: inhibitor RNazy | Thermo Fisher Scientific | AM2694 | Inhibitor RNAzy, o szerokim spektrum działania, (na bazie białka) |
| SYBR Gold | Thermo Fisher Scientific | S11494 | Może to być używane do barwienia żeli i wizualizacji nieoznakowanych oligonukleotydów |
| Tetrametyloetylenodiamina (TMED) | Wielu dostawców | ||
| Tris, czyli tris(hydroksymetylo)aminometan | Wielu dostawców | ||
| Woda ultraczysta (Milli-Q)Mocznik | Merck | ||
| Wielu dostawców | |||
| Vortex | Wielu dostawców |
Bibliografia
- Gao, Y., et al. Structures and operating principles of the replisome. Science. 363 (6429), 7003(2019).
- Yang, W., Gao, Y. Translesion and repair DNA polymerases: Diverse structure and mechanism. Annu Rev Biochem. 87, 239-261 (2018).
- Lohman, T. M., Fazio, N. T. How does a helicase unwind DNA? Insights from RecBCD Helicase. Bioessays. 40 (6), e1800009(2018).
- Ahdash, Z., et al. Mechanistic insight into the assembly of the HerA-NurA helicase-nuclease DNA end resection complex. Nucleic Acids Res. 45 (20), 12025-12038 (2017).
- Wozniak, K. J., Simmons, L. A. Bacterial DNA excision repair pathways. Nat Rev Microbiol. 20 (8), 465-477 (2022).
- Zhang, L., Jiang, D., Wu, M., Yang, Z., Oger, P. M. New insights into DNA repair revealed by NucS endonucleases from hyperthermophilic Archaea. Front Microbiol. 11, 1263(2020).
- Saathoff, J. H., Kashammer, L., Lammens, K., Byrne, R. T., Hopfner, K. P. The bacterial Mre11-Rad50 homolog SbcCD cleaves opposing strands of DNA by two chemically distinct nuclease reactions. Nucleic Acids Res. 46 (21), 11303-11314 (2018).
- Williamson, A., Leiros, H. S. Structural insight into DNA joining: from conserved mechanisms to diverse scaffolds. Nucleic Acids Res. 48 (15), 8225-8242 (2020).
- Caglayan, M. Interplay between DNA polymerases and DNA ligases: Influence on substrate channeling and the fidelity of DNA ligation. J Mol Biol. 431 (11), 2068-2081 (2019).
- Shuman, S. DNA ligases: Progress and prospects. J Biol Chem. 284 (26), 17365-17369 (2009).
- Lohman, G. J., Tabor, S., Nichols, N. M. DNA ligases. Curr Prot Mol Biol. , Chapter 3, Unit 3.14 (2011).
- Rittié, L., Perbal, B. Enzymes used in molecular biology: a useful guide. J Cell Commun Signal. 2 (1-2), 25-45 (2008).
- Chandrasegaran, S., Carroll, D. Origins of programmable nucleases for genome engineering. J Mol Biol. 428 (5), Part b 963-989 (2016).
- Aschenbrenner, J., Marx, A. DNA polymerases and biotechnological applications. Curr Opin Biotechnol. 48, 187-195 (2017).
- Loenen, W. A. M., Dryden, D. T. F., Raleigh, E. A., Wilson, G. G., Murray, N. E. Highlights of the DNA cutters: a short history of the restriction enzymes. Nucleic Acids Res. 42 (1), 3-19 (2013).
- Voytas, D., Ke, N. Detection and quantitation of radiolabeled proteins and DNA in gels and blots. Curr Protoc Immunol. , Appendix 3 (A) (2002).
- Phillips, D. H. Detection of DNA modifications by the 32P-postlabelling assay. Mutat Res. 378 (1-2), 1-12 (1997).
- Huang, C., Yu, Y. T. Synthesis and labeling of RNA in vitro. Curr Prot Mol Biol. , Chapter 4, Unit 4.15 (2013).
- Ballal, R., Cheema, A., Ahmad, W., Rosen, E. M., Saha, T. Fluorescent oligonucleotides can serve as suitable alternatives to radiolabeled oligonucleotides. J Biomol Tech. 20 (4), 190-194 (2009).
- Anderson, B. J., Larkin, C., Guja, K., Schildbach, J. F. Using fluorophore-labeled oligonucleotides to measure affinities of protein-DNA interactions. Meth Enzymol. 450, 253-272 (2008).
- Liu, W., et al. Establishment of an accurate and fast detection method using molecular beacons in loop-mediated isothermal amplification assay. Sci Rep. 7 (1), 40125(2017).
- Ma, C., et al. Simultaneous detection of kinase and phosphatase activities of polynucleotide kinase using molecular beacon probes. Anal Biochem. 443 (2), 166-168 (2013).
- Li, J., Cao, Z. C., Tang, Z., Wang, K., Tan, W. Molecular beacons for protein-DNA interaction studies. Meth Mol Biol. 429, 209-224 (2008).
- Yang, C. J., Li, J. J., Tan, W. Using molecular beacons for sensitive fluorescence assays of the enzymatic cleavage of nucleic acids. Meth Mol Biol. 335, 71-81 (2006).
- Nikiforov, T. T., Roman, S. Fluorogenic DNA ligase and base excision repair enzyme assays using substrates labeled with single fluorophores. Anal Biochem. 477, 69-77 (2015).
- Pergolizzi, G., Wagner, G. K., Bowater, R. P. Biochemical and structural characterisation of DNA ligases from bacteria and Archaea. Biosci Rep. 36 (5), 00391(2016).
- Martin, I. V., MacNeill, S. A. ATP-dependent DNA ligases. Genome Biol. 3 (4), REVIEWS3005 (2002).
- Bilotti, K., et al. Mismatch discrimination and sequence bias during end-joining by DNA ligases. Nucleic Acids Res. 50 (8), 4647-4658 (2022).
- Bauer, R. J., et al. Comparative analysis of the end-joining activity of several DNA ligases. PLoS One. 12 (12), e0190062(2017).
- Lohman, G. J. S., Zhang, Y., Zhelkovsky, A. M., Cantor, E. J., Evans, T. C. Efficient DNA ligation in DNA-RNA hybrid helices by Chlorella virus DNA ligase. Nucleic Acids Res. 42 (3), 1831-1844 (2014).
- Bullard, D. R., Bowater, R. P. Direct comparison of nick-joining activity of the nucleic acid ligases from bacteriophage T4. Biochem J. 398 (1), 135-144 (2006).
- Magnet, S., Blanchard, J. S. Mechanistic and kinetic study of the ATP-dependent DNA ligase of Neisseria meningitidis. Biochemistry. 43 (3), 710-717 (2004).
- Williamson, A., Grgic, M., Leiros, H. S. DNA binding with a minimal scaffold: structure-function analysis of Lig E DNA ligases. Nucleic Acids Res. 46 (16), 8616-8629 (2018).
- Lohman, G. J., et al. A high-throughput assay for the comprehensive profiling of DNA ligase fidelity. Nucleic Acids Res. 44 (2), e14(2016).
- Kim, J., Mrksich, M. Profiling the selectivity of DNA ligases in an array format with mass spectrometry. Nucleic Acids Res. 38 (1), e2(2010).
- Tang, Z. W., et al. Real-time monitoring of nucleic acid ligation in homogenous solutions using molecular beacons. Nucleic Acids Res. 31 (23), e148(2003).
- Yang, W. Nucleases: diversity of structure, function and mechanism. Q Rev Biophys. 44 (1), 1-93 (2011).
- Marti, T. M., Fleck, O. DNA repair nucleases. Cell Mol Life Sci. 61 (3), 336-354 (2004).
- Wang, B. B., et al. Review of DNA repair enzymes in bacteria: With a major focus on AddAB and RecBCD. DNA Repair. 118, 103389(2022).
- Pidugu, L. S., et al. Structural insights into the mechanism of base excision by MBD4. J Mol Biol. 433 (15), 167097(2021).
- Roberts, R. J. How restriction enzymes became the workhorses of molecular biology. Proc Natl Acad Sci U S A. 102 (17), 5905-5908 (2005).
- Miller, J. C., et al. An improved zinc-finger nuclease architecture for highly specific genome editing. Nat Biotechnol. 25 (7), 778-785 (2007).
- Kim, H., Kim, J. S. A guide to genome engineering with programmable nucleases. Nat Rev Genet. 15 (5), 321-334 (2014).
- Takemoto, N., Numata, I., Su'etsugu, M., Miyoshi-Akiyama, T. Bacterial EndoMS/NucS acts as a clamp-mediated mismatch endonuclease to prevent asymmetric accumulation of replication errors. Nucleic Acids Res. 46 (12), 6152-6165 (2018).
- Reardon, J. T., Sancar, A. Molecular anatomy of the human excision nuclease assembled at sites of DNA damage. Mol Cell Biol. 22 (16), 5938-5945 (2002).
- Kunkel, T. A., Soni, A. Exonucleolytic proofreading enhances the fidelity of DNA synthesis by chick embryo DNA polymerase-gamma. J Biol Chem. 263 (9), 4450-4459 (1988).
- Sheppard, E. C., Rogers, S., Harmer, N. J., Chahwan, R. A universal fluorescence-based toolkit for real-time quantification of DNA and RNA nuclease activity. Sci Rep. 9 (1), 8853(2019).
- Li, J. J., Geyer, R., Tan, W. Using molecular beacons as a sensitive fluorescence assay for enzymatic cleavage of single-stranded DNA. Nucleic Acids Res. 28 (11), e52(2000).
- Schneider, C. A., Rasband, W. S., Eliceiri, K. W. NIH Image to ImageJ: 25 years of image analysis. Nat Meth. 9 (7), 671-675 (2012).
- Sharma, J. K., et al. Methods for competitive enrichment and evaluation of superior DNA ligases. Meth Enzymol. 644, 209-225 (2020).
- Rzoska-Smith, E., Stelzer, R., Monterio, M., Cary, S. C., Williamson, A. DNA repair enzymes of the Antarctic Dry Valley metagenome. Front Microbiol. 14, 1156817(2023).
- Williamson, A., Pedersen, H. Recombinant expression and purification of an ATP-dependent DNA ligase from Aliivibrio salmonicida. Protein Expres Purif. 97 (0), 29-36 (2014).
- Akey, D., et al. Crystal structure and nonhomologous end-joining function of the ligase component of Mycobacterium DNA ligase D. J Biol Chem. 281 (19), 13412-13423 (2006).
- Kim, D. J., et al. ATP-dependent DNA ligase from Archaeoglobus fulgidus displays a tightly closed conformation. Acta Crystallogr Sect F Struct Biol Cryst Commun. 65, Pt 6 544-550 (2009).
- Nishida, H., Kiyonari, S., Ishino, Y., Morikawa, K. The closed structure of an archaeal DNA ligase from Pyrococcus furiosus. J Mol Biol. 360 (5), 956-967 (2006).
- Gundesø, S., et al. R2D ligase: Unveiling a novel DNA ligase with surprising DNA-to-RNA ligation activity. Biotechnol J. 19 (3), e2300711(2024).
- Hendling, M., Barišić, I. In silico design of DNA oligonucleotides: Challenges and approaches. Comput Struct Biotechnol J. 17, 1056-1065 (2019).
- Green, M. R., Sambrook, J. How to win the battle with RNase. Cold Spring Harb Prot. 2019 (2), 10.1101/pdb.top101857 (2019).
- Summer, H., Grämer, R., Dröge, P. Denaturing urea polyacrylamide gel electrophoresis (Urea PAGE). J Vis Exp. (32), e1485(2009).
- Smith, D. R. Gel Electrophoresis of DNA. Mol Biometh Handbook. , Humana Press. Totowa, NJ. 17-33 (1998).
- Lorenz, T. C. Polymerase chain reaction: basic protocol plus troubleshooting and optimization strategies. J Vis Exp. (63), e3998(2012).
- Rousseau, M., et al. Characterisation and engineering of a thermophilic RNA ligase from Palaeococcus pacificus. Nucleic Acids Res. 52 (7), 3924-3937 (2024).
- Kestemont, D., Herdewijn, P., Renders, M. Enzymatic synthesis of backbone-modified oligonucleotides using T4 DNA ligase. Curr Prot Chem Biol. 11 (2), e62(2019).
- Farell, E. M., Alexandre, G. Bovine serum albumin further enhances the effects of organic solvents on increased yield of polymerase chain reaction of GC-rich templates. BMC Res Notes. 5, 257(2012).
- Nazarenko, I., Pires, R., Lowe, B., Obaidy, M., Rashtchian, A. Effect of primary and secondary structure of oligodeoxyribonucleotides on the fluorescent properties of conjugated dyes. Nucleic Acids Res. 30 (9), 2089-2195 (2002).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
