Spektroskopia magnetycznego rezonansu jądrowego (NMR) może scharakteryzować dynamikę strukturalną białka w sposób specyficzny dla reszt. Udostępniamy praktyczny protokół do rejestrowania eksperymentów z relaksacją NMR 15N R1 i R2 oraz eksperymentów z heterojądrowym efektem Overhausera (hetNOE) {1H}-15N, wrażliwych na skalę czasową od pikosekund do nanosekund.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
NMR 15N Eksperymenty relaksacyjne do badania dynamiki strukturalnej białek z pikosekundy na nanosekundy
W tym artykule
Podsumowanie
Streszczenie
Spektroskopia magnetycznego rezonansu jądrowego (NMR) pozwala badać białka w roztworze i w temperaturach fizjologicznych. Często jako reportery dynamiki strukturalnej białek wykorzystuje się zarówno grupy amidowe szkieletu białkowego, jak i grupy metylowe w łańcuchach bocznych. Badanie dynamiki strukturalnej szkieletu białkowego białek globularnych na próbkach znakowanych 15N i w pełni protonowanych zwykle działa dobrze w przypadku białek o masie cząsteczkowej do 50 kDa. Gdy stosuje się deuterację łańcucha bocznego w połączeniu ze spektroskopią zoptymalizowaną pod kątem relaksacji poprzecznej (TROSY), limit ten można zwiększyć do 200 kDa dla białek globularnych i do 1 MDa, gdy nacisk jest położony na łańcuchy boczne. Kiedy badane są białka wewnętrznie nieuporządkowane (IDP) lub białka z wewnętrznie nieuporządkowanymi regionami (IDR), te ograniczenia wagowe nie mają zastosowania, ale mogą znacznie wykraczać. Powodem jest to, że IDP lub IDR, charakteryzujące się dużą elastycznością wewnętrzną, są często dynamicznie rozłączane. Różne metody NMR oferują wgląd w dynamikę strukturalną białek w rozdzielczości atomowej w szerokim zakresie skal czasowych, od pikosekund do godzin. Standardowe pomiary relaksacji 15N obejmują wewnętrzną elastyczność białka i charakteryzują dynamikę szkieletu białka występującą w szybkiej skali czasowej od piko- do nanosekundowej. W tym artykule przedstawiono praktyczny protokół konfiguracji i nagrywania eksperymentów NMR 15N R1, R2 i heterojądrowego efektu Overhausera (hetNOE). Pokazujemy przykładowe dane i wyjaśniamy, jak je interpretować w prosty sposób jakościowo, zanim przejdziemy do bardziej wyrafinowanej analizy.
Wprowadzenie
Funkcja białka jest determinowana nie tylko przez jego trójwymiarową strukturę, ale także przez jego dynamikę strukturalną, obejmującą jego wewnętrzną elastyczność i strukturalne przejścia między różnymi konformacjami, które białko przyjmie. Spektroskopia magnetycznego rezonansu jądrowego (NMR) może badać dynamikę strukturalną białek w roztworze1,2,3. Najnowsze osiągnięcia w NMR w stanie stałym wykrywanym przez protony pozwalają również na scharakteryzowanie dynamiki białek w stanie mniej rozpuszczalnym, takim jak np. dwuwarstwowa błona lipidowa4,5,6. W roztworze NMR można badać dynamikę strukturalną szkieletu białkowego i łańcuchów bocznych białek. W przypadku białka globularnego badanie dynamiki strukturalnej szkieletu białkowego można uzyskać do 50 kDa, gdy białko jest znakowane izotopowo 15N. W przypadku zastosowania spektroskopii zoptymalizowanej pod kątem łańcucha bocznego i relaksacji poprzecznej (TROSY) limit ten można rozszerzyć do 200 kDa7,8. Gdy nacisk kładziony jest na dynamikę łańcucha bocznego, zakres dostępnych białek i kompleksów można rozszerzyć do 1 MDa2,9.
Wymienione ograniczenia wagowe nie dotyczą białek wewnętrznie nieuporządkowanych (IDP), które często wykazują wysoką dynamikę wewnętrzną. Ponad 30% proteomu eukariotycznego składa się z IDP lub regionów wewnętrznie nieuporządkowanych (IDR)10,11,12,13. Odgrywają one kluczową rolę w wielu procesach komórkowych, takich jak transdukcja i transkrypcja sygnału1, i często biorą udział w wewnątrzkomórkowej separacji faz14,15,16,17. IDP nie mają dobrze zdefiniowanej trójwymiarowej (3D) natywnej struktury w warunkach fizjologicznych i mają słabo ukierunkowany lub nierówny krajobraz energetyczny17,18. Ze względu na niską hydrofobowość i silne odpychanie elektrostatyczne rozłożone na szkielecie IDP lub IDR, brakuje siły napędowej do składania do sztywnej konstrukcji19. IDP często przyjmują konformację złożoną, gdy są złożone z innymi partnerami wiążącymi10,20,21. Ponadto modyfikacje potranslacyjne (PTM) rozszerzają możliwości składania IDPs lub IDRs22,23. Nieprawidłowe fałdowanie IDPs zostało zidentyfikowane jako przyczyna różnych chorób, w tym chorób neurodegeneracyjnych15,24,25,26.
IDPs i IDR wykazują wysoką elastyczność wewnętrzną21,27,28. Zespoły konformacyjne przedstawiające zmienność położeń atomowych i kątów dwuściennych zostały wyprowadzone z symulacji dynamiki molekularnej i ograniczeń uzyskanych z danych eksperymentalnych29,30,31,32. Ze względu na dynamikę i wynikający z niej nieporządek w stanie zamrożenia, rozproszona gęstość elektronów utrudnia ich strukturalne scharakteryzowanie przy użyciu najnowocześniejszych metod biologii strukturalnej, takich jak krio-EM czy krystalografia rentgenowska. Również warunki krystalizacji lub techniki przygotowania próbek do eksperymentów w temperaturach kriogenicznych mogą mieć wpływ na przestrzeń konformacyjną doświadczaną przez IDP. Jednak roztwór NMR działa dobrze w przypadku wysoce dynamicznych białek i dlatego dobrze nadaje się do badania IDPs16,20,22,28,29,30,31,32,33,34,35,36,37,38.
Jak wspomniano powyżej, rozwiązanie NMR oferuje różne techniki badania wewnętrznej dynamiki białek w szerokim zakresie skal czasowych (Rysunek 1), głównie w oparciu o relaksację spinu31,33,38,39,40,41,Lokal mieszkalny 42.
Relaksacja spinowa jąder 15N w grupach amidowych szkieletu białkowego jest indukowana przez zmiany orientacji kąta wiązania 1 H-15N spowodowane wewnętrzną dynamiką białka i ruchami zbiorowymi (w tym, gdy to istotne, dyfuzją rotacyjną)27,43,44,45,46,47,48,49,50,51. W skalach czasowych krótszych niż czas korelacji rotacyjnej τR (czas, w którym cząsteczka potrzebuje na obrót jednego radiantu, nazywany również całkowitym czasem korelacji wirowania), anizotropia przesunięcia chemicznego (CSA) i sprzężenie dipolowe (D) są aktywne i nie są uśredniane przez dyfuzję rotacyjną białka. Wewnętrzna dynamika szkieletu białkowego, obejmująca zmiany kątów wiązań, reorientacje wiązań i wirowanie rotacyjne, indukuje stochastyczne fluktuacje CSA i dipolarnego tensora sprzężenia, powodując zmianę lokalnego pola magnetycznego, ostatecznie prowadząc do relaksacji spinu NMR47,48,52,53. Fluktuacje te można opisać za pomocą ogólnej funkcji korelacji. Transformata Fouriera ogólnej funkcji korelacji nazywana jest funkcją gęstości widmowej. W półklasycznej teorii relaksacji pola Redfielda stałe szybkości relaksacji NMR mogą być opisane za pomocą liniowych kombinacji tych funkcji gęstości widmowej54.
Eksperymenty relaksacyjne 15N NMR opracowane na początku lat 90. obejmują eksperymenty z 15N, R1ρ i {1H}-15N jądrowym efektem Overhausera, wrażliwe na szybką skalę czasową pikosekund (ps) nanosekund (ns), szybsze niż czas korelacji rotacyjnej τR białka45,55,56,57. Aby scharakteryzować dynamikę szkieletu wolniejszą niż czas korelacji rotacyjnej τR, eksperymenty tzw. dyspersji relaksacyjnej, R1ρ, oraz eksperymenty Carra-Purcella-Meibooma-Gilla (CPMG) wrażliwe na mikrosekundy (μs) - milisekundy (ms) dynamika44,46,58,59,60,61 są używane. Dynamika wolniejsza niż mikrosekundy może być uchwycona przez transfer nasycenia wymiany chemicznej 15N (CEST) NMR62, spektroskopię wymiany (EXSY, milisekundy na sekundy) lub NMR w czasie rzeczywistym (RT) (sekundy na godziny)63,64. Efekt PRE (wzmocnienie relaksacji paramagnetycznej) sond paramagnetycznych, a także szczątkowych sprzężeń dipolarnych (RDC), może być wykorzystany do oceny całego zakresu dynamiki ps do ms65,66,67,68.
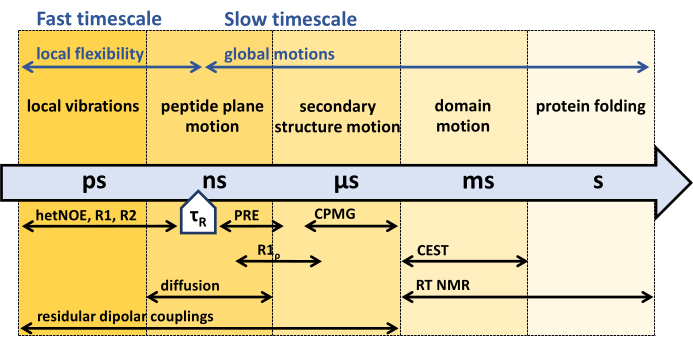
Rysunek 1: Skale czasowe dynamiki szkieletu białek i czułe okno czasowe różnych eksperymentów dynamiki NMR. NMR oferuje różnorodne metody charakteryzowania dynamiki szkieletu białek w szerokim zakresie skal czasowych. Różne ruchy doświadczane przez szkielet białkowy są wskazane w odpowiednich skalach czasowych. Czas korelacji rotacyjnej białka, τR, to czas, którego białko potrzebuje do całkowitej rotacji (o jeden radiant). Ruchy szybsze niż czas korelacji rotacyjnej białka, τR, mogą być związane z wewnętrzną elastycznością białka. Różne eksperymenty NMR i ich czułość na odpowiednie skale czasowe są wskazane poniżej strzałki. Kliknij tutaj, aby zobaczyć większą wersję tego rysunku.
Poniższy protokół opisuje konfigurację eksperymentów relaksacyjnych NMR przez Lakomek et al.69 i Stief et al.70, przy użyciu schematu wykrywania heterojądrowej pojedynczej koherencji kwantowej (HSQC) o zwiększonej czułości. Przed przystąpieniem do implementacji eksperymentalnej przedstawiono bardzo krótki przegląd eksperymentów z relaksacją spinową NMR i relaksacją NMR. Ze względu na ograniczenia dotyczące rozmiaru oraz w celu zachowania zrozumiałości tego protokołu, przegląd ten musi pozostać uproszczony (a zatem niekompletny).
Relaksacja podłużna lub spinowo-sieciowa, charakteryzująca się czasem T1 lub stałą szybkości R1 = 1/ T1, opisuje powrót namagnesowania do równowagi Boltzmanna. W równowadze namagnesowanie jest ustawione wzdłuż osi zewnętrznego pola magnetycznego, która definiuje oś z ramy laboratoryjnej. Gęstości widmowe przy wysokich (1H) i małych (15N) częstotliwościach Larmora (częstotliwości rezonansowe NMR, np. 600 MHz przez 1godzinę dla magnesu o natężeniu 14,1 Tesli) oraz liniowe kombinacje tych częstotliwości Larmora przyczyniają się do relaksacji 15N R1, która charakteryzuje się stałymi szybkości 15N R1 mierzonymi w rad·s-1. Ruchy na skalach czasu są odwrotne do tych częstotliwości Larmora; w ten sposób ruchy w skali czasowej pikosekundy do nanosekundy przyczyniają się do stałej szybkości relaksacji R1. Dla cząsteczek, które wykazują ogólne wirowanie i w przypadku których można zdefiniować czas korelacji rotacyjnej, krzywa R1 (T1) pokazuje maksimum (minimum) dla ωτR = 1, z korelacją rotacyjną τR i częstotliwością Larmora ω rozważanego spinu. Jeżeli przyczynia się do tego wiele częstotliwości Larmora, to ta o najniższej częstotliwości jest dominującą, np. ωN w przypadku 15N R1. Reżim szybkiego ruchu (ωτR znacznie mniejszy niż 1) dotyczy małych cząsteczek, które bardzo szybko opadają, a także do niskich pól magnetycznych i niskiej lepkości. Reżim zwolnionego tempa (ωτR znacznie większy niż 1) dotyczy większych cząsteczek, które wolniej opadają oraz silnych pól magnetycznych i wysokiej lepkości.
Kuliste pofałdowane białka wykazują ogólne wirowanie w roztworze i można przypisać czas korelacji rotacyjnej. Jednak koncepcja całkowitego bębnienia nie jest już aktualna dla białek wewnętrznie nieuporządkowanych i często różni się od przypisania pojedynczego czasu korelacji rotacyjnej. W tym przypadku czas wewnętrznej korelacji specyficznej dla pozostałości staje się bardziej krytyczny.
Opisana sekwencja impulsów mierząca 15współczynników relaksacji N R1 (Rysunek 2) jest oparta na eksperymencie odczytu HSQC o zwiększonej czułości z detekcją Echo/Anti-Echo dla detekcji kwadraturowej69,70,71. Krótkie gradienty o zmiennej natężeniu i długości są używane do selekcji spójności i lepszego tłumienia wody70. W tym czasie polaryzacja podłużna 15N ulegnie rozluźnieniu. Dłuższe czasy zaniku prowadzą do zmniejszenia intensywności w powiązanych płaszczyznach 2D tego widma pseudo-3D (punkty danych opóźnienia są rejestrowane w trzecim wymiarze). Element pętli, opisany poniżej, jest wykonywany coraz więcej razy w celu uzyskania dłuższych czasów relaksacji. Ponieważ skorelowana krzyżowo relaksacja między anizotropią przesunięcia chemicznego 15N (CSA) a sprzężeniem dipolarnym 1H i 15N (D) jest również aktywna podczas opóźnienia relaksacji, centralny impuls I-BURP-2 180 ° klasa 72, selektywny dla protonów amidowych, jest konieczny do ponownego skoncentrowania wkładu przez skorelowaną krzyżowo relaksację (która, jeśli nie zostanie ponownie skoncentrowana, doprowadziłaby do skośnych i błędnych stałych szybkości 15N R1).
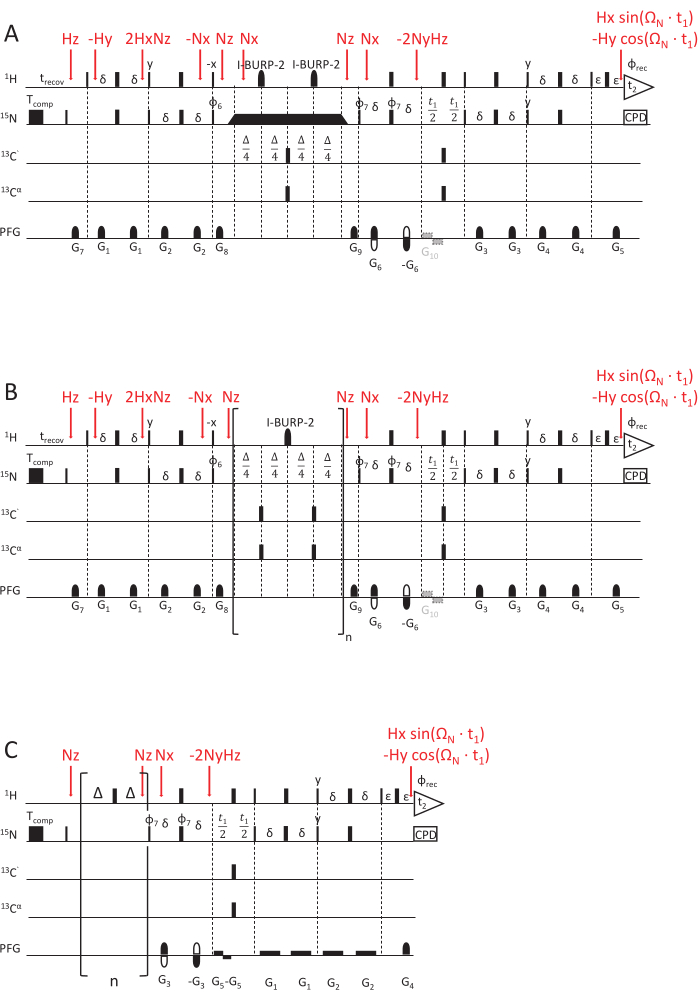
Rysunek 2: Schematy sekwencji impulsów NMR do wyznaczania stałych szybkości relaksacji NMR. (A) 15N R1ρ, (B) 15N R1 i (C) eksperyment hetNOE, wykorzystujący schemat odczytu HSQC o zwiększonej czułości69,70. Impulsy 90°(x) są wizualizowane przez wąskie prostokąty, a impulsy 180°(x) przez szerokie prostokąty, chyba że wskazano inaczej. Stosuje się następujący cykl fazowy: φ6 = y, y, -y, -y; φ7 = y, -y, φrec = y, -y, -y, y. Detekcja kwadraturowa uzyskuje się poprzez odwrócenie polaryzacji gradientu G5 i cyklu fazowego φ7 (detekcja echa/anty-echa). (A) 15N R1ρ eksperyment: prostokąt reprezentuje blokadę wirową, dla której czas trwania zmienia się, aby uzyskać różne opóźnienia relaksacji. Trójkąty przed i po wirowaniu wskazują adiabatyczne impulsy kształtu, które wyrównują namagnesowanie wzdłuż efektywnej osi pola magnetycznego Beff. G10 to opcjonalny gradient zapobiegający tłumieniu promieniowania przez namagnesowanie wody w fazie ewolucji. (B) 15N R1 eksperyment: Część w nawiasie pokazuje element pętli sekwencji, powtórzony n razy, aby dopasować się do pożądanego opóźnienia relaksacji. (C) Schemat impulsów hetNOE jest podobny do drugiej połowy schematów impulsów R1 i R1ρ, a mianowicie czasu ewolucji t1 i elementu detekcji HSQC. Jednak namagnesowanie 15N jest wzbudzane bezpośrednio, bez żadnych INEPT. Nasycenie namagnesowania protonów (w celu uzyskania relaksacji krzyżowej między 1H a 15N) osiąga się za pomocą ciągu 180 (1H) impulsów przyłożonych przez co najmniej 5 s. W doświadczeniu referencyjnym stosuje się opóźnienie biegu jałowego o tych samych długościach (w tym przypadku 5 s) bez żadnego ciągu impulsów. G5 jest opcjonalnym gradientem zapobiegającym tłumieniu promieniowania, a odwrócenie polaryzacji gradientu G4, w połączeniu z fazą φ7 = y, -y, -y, y, osiąga detekcję kwadraturową. Etapy przenoszenia namagnesowania, reprezentowane przez operatorów produktu, są oznaczone kolorem czerwonym. Kliknij tutaj, aby zobaczyć większą wersję tego rysunku.
Stała szybkości relaksacji R2 opisuje relaksację polaryzacji poprzecznej (w płaszczyźnie xy prostopadłej do zewnętrznego pola magnetycznego) spowodowanej utratą spójności fazowej między spinem, co prowadzi do zaniku wykrywalnego namagnesowania53,54. Funkcja gęstości widmowej przy wysokich i małych częstotliwościach przyczynia się do R2, podobnie jak R1. Jednak największy wkład w R2 ma gęstość widmowa przy zerowej częstotliwości. Z tego powodu R2 jest bardzo wrażliwe na wirowanie rotacyjne, opisane czasem korelacji rotacyjnej τR, który jest rzędu kilku ns dla małego białka globularnego w temperaturze pokojowej. W związku z tym najbardziej przyczyniają się do tego wolniejsze ruchy kręgosłupa w reżimie od setek ps do niskich ns. Dynamika wymiany szkieletu, która powoduje modulację izotropowej części tensora przesunięcia chemicznego jąder 15N, w zasadzie dodaje wkład wymiany R2ex do stałych szybkości R243,44,49,60,61. W opisanych eksperymentach wkład R2ex jest tłumiony przez blokadę spinową, która ponownie skupia dynamikę wolniej niż odwrotna częstotliwość kołowa blokady spinowej. Blokada wirowa to długi impuls o częstotliwości radiowej o częstotliwości ciągłej, który utrzymuje namagnesowanie w jednej linii wzdłuż efektywnej osi pola magnetycznego Beff (suma wektorowa pola blokady spinowej ω1 i przesunięcie chemiczne przesunięte w stosunku do częstotliwości nośnej 15N (patrz poniżej)). Relaksacja namagnesowania ustawionego wzdłuż osi B1, eff nazywana jest relaksacją R1ρ, która ma składową R1 i składową R2. Korzystając ze wzoru (1), R2 można obliczyć z R1ρ i R144,73:
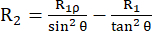 (1).
Kąt między osią efektywnego pola magnetycznego Beff a zewnętrznym polem magnetycznym B0 wynosi 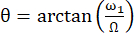 . ω1 to amplituda RF blokady spinowej, a Ω przesunięcie chemiczne między 15N przesunięciem chemicznym odpowiedniej reszty a częstotliwością nośną 15N 44,73.
Schemat impulsów R1ρ (Rysunek 2A, 70) jest bardzo podobny do schematu 15N R1, z wyjątkiem opóźnienia relaksacji. Aby zmierzyć współczynniki relaksacji 15N R1ρ, blokada wirowa musi być aktywna po ustawieniu namagnesowania wzdłuż efektywnej osi pola Beff za pomocą impulsu adiabatycznego o tej samej amplitudzie częstotliwości radiowej (RF) co blokada wirowa. Długość blokady wirowania będzie zmieniana, aby uzyskać różne opóźnienia relaksacji.
Efekt jądrowy Overhausera w stanie ustalonym {1H}-15N (1 H-15N NOE), nazwany dalej hetNOE, jest stosunkiem współczynnika relaksacji krzyżowej i 15N tempa relaksacji podłużnej. Prowadzi to do zmniejszenia polaryzacji w stanie ustalonym na 15N w wyniku relaksacji krzyżowej z protonem po nasyceniu polaryzacji protonu45,53,54,74,75. Relaksacja krzyżowa zależy od funkcji gęstości widmowej sumy i różnicy częstotliwości 1H i 15N Larmor. Dlatego hetNOE jest wrażliwy zarówno na dynamikę szybkich pikosekund (< 100 ps), jak i na dynamikę ps-ns (ze względu na zależność od R1). Sekwencja69 (Rysunek 2C) jest oparta na odczycie HSQC o zwiększonej czułości z gradientami Echo/Anti-Echo do wykrywania kwadraturowego. W celu nasycenia namagnesowania protonów i powstałego hetNOE, równowagowe namagnesowanie protonów jest odwracane, a następnie nasycane przez szybko pulsujące impulsy 180° przez około 5 razy więcej niż 15 N T1. W doświadczeniu referencyjnym opóźnienie powrotu jest równe opóźnieniu nasycenia, ale bez ciągu impulsów 1H 180°. Dodatkowe opóźnienie D1 = 2 s dodaje się dla doświadczenia referencyjnego i doświadczenia z nasyceniem 1H. Oba eksperymenty są rejestrowane jeden po drugim i różnią się tylko zastosowaniem impulsów 1H 180° (nasycenie) lub brakiem (odniesienie). Stosunek intensywności widmowych zarejestrowanych w doświadczeniu przy nasyceniu 1H podzielony przez natężenia doświadczenia referencyjnego (bez ciągu impulsów protonowych 180°) daje wartość {1H}-15N NOE (hetNOE).
Poniższy protokół opisuje konfigurację eksperymentów relaksacyjnych NMR przez Lakomek et al.69 oraz Stief et al.70. Skupiamy się na sekwencjach impulsów NMR przy użyciu schematu detekcji HSQC o zwiększonej czułości. Eksperymenty 15N R1 i R1ρ są implementowane zgodnie ze szczegółowym opisem Stief et al.70, a eksperyment hetNOE jest opisany przez Lakomek et al.69.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przygotowanie próbki NMR
UWAGA: Znakowanie izotopowe białek jest wykonywane dla eksperymentów NMR o wyższych wymiarach i zaawansowanych NMR. Gdy ekspresję białka w E. coli i oczyszczanie białka ustalono przy użyciu pożywek bogatych (np. Luria-Bertani [LB] lub pożywki tryptonowej z ekstraktem drożdżowym 2x [2YT]) z wydajnością kilku miligramów na litr, przygotowanie znakowanej izotopowo próbki NMR jest zwykle stosunkowo proste.
- Do znakowania izotopów należy użyć pożywki minimalnej M9 do ekspresji genów, gdzie jedynym źródłem azotu jest 15N chlorek amonu, a jedynym źródłem węgla jest glukoza wzbogacona w 13C.
- W celu oczyszczania białka należy postępować zgodnie ze standardowym protokołem ustalonym w laboratorium dla danego białka.
UWAGA: Sekcja wyników przedstawia reprezentatywne wyniki dla IDP, monomerycznego białka SNARE Synaptobrevin-2 (1-96). Znakowanie izotopowe NMR Synaptobreviny-2 zostało przeprowadzone zgodnie z opisem w70. Do bardzo precyzyjnych pomiarów zaleca się stosowanie niskich stężeńD2O, poniżej 5%. Dzieje się tak ze względu na efekt izotopu deuteru, który można zaobserwować w eksperymentach z dyspersją relaksacyjną Hahn-Echo 15N T2 i przy niskiej częstotliwości 15N CPMG (nie omówionych tutaj), ale ma tylko minimalny wpływ w eksperymentach 15N R1ρ (gdzie jest głównie przeorientowany)76.
2. Przygotowania do przeprowadzenia eksperymentów relaksacyjnych NMR na spektrometrze
UWAGA: Opisane eksperymenty relaksacyjne NMR są specyficzne dla spektrometrów Bruker. Zostały one przetestowane na sondach rezonansowych z potrójnym rezonansem 1 H, 15N i 13C w temperaturze pokojowej oraz konsolach Avance III i Avance Neo obsługiwanych przez oprogramowanie Bruker Topsin 3.6 lub nowsze.
- Postępuj zgodnie ze środkami ostrożności.
- Przed przystąpieniem do pracy przy spektrometrze NMR należy przeprowadzić odprawę bezpieczeństwa.
- Sprawdź specyfikację mocy sondy zastosowanego spektrometru i wybierz odpowiednią długość i moc impulsu dla każdego impulsu, np. porównując spójność z wpisami w tabeli Topspin "prosol".
- Zaimportuj sekwencje impulsów.
- Programy impulsowe NMR należy pobrać ze strony internetowej wskazanej poniżej lub z rozszerzonego repozytorium Banku Biologicznego Rezonansu Magnetycznego (BMRB) (bmrbig102) do katalogu /opt/topspin4.1.4/exp/stan/nmr/lists/pp/user komputera obsługującego spektrometr NMR. Dostosuj wersję topspin (tutaj: topspin4.1.4 do odpowiedniej wersji zainstalowanej na spektrometrze).
- Impulsy w kształcie NMR można pobrać ze strony internetowej wskazanej poniżej lub z rozszerzonego repozytorium Banku Biologicznego Rezonansu Magnetycznego (BMRB) (bmrbig102) do katalogu /opt/topspin4.1.4/exp/stan/nmr/lists/pp/user komputera obsługującego spektrometr NMR. Dostosuj wersję topspin (tutaj: topspin 4.1.4 do odpowiedniej wersji zainstalowanej na spektrometrze).
- Skalibrować spektrometr i próbkę.
- Ustaw żądaną temperaturę. Do kalibracji temperatury należy postępować zgodnie z protokołami obowiązującymi w placówce. Na przykład użyj próbki metanolu-d4 i zinterpretuj zaobserwowaną różnicę przesunięć chemicznych za pomocą termometru NMR (https://chem.ch.huji.ac.il/nmr/software/thermometer.html) aplikacji internetowej); Zobacz także77.
- Włożyć próbkę (plus dodatkowe 5%D2Ona blokadę) i odczekać około 10 minut, aby próbka mogła zrównoważyć swoją temperaturę. Zablokuj sygnał deuteru (2H) (polecenie: blokada, wybierz H2O+D2O).
- Dopasuj i dostrój kanały 1H, 15N i 13C, np. za pomocą procedury atma lub atmm. Jeśli nie jest zainstalowana żadna jednostka automatycznego dopasowywania i strojenia, ręcznie dopasuj i dostrój sondę za pomocą polecenia wobb.
- Wykonaj podkładkowanie dla jednorodnego pola B0, np. za pomocą procedury topshim tg.
- Skalibruj długość impulsu 90° (1H).
- Użyj eksperymentu zg. Użyj getprosol, aby zaimportować parametry sondy. Wybierz krótki czas trwania 5 μs dla P1. W razie potrzeby sprawdź i skoryguj określony poziom mocy sondy dla PLW1.
- Rozpocznij eksperyment od zg. Przetwarzaj dane za pomocą efp. Dostosuj fazę za pomocą .ph tak, aby linia podstawowa była równa, a sygnał NMR rezonansu wody był w fazie.
- Oszacuj impuls 360° (1H), biorąc zwykły lub przybliżony impuls 90° (1H) (np. z podanych specyfikacji spektrometru) i mnożąc go przez współczynnik czterokrotny. Uruchom eksperyment i przetwórz go.
UWAGA: Wybrany czas trwania jest zbyt długi, jeśli sygnał jest dodatni i zbyt krótki, jeśli jest ujemny. Impuls 360° (1H) będzie przekroczeniem zera. - Dostosuj odpowiednio długość impulsu. Zrób to iteracyjnie, aby znaleźć przecięcie zera. Podziel uzyskaną wartość przez cztery. Będzie to impuls 90° (1H).
UWAGA: Alternatywą dla opisanej metody 360° jest procedura pulscal, którą można uruchomić z wiersza poleceń i która umożliwia automatyczną kalibrację impulsów 1H.
- Skalibruj częstotliwość nośną O1 do rezonansu wody.
- Skopiuj eksperyment zg, wpisując edc w wierszu polecenia do nowego numeru eksperymentu. Wpisz rpar, aby otworzyć zestawy parametrów (rysunek uzupełniający 1A).
- Wyszukaj zestaw parametrów ZGPR. Kliknij zestaw parametrów ZGPR (rysunek uzupełniający 1A), kliknij Odczyt, wybierz Wykonaj "getprosol" i kliknij OK (rysunek uzupełniający 1B).
- Zmień P1 na skalibrowaną długość impulsu 90° (1H). Wybierz długość nasycenia D1 = 2 s i moc impulsu PLW9 50 dB. Ustaw wzmocnienie odbiornika (rg) na 16. Alternatywnie, wykonaj regulację wzmocnienia odbiornika, wpisując rga i ustawiając wzmocnienie odbiornika na określoną wartość (ale unikaj "przepełnienia wzmocnienia odbiornika").
- Wpisz gs w wierszu polecenia, aby rozpocząć powtarzalne, ciągłe pobieranie. Przejdź do okna akwizycji i zmień O1, aby zmniejszyć obszar FID zdominowany przez sygnał wodny (rysunek uzupełniający 2).
- Kliknij poniżej znacznika, aby zmniejszyć O1, i kliknij nad znacznikiem, aby go zwiększyć. Użyj przycisku czułości, aby zmienić rozmiar kroku. Zapisz bieżący O1; Zamknięcie zatrzymuje ponawianą akwizycję (rysunek uzupełniający 2).
- Skalibruj długość impulsu 90° (15N).
- Skopiuj eksperyment zg do nowego numeru eksperymentu (wpisz edc). Wpisz rpar, aby odczytać ustawiony parametr HSQCFPF3GPPHWG zmienić program impulsowy na eksperyment 1 H-15N HSQC. Należy użyć opcji Zachowaj parametry P1, O1 i PLW1 (Rysunek uzupełniający 1).
- Wpisz getprosol 1H 1H) w μs> <90° (1H) siła impulsu w db> w wierszu poleceń, aby zaimportować parametry sondy. Ustaw liczbę skanowań (NS) na 8, a fikcyjne skanowania (DS) na 2,
UWAGA: < > określa tutaj wartości, które należy ustawić. Na przykład: getprosol 1H 8,5 -11,79. - Uruchom pierwszy przyrost eksperymentu, wpisując zg w wierszu polecenia. Skopiuj pierwszy przyrost do nowego numeru eksperymentu z rser 1 . Przetwarzaj dane za pomocą efp i fazuj widmo za pomocą .ph. Użyj pierwszego przyrostu (eksperymentu 1D) eksperymentu, aby wykonać następujące kroki.
UWAGA: W < > określić wybrany numer dla nowego eksperymentu, np. rser 1 101. - Wpisz amed w wierszu poleceń, aby otworzyć parametry sekwencji impulsów eksperymentu 1D. Kliknij na E w wierszu PULPROG (patrz rysunek uzupełniający 3A), aby otworzyć edytor programów impulsowych.
- Aby zapisać sekwencję impulsów pod nową nazwą, należy użyć następującego przepływu pracy: Kliknij Plik (lewy górny róg), Zapisz jako, wprowadź nową nazwę i kliknij przycisk OK. Następnie kliknij przycisk Ustaw PULPROG dla zestawu danych (patrz rysunek uzupełniający 3B) i kliknij przycisk OK.
- Zmodyfikować oryginalną sekwencję 1 H-15N HSQC (zapisaną pod nową nazwą, patrz 2.6.4.) poprzez pomnożenie 90° (15N) po okresie ewolucji t1 (przed przeniesieniem wstecznym) przez współczynnik 2 (impuls 90° (15N) wynosi teraz 180° (15N)). Naciśnij Ctrl S, aby zapisać sekwencję impulsów. Ustaw długość impulsu na 90° (15N) (P21), aby sygnał NMR pierwszego przyrostu zniknął (przy przekroczeniu zera) (Rysunek uzupełniający 3B).
- Otwórz eksperyment 1 H-15N HSQC (eksperyment 2D) i wprowadź skalibrowaną długość impulsu 90° (15N) (P21). Wpisz getprosol 1H 1H) długość impulsu w μs> <90° (1H) siła impulsu w db> 15N 15N) w μs> <90° (15N) siła impulsu w db> w wierszu poleceń.
- Określ szerokości spektralne i przywłaszczenie czasów akwizycji.
- W oknie parametrów akwizycji dla eksperymentu 1 H-15N HSQC (wpisz eda w wierszu poleceń) dostosuj szerokość widmową (parametr akwizycji SW) oraz liczbę przyrostów wymiarów w wymiarach bezpośrednich i pośrednich (parametr akwizycji TD).
- Wybierz SW, 16 ppm w wymiarze bezpośrednim (1H) i 30 ppm w wymiarze pośrednim (15N). Wybierz TD, 2048 w wymiarze bezpośrednim (1H) i 512 w wymiarze pośrednim (15N).
- Zdobądź 1eksperyment H-15N HSQC.
- Sprawdź, czy wykryto wszystkie interesujące sygnały i czy w widmie nie ma artefaktów aliasingu. Zmień O3P, jeśli środek widma nie pasuje do środka rozkładu sygnału białka wzdłuż osi 15N.
- Zwiększ SW, jeśli okno widmowe jest zbyt małe. Zwiększ TD, aby uzyskać wyższą rozdzielczość FID (sprawdź specyfikacje sondy, aby uzyskać maksymalny czas trwania odsprzęgania).
UWAGA: Jest to ogólna konfiguracja i punkt wyjścia do konfiguracji eksperymentów relaksacyjnych NMR. Zaleca się rejestrowanie doświadczenia 1 H-15N HSQC na początku i na końcu całego zestawu doświadczeń oraz, w przypadku dłuższych czasów doświadczalnych, również pomiędzy nimi w celu monitorowania integralności próbki.
- W oknie parametrów akwizycji dla eksperymentu 1 H-15N HSQC (wpisz eda w wierszu poleceń) dostosuj szerokość widmową (parametr akwizycji SW) oraz liczbę przyrostów wymiarów w wymiarach bezpośrednich i pośrednich (parametr akwizycji TD).
3. Implementacja eksperymentów relaksacyjnych NMR
UWAGA: Sekwencje impulsów relaksacyjnych NMR (Rysunek 2) są dostępne na https://www.ipb.hhu.de/en/teams/team-lakomek/pulsesequences lub w rozszerzonym repozytorium Banku Biologicznego Rezonansu Magnetycznego (BMRB) (bmrbig102).
- Przygotuj eksperyment 15N R1ρ.
- Skopiuj eksperyment HSQC (wpisz edc) do nowego katalogu. Wpisz ased i zmień program impulsowy na eksperyment 15N R1ρ, klikając trzy kropki na linii parametru PULPROG w parametrach sekwencji impulsów (ased, patrz rysunek uzupełniający 3A). Kliknij dwukrotnie program impulsowy, kliknij Ustaw PULPROG na zestaw danych (patrz rysunek uzupełniający 3B) i kliknij OK.
UWAGA: Mogą pojawić się komunikaty o błędach. Zamknij te wiadomości. - Wpisz gpnam w wierszu poleceń, aby wstawić wszystkie brakujące kształty gradientu (gpnam1- gpnam9) zgodnie z opisem w sekwencji impulsów (Rysunek uzupełniający 4).
- Wpisz vplist w wierszu poleceń. Kliknij trzy kropki (Rysunek uzupełniający 5A), Plik (lewy górny róg) i Nowy (Rysunek uzupełniający 5B).
- Wpisz nazwę nowego fikcyjnego vplist i naciśnij OK. Utwórz fikcyjną vplist (5m, 65m, 25m, 45m, 15m, 55m, 35m, 10m; nowy wiersz dla każdego wpisu vplist). Naciśnij Ctrl S, aby zapisać listę i zamknąć okno vplist (Rysunek uzupełniający 5C).
- Kliknij dwukrotnie nazwę nowo utworzonej vplist (Rysunek uzupełniający 5B).
UWAGA: Jest to konieczne, aby uniknąć błędów kompilacji w sekwencji impulsów. Odpowiednie wpisy vplist zostaną określone poniżej (pkt 3.1.29.). - Wpisz jed, aby otworzyć parametry sekwencji impulsów (rysunek uzupełniający 6). Wprowadź wszystkie brakujące siły i długości gradientu zgodnie z sekwencją impulsów (rysunek uzupełniający 6D).
- Wprowadzić dla licznika pętli L3 (liczba punktów zespolonych w wymiarze pośrednim) 1/2 wpisu 15N TD w oknie parametrów akwizycji (eda). Wprowadzić dla licznika pętli L6 liczbę zarejestrowanych punktów danych relaksacji używanych do dopasowania krzywej relaksacji.
UWAGA: Ta liczba L6 odpowiada liczbie wpisów vplist, tutaj: 8 (Rysunek uzupełniający 6A). - Ustaw impuls adiabatyczny TanhTan_half.nl, pobrany ze strony internetowej podanej powyżej, jako kształt impulsu 15N SP8. Ustaw impuls adiabatyczny TanhTan_2nd.nl ze strony internetowej jako kształt impulsu 15N SP9 (rysunek uzupełniający 6C).
- Ustaw wpis P8 na długość adiabatycznego impulsu TanhTan - wystarczająco długą, aby zagwarantować adiabatyczność impulsu; tutaj wybiera się P8 = 3000 μs (rysunek uzupełniający 6C).
- Ustaw rozprzęganie 15N (CPDPRG 3) na schemat odsprzęgania garpa. Stosować dla długości odsprzęgania PCPD3 200 μs (rysunek uzupełniający 6C).
- Ustaw opóźnienie odzyskiwania między skanowaniami na co najmniej D1 = 2 s lub więcej.
UWAGA: Aby uzyskać informacje na temat wyboru odpowiedniego opóźnienia odzyskiwania, zapoznaj się z sekcją Dyskusja. - Ustaw fikcyjne skany (DS) na co najmniej 64 dla końcowego eksperymentu (podczas konfiguracji DS = 4 jest wystarczające ze względu na czas). Jako punkt wyjścia użyj liczby skanów (NS) wynoszącej 4; należy stosować wielokrotności liczby 4, jeśli stosunek sygnału do szumu (SNR) jest zbyt niski (rysunek uzupełniający 6A).
- Ustaw O1 na skalibrowaną częstotliwość nośną z kroku 2.5. Ustaw O2P na 176 ppm i skopiuj O3P z eksperymentu 1 H-15N HSQC (rysunek uzupełniający 6A-C).
- Ustaw długość impulsu P7 na długość impulsu 90° (15N) skalibrowaną w kroku 2.6. Skopiuj również poziom mocy impulsu 90° (15N) z kroku 2.6 do PLW3 i PLW7 (rysunek uzupełniający 6C).
- Ustaw długość impulsu P1 i P19 na długość impulsu 90° (1H) obliczoną w kroku 2.4. (Rysunek uzupełniający 6B).
- Ustaw liczbę przyrostów w wymiarze pośrednim TD = l3 * 2 * l6 (eda lub wpisz td w wierszu polecenia).
UWAGA: Wszystkie opisane tutaj parametry sekwencji impulsów są dodatkowo oznaczone w sekwencji impulsów. - Ustaw impuls kształtu SP5 na kształt I-BURP2 (Iburp2.1000). Ustaw długość impulsu P15 na 2000 μs. Otwórz ekran narzędzia kształtu, klikając E obok impulsu kształtu I-BURP2 w oknie parametrów sekwencji impulsów Topspin (ased) (Rysunek uzupełniający 6B).
- Zasymuluj impuls kształtu o odpowiedniej długości, klikając przycisk Rozpocznij symulację NMR. Sprawdź ukształtowaną długość impulsu [μs] (= 2000 μs) i kąt obrotu [°] (= 180°) w oknie symulacji. Kliknij Start NMR-SIM (rysunek uzupełniający 7A).
- Sprawdź zakres wzbudzenia i wybierz odpowiednią długość impulsu I-BURP2, aby pokryć 1-godzinną dyspersję widmową białka, ale jednocześnie unikaj wzbudzenia wody. Ustawić P15 na ukształtowaną długość impulsu okna symulacji z najlepszą symulacją impulsu IBURP-2 (rysunek uzupełniający 7B).
UWAGA: Właściwa długość jest wybierana, jeśli I-BURP2 wzbudza (> 95% skuteczności) cały region amidowy. Aby zasymulować impuls I-BURP2 o innej długości, zamknij okno profilu wzbudzenia i edytuj ukształtowaną długość impulsu w oknie symulacji. Kliknij Uruchom NMR-SIM. Impulsy o krótszej długości mają szerszy zakres wzbudzenia w Hz. - Ustaw SPOFFS5, aby zmienić częstotliwość nośną impulsu I-BURP2 i przesuń zakres wzbudzenia w lewo lub w prawo, aby uniknąć dotykania impulsu I-BURP2 i zakłócania namagnesowania wody (rysunek uzupełniający 6B).
- Aby określić odpowiedni poziom mocy kształtowanego impulsu, otwórz narzędzie Kształt Brukera, kliknij przycisk Rozpocznij symulację NMR i ustaw długość impulsu I-BURP2 na Długość impulsu kształtowego [μs]. Należy zapamiętać odpowiednią długość miękkiego prostokątnego impulsu 90° (1H), widoczną w oknie symulacji przy odpowiadającym mu impulsie kwadratowym 90° [μs] (rysunek uzupełniający 7A).
- Wpisz calcpowlev. Jako nową długość należy użyć twardego impulsu 90° (1H) (P1) w mikrosekundach (rysunek uzupełniający 8B) oraz miękkiego impulsu prostokątnego 90° (1H) odpowiadającego impulsowi I-BURP2 w mikrosekundach (rysunek uzupełniający 8A). Należy pamiętać o różnicy mocy Δ w dB między twardym impulsem 90° (1H) a miękkim impulsem prostokątnym (rysunek uzupełniający 8C). Skopiuj siłę impulsu twardego impulsu 90° (1H) w dB do SPW5 i dodaj zapamiętaną różnicę Δ w dB (rysunek uzupełniający 6B).
- Aby określić poziom mocy wirowania, należy obliczyć odpowiednią długość impulsu 90° (15N) wirowania. Użyj wzoru: długość impulsu 90° (15N) w s = 0,25 / (moc spin-lock w Hz).
- Za pomocą calcpowleva obliczyć różnicę mocy Δ w dB między mocą wirowania a twardym impulsem 90° (15N) (P7). Nowość: Długość impulsu spin-lock 90° (15N) w μs (rysunek uzupełniający 8A). Odniesienie: długość impulsu twardego 90° (15N) w μs (rysunek uzupełniający 8B). Skopiuj poziom mocy PLW7 twardego impulsu 90° (15N) w dB do poziomu mocy blokady obrotowej PLW8 (rysunek uzupełniający 6C) i dodaj obliczoną różnicę mocy Δ w dB (rysunek uzupełniający 8C).
- Skopiuj poziom mocy spin-locka PLW8 do poziomów mocy SPW8 i SPW9. (Rysunek uzupełniający 6C).
- Aby określić poziom mocy odsprzęgania 15N, należy użyć kalkulatora do obliczenia różnicy mocy Δ między mocą impulsu odsprzęgającego 90° (15N) (PCPD3) a impulsem twardym 90° (15N) (P7). Nowość: PCPD3 w μs (200) (rysunek uzupełniający 8A). Odniesienie: długość impulsu twardego 90° (15N) w μs (rysunek uzupełniający 8B). Skopiuj poziom mocy PLW7 twardego impulsu 90° (15N) w dB do poziomu odsprzęgania PLW31 (rysunek uzupełniający 6C) i dodaj Δ w dB (rysunek uzupełniający 8C).
- Aby skorzystać z kompensacji temperatury, uwzględnij #define TEMP_COMPENSATION (usuwając średnik w sekwencji impulsów). Ustawić P18 na maksymalny czas trwania blokady wirowej użytej w doświadczeniu 15N R1ρ.
UWAGA: Zaleca się wyłączenie kompensacji temperatury podczas pierwszej próby eksperymentu. - W przypadku próbek znakowanych 15N 13C należy dołączyć #, aby zdefiniować LABEL_CN w programie impulsowym (poprzez usunięcie średnika w sekwencji impulsów). Ustaw P4 na długość impulsu obliczoną za pomocą formuły in78. Na przykład odpowiada 23,70 μs przy 600 MHz i 11,85 μs przy 1200 MHz. Wpisz calcpowlev, aby obliczyć różnicę mocy w dB między P4 a twardym impulsem (13C). Skopiuj moc impulsu twardego (13C) w dB do PLW4 i dodaj Δ w dB. Skopiuj PLW4 do PLW2 (rysunek uzupełniający 6B).
- Określ opóźnienia relaksacji dla odpowiedniego próbkowania.
- Uruchom pierwsze osiem FID (w przypadku L6 = 8) i przetwórz je (rser < numer nowego eksperymentu>). Zaznacz wpisy w vplist, w których szczytowa intensywność eksperymentu z najdłuższym opóźnieniem spada do co najmniej 1/e (ok. 37%), ale nie mniej niż 25% w porównaniu z eksperymentem z najkrótszym opóźnieniem (który służy jako odniesienie).
- Dostosuj pozostałe wpisy vplist, aby uzyskać równomierne próbkowanie spadków intensywności między FID z najdłuższym opóźnieniem a FID z najkrótszym opóźnieniem. Przeczytaj UWAGA i specyfikacje zasilania sondy.
UWAGA: Powoli relaksujące się pozostałości zdominują pierwszy FID. Dostosuj pozostałe wpisy vplist, aby uzyskać równomierne próbkowanie spadków intensywności między pierwszym a drugim FID. Nie przekraczaj maksymalnej dozwolonej mocy i długości wirowania sondy (zapoznaj się z instrukcją obsługi i specyfikacją sondy). W przypadku kompensacji temperatury należy sprawdzić P18 (maksymalny czas trwania blokady wirowania), ponieważ zostanie zastosowany całkowity czas trwania blokady wirowania P18, podzielony na opóźnienie relaksacji i kompensację temperatury. Utrzymuje czas (opóźnienie relaksacji) + czas (kompensacja temperatury) = const = P18. W przypadku blokady wirowania 2 kHz wolimy nie przekraczać czasu trwania blokady wirowania większego niż 65 ms, stosując opóźnienie powrotu (D1) wynoszące 2 s. W takim przypadku należy przyjąć kompromis między maksymalnym czasem trwania blokady wirowania a najdłuższym opóźnieniem rozluźnienia na korzyść maksymalnego dozwolonego czasu trwania blokady wirowania. W przypadku dłuższych opóźnień w odzyskiwaniu D1 mogą mieć zastosowanie dłuższe możliwości wirowania. Liczy się ogólne osadzanie mocy w sondzie w czasie. Jeśli wymagane są dłuższe czasy blokady, zwiększaj długość blokady wirowania tylko małymi krokami i obserwuj sygnał blokady. Z reguły dostosuj poziom blokady w górnej jednej trzeciej wyświetlacza zamka. Jeśli poziom blokady zmniejszy się o więcej niż dwa kwadraty podczas wykonywania sekwencji impulsów, oznacza to, że moc blokady wirowania zdeponowana w sondzie jest zbyt duża.
- Wpisz rga w wierszu poleceń, aby określić wzmocnienie odbiornika. Aby uzyskać dobry stosunek sygnału do szumu, należy dążyć do wartości wzmocnienia odbiornika (rg) między 128 a 256, co świadczy o dobrym tłumieniu wody.
UWAGA: Nie można osiągnąć wzmocnienia odbiornika między 128 a 256, co wskazuje na zbyt silny sygnał wody. W takim przypadku moc gradientu i czas trwania są delikatnie regulowane, aż do osiągnięcia wzmocnienia odbiornika. Zobacz także sekcję Dyskusja. - Rozpocznij przebieg testowy eksperymentu 15N R1ρ, wpisując zg w wierszu polecenia. Sprawdź, czy sygnał wody jest dobrze stłumiony dla wszystkich opóźnień (od 1 do 8, w przypadku 8 opóźnień w vplist). Sprawdź również przyrost 9, który jest drugim przyrostem schematu wykrywania kwadraturowego (Echo/ Anty-Echo).
- Skopiuj eksperyment HSQC (wpisz edc) do nowego katalogu. Wpisz ased i zmień program impulsowy na eksperyment 15N R1ρ, klikając trzy kropki na linii parametru PULPROG w parametrach sekwencji impulsów (ased, patrz rysunek uzupełniający 3A). Kliknij dwukrotnie program impulsowy, kliknij Ustaw PULPROG na zestaw danych (patrz rysunek uzupełniający 3B) i kliknij OK.
- Przygotuj eksperyment 15N R1.
- Skopiuj eksperyment 15N R1ρ i zmień program impulsów na eksperyment 15N R1.
- Wpisz vclist, wygeneruj vclist i wprowadź fikcyjny vclist opisany w70: 0, 24, 6, 20, 4, 16, 8, 12; nowy wiersz dla każdego wpisu vclist).
- Otwórz tyłek. Sprawdź długości i siły nachylenia. Zmień GPZ9 na 14%.
- Sprawdź długości impulsów, kształty impulsów i siły impulsów (prawidłowe wartości powinny zostać skopiowane z eksperymentu 15N R1ρ).
- W przypadku próbek znakowanych 15N13C należy użyć #define LABEL_CN w programie impulsowym.
- Aby skorzystać z kompensacji temperatury, należy dołączyć #define TEMP_COMPENSATION.
- Uruchomić pierwsze osiem FID (w przypadku L6 = 8) i przetworzyć je (rser < numer nowego eksperymentu>). Zaznacz wpisy na VCLIST, w których szczytowa intensywność eksperymentu z najdłuższym opóźnieniem spada do co najmniej 1/e (ok. 37%), ale nie mniej niż 25% w porównaniu z eksperymentem z najkrótszym opóźnieniem. Dostosuj pozostałe wpisy vplist, aby uzyskać równomierne próbkowanie spadków intensywności między FID z najdłuższym opóźnieniem a FID z najkrótszym opóźnieniem.
UWAGA: Tylko liczby parzyste są dozwolone dla wpisów vclist.
- Skonfiguruj eksperyment {1H}-15N NOE.
- Skopiuj eksperyment relaksacyjny 15N R1 i zmień sekwencję impulsów na schemat impulsów {1H}-15N NOE.
- Ustaw długość okresu nasycenia za pomocą licznika pętli L8. Odstęp między impulsami 180° (1H) wynosi 22 ms79 (2* 1 / JNH). Aby osiągnąć najdokładniejsze wyniki, należy użyć okresu nasycenia około 5-krotności białka 15NT 1 (15N). Tutaj: 5 s. Odpowiadałoby to L8 = 230,
UWAGA: Sekcja Dyskusja zawiera dodatkowe porady dotyczące wyboru okresu nasycenia/opóźnienia odzyskiwania. - Zmień długość i siłę gradientów zgodnie z opisem w schemacie impulsów. Użyj kształtów gradientu sinus.20.
- Ustaw liczbę przyrostów w wymiarze pośrednim równą TD = l3 * 2 * 2
- W przypadku próbek znakowanych izotopem 15N13C należy użyć #define LABEL_CN i -DLABEL_CN jako ZGOPTNS.
- Uruchom schematy impulsów, wpisując zg w wierszu poleceń.
4. Przetwarzanie i analiza zarejestrowanych eksperymentów NMR
UWAGA: Widma zostały zarejestrowane za pomocą systemu Bruker. Przetwarzanie odbywa się przy użyciu systemu operacyjnego Unix lub Linux. Przetwarzanie widm i analizę danych przeprowadzono przy użyciu NMRPipe80 i python3. Oprogramowanie NMRPipe można pobrać pod adresem https://www.ibbr.umd.edu/nmrpipe/index.html. Skrypty przetwarzania oparte na NMRPipe można pobrać ze strony internetowej: https://www.ipb.hhu.de/en/teams/team-lakomek/pulsesequences lub z rozszerzonego repozytorium Banku Biologicznego Rezonansu Magnetycznego (BMRB) (bmrbig102). Zaleca się korzystanie z NMRPipe. Jeśli protokół NMRPipe nie jest dostępny lub pożądany, można użyć alternatyw, takich jak CCPN81 lub SPARKY (SPARKY 3 lub jego następcy NMRFAM-SPARKY82 lub POKY83 ).
- Przetwarzaj i analizuj eksperyment 15N R1.
UWAGA: Następujące polecenia są wykonywane w terminalu uniksowym.- Skopiuj pliki z pobranego katalogu R1_processing do katalogu zawierającego eksperymentalne dane R1 (katalog roboczy).
- Spraw, aby pliki były wykonywalne za pomocą polecenia terminala: > chmod u+x *.com
- Uruchom > bruker, aby otworzyć narzędzie do konwersji NMRPipe i wygenerować plik fid.com. Kliknij przycisk Odczytaj parametry. Zmień wartość Liczba wymiarów na dwa, jeśli liczone są trzy wymiary, a następnie ponownie kliknij przycisk Odczytaj parametry. Następnie kliknij Wyczyść skrypt, Aktualizuj skrypt i Zapisz skrypt (Rysunek uzupełniający 9).
UWAGA: Jeśli częstotliwość nośna nie jest prawidłowa, zmień pozycję środkową PPM po kliknięciu przycisku Odczytaj parametry po raz drugi. - Wykonaj > ./fid.com
- Przekonwertuj vclist na vplist z wpisami ms: opóźnienie w ms = 40 ms * wpis vclist. Użyj > cp vclist vplist i edytuj vplist.
- Użyj > ./split.com, aby podzielić pseudo dane 3D na osiem plików 2D.
- Edytuj wartości tauValues (wartości vplist w kolejności vplist) i wartości idxExpmt (kolejność wartości tau względem czasu) w nmrproc.com (Rysunek uzupełniający 10).
- Użyj > ./nmrproc.com do przetworzenia surowych danych wszystkich ośmiu widm 2D.
- Użyj > nmrDraw, aby narysować widma.
- Do wykonania tych kroków należy użyć widma referencyjnego (pierwszy wpis w vplist). Przełącz się na to widmo, zmieniając wymiar z na jeden (lewy górny róg). Dostosuj poziom konturu za pomocą przycisków + i - obok przycisku Współczynnik. Ponownie narysuj widmo za pomocą przycisku Rysuj.
- Należy użyć poziomicy konturowej, w której wszystkie interesujące sygnały można rozpoznać tylko po kilku sygnałach pochodzących z szumu (poziom konturu znajduje się na krawędzi poziomu hałasu) (rysunek uzupełniający 11).
- Skoryguj fazę widma, wpisz v dla pionowej projekcji sygnału 1D i h dla poziomej projekcji sygnału 1D. Wyreguluj fazę za pomocą P0 i P1 (rysunek uzupełniający 11), zapamiętaj różnicę faz i skoryguj fazę w pliku nmrproc.com (rysunek uzupełniający 10).
UWAGA: Jeśli widmo jest odwrócone w wymiarze 15N, usuń -neg w linii: | nmrPipe -fn FT -neg \ (Rysunek uzupełniający 10). - Zamknij nmrDraw i ponownie przetwarzaj za pomocą > nmrproc.com. W przypadku wybierania pików (po prawidłowym określeniu widma w fazach i wyświetleniu widma odniesienia z poziomem konturu, na którym występują wszystkie szczyty), wpisz K (shift + k), naciśnij Wykryj i kliknij Zapisz. (Rysunek uzupełniający 11).
- Skopiuj listę szczytów do katalogu roboczego i zmień -assName na ass.com na nazwę listy szczytów (Rysunek uzupełniający 12).
UWAGA: Przykładowa lista szczytów w odpowiednim formacie jest dostępna pod adresem https://www.ipb.hhu.de/en/teams/team-lakomek/pulsesequences
oraz w rozszerzonym repozytorium Banku Biologicznego Rezonansu Magnetycznego (BMRB) (bmrbig102). - Wykonaj > ./ass.com, aby przypisać widma. Sprawdź przypisanie sugerowane przez skrypt dla różnych szczytów. Użyj lewego przycisku myszy, aby przypisać, a prawego przycisku myszy, aby cofnąć przypisanie szczytów. Użyj przycisku Dalej, aby przejść do następnego aminokwasu i Poprzedni, aby przejść do poprzedniego aminokwasu (Rysunek uzupełniający 13).
UWAGA: Poziom konturu można zmienić za pomocą + i - w prawym górnym rogu. Użyj przycisku Rysuj, aby ponownie narysować widmo z nowym poziomem konturu (Rysunek uzupełniający 13). - Po zakończeniu zadania kliknij przycisk Zapisz, a następnie ponownie przycisk Zapisz. Następnie kliknij Zakończ, Anuluj i Wyjdź (Rysunek uzupełniający 13).
- Wykonaj > python3 NoneDeleter.py, aby utworzyć plik relax.tab, który zawiera tylko informacje o przypisanych szczytach.
- Wykonaj > ./relax.com, aby wygenerować skrypt autofit.com.
- Wykonaj > ./autoFit.com, aby wykonać interpolację Fouriera i wygenerować pseudoproporcje różnych czasów opóźnienia dla każdego aminokwasu (generowane są axt.tab i nlin.tab).
- Wykonaj > ./model.com, aby wygenerować skrypt modelExp.com na podstawie danych w nlin.tab.
- Wykonaj > ./modelExp.com, aby dopasować krzywą ewolucji każdej reszty do nieliniowego modelu optymalizacji metodą najmniejszych kwadratów.
- Wykonaj > bash summary.tcl -in relax.tab > t1.tab. Zignoruj potencjalny komunikat o błędzie: Uwaga GDB: Może wystąpić 21 brakujących wartości w pliku tabeli.
- Skopiuj t1.tab do nowo utworzonego katalogu R1R2.
- Przetwarzać i analizować doświadczenie 15N R1ρ.
- Skopiuj pliki z pobranego katalogu R1rho_processing do katalogu zawierającego eksperymentalne dane R1ρ (katalog roboczy).
- Wykonaj > chmod u+x *.com
- Uruchom > bruker, aby otworzyć narzędzie do konwersji NMRPipe i wygenerować plik fid.com. Patrz również przetwarzanie widm 15N R1 .
- Wykonaj > ./fid.com
- Wykonaj > ./split.com, aby podzielić pseudo dane 3D na osiem plików 2D.
- Wykonaj > ./nmrproc.com (wcześniej edytuj wartości tauValues [vplist] i idxExpmt), aby przetworzyć surowe dane wszystkich ośmiu widm 2D (Rysunek uzupełniający 10).
- Wykonaj > nmrDraw, aby narysować widma i wybrać szczyty. Do wykonania tych kroków należy użyć widma referencyjnego (pierwszy wpis w vplist). Postępować zgodnie z tą samą procedurą, co w przypadku doświadczenia 15N R1.
- Skopiuj listę szczytów do katalogu roboczego i zmień -assName na ass.com na nazwę listy szczytów (Rysunek uzupełniający 12).
- Wykonać > ./ass.com i postępować zgodnie z tą samą procedurą, co w eksperymencie 15N R1.
- Wykonaj > python3 NoneDeleter.py, aby utworzyć plik relax.tab, który zawiera tylko informacje o przypisanych szczytach.
- Wykonaj > ./relax.com
- Wykonaj > ./autoFit.com
- Wykonaj > ./model.com
- Wykonaj > ./modelExp.com
- Wykonaj > bash summary.tcl -in relax.tab > t1rho. tab. Ignoruj potencjalny komunikat o błędzie: Uwaga GDB: Może wystąpić 21 brakujących wartości w pliku tabeli.
- Skopiuj następujący nagłówek w pliku t1rho.tab (wartości można uzyskać z pliku fid.com) (Rysunek uzupełniający 14):
UWAGA 600MHz dla T1rho
UWAGA -yOBS = 60.818 (wpisz tutaj wartość znalezioną w fid.com)
UWAGA -yCAR = 119.06 (wpisz tutaj wartość znalezioną w fid.com) - Wykonaj > ./extract_PPM.com aby wygenerować tabelę o nazwie fusionOffset.tab, która zawiera przesunięcie częstotliwości piku 15N względem częstotliwości nośnej (która będzie potrzebna do obliczenia kąta θ do ekstrakcji danych R2 z danych R1 i R1ρ).
- Podsumuj dane dotyczące relaksacji.
- Skopiuj pliki t1rho.tab i fusionOffset.tab do katalogu R1R2.
- Skopiuj skrypt crtR1p.tcl do katalogu R1R2, dostosuj częstotliwość spektrometru i moc blokady obrotów, a następnie wykonaj bash crtR1p.tcl | sort -n > R1R2.tab. (Rysunek uzupełniający 15). Karta R1R2.tab będzie zawierać dopasowane stałe szybkości R1ρ, kąt theta, stałe szybkości R2 i stałe szybkości R1.
- Przetwarzanie i analiza eksperymentu hetNOE.
- Skopiuj pliki z pobranego katalogu NOE_processing do eksperymentalnego katalogu danych NOE (katalogu roboczego).
- Wykonaj > chmod u+x *.com
- Uruchom > bruker, aby otworzyć narzędzie do konwersji NMRPipe i wygenerować plik fid.com. Kliknij przycisk Odczytaj parametry. Zmień liczbę wymiarów na dwa, jeśli zostały policzone trzy wymiary, a następnie ponownie naciśnij przycisk Odczyt parametrów. Następnie naciśnij Wyczyść skrypt, Aktualizuj skrypt i Zapisz skrypt.
- Wykonaj > ./fid.com
- Wykonaj > ./split.com (wcześniej należy utworzyć vplist z dwoma wpisami (0, 1))
- Wykonaj > ./ft2.com
- Wykonaj > nmrDraw, aby narysować widmo i wybrać piki w widmie odniesienia (wymiar z = 1). Wyodrębnij i zapamiętaj szum (naciśnij T = shift + t). Korekcja fazowa i pobieranie pików przebiegają zgodnie z tą samą procedurą, co w eksperymencie 15N R1.
- Skopiuj listę szczytów do katalogu roboczego i zmień -assName na ass.com na nazwę listy szczytów (Rysunek uzupełniający 12)
- Wykonaj > ./ass.com, aby przypisać widma. Postępować zgodnie z tą samą procedurą, która została opisana dla eksperymentu 15N R1.
- Wykonaj > python3 NoneDeleter.py, aby utworzyć relax.tab.
- Wykonaj > ./script.com
- Wykonaj > ./autoFit.com
- Zmień szum w error_hetnoe.tcl.
- Wykonaj > bash error_hetnoe.tcl |sort -n > hetNOE.tab
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Poniżej przedstawiono przykładowe dane dotyczące relaksacji NMR zarejestrowane na pęcherzykowym białku SNARE Synaptobrevin-2 (1-96), często nazywanym VAMP2 (białko związane z pęcherzykami 2). Do zapisu danych NMR użyliśmy próbki 171 μM 15N Synaptobrevin-2 (1-96) (nazwanej dalej Syb-2) w buforze 50 mM MES (pH 6,0) zawierającym 150 mM NaCl, 0,1 mM TCEP i 1 mM EDTA. Wszystkie dane eksperymentalne zarejestrowano w temperaturze 278,15 K przy użyciu objętości 250 μl wypełnionej probówką z próbką NMR o średnicy 3 mm....
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Protokół ten opisywał konfigurację eksperymentów relaksacyjnych NMR 15N przez Lakomka i wsp.69 oraz Stiefa i wsp.70. Skupiliśmy się na sekwencjach impulsów NMR przy użyciu schematu wykrywania HSQC o zwiększonej czułości. Eksperymenty 15N R1 i R1ρ są realizowane zgodnie ze szczegółowym opisem Stief i wsp.70, a eksperyment hetNOE jest opisany przez Lakomka i wsp.69.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie są im znane żadne konkurencyjne interesy finansowe ani powiązania osobiste, które mogłyby mieć wpływ na pracę opisaną w tym artykule.
Podziękowania
Dziękujemy Melindzie Jaspert i Kevinowi Bochinsky'emu za pomocne dyskusje. N.L. dziękuje Niemieckiej Fundacji Naukowej za dofinansowanie przez Program Heisenberga (grant DFG numer 433700474). Prace te są dodatkowo wspierane przez projekt "Wirusologiczne i immunologiczne uwarunkowania patogenezy COVID-19 - lekcje przygotowujące się na przyszłe pandemie" (KA1-Co-02 "COVIPA"), grant z Funduszu Inicjatyw i Sieci Spółek Helmholtza. Dziękujemy za hojny dostęp do Centrum Biomolekularnego NMR Jülich-Düsseldorf, prowadzonego wspólnie przez Forschungszentrum Jülich i Uniwersytet Heinricha Heinego w Düsseldorfie (HHU).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Spektrometr HD Bruker 600 MHz AVANCE III | Przeprowadzone eksperymenty z NMR | https://www.bruker.com/en/products-and-solutions/mr/nmr/avance-nmr-spectrometer.html firmy Bruker |
Bibliografia
- Sekhar, A., Kay, L. E. An NMR view of protein dynamics in health and disease. Annu Rev Biophys. 48, 297-319 (2019).
- Rosenzweig, R., Kay, L. E. Bringing dynamic molecular machines into focus by methyl-TROSY NMR. Annu Rev Biochem. 83, 291-315 (2014).
- Palmer, A. G. 3rd Enzyme dynamics from NMR spectroscopy. Acc Chem Res. 48 (2), 457-465 (2015).
- Reif, B. Ultra-high resolution in MAS solid-state NMR of perdeuterated proteins: implications for structure and dynamics. J Magn Reson. 216, 1-12 (2012).
- Schanda, P., Ernst, M. Studying dynamics by magic-angle spinning solid-state NMR spectroscopy: Principles and applications to biomolecules. Prog Nucl Magn Reson Spectrosc. 96, 1-46 (2016).
- Le Marchand, T., et al. (1)H-H-detected biomolecular NMR under fast magic-angle spinning. Chem Rev. 122 (10), 9943-10018 (2022).
- Pervushin, K., Riek, R., Wider, G., Wuthrich, K. Attenuated T2 relaxation by mutual cancellation of dipole-dipole coupling and chemical shift anisotropy indicates an avenue to NMR structures of very large biological macromolecules in solution. Proc Natl Acad Sci U S A. 94 (23), 12366-12371 (1997).
- Tzakos, A. G., Grace, C. R., Lukavsky, P. J., Riek, R. NMR techniques for very large proteins and RNAs in solution. Annu Rev Biophys Biomol Struct. 35, 319-342 (2006).
- Sprangers, R., Kay, L. E. Quantitative dynamics and binding studies of the 20S proteasome by NMR. Nature. 445 (7128), 618-622 (2007).
- Wright, P. E., Dyson, H. J. Intrinsically disordered proteins in cellular signalling and regulation. Nat Rev Mol Cell Biol. 16 (1), 18-29 (2015).
- van der Lee, R., et al. Classification of intrinsically disordered regions and proteins. Chem Rev. 114 (13), 6589-6631 (2014).
- Tompa, P. Intrinsically unstructured proteins. Trends Biochem Sci. 27 (10), 527-533 (2002).
- Dyson, H. J., Wright, P. E. Coupling of folding and binding for unstructured proteins. Curr Opin Struct Biol. 12 (1), 54-60 (2002).
- Uversky, V. N. Intrinsically disordered proteins in overcrowded milieu: Membrane-less organelles, phase separation, and intrinsic disorder. Current Opinion in Structural Biology. 44, 18-30 (2017).
- Patel, A., et al. A liquid-to-solid phase transition of the ALS protein FUS accelerated by disease mutation. Cell. 162 (5), 1066-1077 (2015).
- Abyzov, A., Blackledge, M., Zweckstetter, M. Conformational dynamics of intrinsically disordered proteins regulate biomolecular condensate chemistry. Chem Rev. 122 (6), 6719-6748 (2022).
- Uversky, V. N. Unusual biophysics of intrinsically disordered proteins. Biochim Biophys Acta. 1834 (5), 932-951 (2013).
- Papoian, G. A. Proteins with weakly funneled energy landscapes challenge the classical structure-function paradigm. Proc Natl Acad Sci U S A. 105 (38), 14237-14238 (2008).
- Uversky, V. N., Gillespie, J. R., Fink, A. L. Why are "natively unfolded" proteins unstructured under physiologic conditions. Proteins. 41 (3), 415-427 (2000).
- Bah, A., et al. Folding of an intrinsically disordered protein by phosphorylation as a regulatory switch. Nature. 519 (7541), 106-109 (2015).
- Tompa, P., Schad, E., Tantos, A., Kalmar, L. Intrinsically disordered proteins: emerging interaction specialists. Curr Opin Struct Biol. 35, 49-59 (2015).
- Dyson, H. J., Wright, P. E. Perspective: the essential role of NMR in the discovery and characterization of intrinsically disordered proteins. J Biomol NMR. 73 (12), 651-659 (2019).
- Adamski, W., et al. A unified description of intrinsically disordered protein dynamics under physiological conditions using NMR spectroscopy. J Am Chem Soc. 141 (44), 17817-17829 (2019).
- Dobson, C. M. Protein folding and misfolding. Nature. 426 (6968), 884-890 (2003).
- Bertoncini, C. W., et al. Release of long-range tertiary interactions potentiates aggregation of natively unstructured alpha-synuclein. Proc Natl Acad Sci U S A. 102 (5), 1430-1435 (2005).
- Buell, A. K., et al. Solution conditions determine the relative importance of nucleation and growth processes in alpha-synuclein aggregation. Proc Natl Acad Sci U S A. 111 (21), 7671-7676 (2014).
- Salvi, N., Abyzov, A., Blackledge, M. Atomic resolution conformational dynamics of intrinsically disordered proteins from NMR spin relaxation. Prog Nucl Magn Reson Spectrosc. 102, 43-60 (2017).
- Schneider, R., Blackledge, M., Jensen, M. R. Elucidating binding mechanisms and dynamics of intrinsically disordered protein complexes using NMR spectroscopy. Curr Opin Struct Biol. 54, 10-18 (2019).
- Rezaei-Ghaleh, N., Blackledge, M., Zweckstetter, M. Intrinsically disordered proteins: from sequence and conformational properties toward drug discovery. Chembiochem. 13 (7), 930-950 (2012).
- Jensen, M. R., Salmon, L., Nodet, G., Blackledge, M. Defining conformational ensembles of intrinsically disordered and partially folded proteins directly from chemical shifts. J Am Chem Soc. 132 (4), 1270-1272 (2010).
- Camacho-Zarco, A. R., et al. NMR provides unique insight into the functional dynamics and interactions of intrinsically disordered proteins. Chem Rev. 122 (10), 9331-9356 (2022).
- Mittag, T., Forman-Kay, J. D. Atomic-level characterization of disordered protein ensembles. Curr Opin Struct Biol. 17 (1), 3-14 (2007).
- Dyson, H. J., Wright, P. E. Unfolded proteins and protein folding studied by NMR. Chem Rev. 104 (8), 3607-3622 (2004).
- Dyson, H. J., Wright, P. E. NMR illuminates intrinsic disorder. Curr Opin Struct Biol. 70, 44-52 (2021).
- Sugase, K., Dyson, H. J., Wright, P. E. Mechanism of coupled folding and binding of an intrinsically disordered protein. Nature. 447 (7147), 1021-1025 (2007).
- Bessa, L. M., et al. The intrinsically disordered SARS-CoV-2 nucleoprotein in dynamic complex with its viral partner nsp3a. Sci Adv. 8 (3), eabm4034(2022).
- Milles, S., Salvi, N., Blackledge, M., Jensen, M. R. Characterization of intrinsically disordered proteins and their dynamic complexes: From in vitro to cell-like environments. Prog Nucl Magn Reson Spectrosc. 109, 79-100 (2018).
- Salvi, N., Abyzov, A., Blackledge, M. Atomic resolution conformational dynamics of intrinsically disordered proteins from NMR spin relaxation. Prog Nucl Magn Reson Spectrosc. 102 - 103, 43-60 (2017).
- Gill, M. L., Byrd, R. A., Palmer, A. G. III Dynamics of GCN4 facilitate DNA interaction: a model-free analysis of an intrinsically disordered region. Phys Chem Chem Phys. 18 (8), 5839-5849 (2016).
- Bertoncini, C. W., et al. Structural characterization of the intrinsically unfolded protein beta-synuclein, a natural negative regulator of alpha-synuclein aggregation. J Mol Biol. 372 (3), 708-722 (2007).
- Rezaei-Ghaleh, N., et al. Local and global dynamics in intrinsically disordered synuclein. Angew Chem Int Ed Engl. 57 (46), 15262-15266 (2018).
- Rezaei-Ghaleh, N., Parigi, G., Zweckstetter, M. Reorientational dynamics of amyloid-beta from NMR spin relaxation and molecular simulation. J Phys Chem Lett. 10 (12), 3369-3375 (2019).
- Palmer, A. G. NMR characterization of the dynamics of biomacromolecules. Chem Rev. 104 (8), 3623-3640 (2004).
- Palmer, A. G., Massi, F. Characterization of the dynamics of biomacromolecules using rotating-frame spin relaxation NMR spectroscopy. Chem Rev. 106 (5), 1700-1719 (2006).
- Kay, L. E., Torchia, D. A., Bax, A. Backbone dynamics of proteins as studied by 15N inverse detected heteronuclear NMR spectroscopy: application to staphylococcal nuclease. Biochemistry. 28 (23), 8972-8979 (1989).
- Mittermaier, A., Kay, L. E. Review - New tools provide new insights in NMR studies of protein dynamics. Science. 312 (5771), 224-228 (2006).
- Abragam, A. Principles of Nuclear Magnetism. , Clarendon Press. Oxford. (1983).
- Ernst, R. R., Bodenhausen, G., Wokaun, A. Principles of Nuclear Magnetic Resonance in One and Two Dimensions. , Oxford University Press. Oxford. (1990).
- Cavanagh, J., Fairbrother, W. J., Palmer, A. G. III, Skelton, N. J. Protein NMR Spectroscopy: Principles and Practice. , Elsevier, Academic Press. (1995).
- Levitt, M. H. Spin Dynamics: Basics of Nuclear Magnetic Resonance. , John Wiley and Sons. (2008).
- Keeler, J. Understanding NMR Spectroscopy. , John Wiley and Sons. (2010).
- Bloembergen, N., Purcell, E. M., Pound, R. V. Relaxation effects in nuclear magnetic resonance absorption. Phys Rev. 73 (7), 679-712 (1948).
- Wangsness, R. K., Bloch, F. The dynamical theory of nuclear induction. Phys Rev. 89 (4), 728-739 (1953).
- Redfield, A. G. On the theory of relaxation processes. IBM J Res Dev. 1 (1), 19-31 (1957).
- Peng, J. W., Wagner, G. Mapping of the spectral densities of N-H bond motions in eglin c using heteronuclear relaxation experiments. Biochemistry. 31 (36), 8571-8586 (1992).
- Farrow, N. A., et al. Backbone dynamics of a free and a phosphopeptide-complexed src homology-2 domain studied by n-15 NMR relaxation. Biochemistry. 33 (19), 5984-6003 (1994).
- Tolman, J. R., Ruan, K. NMR residual dipolar couplings as probes of biomolecular dynamics. Chem Rev. 106 (5), 1720-1736 (2006).
- Mulder, F. A. A., Skrynnikov, N. R., Hon, B., Dahlquist, F. W., Kay, L. E. Measurement of slow (mu s-ms) time scale dynamics in protein side chains by N-15 relaxation dispersion NMR spectroscopy: Application to Asn and Gln residues in a cavity mutant of T4 lysozyme. J Am Chem Soc. 123 (5), 967-975 (2001).
- Tollinger, M., Skrynnikov, N. R., Mulder, F. A. A., Forman-Kay, J. D., Kay, L. E. Slow dynamics in folded and unfolded states of an SH3 domain. J Am Chem Soc. 123 (46), 11341-11352 (2001).
- Akke, M., Palmer, A. G. Monitoring macromolecular motions on microsecond to millisecond time scales by R(1)rho-R(1) constant relaxation time NMR spectroscopy. J Am Chem Soc. 118 (4), 911-912 (1996).
- Loria, J. P., Rance, M., Palmer, A. G. A relaxation-compensated Carr-Purcell-Meiboom-Gill sequence for characterizing chemical exchange by NMR spectroscopy. J Am Chem Soc. 121 (10), 2331-2332 (1999).
- Vallurupalli, P., Bouvignies, G., Kay, L. E. Studying "Invisible" excited protein states in slow exchange with a major state conformation. J Am Chem Soc. 134 (19), 8148-8161 (2012).
- Jeener, J., Meier, B. H., Bachmann, P., Ernst, R. R. Investigation of exchange processes by 2-dimensional NMR-spectroscopy. J Chem Phys. 71 (11), 4546-4553 (1979).
- Palmer, A. G., Kroenke, C. D., Loria, J. P. Nuclear magnetic resonance methods for quantifying microsecond-to-millisecond motions in biological macromolecules. Methods Enzymol. 339, 204-238 (2001).
- Clore, G. M., Iwahara, J. Theory, practice, and applications of paramagnetic relaxation enhancement for the characterization of transient low-population states of biological macromolecules and their complexes. Chem Rev. 109 (9), 4108-4139 (2009).
- Iwahara, J., Clore, G. M. Detecting transient intermediates in macromolecular binding by paramagnetic NMR. Nature. 440 (7088), 1227-1230 (2006).
- Lakomek, N. A., et al. Residual dipolar couplings as a tool to study molecular recognition of ubiquitin. Biochem Soc Trans. 36 (Pt 6), 1433-1437 (2008).
- Johnson, C. N., Libich, D. S. Paramagnetic relaxation enhancement for detecting and characterizing self-associations of intrinsically disordered proteins. J Vis Exp. (175), e63057(2021).
- Lakomek, N. A., Ying, J., Bax, A. Measurement of (1)(5)N relaxation rates in perdeuterated proteins by TROSY-based methods. J Biomol NMR. 53 (3), 209-221 (2012).
- Stief, T., Vormann, K., Lakomek, N. A. Sensitivity-enhanced NMR (15)N R(1) and R(1rho) relaxation experiments for the investigation of intrinsically disordered proteins at high magnetic fields. Methods. 223, 1-15 (2024).
- Kay, L. E., Keifer, P., Saarinen, T. Pure absorption gradient enhanced heteronuclear single quantum correlation spectroscopy with improved sensitivity. J Am Chem Soc. 114 (26), 10663-10665 (1992).
- Geen, H., Freeman, R. Band-selective radiofrequency pulses. J Magn Reson (1969). 93 (1), 93-141 (1991).
- Desvaux, H., Berthault, P. Study of dynamic processes in liquids using off-resonance RF irradiation. Prog Nucl Magn Reson Spectrosc. 35 (4), 295-340 (1999).
- Overhauser, A. W. Polarization of nuclei in metals. Phys Rev. 91 (2), 476-476 (1953).
- Overhauser, A. W. Polarization of nuclei in metals. Phys Rev. 92 (2), 411-415 (1953).
- Kumari, P., Frey, L., Sobol, A., Lakomek, N. A., Riek, R. (15)N transverse relaxation measurements for the characterization of micros-ms dynamics are deteriorated by the deuterium isotope effect on (15)N resulting from solvent exchange. J Biomol NMR. 72 (3-4), 125-137 (2018).
- Karschin, N., Krenek, S., Heyer, D., Griesinger, C. Extension and improvement of the methanol-d(4) NMR thermometer calibration. Magn Reson Chem. 60 (4), 203-209 (2022).
- Sattler, M., Schleucher, J., Griesinger, C. Heteronuclear multidimensional NMR experiments for the structure determination of proteins in solution employing pulsed field gradients. Prog Nucl Magn Reson Spectrosc. 34 (2), 93-158 (1999).
- Ferrage, F., Cowburn, D., Ghose, R. Accurate sampling of high-frequency motions in proteins by steady-state N-{H} nuclear Overhauser effect measurements in the presence of cross-correlated relaxation. J Am Chem Soc. 131 (17), 6048-6049 (2009).
- Delaglio, F., et al. NMRPipe: a multidimensional spectral processing system based on UNIX pipes. J Biomol NMR. 6 (3), 277-293 (1995).
- Skinner, S. P., et al. CcpNmr AnalysisAssign: a flexible platform for integrated NMR analysis. J Biomol NMR. 66 (2), 111-124 (2016).
- Lee, W., Tonelli, M., Markley, J. L. NMRFAM-SPARKY: enhanced software for biomolecular NMR spectroscopy. Bioinformatics. 31 (8), 1325-1327 (2015).
- Lee, W., Rahimi, M., Lee, Y., Chiu, A. POKY: a software suite for multidimensional NMR and 3D structure calculation of biomolecules. Bioinformatics. 37 (18), 3041-3042 (2021).
- Abyzov, A., et al. Identification of dynamic modes in an intrinsically disordered protein using temperature-dependent NMR relaxation. J Am Chem Soc. 138 (19), 6240-6251 (2016).
- Singh, A., Purslow, J. A., Venditti, V. 15N CPMG relaxation dispersion for the investigation of protein conformational dynamics on the micros-ms timescale. J Vis Exp. (170), e62395(2021).
- Gopalan, A. B., Hansen, D. F., Vallurupalli, P. CPMG experiments for protein minor conformer structure determination. Methods Mol Biol. 1688, 223-242 (2018).
- Tugarinov, V., Kay, L. E. Methyl groups as probes of structure and dynamics in NMR studies of high-molecular-weight proteins. Chembiochem. 6 (9), 1567-1577 (2005).
- Lipari, G., Szabo, A. Model-free approach to the interpretation of nuclear magnetic resonance relaxation in macromolecules. 1. Theory and range of validity. J Am Chem Soc. 104 (17), 4546-4559 (1982).
- Lipari, G., Szabo, A. Model-Free Approach to the interpretation of nuclear magnetic-resonance relaxation in macromolecules .2. Analysis of experimental results. J Am Chem Soc. 104 (17), 4559-4570 (1982).
- Clore, G. M., et al. Deviations from the simple two-parameter model-free approach to the interpretation of nitrogen-15 nuclear magnetic relaxation of proteins. J Am Chem Soc. 112 (12), 4989-4991 (1990).
- Lemaster, D. M. Larmor frequency selective model free analysis of protein NMR relaxation. J Biomol NMR. 6 (4), 366-374 (1995).
- Peng, J. W., Wagner, G. Mapping of spectral density functions using heteronuclear NMR relaxation measurements. J Magn Reson (1969). 98 (2), 308-332 (1992).
- Farrow, N. A., Zhang, O. W., FormanKay, J. D., Kay, L. E. Characterization of the backbone dynamics of folded and denatured states of an SH3 domain. Biochemistry. 36 (9), 2390-2402 (1997).
- Khan, S. N., et al. Distribution of pico- and nanosecond motions in disordered proteins from nuclear spin relaxation. Biophys J. 109 (5), 988-999 (2015).
- Smith, A. A., Ernst, M., Meier, B. H., Ferrage, F. Reducing bias in the analysis of solution-state NMR data with dynamics detectors. J Chem Phys. 151 (3), 034102(2019).
- Zumpfe, K., Smith, A. A. Model-free or not. Front Mol Biosci. 8, 727553(2021).
- Robustelli, P., Trbovic, N., Friesner, R. A., Palmer, A. G. Conformational dynamics of the partially disordered yeast transcription factor GCN4. J Chem Theory Comput. 9 (11), 5190-5200 (2013).
- Salvi, N., Abyzov, A., Blackledge, M. Multi-timescale dynamics in intrinsically disordered proteins from NMR relaxation and molecular simulation. J Phys Chem Lett. 7 (13), 2483-2489 (2016).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
