Ten zdefiniowany protokół opisuje podejście do mikroskopii wysokoprzepustowej w czasie rzeczywistym w celu wizualizacji i ilościowego określenia uwalniania ludzkich neutrofili zewnątrzkomórkowych (NET) in vitro. Powtarzalna metoda pozwala na zbadanie charakterystyki i kinetyki uwalniania NET po stymulacji odrębnymi induktorami NETozy oraz umożliwia ocenę farmakologii antagonistów NETozy.
Artykuł metodologiczny
Wysokoprzepustowa, mikroskopowa kwantyfikacja uwalniania ludzkich neutrofili z zewnątrzkomórkowych pułapek i ocena farmakologii antagonistów w czasie rzeczywistym
W tym artykule
Podsumowanie
Streszczenie
Neutrofile odgrywają ważną rolę we wrodzonej obronie immunologicznej, stosując kilka strategii, w tym uwalnianie pułapek zewnątrzkomórkowych neutrofili (NET) w procesie zwanym NETosis. Jednak w ciągu ostatnich dwóch dekad stało się jasne, że akumulacja NET w tkankach przyczynia się do patofizjologii wielu chorób zapalnych i autoimmunologicznych. W związku z tym wzrosło zainteresowanie rozwojem antagonistów NETozy. Równolegle opracowywano zmienne i niestandardowe metody wykrywania i analizy NETozy, z których każda ma swoje zalety i ograniczenia. W tym miejscu opisujemy metodę mikroskopii w czasie rzeczywistym do ilościowego określania uwalniania NET przez człowieka, co pozwala na badanie NETozy, a także inhibicji NET w sposób wysokoprzepustowy. Półautomatyczna analiza oparta na powierzchni rozpoznaje NET i odróżnia je od neutrofili aktywowanych bez siatki. Wykazaliśmy, że niefizjologiczne induktory NETozy, jonofor wapnia i octan forbolu-12-mirystynianu 13 (PMA), wyzwalają uwalnianie NET o różnych właściwościach i kinetyce. Ponadto pokazujemy, że takie podejście pozwala na badanie uwalniania NET w odpowiedzi na bodźce istotne dla choroby, w tym kompleksy immunologiczne, N-formylometioninę-leucylo-fenyloalaninę (fMLF), kryształy moczanu monosodu i kryształy pirofosforanu wapnia. Aby zilustrować przydatność tej metody do badania antagonistów NETozy, użyliśmy CIT-013, pierwszego w swojej klasie inhibitora przeciwciał monoklonalnych o uwalnianiu NET. CIT-013 celuje w cytrulinowany histon H2A i H4 i skutecznie hamuje uwalnianie NET dzięki IC50 4,6 nM. Inne testowane przeciwciała antyhisttonowe nie miały tej zdolności hamowania NETozy. Podsumowując, wykazaliśmy, że protokół ten umożliwia specyficzną, wiarygodną i powtarzalną wysokoprzepustową kwantyfikację NET, usprawniając badanie charakterystyki uwalniania NET, kinetyki i farmakologii antagonistów NETozy.
Wprowadzenie
Neutrofile są obficie obecne we krwi i migrują do tkanek po infekcji lub zapaleniu. Odgrywają ważną rolę we wrodzonej obronie immunologicznej, wykorzystując rozległą broń do ochrony gospodarza przed drobnoustrojami. Neutrofile zabijają patogeny poprzez fagocytozę, degranulację, wytwarzanie reaktywnych form tlenu (ROS) i uwalnianie zdekondensowanej chromatyny zwanej zewnątrzkomórkowymi pułapkami neutrofili (NET) w procesie zwanym NETosis1. NET to zewnątrzkomórkowe struktury chromatyny ozdobione m.in. ziarnistymi białkami i kalprotektyną2,3, i są uwalniane po stymulacji szerokim spektrum cząsteczek4. NETozę można ogólnie podzielić na dwie główne ścieżki: Oksydaza NADPH zależna lub niezależna5,6,7. Ponadto cytrulinacja argininy N-końcowych ogonów histonowych przez deiminazę peptydyloargininy 4 (PAD4) jest ściśle związana z NETozą i sprzyja dekondensacji chromatyny, co ostatecznie prowadzi do wydalenia zdekondensowanej chromatyny do środowiska zewnątrzkomórkowego.
Chociaż uwalnianie NET jest zaangażowane w eliminację patogenów, liczne badania wykazały, że nieprawidłowe i przedłużone uwalnianie NET jest związane z rozwojem różnych zaburzeń zapalnych, w tym ostrego uszkodzenia płuc8, reumatoidalne zapalenie stawów (RA)9, vasculitis10, oraz ropne zapalenie gruczołów potowych suppurativa11. Szkodliwa rola NET w chorobie jest wieloaspektowa, ponieważ NET są prozapalne, są źródłem autoantygenów, są cytotoksyczne dla otaczających tkanek, wywołują immunozakrzepicę i sprzyjają różnicowaniu osteoklastów i erozji kości9,12,13. Farmakologiczne hamowanie szlaku NETosis przez małocząsteczkowe inhibitory PAD4 pokazuje, że terapie ukierunkowane na NETosis mają potencjał w leczeniu chorób, w których akumulacja NET jest ważnym czynnikiem patogenezy14. Zamiast celować w enzym PAD4, użyliśmy pierwszego w swojej klasie przeciwciała monoklonalnego NETosis hamującego humanizowane przeciwciało monoklonalne antycytrulinowane histonami, CIT-013, które specyficznie wiąże się z cytrulinowanymi histonami H2A i H415. CIT-013 ma unikalny podwójny mechanizm działania poprzez hamowanie uwalniania NET i wzmacnianie fagocytozy NET za pośrednictwem makrofagów16. CIT-013 i cząsteczki prekursorowe wykazały skuteczność terapeutyczną w wielu mysich modelach zapalenia związanego z NET17.
Aby badać wydanie NET, na przestrzeni lat opracowano różne metody, takie jak między innymi 1) Wykrywanie DNA za pomocą nieprzepuszczalnego dla błony plazmatycznej znacznika DNA w połączeniu z czytnikiem płytek immunofluorescencyjnych, 2) wykrywanie DNA i DNA skompleksowanego z białkami specyficznymi dla NET w supernatantach za pomocą testu immunoenzymatycznego (ELISA) w supernatantach, 3) kolokalizacja cząsteczek związanych z NET z zewnątrzkomórkowym DNA za pomocą immunohistochemii oraz 4) metody cytometrii przepływowej w celu wykrycia neutrofili netto. Wszystkie te metody mają swoje zalety i ograniczenia. Opracowaliśmy wysokoprzepustowe podejście w czasie rzeczywistym do mikroskopowej kwantyfikacji uwalniania ludzkiej siatki, które wykorzystuje nieprzepuszczalny dla błony plazmatycznej barwnik DNA16,18. Opisana metoda pozwala w łatwy, wiarygodny i powtarzalny sposób badać kinetykę i charakterystykę NETozy oraz umożliwia ocenę farmakologii antagonistów NETozy, takich jak CIT-013.
Protokół
Wszyscy dawcy krwi wyrazili świadomą zgodę zgodnie z Deklaracją Helsińską, a badanie zostało przeprowadzone zgodnie z wytycznymi etycznymi Citryll dotyczącymi badań na ludziach.
UWAGA: Wszystkie czynności z ludzką krwią i izolowanymi neutrofilami muszą być wykonywane w sterylnych warunkach w komorze laminarnej. Jeżeli w protokole nie wymieniono ustawień hamulca i przyspieszenia dla wirowania, można je rozważyć jako maksymalne.
1. Izolacja neutrofili z krwi
- Zbierz krew obwodową od zdrowych ochotników w probówkach z heparyną litową i przenieś krew do świeżej probówki o pojemności 50 ml.
- Przepłukać probówki z heparyną litową 1x DPBS i przenieść do tej samej probówki o pojemności 50 ml, do której przeniesiono krew. Upewnij się, że ostateczny stosunek krwi do DPBS wynosi 1:1. Wymieszać krew i DPBS przez pipetowanie, aby uzyskać jednorodny roztwór.
- Dodać 13 ml roztworu gradientu gęstości do innej świeżej probówki o pojemności 50 ml i powoli dodawać (pipetą o pojemności 25 ml) rozcieńczoną krew w stosunku 1:1 na wierzch roztworu gradientu gęstości do maksymalnej objętości 50 ml.
- Wirować przy 400 x g i temperaturze pokojowej (RT) przez 40 minut z minimalnym przyspieszaniem i hamowaniem.
UWAGA: Warstwy są formowane. Warstwy od góry do dołu są następujące: 1. plazma; 2. komórki jednojądrzaste krwi obwodowej (PBMC); 3. Rozwiązanie gradientu gęstości; 4. Erytrocyty/neutrofile. - Najpierw należy wyrzucić osocze za pomocą pipety o pojemności 10 ml, a następnie wyrzucić PBMC i warstwę roztworu gradientu gęstości za pomocą plastikowej pipety Pasteura tak bardzo, jak to możliwe, nie naruszając warstwy erytrocytów/neutrofili.
- Delikatnie zawiesić warstwę erytrocytów/neutrofili przez potrząsanie i ponownie zawiesić za pomocą pipety o pojemności 25 ml w 15 ml 1x DPBS.
- Dodać 25 ml 6% roztworu dekstranu/0,9% NaCl, wymieszać dziesięciokrotnie, odwracając probówkę i ustawić probówkę pionowo na 25 minut w temperaturze RT.
UWAGA: Warstwy są formowane. Warstwy od góry do dołu są następujące: 1. Neutrofile; 2 erytrocyty. - Przenieść warstwę neutrofili do świeżej probówki o pojemności 50 ml z pipetą o pojemności 10 ml i odwirować przez 10 minut przy 500 x g i RT.
UWAGA: Zachowaj ostrożność, ponieważ osad neutrofili nadal zawiera pewne erytrocyty i nie jest mocno przymocowany do probówki. - Odrzucić supernatant przez dekantację i ponownie zawiesić osad komórkowy za pomocą pipety o pojemności 10 ml w 10 ml buforu do lizy chlorku amonu i potasu (ACK) (155 mM NH4Cl, 10 mMKHCO3 i 0,1 mM Na2EDTA; pH = 7,2), a następnie natychmiast dodać 40 ml buforu do lizy ACK.
- Inkubować w temperaturze pokojowej, ciągle odwracając probówkę, aż roztwór stanie się przezroczysty (trwa to 1-5 minut i może się różnić w zależności od dawcy) i wirować przez 10 minut przy 350 x g i RT.
- Usunąć supernatant i dodawać powoli i kroplami 5 ml pożywki hodowlanej zawierającej L-glutaminę uzupełnioną 10% (v/v) inaktywowaną termicznie płodową surowicą bydlęcą (FBS), 50 U/ml penicyliny i 50 μg/ml streptomycyny (zwanej dalej pożywką hodowlaną 10%) na wierzch osadu neutrofili, nie wprowadzając neutrofili w zawiesinie. To skutecznie usunie większość erytrocytów z osadu neutrofili.
- Delikatnie obracaj probówkę o pojemności 50 ml, aż większość erytrocytów, obecnych na wierzchu osadu neutrofili, zostanie ponownie zawieszona w pożywce hodowlanej 10%. Następnie usunąć supernatant przez dekantację probówki.
- Zawiesić osad neutrofili w 10 ml pożywki hodowlanej 10%, a po całkowitym zawieszeniu dodać do 50 ml pożywki hodowlanej 10%. Wirować przez 10 minut przy 350 x g i RT.
- Usunąć supernatant i ponownie zawiesić osad komórkowy w 10 ml pożywki hodowlanej 10%.
2. Barwienie neutrofili w celu sprawdzenia czystości za pomocą cytometrii przepływowej
- Aby określić stężenie komórek, rozcieńczyć zawiesinę neutrofili w 0,4% roztworze błękitu trypanowego (stosunek 1:1) i policzyć neutrofile za pomocą licznika komórek w jasnym polu.
UWAGA: Można również zastosować inne metody liczenia. - Przenieść 1 x 10⁵ neutrofili w pożywce hodowlanej 10% do studzienek 96-dołkowej płytki z dnem w kształcie litery V i wirować przez 3 minuty przy 400 x g i RT.
- Odrzucić supernatant i ponownie zawiesić komórki w 50 μl 1x DPBS uzupełnionym 1% (w/v) albuminy surowicy bydlęcej (BSA) i 0,1% (v/v) NaN3 (określanej dalej jako bufor sortowania komórek aktywowanego fluorescencją (FACS)) zawierającego blok receptora Fc (50x rozcieńczony).
- Inkubować przez 15 minut w temperaturze pokojowej i dodać 50 μl buforu FACS zawierającego 50 razy rozcieńczonego mysiego przeciwciała anty-ludzkiego CD45 sprzężonego z APC-Cy7, 600 razy rozcieńczonego mysiego przeciwciała anty-ludzkiego CD16 sprzężonego z PerCP-Cy5.5, 133x rozcieńczonego mysiego przeciwciała anty-ludzkiego CD66b sprzężonego z FITC i 500-krotnie rozcieńczonego barwnika żywotności eFluor 506,
UWAGA: CD45 ulega ekspresji na leukocytach. CD66b ulega ekspresji wyłącznie w granulocytach. CD16 ulega silnej ekspresji w neutrofilach, niskiej ekspresji w eozynofilach i nie ulega ekspresji w bazofilach. - Inkubować przez 30 minut w temperaturze pokojowej w ciemności i wirować przez 3 minuty przy 400 x g i RT.
- Odrzucić supernatant, ponownie zawiesić neutrofile w 175 μl buforu FACS i odwirować przez 3 minuty przy 400 x g i RT. Powtórzyć ten krok raz.
- Odrzucić supernatant i ponownie zawiesić osad neutrofili w 175 μl buforu FACS. Analizuj próbki za pomocą systemu cytometrii przepływowej i powiązanego oprogramowania.
3. Analiza czystości neutrofili za pomocą oprogramowania do analizy cytometrii przepływowej
UWAGA: Analiza danych cytometrii przepływowej została przeprowadzona przy użyciu oprogramowania do analizy cytometrii przepływowej, jak wskazano w Tabeli Materiałów.
- Wykonaj bramkowanie zgodnie z poniższą procedurą krok po kroku.
- Ustaw bramkę czasową na wykresie FSC-A w funkcji czasu, aby wybrać obszar o prawidłowym przepływie komórek.
- Ustaw bramkę komórkową na wykresie SSC-A vs. FSC-A, aby wybrać komórki i wykluczyć zanieczyszczenia.
- Ustaw żywotną bramkę komórkową na wykresie FSC-A vs. AmCyan-A, aby wybrać żywotne komórki.
- Ustaw bramkę leukocytów na wykresie FSC-A vs. APC-Cy7, aby wybrać komórki CD45+.
- Ustaw bramkę neutrofili na wykresie FITC w porównaniu z PerCP-Cy5.5, aby odróżnić CD66b+CD16+ (neutrofile), CD66b-CD16+ (eozynofile) i CD66b-CD16- (bazofile, monocyty i limfocyty).
- Ustaw pojedynczą bramkę komórkową na wykresie FSC-H vs. FSC-A, aby wybrać pojedyncze neutrofile.
- Określ czystość neutrofili, przedstawiając pojedyncze neutrofile jako częstość komórek (w bramie komórkowej).
UWAGA: Aby kontynuować, czystość neutrofili musi przekraczać 85%.
4. Mikroskopia obrazowania na żywo
UWAGA: Ten test jest zoptymalizowany pod kątem wielu 96-dołkowych płytek obrazowych oraz różnych bodźców i antagonistów NETozy. Poniższy protokół opisuje ogólny pogląd na podejście, który można określić za pomocą dołączonych tabel.
- Przygotować 0,001% roztwór poli-L-lizyny, rozcieńczając 0,01% poli-L-lizyny w sterylnymH2Ow stosunku 1:10.
- Dodać 0,001% roztwór poli-L-lizyny do każdego dołka i inkubować co najmniej 1 godzinę w temperaturze 37 °C.
UWAGA: Objętość na studzienkę zależy od 96-dołkowej płytki obrazowej (Tabela 1). - Umyj studzienki 3 razy 200 μl DPBS, aby usunąć nadmiar poli-L-lizyny. Wykonaj wszystkie czynności w komorze laminarnej. Zdejmij pokrywę płytki i wysusz studzienki na powietrzu, otwierając płytkę w komorze z przepływem laminarnym do wyschnięcia (około 1 godziny).
- Obliczyć liczbę neutrofili potrzebną do eksperymentu i przenieść nadwyżkę do probówki o pojemności 15 ml. Wirować przez 10 minut przy 350 x g i RT.
UWAGA: Ilość neutrofili w każdym dołku różni się w zależności od rodzaju 96-dołkowej płytki obrazowej (Tabela 1). Gęstość komórek jest zoptymalizowana, aby umożliwić dobrą separację poszczególnych komórek, co jest wymagane do prawidłowej analizy. Jeśli gęstość neutrofili jest zbyt wysoka, komórki i NET będą nakładać się na sąsiednie komórki i NET, co wpływa na jakość analizy. - Odrzucić supernatant i ponownie zawiesić neutrofile w pożywce bez czerwieni fenolowej uzupełnionej 2% (v/v) FBS, 50 U/ml penicyliny i 50 μg/ml streptomycyny, 10 mM HEPES i 1 mM CaCl2 (zwanych dalej buforem testowym NET).
- Przygotuj następujące rozwiązania robocze.
- Przygotować barwnik DNA o stężeniu 80 nM w buforze testowym NET.
- Przygotuj bodźce NETosis w buforze testowym NET.
- Przygotowanie antagonistów NETozy w buforze testowym NET.
UWAGA: Należy pamiętać, że stężenia wyżej opisanych roztworów roboczych są 4 razy większe niż końcowe stężenie potrzebne w studni. Zalecane stężenia bodźców NETosis i antagonistów NETosis różnią się (Tabela 2 i Tabela 3).
- Dodaj 4x skoncentrowany barwnik DNA w buforze testowym NET do każdej studzienki.
- Dodać 4x skoncentrowane bodźce NETosis w buforze testowym NET do odpowiednich dołków i dodać bufor testowy NET tylko do studzienek bez bodźca lub do studzienek zawierających powlekane kompleksy immunologiczne (cIC; protokół w tabeli 2).
- Dodaj 4x skoncentrowanych antagonistów NETozy w buforze testowym NET do odpowiednich studzienek. Dodać bufor testowy NET tylko do studzienek bez antagonisty.
- Dodaj zawiesinę neutrofili do każdej studzienki.
UWAGA: Objętość 4x skoncentrowanego barwnika DNA, 4x skoncentrowane bodźce NETosis w buforze testowym NET, 4x skoncentrowany antagonista NETozy w buforze testowym NET, liczba neutrofili i objętość zawiesiny neutrofili na studzienkę zależy od 96-dołkowej płytki obrazowej (Tabela 1). Należy unikać tworzenia się pęcherzyków powietrza podczas pipetowania. - Odwirować płytkę przez 2 minuty przy 100 x g i RT i włożyć 96-dołkową płytkę obrazową do systemu analizy mikroskopii żywych komórek umieszczonego w inkubatorze w temperaturze 37 °C i 5% CO2,
UWAGA: Na dnie 96-dołkowej płytki obrazowej może dojść do kondensacji w ciągu pierwszej minuty inkubacji. Należy to usunąć za pomocą chusteczki.
5. Ustawianie oprogramowania systemu analizy mikroskopii żywych komórek do akwizycji
UWAGA: Obrazy kontrastu fazowego i immunofluorescencji zostały uzyskane przez system analizy mikroskopii żywych komórek, kontrolowany przez jego oprogramowanie analityczne.
- Otwórz oprogramowanie systemu analizy mikroskopii na żywych komórkach i kliknij przycisk Połącz z urządzeniem. Wprowadź nazwę użytkownika i hasło. Kliknij Zaplanuj, aby nabyć, a następnie kliknij przycisk plusa (Wystrzel, dodaj statek). Następnie wybierz opcję Skanuj zgodnie z harmonogramem i kliknij przycisk Dalej.
- Aby utworzyć nowy statek od podstaw, wybierz opcję Nowy w sekcji Utwórz naczynie i kliknij przycisk Dalej. Wybierz opcję Standard (Standardowy) w sekcji Scan Type (Typ skanowania) i kliknij Next (Dalej).
- Wybierz następujące ustawienia skanowania i kliknij przycisk Dalej: Komórka po komórce: Brak; Kanały obrazu: kontrast fazowy i zielony (czas akwizycji 100 ms); Cel: 20x.
- Wybierz odpowiedni typ statku do skanowania w sekcji Vessel Selection (Wybór statku) i kliknij przycisk Next (Dalej).
- Jeśli używasz płytki 96-dołkowej #1, wybierz Corning, płytka, 96, N/A, 3603, 96-well Corning (Blk/Wht), Microplates.
- Jeśli używasz 96-dołkowej płytki #2, wybierz Nunc, Plate, 96, N/A, 152028, 96-well Nunc opt bottom (Blk/Wht), Microplates.
- Określ położenie naczynia w szufladzie i kliknij przycisk Dalej. W sekcji Scan Pattern (Wzorzec skanowania) wybierz dołki, które mają zostać zeskanowane, wybierz liczbę obrazów na studzienkę (zeskanuj 4 obrazy na studzienkę, aby uzyskać reprezentatywny przegląd) i kliknij przycisk Next.
UWAGA: Nie wybieraj pustych studzienek, ponieważ wpłynie to na autofokus. - Podaj informacje o statku, wstawiając m.in. nazwę tabliczki w sekcji notatnika statku i kliknij przycisk Dalej. Wybierz opcję Odłóż analizę na później w sekcji Ustawienia analizy i kliknij przycisk Dalej.
- Zdefiniuj harmonogram skanowania dla statku w sekcji Harmonogram skanowania. Wybierz pozycję Utwórz nowy harmonogram ze skanowaniem w odstępach czasu i wybierz pozycję 1 godzina. Wybierz opcję Zatrzymaj skanowanie i 00:05 godziny po pierwszym skanowaniu. Kliknij przycisk Dalej i kliknij przycisk Dodaj do harmonogramu, gdy informacje o skanowaniu są poprawne.
- Gdy harmonogram skanowania musi zostać edytowany, kliknij dwukrotnie Harmonogram skanowania u góry ekranu. Kliknij prawym przyciskiem myszy Harmonogram skanowania i edytuj i dostosuj zgodnie z potrzebami. Kliknij ikonę dyskietki, aby zapisać harmonogram skanowania.
UWAGA: Podczas obrazowania wielu naczyń (płyt) w tym samym eksperymencie, dodatkowe naczynia można dodać do istniejącego harmonogramu skanowania, klikając przycisk plusa (Uruchom dodaj naczynie), wybierając opcję Skanuj zgodnie z harmonogramem i klikając Dalej. Utwórz nowy statek od podstaw (patrz krok 5.2 w tym protokole), skopiuj istniejący statek lub użyj wcześniej zeskanowanego statku. Powoduje to skanowanie sekwencyjne z tą samą częstotliwością i ustawieniami, co poprzednia płyta.
- Gdy harmonogram skanowania musi zostać edytowany, kliknij dwukrotnie Harmonogram skanowania u góry ekranu. Kliknij prawym przyciskiem myszy Harmonogram skanowania i edytuj i dostosuj zgodnie z potrzebami. Kliknij ikonę dyskietki, aby zapisać harmonogram skanowania.
6. Mikroskopia obrazowa na żywo Analiza testowa NET przy użyciu oprogramowania do analizy mikroskopii żywych komórek
UWAGA: Do analizy obrazów kontrastu fazowego i immunofluorescencji użyto oprogramowania do analizy mikroskopii na żywych komórkach (Tabela materiałów). Gdy nie korzystasz z tego systemu, podobną analizę NET można przeprowadzić za pomocą pakietu oprogramowania domeny publicznej4,18,19,20.
- Otwórz oprogramowanie do analizy mikroskopii na żywych komórkach i kliknij Połącz z urządzeniem. Wprowadź nazwę użytkownika i hasło, a następnie kliknij Wyświetl ostatnie skany. Otwórz wybrany eksperyment do analizy, klikając dwukrotnie nazwę naczynia eksperymentu.
- Kliknij przycisk Uruchom analizę i wybierz opcję Utwórz nową definicję analizy. Kliknij Dalej.
- Wybierz opcję Analizator podstawowy w sekcji typu analizy i kliknij przycisk Dalej. W sekcji Image Channel (Kanał obrazu) wybierz opcję Green, usuń zaznaczenie opcji Phase (Faza) i kliknij przycisk Next (Dalej).
- Otwórz okno Warstwy obrazu i wybierz opcję Zielony i usuń zaznaczenie opcji Faza. Wyłącz automatyczne skalowanie w sekcji Zielony i ręcznie ustaw min i max dla kanału zielonego, aby odróżnić sieci NET od tła.
UWAGA: Kontrast fazowy można włączać i wyłączać w razie potrzeby. Na przykład, aby określić, czy NET są wydalane w środowisku zewnątrzkomórkowym. - Otwórz okno Vessel Scan Times (Czasy skanowania zbiorników) i wybierz odpowiedni czas skanowania statku, w którym muszą być obecne sieci NET. Należy wybrać zestaw obrazów reprezentujących zmienność w ramach eksperymentu (obrazy z dołków kontroli dodatniej z NET i obrazy ze studzienek kontroli ujemnej bez NET). Obrazy te zostaną użyte do wyświetlenia podglądu i uściślenia analizy. Kliknij Dalej.
- Otwórz okno Ustawienia definicji analizy i rozpocznij dostosowywanie ustawień analizy dla kanału zielonego w taki sposób, aby struktury NET były obrysowane bez tworzenia fałszywie dodatnich lub fałszywie ujemnych sieci NET. Użyj następujących ustawień i kliknij opcję Podgląd bieżącego lub Podgląd wszystkiego, aby zastosować ustawienia odpowiednio do bieżącego lub wszystkich obrazów.
- W polu Nazwa obiektu wybierz pozycję NETs.
- W przypadku segmentacji wybierz opcję Bez odejmowania tła — adaptacyjne.
- W przypadku progu GCU wybierz od 3 do 5 (w zależności od eksperymentu).
- W przypadku podziału krawędzi wybierz opcję WŁĄCZONE (od -10 do 0).
- W celu oczyszczenia wybierz Wypełnienie otworu: 100 μm2 i Dostosuj rozmiar: -1 pikseli.
- W przypadku filtrów wybierz w zależności od eksperymentu, ale zalecane wartości odcięcia to: Obszar: >200 μm2, Średnia intensywność: <24,6, Intensywność zintegrowana: >7000.
UWAGA: Struktury, które są wybierane na podstawie użytych ustawień, są oznaczone kolorem karmazynowy. Najechanie kursorem myszy na te struktury da więcej informacji o parametrach obiektów (tj. powierzchnia, mimośrod, zintegrowana intensywność i średnia intensywność), co pomaga zoptymalizować analizę związaną z kryteriami włączenia lub wykluczenia parametrów NET. Sprawdź wiele obrazów (z dołków kontroli dodatniej i ujemnej), aby sprawdzić, czy ustawienia analizy są prawidłowe.
- Jeśli ustawienia analizy NET są poprawne, kliknij przycisk Dalej. Wybierz punkty czasowe i studzienki do analizy w sekcji czasy skanowania i odwierty, a następnie kliknij przycisk Dalej. Wstaw nazwę definicji w sekcji Zapisz i zastosuj definicję analizy, a następnie kliknij przycisk Dalej. Kliknij przycisk Zakończ, gdy informacje analizy zostaną zweryfikowane i poprawne.
UWAGA: W przypadku analizowania wielu płyt lub korzystania z analiz z poprzednich eksperymentów uruchom analizę i wybierz opcję Kopiuj istniejącą definicję analizy lub Użyj istniejącej definicji analizy i kliknij przycisk Dalej. Wybierz odpowiednią istniejącą definicję analizy i kliknij przycisk Dalej. Aby przeprowadzić kolejną procedurę analizy, przejdź do kroku 6.4, jeśli wybrano opcję Kopiuj istniejącą definicję analizy, lub kroku 6.7, jeśli wybrano opcję Użyj istniejącej definicji analizy. - Otwórz analizę eksperymentu, klikając analizę w interesującym Cię naczyniu. Otwórz okno Metryki wykresu.
- Kliknij przycisk plusa (Utwórz metrykę). Dane mogą być prezentowane jako procentowa konfluencja NET (procent obszaru obrazu oznaczony jako NET) lub procentowa liczba neutrofili netto (liczba NET podzielona przez liczbę komórek).
- Podczas prezentowania danych jako procentowej konfluencji NET wybierz opcję Obszar w sekcji Metryka i wybierz pozycję Konfluencja w sekcji Wartość. Prezentując dane jako wartość procentową po odjęciu neutrofili, wybierz opcję Liczba obiektów w sekcji Metryka i wybierz opcję Na obraz w sekcji Wartość.
- Kliknij przycisk OK. Wybierz pozycję Zbieganie się obszaru sieci NET (%) lub Liczba obiektów sieci NET na obraz (na obraz) w sekcji Metryki zdefiniowane przez użytkownika. Wybierz wszystkie punkty czasowe, które mają zostać przeanalizowane w sekcji Wybierz skanowania. Zaznacz wszystkie studnie, które mają zostać przeanalizowane w sekcji Wybierz studnie i kliknij przycisk Eksportuj dane.
- Wybierz następujące ustawienia w sekcji Eksport wykresów.
- Wybierz opcję Pokaż każdy skan jako osobną tabelę (kolumny: 1, 2... wiersze: A, B...).
- Wybierz opcję Pokaż etykiety wierszy i kolumn.
- Wybierz opcję Wszystkie skanowania w jednym pliku i kliknij przycisk Przeglądaj, aby dostosować lokalizację i nazwę pliku.
- Wybierz opcję Uwzględnij szczegóły eksperymentu w nagłówku.
- Wybierz opcję Podziel dane na pojedyncze obrazy.
- Kliknij przycisk Eksportuj, aby wyeksportować dane jako plik ".txt", który można zaimportować i dalej analizować w arkuszu kalkulacyjnym.
UWAGA: Aby określić procentową zawartość neutrofili netto, należy określić liczbę neutrofili przy t = 0. Aby to zrobić, przejdź do następujących kroków protokołu. - Przejdź do kroku 6.1, aby rozpocząć dodatkową analizę niezbędną do zliczenia liczby neutrofili dla obrazów przy t = 0.
- W kroku 6.3 wybierz opcję Faza i usuń zaznaczenie opcji Zielony w sekcji kanału obrazu.
- W kroku 6.4 wybierz t = 0 w sekcji czasów skanowania statku.
- W kroku 6.5 usuń zaznaczenie opcji Zielony, wybierz Faza i w razie potrzeby dostosuj ustawienia kanału fazy.
- W kroku 6.6 dodaj nazwę obiektu, wybierz opcję Klasyczne zbieganie w sekcji Segmentacja i ustaw korektę segmentacji na 0 (Tło), dostosuj Wypełnienie otworu do 100 μm2 i dostosuj Obszar do 50 μm2.
- W kroku 6.7 wybierz t = 0 w sekcji wybierania skanów.
- W kroku 6.8 otwórz Analizę liczby neutrofili .
- W kroku 6.9 wybierz opcję Liczba obiektów na obraz (na obraz) w sekcji Metryki zdefiniowane przez użytkownika.
- Na koniec użyj poniższego obliczenia, aby wygenerować procent neutrofili netto: (liczba NET / liczba neutrofili przy t = 0) x 100%.
Wyniki
Wysokoprzepustowa mikroskopia w czasie rzeczywistym, w połączeniu z nieprzenikalnym barwnikiem DNA, pozwala na badanie kinetyki, charakterystyki i podstawowych szlaków NETozy oraz umożliwia ocenę potencjalnych inhibitorów uwalniania NET. Przy zastosowaniu tego podejścia, NET zdefiniowano jako struktury wykazujące pozytywny sygnał dla barwnika DNA o znacznie większej powierzchni w porównaniu do powierzchni zdrowych neutrofili (Rysunek 1A), co wskazuje na to, że chromatyna została wydalona do środowiska pozakomórkowego18. Analiza oparta na powierzchni pozwoliła nam odróżnić NET od aktywowanych neutrofili z naruszoną integralnością błony plazmatycznej, wykazujących silne wewnątrzkomórkowe barwienie DNA (Rysunek 1A).
Jonofor wapniowy (A23187) oraz PMA są powszechnie stosowane do indukowania NETozy in vitro. Mimo że są to bodźce niefizjologiczne, są one wartościowe, ponieważ aktywują odmienne szlaki NETozy i zapewniają spójną indukcję NETozy przy niskiej zmienności między dawcami. A23187 wywołuje napływ wapnia, co prowadzi do aktywacji PAD4 i uwalniania NETs bogatych w cytrulinylowane histony, podczas gdy PMA aktywuje kompleks NADPH oksydazy, co skutkuje produkcją reaktywnych form tlenu (ROS) i późniejszym uwalnianiem NETs o niskim poziomie cytrulinylowanych histonów5,16,21. Szybkość i skala odpowiedzi NETozy zależą od stężenia każdego bodźca (Rycina 1B,C), przy czym A23187 indukuje szybszą NETozę, a PMA skutkuje wyższym odsetkiem neutrofili uwalniających NETs (Rycina 1D-F). NETs powstałe w wyniku stymulacji A23187 (Rycina 1D; czerwona strzałka) różniły się od NETs indukowanych przez PMA (Rycina 1D; żółta strzałka) tym, że były bardziej rozproszone poza błoną plazmatyczną neutrofili, podczas gdy NETs indukowane przez PMA pozostawały bliżej błony plazmatycznej neutrofili. Ponadto stymulacja A23187 prowadziła do powstania przepuszczalnych, nietworzących sieci neutrofili wybarwiających się barwnikiem DNA (Rycina 1D; niebieska strzałka), które nie wydalały swojego DNA do przestrzeni zewnątrzkomórkowej. Wykrywanie przepuszczalnych, nietworzących sieci neutrofili wybarwiających się barwnikiem DNA było zależne od stężenia A23187 (Rycina 1G) i niemal całkowicie nieobecne niezależnie od stężenia PMA użytego do stymulacji NETozy (Rycina 1D,H). Oprócz stosowania niefizjologicznych bodźców NETozy, takich jak A23187 i PMA, test ten nadaje się również do badania czynników wyzwalających NETozę istotnych w przebiegu chorób. Na przykład neutrofile aktywowane rozpuszczalnymi kompleksami immunologicznymi (sIC) lub kryształami występującymi w chondrokalcynozie (CPPD) wykazały znacznie zwiększone uwalnianie NET w porównaniu do grupy bez stymulacji. Tendencję do podwyższonego poziomu NET zaobserwowano, gdy neutrofile były aktywowane kompleksami immunologicznymi związanymi z powierzchnią (cIC), fMLP oraz kryształami moczanu sodu (MSU) (Rycina 1I); jednak w przypadku tych bodźców odnotowano znaczną zmienność między poszczególnymi dawcami.
Farmakologiczne hamowanie szlaku NETozy oraz enzymów związanych z NETozą wykazało, że terapeutyki ukierunkowane na NETozę mogą stanowić skuteczne metody leczenia chorób, w których akumulacja zewnątrzkomórkowych pułapek neutrofilnych (NET) w znacznym stopniu napędza patologię.14,17,22,23,24Ten test NET w czasie rzeczywistym z wykorzystaniem mikroskopii jest łatwym, niezawodnym i powtarzalnym podejściem do badania antagonistów NETozy w sposób wysokoprzepustowy. Aby to zilustrować, wykorzystaliśmy CIT-013 – pierwsze w swojej klasie zhumanizowane przeciwciało monoklonalne, które z wysokim powinowactwem wiąże się z cytrulinowanymi histonami H2A i H4.15,16A23187 aktywuje ścieżkę NETozy, prowadząc do powstania NET-ów zawierających cytrulinowane histony, które następnie są celem CIT-013 w celu wykonania przez ten związek funkcji hamowania NETozy.16Rzeczywiście, uwalnianie NET w odpowiedzi na A23187 zostało całkowicie zahamowane przez CIT-013 (Rysunek 2A i Film uzupełniający 1), z IC50 wynoszącego 4,6 nM (Rysunek 2B). Zdolność CIT-013 do hamowania NETozy jest unikalna, ponieważ inne dostępne komercyjnie przeciwciała skierowane przeciwko różnym (nie-)cytrulinowanym histonom nie były w stanie zahamować uwalniania NET (Rysunek 2C).
Wcześniej wykazaliśmy, że wysoce podobna cząsteczka prekursorowa CIT-013 (różniąca się dwoma aminokwasami, lecz wiążąca podobne epitopy z taką samą powinowactwem) blokuje NETozę w odpowiedzi na bodźce fizjologiczne, takie jak aktywowane płytki krwi, płyn stawowy w dnie moczanowej, jak również płyn stawowy w RZS17. Tutaj wykazujemy, że uwalnianie NET indukowane przez sIC może być hamowane przez CIT-013 (Rycina 2D). Terapeutyczne znaczenie hamowania NETozy indukowanej tym bodźcem podkreślają SLE, RZS i inne choroby autoimmunologiczne, w których autoprzeciwciała w surowicy lub płynie stawowym wspomagają tworzenie IC, co wyzwala NETozę25,26.
Wspólnie dane te wykazują, że ta metoda wysokoprzepustowej mikroskopii w czasie rzeczywistym nadaje się do badania kinetyki i charakterystyki uwalniania NET oraz pozwala na badanie inhibitorów NETozy. Chociaż metoda ta została zoptymalizowana do stosowania w przypadku ludzkich neutrofili, po wprowadzeniu modyfikacji może być ona również odpowiednia do badania neutrofili innych gatunków. Dane uzyskane za pomocą tego testu stanowią podstawę uzasadnienia dla zastosowania CIT-013 jako skutecznej i wydajnej terapii chorób indukowanych przez NET.

Rysunek 1: Mikroskopia wysokoprzepustowa w czasie rzeczywistym do badania uwalniania NET. Neutrofile wyizolowane z krwi zdrowych ochotników stymulowano A23187 lub PMA w celu uruchomienia ścieżki NETozy. Uwalnianie NET wizualizowano za pomocą wysokoprzepustowej mikroskopii w czasie rzeczywistym z wykorzystaniem barwnika DNA nieprzenikającego przez błonę plazmatyczną, a następnie ilościowo określono na podstawie powierzchni przy użyciu oprogramowania systemu analizy mikroskopowej żywych komórek. (A) Analiza powierzchni niestymulowanych zdrowych neutrofili (szary), zewnątrzkomórkowych NET oraz przepuszczalnych neutrofili nietworzących sieci z wewnątrzkomórkowym barwieniem DNA (zielony). (B,C) Ilościowe oznaczenie uwalniania NET w czasie w neutrofilach stymulowanych wskazanymi stężeniami A23187 lub PMA (n = 2). (D) Reprezentatywne obrazy uwalniania NET w odpowiedzi na A23187 (czerwone strzałki) i PMA (żółte strzałki) w różnych punktach czasowych. Przykłady przepuszczalnych neutrofili nietworzących sieci wskazano niebieskimi strzałkami. (E) Ilościowe oznaczenie uwalniania NET w czasie przedstawione jako procent konfluencji NET (n = 5). Statystykę przeprowadzono dla t = 240 min. (F) Ilościowe oznaczenie uwalniania NET w czasie przedstawione jako procent neutrofili tworzących sieci (n = 2). (G, H) Ilościowe oznaczenie przepuszczalnych neutrofili nietworzących sieci w czasie w neutrofilach stymulowanych wskazanymi stężeniami A23187 lub PMA (n = 2). (I) Ilościowe oznaczenie uwalniania NET w t = 240 min indukowanego przez rozpuszczalne kompleksy immunologiczne (sIC), kompleksy IC powlekane (cIC), fMLP, kryształy mocznika sodowego (MSU) oraz kryształy występujące w chorobie odkładania pirofosforanu wapnia (CPPD) (n = 8-28). Wyniki przedstawiono jako średnia ± błąd standardowy średniej. **P < 0,01 oraz ****P < 0,0001, jednoczynnikowa ANOVA z pomiarami powtórzonymi i testem porównań wielokrotnych Dunnetta (B), test Kruskala-Wallisa z testem porównań wielokrotnych Dunna (I). Panele A-F zostały zmodyfikowane za zgodą van der Linden i wsp.16. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
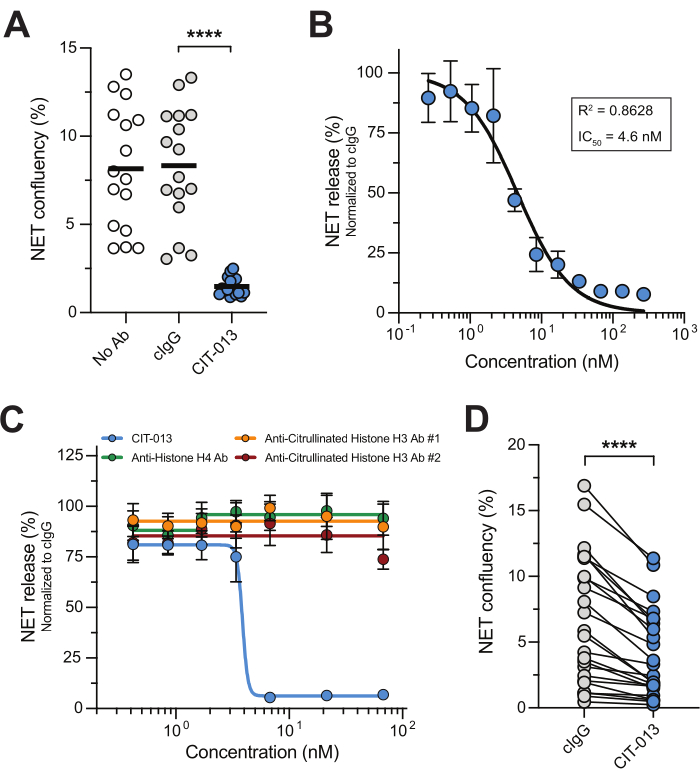
Rycina 2: CIT-013 hamuje uwalnianie NET. (A) Ilościowe oznaczenie uwalniania NET indukowanego przez A23187 w czasie t = 240 min w obecności (No Ab) lub nieobecności CIT-013 lub przeciwciała kontrolnego izotypowego (cIgG). (B) Zależne od dawki hamowanie uwalniania NET indukowanego przez A23187 przy użyciu CIT-013 w czasie t = 240 min (n = 3). Dane zostały znormalizowane do cIgG (przyjęto jako 100% uwalniania NET). (C) Ilościowe oznaczenie uwalniania NET indukowanego przez A23187 w czasie t = 240 min w obecności wskazanych stężeń CIT-013, przeciwciała anty-histon H4, przeciwciała anty-cytrulinowana histona H3 nr 1 lub przeciwciała anty-cytrulinowana histona H3 nr 2 (n = 6). (D) Ilościowe oznaczenie uwalniania NET w czasie t = 240 min indukowanego przez rozpuszczalne kompleksy immunologiczne (ICs) w obecności CIT-013 lub cIgG. Wyniki przedstawiono jako średnia ± błąd standardowy średniej. ****P < 0.0001, jednoczynnikowa analiza wariancji (ANOVA) z powtarzanymi pomiarami z testem wielokrotnych porównań Tukeya (A) lub obustronny test znaków rang dla par dopasowanych Wilcoxona (D). Panele A, B oraz D zostały zmodyfikowane za zgodą van der Linden i wsp.16. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Płyta 96-dołkowa nr 1 | Płyta 96-dołkowa nr 2 | |
| Objętość 0,001% roztworu poli-L-lizyny na dołek | 50 µL | 100 µL |
| Objętość zawiesiny neutrofili na dołek | 50 µL | 87,5 µL |
| Liczba neutrofili na dołek | 2 x 10⁴ komórek | 3,5 x 10⁴ komórek |
| Objętość 4x stężonego (= 80 nM) barwnika DNA w buforze do analizy NET na dołek | 50 µL | 87,5 µL |
| Objętość 4x stężonych stymulatorów NETozy w buforze do analizy NET na dołek | 50 µL | 87,5 µL |
| Objętość 4x stężonych antagonistów NETozy w buforze do analizy NET na dołek | 50 µL | 87,5 µL |
Tabela 1: Objętości i liczby komórek zoptymalizowane dla różnych płytek obrazujących z 96 dołkami.
| Stężenie roztworu roboczego (4-krotnie skoncentrowany) | Stężenie końcowe | |
| Jonofor wapnia (A23187) | 50 µM | 12.5 µM |
| PMA | 16 nM | 4 nM |
| fMLP | 4 µM | 1 µM |
| Kryształy monosodowego mocznika (MSU) | 400 µg/mL | 100 µg/mL |
| Kryształy w chorobie depozycji pirofosforanu wapnia (CPPD) | 400 µg/mL | 100 µg/mL |
| Rozpuszczalne kompleksy immunologiczne (sIC) | 1. Dodać 5 µg/mL albumina surowicy ludzkiej (HSA) w DPBS do 282.5 µg/mL poliklonalne przeciwciało królicze anty-HSA w DPBS. | |
| 2. Inkubować przez co najmniej 90 min w temperaturze 37 °C. | ||
| 3. Homogenizować za pomocą wstrząsania w vortexie i dodać 50 µL roztwór sIC do odpowiednich studzienek. | ||
| Powlekłe kompleksy immunologiczne (cIC) | 1. Dodać 10 µg/mL HSA w DPBS w odpowiednich dołkach płytki 96-dołkowej. | |
| 2. Inkubować przez noc w temperaturze 4 °C. | ||
| 3. Przemyć dołki 3 razy za pomocą 200 µL 0,05% Tween-20 w DPBS (zwany dalej PBS/0,05% Tween). | ||
| 4. Zablokuj dołki za pomocą 200 µL 1% (m/v) albuminy surowicy bydlęcej w PBS/0,05% Tween (dalej określany jako bufor blokujący). | ||
| 5. Inkubować przez 120 min w temperaturze pokojowej przy łagodnym mieszaniu (400 obr./min). | ||
| 6. Przemyj dołki 3 razy za pomocą 200 µL PBS/0,05% Tween. | ||
| 7. Dodać 50 µL poliklonalne przeciwciało królicze przeciwko HSA w buforze blokującym do odpowiednich dołków. | ||
| 8. Inkubować przez 60 min w temperaturze pokojowej przy łagodnym mieszaniu (400 obr./min). | ||
| 9. Przemyć dołki 3 razy za pomocą 200 µL PBS/0,05% Tween. | ||
| 10. Na koniec trzy razy przemyj studzienki za pomocą 200 µL DPBS. Dołki są teraz przygotowane do etapu 4.7 protokołu. | ||
Tabela 2: Zalecane stężenia stymulantów NETozy.
| Stężenie roztworu roboczego (stężenie 4x) | Stężenie końcowe | |
| Przeciwciało przeciwko lizozymowi jaja kurzego (przeciwciało kontrolne; cIgG) | 80 nM | 20 nM |
| CIT-013 | 80 nM | 20 nM |
Tabela 3: Zalecane stężenia antagonisty NETozy
Wideo uzupełniające 1. Neutrofile stymulowano A23187 w obecności cIgG (lewa strona) lub CIT-013 (prawa strona), a uwalnianie NET wizualizowano w czasie przy użyciu barwnika DNA nieprzenikającego przez błonę plazmatyczną. Uwalnianie NET jest hamowane w obecności CIT-013. Film stanowi nałożenie obrazu z barwnikiem DNA (zielony) i kontrastu fazowego. Niniejsze wideo zostało udostępnione za zgodą van der Linden i wsp.16. Kliknij tutaj, aby pobrać to wideo.
Dyskusja
Od czasu odkrycia NET w 2004 r. opracowano wiele strategii eksperymentalnego badania uwalniania NET in vitro, przy czym mikrokopia immunofluorescencyjna jest najczęstszą techniką ilościowego oznaczania NETosis27,28. Chociaż mikroskopia jest przydatna do wizualizacji wydania NET, ma ograniczenia, ponieważ niezautomatyzowana mikroskopowa kwantyfikacja obrazów o stałych punktach czasowych jest raczej niedokładna i może cierpieć z powodu stronniczości obserwatora. Inną techniką stosowaną do badania uwalniania NET jest obrazowanie wielospektralne cytometria przepływowa29,30, która mierzy dużą liczbę neutrofili sieciowych i przyjmuje bezstronną analizę, ale koncentruje się na neutrofilach we wczesnych stadiach NETozy i nie określa ilościowo neutrofili, które uwolniły swoje NET. Wiele badań nad kinetyką NETozy wykorzystuje barwnik DNA do ilościowego określenia uwalniania NET w połączeniu z czytnikiem płytek fluorescencyjnych31. Technika ta nie jest w stanie odróżnić NET od aktywowanych lub umierających neutrofili z wewnątrzkomórkowym barwieniem DNA, a zatem nie nadaje się do ilościowego oznaczania uwalniania NET i badania antagonistów NETozy. Powyższe podkreśla, że podejścia stosowane obecnie do badania NETosis są cenne, ale mają swoje ograniczenia.
Opisana w tym badaniu metoda mikroskopii w czasie rzeczywistym rozwiązuje wiele problemów znalezionych we wcześniej opisywanych technikach. Oferuje bezstronną, półautomatyczną, wysokowydajną, powtarzalną i dokładną kwantyfikację NET. Rzeczywiście, takie podejście minimalizuje artefakty pipetowania, takie jak rozciągnięta morfologia NET18, i jest w stanie odróżnić NETozę od nekrozy i apoptozy dzięki odrębnej morfologii i kinetyce uwalniania DNA18,32. Ponadto podejście to daje możliwość zbadania różnych szlaków biochemicznych regulujących śmierć komórki, takich jak tworzenie NET w neutrofilach nekroptotycznych, które generują struktury spełniające funkcjonalne i fenotypowe kryteria NET33.
W tym protokole istnieje kilka krytycznych kroków, które należy wykonać, aby pomyślnie określić ilościowo NET. Po pierwsze, prawidłowa liczba komórek w studzience jest ważna dla dokładnej kwantyfikacji NET. Gdy gęstość neutrofili jest zbyt wysoka, komórki i NET będą nakładać się na sąsiednie komórki i NET, co utrudni ich rozróżnienie, w wyniku czego kwantyfikacja stanie się niedokładna. Po drugie, warunkiem wstępnym jest użycie niskiego stężenia nietoksycznego, nieprzepuszczalnego dla błony plazmatycznej barwnika wiążącego DNA do barwienia NET, gdy są wydzielane do środowiska zewnątrzkomórkowego. Przepuszczalne dla błony plazmatycznej barwniki wiążące DNA mogą łatwo indukować aktywację neutrofili lub śmierć komórki. Po trzecie, należy zeskanować wiele obrazów na studzienkę, aby uzyskać reprezentatywny przegląd uwalniania NET w heterogenicznej populacji neutrofili. Po czwarte, obraz z kontrastem fazowym neutrofili przy t = 0 jest konieczny do skorygowania liczby neutrofili na obrazie i obliczenia procentu neutrofili netto.
Chociaż to wysokoprzepustowe podejście do mikroskopii w czasie rzeczywistym ma wiele zalet w porównaniu z innymi testami wykrywania NET, istnieją ograniczenia tej metody, ponieważ, o ile nam wiadomo, nie ma dostępnych barwników fluorescencyjnych do wykrywania dodatkowych składników NET w celu potwierdzenia uwolnienia NET. Przeciwciała znakowane fluorescencyjnie do wykrywania dodatkowych składników NET mogą być stosowane, ale mogą mieć niepożądane skutki, ponieważ kompleksy przeciwciało-układ odpornościowy wpływają na aktywację neutrofili i prawdopodobnie NETozę. Dlatego wolimy nie używać dodatkowych przeciwciał w tej konfiguracji testu i zamiast tego zalecamy stosowanie dobrze znanych bodźców indukujących NETozę. W przypadku gdy stosowane są jeszcze nieustalone bodźce NETozy, zalecamy użycie testu ELISA do wykrywania DNA skompleksowanego z białkami specyficznymi dla NET, takimi jak cytrulinowane histony, przed testem obrazowania na żywo. Po drugie, zmienność wewnątrz- i międzytestowa może wynikać ze zmienności między dawcami, przy czym neutrofile od zdrowych dawców reagują inaczej na różne bodźce NETozy ze względu na heterogeniczność w zdrowej populacji. Aby zminimalizować zmienność testu, neutrofile muszą zostać wyizolowane w ciągu 1 godziny ze świeżo pobranej krwi i natychmiast wykorzystane w doświadczeniu, ponieważ neutrofile są krótkotrwałe i nie można ich kriokonserwować. Ponadto ważne jest, aby protokół izolacji neutrofili został zatwierdzony i przyjęty w celu zminimalizowania aktywacji neutrofili. Neutrofile są wrażliwymi komórkami i mogą zmieniać swoją reakcję na bodźce podczas procesu oczyszczania z powodu stresu mechanicznego i innych rodzajów stresu. Na stan aktywacji neutrofili i uwalnianie NET może mieć wpływ rodzaj igły, użyte probówki do pobierania krwi, temperatura inkubacji, szybkość wirowania i czas od pobrania krwi do izolacji neutrofili 34,35,36,37. Dodatkowa metoda izolacji neutrofili, którą można rozważyć, została opisana przez Krémera i wsp.36 przy użyciu metody negatywnej selekcji immunomagnetycznej bez lizy czerwonych krwinek. Metoda ta przypomina nietknięte neutrofile we krwi pełnej i może być odpowiednia do zapobiegania aktywacji neutrofili podczas procesu oczyszczania. Wszystko to powinno służyć jako ostrzeżenie dla tej dziedziny, że dane z różnych grup badawczych muszą być porównywane z dużą ostrożnością.
Ogólnie rzecz biorąc, opisana metoda wysokoprzepustowej mikroskopii w czasie rzeczywistym umożliwia dokładne określenie ilościowe NET w powtarzalny i wydajny sposób oraz może być wykorzystana do badania charakterystyki, wielkości i kinetyki uwalniania NET oraz umożliwia badanie aktywności antagonistów NETozy. Jako przykład tego ostatniego zastosowaliśmy humanizowane przeciwciało monoklonalne antycytrulinowane histonem H2A i H4 CIT-013, które jest obecnie w fazie rozwoju klinicznego.
Oświadczenia
Autorzy są pracownikami firmy Citryll i mają interesy finansowe.
Podziękowania
Autorzy chcieliby podziękować Paulowi Vinkowi za zarządzanie częścią projektu dotyczącą metody mikroskopii obrazowania na żywo.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| A-23187 Wolny kwas (kalcymycyna) | Thermo Fisher | A1493 | |
| Chlorek amonu (NH4Cl) | Sigma Aldrich | A9434 | |
| Lizozym jaj przeciw jajom kurzym (przeciwciało kontrolne; cIgG) | CrownBio | C0001 | |
| APC-Cy7-sprzężone mysie przeciwciało anty-ludzkie CD45 (klon 2D1) | Biolegend | 368515 | Stosować w 1 &mikro; g/mL |
| stężenie końcowe System BD FACSCantoTM II + oprogramowanie FACSDiva (wersja 8.0.1) | BD | n/a | System cytometrii przepływowej |
| Albumina surowicy bydlęcej (BSA) Frakcja V | Roche | 10735108001 | |
| CaCl2 (1 M) | VWR | E506 | |
| Kryształy choroby dyspozycyjności pirofosforanu wapnia (CPPD) | Celometr InvivoGen | lrl-cppd | |
| Auto T4 Licznik komórek Bright Field + oprogramowanie analityczne (wersja 3.3.9.5) | Nexcelom Bioscience | n/a | Licznik komórek jasnego pola |
| CIT-013 | Citryll B.V. | nie dotyczy | |
| Costar 96-dołkowa płytka, przezroczyste dno | Corning | 3603 | 96-dołkowa płytka #1 |
| Dextran T500 | Pharmacosmos | 551005009006 | |
| DPBS (1x) | Gibco | 14190-144 | |
| Surowica bydlęca płodu (FBS) | Serena | S-FBS-SA-015 | |
| Ficoll | GE Healthcare | 17-1440-02 | Roztwór gradientu gęstości |
| Sprzężone z FITC mysie przeciwciało anty-ludzkie CD66b (klon G10F5) | eBioscience | 17-0666-42 | Stosować przy 1,5 i mikro; g / ml stężenie końcowe |
| Możliwy do naprawienia barwnik żywotności eFluor 506 | eBioscience | 65-0866-14 | |
| Oprogramowanie do analizy cytometrii przepływowej | FLowJo | Wersja 10.8.0 | |
| fMLP | Sigma Aldrich | 47729-10MG-F | |
| HEPES (1M) | Gibco | 15630-080 | |
| Albumina surowicy ludzkiej (HSA) | VWR | 31020 | |
| Człowiek TruStain FcX | Biolegend | 422302 | Blok receptora Fc |
| IBIDI 96-dołkowa płytka, przezroczyste dno | IBIDI | 89626 | 96-dołkowa płytka #2 |
| Oprogramowanie analityczne IncuCyte SX3 + (wersja 2022B Rev1) | Satorius | n/a | System analizy mikroskopowej żywych komórek |
| Kryształy moczanu sodu | InvivoGen | tlrl-msu | |
| Mysie przeciwciało antyhistonowe H3 (cytrulina R2 + R8 + R17) | Kajman | 17939 | Klon 11D3; określany jako #1 |
| Mysie przeciwciało antyhistonowe H4 (K8Ac + K12Ac + K16Ac) (Klon KM-2) | Przeciwciała bezwzględne | Ab01681-2.0 | |
| Na2EDTA | Sigma Aldrich | E5134 | |
| NaCl (0,9%) | B. Braun | 25900 | |
| Penicylina (5000 U/mL) - Streptomycyna (5000 &mikro; g / mL) | Gibco | 15070-063 | |
| PerCP-Cy5.5-sprzężone mysie przeciwciało anty-ludzkie CD16 (klon 3G8) | Biolegend | 302027 | Stosować w 0,33 &mikro; g / ml stężenie końcowe |
| PMA | Sigma Aldrich | P1585 | |
| Poliklonalne królicze przeciwciało anty-HSA | Sigma Aldrich | A0433-2ml | |
| Poli-L-lizyna (0,01%) | Sigma Aldrich | P4832 | |
| Wodorowęglan potasu (KHCO3) | Przeciwciało antyhistonowe Sigma Aldrich | 237205 | |
| Rabbit H3 (cytrulina R2 + R8 + R17) | Abcam | ab281584 | Multiklonalny; określany jako #2 |
| RPMI 1640 z suplementem GlutaMAXTM | Gibco | 61870-010 | Pożywka hodowlana zawierająca L-glutaminę |
| RPMI 1640 bez czerwieni fenolowej | Gibco | 11835-030 | Pożywka hodowlana bez czerwieni fenolowej |
| Azydek sodu (NaN3) | Sigma | Aldrich S2002 | |
| Sterylne H2O | Gibco | 15230204 | |
| Sytox Zielony barwnik kwasem nukleidowym | Thermo Fisher | S7020 | Barwnik DNA |
| Roztwór błękitu trypanowego (0,4%) | Gibco | 15250-061 | |
| Tween-20 | Sigma Aldrich | P1379 | |
| Probówki do krwi Vacutainer Li-Heparyna (17 IU / ml) | BD | 367526 |
Bibliografia
- Brinkmann, V., et al. Neutrophil extracellular traps kill bacteria. Science. 303 (5663), 1532-1535 (2004).
- De Bont, C., Pruijn, G. J. M. Citrulline is not a major determinant of autoantibody reactivity to neutrophil extracellular traps. Philos Trans R Soc Lond B Biol Sci. 378 (1890), 20220249(2023).
- Urban, C. F., et al. Neutrophil extracellular traps contain calprotectin, a cytosolic protein complex involved in host defense against Candida albicans. PLoS Pathog. 5 (10), e1000639(2009).
- Hoppenbrouwers, T., et al. In vitro induction of NETosis: Comprehensive live imaging comparison and systematic review. PLoS One. 12 (5), e0176472(2017).
- Kenny, E. F., et al. Diverse stimuli engage different neutrophil extracellular trap pathways. ELife. 6, e24437(2017).
- Parker, H., Dragunow, M., Hampton, M. B., Kettle, A. J., Winterbourn, C. C. Requirements for NADPH oxidase and myeloperoxidase in neutrophil extracellular trap formation differ depending on the stimulus. J Leukoc Biol. 92 (4), 841-849 (2012).
- Neeli, I., Radic, M. Opposition between PKC isoforms regulates histone deimination and neutrophil extracellular chromatin release. Front Immunol. 4, 38(2013).
- Bosmann, M., Ward, P. A. Protein-based therapies for acute lung injury: targeting neutrophil extracellular traps. Expert Opin Ther Targets. 18 (6), 703-714 (2014).
- Papayannopoulos, V. Neutrophil extracellular traps in immunity and disease. Nat Rev Immunol. 18 (2), 134-147 (2018).
- Shiratori-Aso, S., Nakazawa, D. The involvement of NETs in ANCA-associated vasculitis. Front Immunol. 14, 1261151(2023).
- Byrd, A. S., et al. Neutrophil extracellular traps, B cells, and type I interferons contribute to immune dysregulation in hidradenitis suppurativa. Sci Transl Med. 11 (508), eaav5908(2019).
- Kimball, A. S., Obi, A. T., Diaz, J. A., Henke, P. K. The emerging role of NETs in venous thrombosis and immunothrombosis. Front Immunol. 7, 236(2016).
- O'Neil, L. J., et al. Neutrophil extracellular trap-associated carbamylation and histones trigger osteoclast formation in rheumatoid arthritis. Ann Rheum Dis. 82 (5), 630-638 (2023).
- Li, M., et al. A novel peptidylarginine deiminase 4 (PAD4) inhibitor BMS-P5 blocks formation of neutrophil extracellular traps and delays progression of multiple myeloma. Mol Cancer Ther. 19 (7), 1530-1538 (2020).
- Chirivi, R. G. S., et al. Anti-citrullinated protein antibodies as novel therapeutic drugs in rheumatoid arthritis. J Clin Cell Immunol. S6, 006(2013).
- Van der Linden, M., et al. Anti-citrullinated histone monoclonal antibody CIT-013, a dual action therapeutic for neutrophil extracellular trap-associated autoimmune diseases. MAbs. 15 (1), 2281763(2023).
- Chirivi, R. G. S., et al. Therapeutic ACPA inhibits NET formation: a potential therapy for neutrophil-mediated inflammatory diseases. Cell Mol Immunol. 18 (6), 1528-1544 (2021).
- Van der Linden, M., Westerlaken, G. H. A., Van Der Vlist, M., Van Montfrans, J., Meyaard, L. Differential signalling and kinetics of neutrophil extracellular trap release revealed by quantitative live imaging. Sci Rep. 7 (1), 6529(2017).
- Hoffmann, J. H. O., Schaekel, K., Gaiser, M. R., Enk, A. H., Hadaschik, E. N. Interindividual variation of NETosis in healthy donors: introduction and application of a refined method for extracellular trap quantification. Exp Dermatol. 25 (11), 895-900 (2016).
- Silva, L. M., Moutsopoulos, N., Bugge, T. H., Doyle, A. Live imaging and quantification of neutrophil extracellular trap formation. Curr Protoc. 1 (7), e157(2021).
- De Bont, C. M., Koopman, W. J. H., Boelens, W. C., Pruijn, G. J. M. Stimulus-dependent chromatin dynamics, citrullination, calcium signalling and ROS production during NET formation. Biochim Biophys Acta Mol Cell Res. 1865 (11 Pt A), 1621-1629 (2018).
- Gajendran, C., et al. Alleviation of arthritis through prevention of neutrophil extracellular traps by an orally available inhibitor of protein arginine deiminase 4. Sci Rep. 13 (1), 3189(2023).
- Biron, B. M., Chung, C. -S., O'Brien, X. M., Chen, Y., Reichner, J. S., Ayala, A. Cl-Amidine prevents histone 3 citrullination and neutrophil extracellular trap formation, and improves survival in a murine sepsis model. J Innate Immun. 9 (1), 22-32 (2017).
- Perdomo, J., et al. Neutrophil activation and NETosis are the major drivers of thrombosis in heparin-induced thrombocytopenia. Nat Commun. 10 (1), 1322(2019).
- Lood, C., et al. Neutrophil extracellular traps enriched in oxidized mitochondrial DNA are interferogenic and contribute to lupus-like disease. Nat Med. 22 (2), 146-153 (2016).
- Kraaij, T., et al. A novel method for high-throughput detection and quantification of neutrophil extracellular traps reveals ROS-independent NET release with immune complexes. Autoimmun Rev. 15 (6), 577-584 (2016).
- De Buhr, N., Von Köckritz-Blickwede, M. How neutrophil extracellular traps become visible. J Immunol Res. 2016, 1-13 (2016).
- Brinkmann, V., Laube, B., Abu Abed, U., Goosmann, C., Zychlinsky, A. Neutrophil extracellular traps: How to generate and visualize them. J Vis Exp. (36), e1724(2010).
- Zhao, W., Fogg, D. K., Kaplan, M. J. A novel image-based quantitative method for the characterization of NETosis. J Immunol Methods. 423, 104-110 (2015).
- Gavillet, M., et al. Flow cytometric assay for direct quantification of neutrophil extracellular traps in blood samples. Am J Hematol. 90 (12), 1155-1158 (2015).
- Sil, P., Yoo, D., Floyd, M., Gingerich, A., Rada, B. High throughput measurement of extracellular DNA release and quantitative NET formation in human neutrophils in vitro. J Vis Exp. (112), e52779(2016).
- Gupta, S., Chan, D. W., Zaal, K. J., Kaplan, M. J. A high-throughput real-time imaging technique to quantify NETosis and distinguish mechanisms of cell death in human neutrophils. J Immunol. 200 (2), 869-879 (2018).
- D'Cruz, A. A., et al. The pseudokinase MLKL activates PAD4-dependent NET formation in necroptotic neutrophils. Sci Signal. 11 (546), eaao1716(2018).
- Nash, G., Abbitt, K., Tate, K., Jetha, K., Egginton, S. Changes in the mechanical and adhesive behaviour of human neutrophils on cooling in vitro. Pflugers Arch. 442 (5), 762-770 (2001).
- Hundhammer, T., Gruber, M., Wittmann, S. Paralytic impact of centrifugation on human neutrophils. Biomedicines. 10 (11), 2896(2022).
- Krémer, V., Godon, O., Bruhns, P., Jönsson, F., De Chaisemartin, L. Isolation methods determine human neutrophil responses after stimulation. Front Immunol. 14, 1301183(2023).
- Freitas, M., Porto, G., Lima, J. L. F. C., Fernandes, E. Isolation and activation of human neutrophils in vitro. The importance of the anticoagulant used during blood collection. Clin Biochem. 41 (7-8), 570-575 (2008).
Przedruki i uprawnienia
