Spektroskopia magnetycznego rezonansu jądrowego (NMR) służy do wykrywania dysregulacji metabolitów u pacjentów z różnymi chorobami. Technika ta pozwala na ilościowe określenie zaburzonych metabolitów, odkrywając patofizjologiczne wglądy. W tym miejscu opisujemy krok po kroku procedurę podejścia opartego na NMR w celu charakterystyki metabolicznej pacjentów.
Artykuł metodologiczny
Identyfikacja i kwantyfikacja metabolitów zaburzonych u pacjentów w stanie krytycznym przy użyciu metabolomiki opartej na NMR
W tym artykule
Podsumowanie
Streszczenie
Metabolomika staje się ważnym podejściem odzwierciedlającym reakcję jednostki na stany patofizjologiczne. Spektroskopia magnetycznego rezonansu jądrowego (NMR) rozwinęła się jako narzędzie do identyfikacji zaburzeń metabolicznych u krytycznie chorych pacjentów dotkniętych stanami takimi jak zespół ostrej niewydolności oddechowej (ARDS), ciężkie ostre zapalenie trzustki (SAP), ostre uszkodzenie nerek (AKI) i posocznica. Dane spektralne z próbki surowicy grupy badanej i kontrolnej są rejestrowane za pomocą spektrometru NMR 800 MHz i przetwarzane przy użyciu narzędzi do przetwarzania i analizy NMR. Ponadto przeprowadza się rygorystyczną analizę statystyczną, taką jak testy jedno- i wieloczynnikowe, w celu wskazania istotnych metabolitów, które są następnie dokładnie identyfikowane i określane ilościowo za pomocą oprogramowania do kwantyfikacji metabolitów NMR. Ponadto analiza szlaków zwraca uwagę na zaburzone cykle biochemiczne, które skutkują ciężkością choroby. Dzięki temu kompleksowemu podejściu naukowcy chcą uzyskać głębszy wgląd w zmiany metaboliczne związane z tymi krytycznymi chorobami, potencjalnie torując drogę do lepszego zrozumienia choroby oraz poprawy strategii diagnostycznych i terapeutycznych.
Wprowadzenie
Pomimo ciągłych wysiłków na rzecz zapewnienia skutecznej diagnozy chorób na całym świecie, terapia celowana wciąż nie osiągnęła swojego prawdziwego potencjału. Różne podejścia, takie jak transkryptomika, proteomika itp., doprowadziły do zidentyfikowania kilku biomarkerów, ale nie miały one wystarczającej użyteczności klinicznej ze względu na brak czułości i swoistości1,2. Terapia celowana jest dużym wyzwaniem w przypadku niektórych chorób wieloczynnikowych, co ostatecznie prowadzi do wyższej śmiertelności. Istnieje potrzeba lepszego zrozumienia mechanizmu i patofizjologii leżących u podstaw złożonych chorób występujących w dużej niejednorodności. Tak więc w związku z tym rozwój metabolomiki zrewolucjonizował rozwój terapeutyczny, który ostatecznie może pomóc w dostosowaniu schematów leczenia do różnych krytycznych chorób, takich jak zespół ostrej niewydolności oddechowej (ARDS), posocznica i ciężkie ostre zapalenie trzustki (SAP).
Metabolomika to kompleksowe podejście mające na celu identyfikację i ilościowe określenie cząsteczek o małej masie cząsteczkowej (metabolitów takich jak aminokwasy, lipidy, peptydy, kwasy organiczne i witaminy) w różnych biopłynach, komórkach lub ekstraktach tkankowych. Te metabolity, które zwykle ważą mniej niż 1500 Da, odgrywają aktywną rolę w procesach biochemicznych, odzwierciedlając postępujący zarys stanu biologicznego organizmu. Obejmują one substraty dla kluczowych procesów enzymatycznych, produkty pośrednie w szlakach biologicznych oraz produkty uboczne metabolizmu komórkowego. W związku z tym metabolomika rejestruje szczegółowy odcisk palca wpływów dietetycznych, interakcji leków i stanów chorobowych. Zmiany metabolitów są bardzo czułymi wskaźnikami metabolizmu i szlaków biologicznych, co pozwala na korelacje z ekspresjami fenotypowymi i wynikającymi z nich nieprawidłowościami patofizjologicznymi3,4. Początkowe zmiany metabolitów mogą służyć jako wczesne wskaźniki ciężkości choroby, podczas gdy zmiany czasowe mogą pomóc w monitorowaniu skuteczności leczenia, postępu choroby i wyników klinicznych5,6,7. W ten sposób metabolomika ulepsza testy kliniczne i różne inne podejścia omiczne, redefiniując choroby za pomocą klinicznych, fizjologicznych i biochemicznych punktów końcowych8,9,10,11,12,13. Możliwości analityczne metabolomiki są wykorzystywane do monitorowania i określania podatności na choroby poprzez zmienione stężenia metabolitów14,15.
W tym kontekście, zarówno spektrometria mas (MS), jak i spektroskopia magnetycznego rezonansu jądrowego (NMR) stały się głównymi platformami analitycznymi do profilowania metabolitów w próbkach biologicznych. Metody te są stosowane zarówno do ukierunkowanej, jak i nieukierunkowanej identyfikacji i kwantyfikacji metabolitów16,17,18. Każda platforma ma swoje zalety i ograniczenia, ale nieniszczący charakter NMR sprawia, że jest ona preferowana w różnych badaniach in vivo oraz do charakteryzowania struktury nieznanych związków, szczególnie na początkowych etapach badań metabolomicznych. Frakcjonowanie, derywatyzacja i jonizacja próbki wymagane, zanim MS może wprowadzić błędy systematyczne i często powodować utratę próbki, wpływając na cechy dynamiczne, które spektroskopia NMR może uchwycić przy minimalnym lub zerowym przygotowaniu próbki. Podstawowym ograniczeniem NMR jest jego niższa czułość w porównaniu do SM, która oferuje niższą granicę wykrywalności, co utrudnia wykrycie mniej obfitych metabolitów19. Jednak postępy, takie jak magnesy nadprzewodzące o wysokiej rozdzielczości, chłodzone kriogenicznie sondy NMR i techniki zwiększające czułość, złagodziły to ograniczenie20,21,22. Jako podejście uzupełniające genomikę i proteomikę, profilowanie metaboliczne z wykorzystaniem spektroskopii NMR zyskuje na popularności jako preferowana technika23,24,25. Minimalne przygotowanie próbki, odtwarzalność i powtarzalność NMR sprawiają, że jest on cennym narzędziem do uchwycenia nieodłącznych cech dynamicznych metabolitów pomimo wyzwań związanych z czułością26.
Kilka grup badawczych przeprowadziło pomyślne przeprowadzenie metabolomiki, określając rozregulowany profil metaboliczny pacjentów z różnymi chorobami27 takie jak ARDS28,29,30,31,32,33, zapalenie płuc34, sepsa7, kamienie żółciowe35, oraz zapalenie trzustki36. Badania metabolomiczne oparte na NMR u pacjentów w stanie krytycznym odegrały zasadniczą rolę w śledzeniu progresji od zespołu układowej odpowiedzi zapalnej (SIRS) do zespołu dysfunkcji wielonarządowej (MODS), który jest główną przyczyną śmiertelności i zachorowalności na oddziałach intensywnej terapii (OIOM)37. W badaniu przeprowadzonym przez Stringera i wsp., próbki osocza wykorzystano do zbadania zmian metabolicznych u pacjentów z ostrym uszkodzeniem płuc wywołanym sepsą (ALI) w porównaniu z pacjentami z grupy kontrolnej38. Kluczowe metabolity, u których stwierdzono podwyższone wartości w tym badaniu pilotażowym, odzwierciedlały zaangażowane szlaki metaboliczne i ich związek z wynikami klinicznymi. Badania te zostały rozszerzone na metabolomikę surowicy w celu odróżnienia sepsy od wczesnych stadiów mechanizmów uszkodzenia płuc w ARDS32. Ponadto w innym badaniu ARDS zidentyfikowano silne biomarkery surowicy, które wyraźnie różnicują ostre uszkodzenie płuc/ARDS i osoby zdrowe, oferując wgląd w ogólnoustrojowe zmiany metaboliczne odpowiadające ostremu początkowi uszkodzenia płuc39,40.
Spektroskopia NMR to wysoce przepustowa i zautomatyzowana technika analityczna, która dostarcza solidnych i bezstronnych informacji na temat metabolicznego odcisku palca, ujawniając leżącą u jego podstaw patofizjologię38. Zastosowanie kliniczne i biologiczna interpretacja danych NMR zależą od uzyskania wysokiej jakości widm, które zawierają bogate informacje. Dlatego kluczowe znaczenie ma zapewnienie dokładnego, jednolitego i dobrze sformułowanego gromadzenia, przetwarzania i analizy danych. Dlatego celem tego badania jest wykorzystanie podstawowych etapów metabolomiki opartej na NMR do identyfikacji i kwantyfikacji metabolitów. Badanie to podkreśla kluczowe etapy protokołu wymaganego do klinicznego badania metabolomicznego (Rysunek 1), takie jak wybór odpowiednich próbek, pobieranie i przechowywanie, przetwarzanie i przygotowanie próbek, pozyskiwanie i analiza danych, identyfikacja i kwantyfikacja metabolitu będącego przedmiotem zainteresowania, a ostatecznie interpretacja wyników w kontekście klinicznym w celu uzyskania odpowiednich spostrzeżeń. Każdy z tych etapów jest niezbędny do wykorzystania spektroskopii NMR w metabolomice w celu odkrycia istotnych informacji biologicznych i klinicznych.
Protokół
Zatwierdzenie etyczne (kod IEC: 2022-71-PhD-126) zostało uzyskane z Komisji Etycznej (IEC) Sanjay Gandhi Postgraduate Institute of Medical Sciences (SGPGIMS) w Lucknow. Od pacjentów lub ich krewnych uzyskano pisemne, świadome zgody na przeprowadzenie badania oraz publikację danych w celach naukowych. Ponadto badanie zostało przeprowadzone zgodnie z wytycznymi instytucjonalnymi.
1. Projekt badania i zgoda etyczna
- Wyznaczyć liczebność próby dla każdej grupy. Dokładnie przejrzeć i ustalić kryteria kwalifikacji uczestników. Ponadto, jeśli projekt badania wymaga włączenia próbek ludzkich lub zwierzęcych, należy uzyskać zgodę etyczną od odpowiedniej instytucjonalnej komisji etycznej (IEC) przed rozpoczęciem pobierania próbek.
- Wybrać pacjentów z ARDS sklasyfikowanych jako łagodne, umiarkowane i ciężkie, w oparciu o kryteria diagnostyczne definicji berlińskiej z 2012 roku, bazujące na stosunku ciśnienia parcjalnego tlenu we krwi tętniczej (PaO2) do frakcji tlenu w mieszaninie wdechowej (FiO2) (P/F). Pacjentów z ARDS z zakresem P/F od 300 do 200 uznaje się za osoby z przebiegiem łagodnym, od 200 do 100 za umiarkowanym, a poniżej 100 za ciężkim38. W niniejszej pracy skupiono się na dwóch grupach: pacjentach z łagodnym i umiarkowanym ARDS (patrz Tabela 1).
UWAGA: Badanie obejmuje wykorzystanie surowicy uzyskanej z próbek krwi do przeprowadzenia metabolomiki opartej na NMR. W badaniu tym uczestnicy włączeni do grupy referencyjnej mieli średni wiek 42 lat (± 10,9 lat), przy rozkładzie płci: 2 mężczyzn i 6 kobiet.
| Kategoria | wskaźnik P/F |
| Łagodny | 300-200 |
| Umiarkowany | 200-100 |
| Ciężki | 100-0 |
Tabela 1: Kategoryzacja pacjentów z ARDS.
2. Wybór, pobieranie i przetwarzanie próbek
- Przeprowadź izolację surowicy, postępując zgodnie z poniższymi krokami.
- W celu przeprowadzenia eksperymentu pobierz 2 mL krwi z tętnic za pomocą sterylnej igły do czystej (bez dodatków) i sterylnej probówki. Pozostaw próbkę do skrzepnięcia na 30 min w temperaturze pokojowej. W tej badaniu wybrano 4 pacjentów z rozpoznaniem łagodnego ARDS oraz 4 pacjentów z umiarkowanym ARDS.
- Odwiruj próbkę przy 3100 x g przez 15 min, aby oddzielić surowicę25. Przenieś surowicę do sterylnych probówek do mikrowirówki, dzieląc ją na alikwoty o mniejszej objętości (np. 400-500 µL), odpowiednio je oznakuj (imię i nazwisko pacjenta, nr historii choroby, punkt czasowy itp.) i przechowuj w temperaturze -80 °C do późniejszej analizy.
UWAGA: Na tym etapie eksperyment można przerwać i wznowić w dogodnym czasie.
- Przygotuj próbkę surowicy przed eksperymentami NMR, wykonując następujące kroki.
- Rozmroź próbkę przed przeprowadzeniem eksperymentów NMR. Wymieszaj 250 µL alikwotu surowicy z 250 µL roztworu soli fosforanowego buforu (zawierającego 100% D2O, 0,9% NaCl, bufor fosforan sodu 50 mM, pH 7,4), aby zminimalizować wahania pH.
- Wymieszaj zawiesinę na wortexie przez kilka sekund (~15 s), aby zapewnić jej homogeniczność. Na koniec przenieś przygotowaną próbkę do czystej probówki NMR z wkładką współosiową zawierającą propion trimetylosililowy (TSP) o stężeniu 0,05 mM, który służy jako zewnętrzny standard do kalibracji i kwantyfikacji41.
UWAGA: Jako wzorzec stosuje się związek inertny i niereaktywny, który nie oddziałuje z analizatami. Inne powszechnie stosowane związki referencyjne to tetrametylosilano (TMS) oraz trimetylosililopropanosulfonian sodu (DSS).
3. Eksperymenty NMR
UWAGA: Celem jest identyfikacja małych cząsteczek w próbkach surowicy, dlatego zastosowano sekwencję impulsów Carr-Purcell-Meiboom-Gill (CPMG), która tłumi sygnały makrocząsteczek. Wszystkie próbki surowicy w niniejszym badaniu zarejestrowano przy użyciu spektrometru NMR 800 MHz wyposażonego w kriogenicznie chłodzoną, szerokopasmową głowicę z sondą odwróconą TCI 5 mm z potrójnym rezonansem oraz ekranowany gradient z.
- Umieść próbkę w magnesie. Wpisz komendę wrpa (podając numer eksperymentu) i naciśnij enter, aby skonfigurować eksperyment protonowy z programem impulsów cpmg. Podaj imię i nazwisko pacjenta oraz inne niezbędne szczegóły, klikając opcję Title.
- Zablokuj pole magnetyczne, wpisując komendę Lock, naciskając enter, a następnie wybierając opcję 90% H2O and 10% D2O. Przestrój i dopasuj sondę ręcznie za pomocą ATMM, aby zoptymalizować wydajność impulsów częstotliwości radiowej i zmaksymalizować czułość. Wykonaj jednowymiarowe shimowanie gradientu, klikając topshim.
- Ustaw następujące parametry akwizycji, w tym opóźnienie relaksacji wynoszące 5 s, szerokość zakresu widma 12 parts per million (ppm) oraz czas echa 300 µs. Wszystkie te parametry można łatwo zmodyfikować, wybierając opcję Acquisition Parameters w górnym panelu.
- Zastosuj poszerzenie linii o 0,3 Hz przy użyciu wykładniczej funkcji okna, zbierając dane w 64 000 punktach przy 128 skanowaniach. Parametry te można w podobny sposób zmodyfikować, wybierając opcję Acquisition Parameters w górnym panelu. Po kliknięciu Acquisition Parameters pojawi się lista specyfikacji, a wspomniane atrybuty, wraz z innymi parametrami, mogą zostać zmodyfikowane podczas optymalizacji.
- Zdobądź widma NMR, korzystając z narzędzi do przetwarzania i analizy NMR. Po uzyskaniu ostatecznych widm wpisz komendy apk oraz absn i naciśnij enter, aby odpowiednio przeprowadzić korekcję fazy i korekcję linii bazowej. Kliknij opcję Calibrate Axis znajdującą się w górnym panelu, a następnie skalibruj pik TSP do 0 ppm automatycznie lub ręcznie.
- Prześlij pozyskane dane z systemu na stację roboczą, gdzie przeprowadzane jest dalsze przetwarzanie i analiza.
UWAGA: Faza eksperymentalna jest już zakończona i można ją zapauzować. Preprocessing, analiza i interpretacja danych mogą być teraz wygodnie wykonywane.
4. Przetwarzanie wstępne danych
- Przeprowadź wstępne przetwarzanie danych przy użyciu narzędzi do przetwarzania i analizy NMR oraz oprogramowania do ilościowego oznaczania metabolitów NMR.
- Czasami sama korekcja automatyczna jest niewystarczająca i w takim przypadku konieczna jest również korekcja manualna. Aby przeprowadzić korekcję fazy ręcznie, kliknij opcję Process na górnym pasku menu narzędzi do przetwarzania i analizy NMR. Następnie kliknij Adjust Phase, przeciągnij myszą i obserwuj widma, aż zostaną skorygowane pod kątem fazy. Po zakończeniu kliknij opcję Save and Return (dostępną w formie ikony) na tym samym pasku menu.
- Aby przeprowadzić manualną korekcję linii bazowej (metodą Whittakera), otwórz plik widma w module procesora oprogramowania do ilościowego oznaczania metabolitów NMR. Wybierz opcję Baseline Correction. Następnie wybierz opcję Whittaker Method. Teraz umieść punkty u podstawy pików w całym widmie (zazwyczaj od 0.0 do 10 ppm w przypadku surowicy lub zgodnie z dostępnością metabolitów w widmach), aby dostosować linię bazową. Po skorygowaniu linii bazowej we wszystkich plikach widm, zapisz je w jednym folderze. Dalsze przetwarzanie, zarówno przy użyciu modułu procesora, jak i modułu profilera oprogramowania do ilościowego oznaczania metabolitów NMR, można przeprowadzić przy użyciu tego samego pliku zapisanego w określonym formacie.
- Wykonaj binning (podział na przedziały) przy użyciu modułu profilera tego samego oprogramowania. Wybierz opcję Tools, następnie Batch Process, a potem Spectral Binning.
- Aby wygenerować końcową arkusz binningu do analizy statystycznej, po kliknięciu Spectral binning wybierz folder zawierający wszystkie pliki widm z poprawioną linią bazową.
- Podziel widma na określoną liczbę przedziałów (binów) o tej samej wielkości z zdefiniowaną szerokością widmową, w zakresie od 0.01 do 0.04 ppm (można to zoptymalizować w zależności od badania). Proces ten upraszcza i organizuje dane widmowe, ułatwiając bardziej spójną analizę. Określ rozmiar przedziału wraz z wartościami ppm początku i końca oraz wskaż folder, w którym zostaną zapisane wynikowe arkusze binningu.
- Wyklucz obszary przesunięcia chemicznego odpowiadające wodzie i rozpuszczalnikowi TSP (4.8-5.2 oraz 0.0-0.7 ppm), aby zapobiec interferencjom widmowym42,43,44.
- Arkusz ten zawiera nazwy próbek w jednym wierszu oraz różne wartości przedziałów wraz z ppm w pozostałych wierszach. Przed użyciem tego arkusza do analizy statystycznej zmodyfikuj go, organizując próbki w grupy analityczne i zapisując go wyłącznie w formacie rozdzielanym przecinkami (CSV).
UWAGA: Na przykład, porównując grupę z łagodnym przebiegiem z grupą z umiarkowanym przebiegiem ARDS u pacjentów, uporządkowaliśmy dane z etykietami „łagodny” i „umiarkowany”, dodaliśmy numer seryjny i zapisaliśmy plik w formacie CSV.
5. Analiza statystyczna
UWAGA: Arkusz binningu uzyskany w poprzednim kroku służy jako plik wejściowy do analizy statystycznej. W niniejszym badaniu wykorzystano moduł analizy statystycznej (jeden czynnik) oprogramowania do statystycznej analizy metabolomiki.
- Przed analizą statystyczną przeprowadź krok normalizacji z wykorzystaniem sumy, logarytmu i transformacji Pareto, choć metoda ta może się różnić w zależności od badania45.
- Przeprowadź analizę jednowymiarową i wielowymiarową, aby rozróżnić poszczególne grupy i określić dokładność zidentyfikowanych metabolitów.
- Wykonaj analizę głównych składowych (PCA), dyskryminacyjną analizę najmniejszych kwadratów częściowych (PLS-DA) oraz ortogonalną dyskryminacyjną analizę najmniejszych kwadratów częściowych (OPLS-DA), aby zaobserwować różnice między grupami, co pozwoli uzyskać wyniki VIP (variable importance of projection) dla każdego metabolitu odpowiedzialnego za różnice w profilu metabolicznym.
- Zastosuj metody jednowymiarowe, takie jak test t-Studenta i ANOVA, aby zidentyfikować istotne metabolity na podstawie kryterium wartości p mniejszej niż 0,05. Oba testy pozwalają na wygenerowanie wykresów pudełkowych przedstawiających różnice w względnym stężeniu metabolitów.
- Przeprowadź analizę biomarkerów, która pozwala na uzyskanie wykresu pola pod krzywą charakterystyki operacyjnej odbiornika (AUROC). Wartość AUC (pole pod krzywą) > 0,8 jest uznawana za istotną46.
- Wybierz ostateczną listę istotnych metabolitów, stosując kryteria: wynik VIP > 1, skorygowana wartość p wg testu Bonferroniego < 0,0544 oraz AUC > 0,846.
- Zidentyfikuj metabolity zgodnie z poniższym opisem.
- Binning dostarcza istotnych metabolitów w formie wartości ppm zamiast nazw. Zidentyfikuj metabolity odpowiadające konkretnym wartościom ppm, korzystając z baz danych, takich jak Biological Magnetic Resonance Bank (BMRB)47 oraz Human Metabolome Database (HMDB).
- Poza tymi bazami, w celu identyfikacji i walidacji wykorzystaj wcześniej opublikowaną literaturę42,44.
- Użyj modułu profilera oprogramowania do ilościowego oznaczania metabolitów NMR, aby potwierdzić zidentyfikowane metabolity wraz z ich wartościami ppm.
6. Ilościowe oznaczanie metabolitów przy użyciu oprogramowania do kwantyfikacji metabolitów NMR
UWAGA: Moduł profiler oprogramowania jest powszechnie wykorzystywany do ilościowego oznaczania zidentyfikowanych metabolitów.
- Przed rozpoczęciem oznaczania ilościowego, skalibrować wybrany do badania związek referencyjny (w niniejszym badaniu użyto tsp) za pomocą modułu procesora. Kliknąć opcję Calibrate CSI (chemical shape indicator). Podać stężenie związku referencyjnego (dla niniejszego badania 0,05 mM). Następnie przeciągnąć pik programowy na widmowy pik referencyjny i odpowiednio dostosować jego wysokość oraz szerokość. Po dopasowaniu widmowych pików referencyjnych do piku programowego, kliknąć Accept.
- Otworzyć żądane widma w module profilera i wybrać odpowiednią bibliotekę związków do badania.
- Na dole ekranu wyświetlana jest lista metabolitów. Z tej listy wybrać interesujący metabolit. Po wyborze w górnym rogu widma pojawią się możliwe wartości ppm dla wybranego metabolitu.
- Wybrać wartość Ppm Value w górnym rogu i powiększyć widma do konkretnej skali ppm dla danego metabolitu.
- W tym momencie na ekranie pojawią się dwa piki: jeden reprezentujący zarejestrowane dane i drugi, wyświetlany jako linia przerywana, reprezentujący pik programowy. Zrównać oba piki. Przeciągnąć pik programowy i dostosować jego wysokość oraz pozycję tak, aby odpowiadały pikowi obecnemu w próbce.
- Po prawidłowym wyrównaniu, stężenie metabolitu można odczytać z wartości wyświetlanej pod nagłówkiem stężenia w mM dla tego metabolitu (Rycina 1).
- Postępować w ten sam sposób dla wszystkich metabolitów i próbek, a następnie wyeksportować wartości ilościowe do arkusza kalkulacyjnego. Aby wygenerować plik wyjściowy, kliknąć opcję Batch Operations w menu Tools. Określić żądany folder do zapisu pliku wyjściowego.
7. Analiza szlaków
UWAGA: Zidentyfikowane po analizie istotne metabolity są wykorzystywane do wyznaczenia głównych szlaków bezpośrednio wpływających na wynik w grupach chorobowych. W tym celu zazwyczaj stosuje się moduł analizy szlaków w oprogramowaniu do statystycznej analizy metabolomiki oraz bazę danych KEGG.
- Wprowadź uzyskaną listę istotnych metabolitów do modułu. Wygenerowana zostanie lista zawierająca nazwy szlaków metabolicznych.
- Wybierz końcowe szlaki na podstawie kryterium współczynnika wpływu (impact factor) większego niż 0,1. Istotne wartości wpływu wskazują na szlaki związane z chorobą30.
- Dokładnie przeanalizuj wynikowe szlaki, aby wyjaśnić dysregulację związaną z ciężkością choroby. Jedną z wad tej metody jest jej nieefektywność w identyfikacji dysregulowanych szlaków, gdy liczba istotnych metabolitów jest mniejsza niż 3.
- Aby temu zaradzić, można również określić zidentyfikowany metabolit oraz jego korelację z ciężkością choroby, korzystając z wcześniej opublikowanej literatury. Przeprowadź szczegółowy przegląd literatury i sprawdź, czy zidentyfikowany metabolit wykazuje trend zgodny z Twoim obszarem zainteresowań.
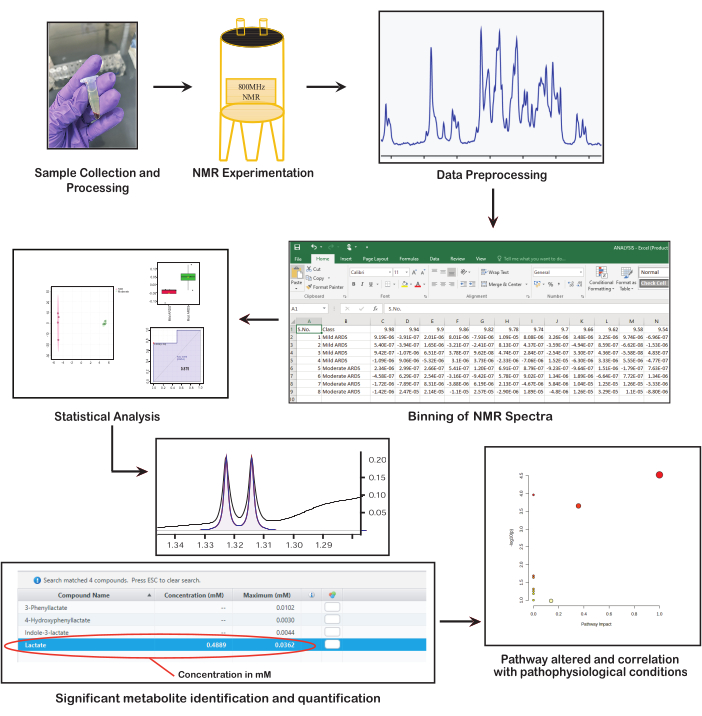
Rysunek 1: Podstawowe etapy metabolomiki opartej na NMR. Na rysunku przedstawiono kluczowe etapy metabolomiki opartej na NMR: pobieranie i przygotowywanie próbek, wykonywanie spektroskopii NMR, wstępne przetwarzanie danych, przeprowadzanie analizy statystycznej, identyfikację i kwantyfikację metabolitów oraz interpretację znaczenia biologicznego. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Wyniki
Aby przeprowadzić badanie metabolomiczne, niezbędne jest określenie wielkości próby oraz konkretnych grup, które zostaną poddane analizie. Wybór odpowiedniej wielkości próby jest kluczowy dla uzyskania istotnych wyników, które dokładnie korelują z ciężkością choroby48. Jednak w niniejszej pracy zastosowano małą wielkość próby, aby zaprezentować etapy identyfikacji i kwantyfikacji metabolitów z wykorzystaniem metabolomiki opartej na NMR, co miało służyć przede wszystkim jako materiał referencyjny. W badaniu przeanalizowano różnice metaboliczne między pacjentami w łagodnym i umiarkowanym stadium ARDS w 1. dniu przyjęcia na OIT, obejmując łącznie 8 osób. Zgodnie z protokołem pozyskano i przetworzono widma NMR wszystkich próbek, a następnie sporządzono arkusz z wynikami binningu.
Następnie przeprowadziliśmy rygorystyczną analizę statystyczną, wykorzystując arkusze binningowe jako pliki wejściowe i normalizując dane za pomocą sumy, logarytmu oraz metody Pareto. Wykonaliśmy analizę PCA (Rysunek 2A) oraz OPLS-DA (Rysunek 2B), przy czym pierwsza z nich wykazała grupowanie, natomiast druga ujawniła wyraźne rozróżnienie między grupami i podkreśliła różnice metaboliczne. Analiza statystyczna testem permutacji (20x) dała wartości R2Y=0.99 i Q2=0.47. Następnie przeprowadziliśmy test t-Studenta (Rysunek 2C) oraz analizę biomarkerów (Rysunek 2D), aby zidentyfikować rozregulowane metabolity. Zgodnie z kryteriami opisanymi w sekcji protokołu, przefiltrowaliśmy wyniki w celu wyłonienia istotnych metabolitów (Tabela 2).

Rycina 2: Analiza wielowymiarowa i jednowymiarowa. (A) Analiza głównych składowych (PCA) i (B) Ortogonalna analiza dyskryminacyjna metodą najmniejszych kwadratów cząstkowych (OPLS-DA) pacjentów z lekką postacią ARDS (oznaczeni kolorem czerwonym) i pacjentów z umiarkowaną postacią ARDS (oznaczeni kolorem zielonym). (C) Wykresy pudełkowe z wąsami podkreślają różnice w względnym stężeniu metabolitów między pacjentami z lekką i umiarkowaną postacią ARDS, wykryte za pomocą protonowej spektroskopii rezonansu magnetycznego w próbkach surowicy. Oś X reprezentuje grupy badawcze, a oś Y pokazuje względne stężenie przy porównaniu pacjentów z lekką postacią ARDS (kolor czerwony) i umiarkowaną postacią ARDS (kolor zielony) w 1. dniu przyjęcia na OIT. (D) Wykres pola pod krzywą (AUC) dla istotnych metabolitówB przewidujących ciężkość stanu, uzyskany po przeprowadzeniu analizy biomarkerów porównującej pacjentów z lekką i umiarkowaną postacią ARDS w 1. dniu przyjęcia na OIT. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Lp. | Nazwa | Położenie widmowe (ppm) | wartość p | VIP | wartość AUC |
| 1 | Mleczan | 1.34 | 0.04 | 1.99 | 1 |
| 2 | izoleucyna | 1.42 | 0.03 | 2.01 | 0.875 |
Tabela 2: Lista istotnych metabolitów uzyskanych po porównaniu pacjentów z łagodną i umiarkowaną postacią ARDS w 1. dniu przyjęcia na OIT.
Ponieważ wyniki uzyskano w wartościach ppm, przypisano metabolity w oparciu o literaturę przedmiotu i zwalidowano je za pomocą profilera. Po przypisaniu jako istotne metabolity uzyskano mleczan i izoleucynę, które były zgłaszane również w niektórych wcześniejszych badaniach nad ARDS30,40. Zapewniono wybór wyraźnie rozdzielonych, niepokrywających się pikúw. Po identyfikacji przefiltrowano listę istotnych metabolitów zgodnie z kryteriami wymienionymi w protokole. Następnie dokonano ilościowego oznaczenia interesujących metabolitów przy użyciu modułu profilera poprzez otwarcie widm, wyszukiwanie odpowiedniego metabolitu i dopasowanie piku programowego do piku uzyskanego w widmach. Pozwoliło to na uzyskanie wartości ilościowych metabolitów w mM. W celach referencyjnych wygenerowano arkusz zawierający nazwy próbek, nazwy metabolitów oraz ich stężenia. Po przeprowadzeniu ilościowego oznaczania za pomocą oprogramowania można wykonać walidację przy użyciu innych metod, takich jak proteomika.
Ponadto zidentyfikowane metabolity zostały szczegółowo przeanalizowane w celu ustalenia ich korelacji z ciężkością choroby oraz zidentyfikowania szlaków biochemicznych, w których metabolity te biorą czynny udział. Ponieważ po zastosowaniu kryteriów opisanych w sekcji materiały i metody zidentyfikowano tylko dwa istotne metabolity, analiza szlaków przy użyciu oprogramowania nie była możliwa. W związku z tym przeprowadzono wnikliwy przegląd literatury w celu wskazania zaburzonych cykli metabolicznych. Dwa metabolity zidentyfikowane w niniejszym badaniu skutecznie korelowały z ciężkością ARDS. Podwyższony poziom mleczanu wskazywał na stan zapalny płuc i oddychanie beztlenowe, natomiast podwyższony poziom izoleucyny świadczył o katabolizmie białek związanym z uszkodzeniem płuc, infekcją i metabolizmem energetycznym40. Zrozumienie tych szlaków metabolicznych służy dwóm celom. Po pierwsze, ujawnia złożoność choroby, dostarczając informacji na temat jej mechanizmów biologicznych. Po drugie, wspiera postępy terapeutyczne, pomagając klinicystom w dostosowywaniu leczenia do pacjentów, co w ostateczności poprawia wyniki kliniczne.
Dyskusja
Metabolomika skutecznie identyfikuje i określa ilościowo metabolity, celując w cykle metaboliczne, które ulegają zaburzeniom podczas choroby. Jakość wyników zależy od skrupulatnego wykonania każdego kroku w podejściu metabolomicznym. Każdy etap, od wyboru i pobrania próbki po identyfikację szlaku, ma kluczowe znaczenie dla dokładnej identyfikacji głównych czynników przyczyniających się do choroby. Przed wykonaniem metabolomiki niezbędny jest dokładny przegląd literatury i należy zwrócić szczególną uwagę na każdym etapie.
Projektując badanie metabolomiczne, wybór próbki ma kluczowe znaczenie dla wydobycia istotnych informacji i zapewnienia idealnego przygotowania próbki, niezależnie od tego, czy chodzi o ukierunkowane, czy nieukierunkowane metaboliczne odciski palców danego stanu klinicznego. Właściwe wstępne przetwarzanie próbki ma kluczowe znaczenie, a protokoły powinny być konsekwentnie przestrzegane dla wszystkich próbek przez cały czas trwania badania49. Należy zachować szczególną ostrożność podczas pracy z próbkami klinicznymi. Powszechnie stosowane próbki do metabolomiki opartej na NMR obejmują płyny biologiczne, ekstrakty komórkowe i ekstrakty tkankowe 50,51. Płyn mózgowo-rdzeniowy (CSF) i mocz często wymagają minimalnego leczenia wstępnego i są często badane w takich kontekstach, jak dolegliwości związane z nerkami, choroby neurodegeneracyjne i toksyczność leków. Krew pełna, osocze i surowica dostarczają wyczerpujących informacji na temat szerokiego spektrum krytycznych chorób i są preferowane ze względu na łatwość pobierania. Szeroka gama innych płynów biologicznych, takich jak płyn nasienny, ślina, żółć, płyn dializacyjny, płyn owodniowy, kondensat wydychanego oddechu, aspiraty płucne, płyn maziowy i mini płyn do płukania oskrzelowo-pęcherzykowego (mBALF), były szeroko stosowane ze względu na ich specyficzność i dokładność przy użyciu NMR 52,53,54. Każdy biopłyn przedstawia swoje zalety i wyzwania związane z gromadzeniem, dostępnością i zawartością informacyjną, w zależności od projektu badania lub eksperymentu55. W tym badaniu skupiliśmy się na próbkach surowicy pacjentów z ARDS, ponieważ próbki krwi zazwyczaj dostarczają informacji na poziomie całego ciała i nie mają na nie znaczącego wpływu ekstremalne dzienne wahania. Z drugiej strony, próbki moczu podlegają różnym wahaniom i mogą na nie wpływać dieta, styl życia, leki i czynniki środowiskowe27. Właściwe przechowywanie próbki jest również ważne, aby uniknąć aktywności enzymatycznej lub degradacji mikrobiologicznej. Próbki są zazwyczaj kriokonserwowane w temperaturze -80 °C z minimalnymi cyklami zamrażania i rozmrażania, aby zapobiec rozpadowi metabolicznemu i utrzymać stabilność próbki. Próbka może być przechowywana w temperaturze -80 °C przez dłuższy czas, co pozwala na wygodne przeprowadzanie eksperymentów NMR. Jednak zaplanowanie i przeprowadzenie eksperymentu tak szybko, jak to możliwe, jest wskazane w celu uzyskania optymalnych wyników.
W tym badaniu użyliśmy spektrometru NMR 800 MHz do akwizycji danych, który zapewnia dane spektralne o wysokiej rozdzielczości. W tym eksperymencie zastosowaliśmy te same parametry akwizycji, o których mowa powyżej. Należy jednak zauważyć, że te same parametry akwizycji określone w tym protokole można zastosować przy użyciu spektrometrów NMR działających przy innych natężeniach pola magnetycznego. Liczba skanów można zwiększyć podczas pracy przy niższym polu magnetycznym, aby poprawić rozdzielczość. Podczas gdy wyższe natężenie pola może zapewnić lepszą rozdzielczość, podstawowe aspekty procesu akwizycji, takie jak sekwencje impulsów, opóźnienia relaksacji i kontrola temperatury, pozostają spójne w różnych instrumentach, zapewniając odtwarzalność i wiarygodność wyników.
Przestrzeganie ustandaryzowanej procedury jest niezbędne do utrzymania odtwarzalności i bezstronności, ponieważ odchylenia mogą utrudniać późniejszą analizę i ocenę danych. Każdy etap eksperymentowania z NMR musi być wykonany skrupulatnie, ponieważ od niego zależy jakość widm. Szczególną uwagę należy zwrócić na podkładkowanie, ponieważ określa ono kształt piku, a parametry akwizycji powinny być zoptymalizowane zgodnie z próbką i projektem badania. W przypadku próbek o niskim stężeniu metabolicznym w próbce można zwiększyć liczbę skanów. Akwizycja danych w NMR obejmuje standardową optymalizację eksperymentów zarówno 1D, jak i 2D dostosowanych do wyboru próbki i konkretnych wymaganych informacji. Różne eksperymenty NMR zostały zoptymalizowane w celu uzyskania wysokiej jakości widm z biopłynów, minimalizując wpływ niepożądanych makrocząsteczek. Sekwencja impulsów CPMG56 jest preferowana w przypadku próbek takich jak surowica, osocze lub płyn mózgowo-rdzeniowy. Technika ta tłumi szerokie sygnały z makrocząsteczek, takich jak lipidy i białka, które mają długie czasy relaksacji poprzecznej i mogą zaciemniać rezonanse metabolitów o niskiej masie cząsteczkowej.
Wstępne przetwarzanie danych obejmuje metody pośrednie stosowane w celu zapewnienia jednolitej i jednorodnej analizy danych oraz ich interpretacji. Proces ten obejmuje unikanie niepożądanych sygnałów lub obszarów widmowych podatnych na niespójności i korygowanie przesunięć pików. W przypadku płynów biologicznych wykluczenie niepożądanych obszarów często oznacza usunięcie sygnałów, takich jak te z wody, które dominują w zakresie od 4,6 ppm do 5 ppm. Przesunięcia szczytowe, spowodowane zmianami pH, temperatury, stężenia soli, czynników rozcieńczenia i składu jonowego, można zminimalizować poprzez zastosowanie o homeostatycznym pH. Ponadto zastosowanie standardowych związków odniesienia, wyrównanie pików i kategoryzowanie może pomóc w zmniejszeniu przesunięć pików. Wyrównanie pików ma kluczowe znaczenie dla skorelowania wzorców w różnych widmach uzyskanych w identycznych warunkach.
Przetwarzanie widm musi być wykonane prawidłowo, aby zapewnić dokładne binowanie w dalszej części analizy. Wszystkie widma powinny być skalibrowane i wyrównane równomiernie, a korekcje zasady i fazy mogą być wykonywane ręcznie lub automatycznie. Właściwa korekcja fazy i zasady, a także kalibracja, mają kluczowe znaczenie. Przeprowadzenie korekty wartości wyjściowej jest niezbędne do uniknięcia zniekształceń, które mogą mieć wpływ na identyfikację i kwantyfikację metabolitów57. Korekcja fazy jest konieczna, aby zapewnić, że żadne zniekształcone lub odwrócone piki nie mogą wpływać na interpretację wyników. Ostrożnie zdecyduj o kryteriach wyboru istotnych metabolitów i odpowiednio przefiltruj wyniki. Ponieważ kategoryzacja dostarcza wyników w postaci wartości ppm, należy dokładnie zidentyfikować nazwę metabolitu, korzystając z różnych źródeł wymienionych w protokole. Jeśli wiele metabolitów jest obecnych przy tych samych wartościach ppm, należy je zidentyfikować na podstawie kształtu piku.
Przed wykonaniem analizy statystycznej przeprowadza się normalizację w celu zmniejszenia zmian w zbiorze danych, niezależnie od tego, czy są indukowane, czy nie, ze względu na różnice w wielkości i wahania stężeń metabolitów. Proces ten obejmuje różne metody centrowania, skalowania i transformacji, wybierane na podstawie rozkładu i zmienności danych. Celem jest zminimalizowanie niepożądanych systematycznych uprzedzeń przy jednoczesnym zachowaniu interesujących czynników biologicznych. Metody wieloczynnikowe, w tym PCA, PLS-DA i OPLS-DA, są stosowane do ustalania metabolitów różnicowych o wartościach VIP większych niż 1. Przewidywalność modelu i walidacja krzyżowa są określane przy użyciu wartości R2 (dobroć dopasowania) i Q2 (dobroć przewidywania), podczas gdy statystyki testów permutacji weryfikują model. Mapa cieplna oparta na korelacji Pearsona ocenia solidność modelu poprzez wyliczenie metabolitów regulowanych w górę i w dół w subfenotypach i wynikowych endotypach.
Metody jednowymiarowe, takie jak test t-Studenta i ANOVA, takie jak poprawka Bonferroniego lub minimalizacja FDR (wskaźnika fałszywych odkryć) i Benjaminiego-Hochberga, są stosowane w celu zmniejszenia prawdopodobieństwa wyników fałszywie dodatnich. Metody te zapewniają przybliżony pomiar potencjalnie ważnych cech niezależnie od ich korelacji w obrębie cząsteczek lub między nimi a innymi czynnikami zakłócającymi. Istotne metabolity są identyfikowane na podstawie wartości p mniejszej niż 0,05, które są następnie wykorzystywane do uzasadnienia endotypów metabolicznych w podgrupach końcowych45.
Indywidualne wykresy wąsów pudełkowych i AUROC są wykorzystywane do oceny swoistości i wrażliwości endotypów w podgrupach wynikowych. Wynik kliniczny jest łączony z modelem w AUROC w celu walidacji dokładności modelu. Wartość AUC > 0,8 jest uważana za znaczącą46. W internecie dostępne są różne inne testy służące do sprawdzenia dokładności rozróżniania i skuteczności zidentyfikowanych metabolitów. Niektóre z nich to losowa klasyfikacja lasów, mapa cieplna, korelacja itp.45.
Do ilościowego określenia znaczących metabolitów stosuje się różne podejścia, w tym integrację pików, która może być wyzwaniem dla początkujących ze względu na ich zaawansowany charakter. Identyfikacja charakterystycznych pików metabolitów poprzez odniesienie do indywidualnych zmian chemicznych w celu precyzyjnej identyfikacji. Określić obszar tych charakterystycznych pików w stosunku do obszaru piku odniesienia, TSP. Aby obliczyć bezwzględne stężenie metabolitu (Cm), należy użyć następującego równania:
Cm = Im.nr.Cr/Ir.nm
Gdzie Cr jest stężeniem związku odniesienia (TSP) w roztworze, Im i Ir są zintegrowanymi obszarami pików (można je uzyskać za pomocą narzędzia do przetwarzania i analizy NMR) odpowiednio metabolitu i odniesienia (TSP), a nm i nr są liczbą protonów reprezentujących odpowiednio metabolit i piki odniesienia24.
Alternatywnie, do uzyskania stężeń metabolitów dla pojedynczych lub wielokrotnych widm w oparciu o stężenie wzorca referencyjnego, TSP, stosuje się zautomatyzowane oprogramowanie do oznaczania ilościowego metabolitów NMR. Oznaczanie ilościowe za pomocą oprogramowania upraszcza proces i zmniejsza prawdopodobieństwo wystąpienia błędów w porównaniu z innymi metodami. Chociaż w tym artykule badawczym podkreślono wykorzystanie oprogramowania do ilościowej oceny metabolitów, mogą wystąpić problemy, jeśli metabolit będący przedmiotem zainteresowania nie jest obecny w bibliotece oprogramowania. Dodatkowo oprogramowanie jest płatne, więc mogą z niego korzystać tylko badacze posiadający autoryzowaną licencję.
Metabolomika okazała się pomocna w odkrywaniu złożoności różnych chorób poprzez identyfikację rozregulowanych cykli metabolicznych przyczyniających się do nasilenia choroby. Jednak przełożenie tych wyników na praktykę kliniczną było wyzwaniem. Społeczność medyczna kładzie obecnie nacisk na podejście medycyny spersonalizowanej w celu poprawy wyników choroby. Podczas gdy identyfikacja rozregulowanych metabolitów była wcześniej wystarczająca, obecne wysiłki koncentrują się na precyzyjnej kwantyfikacji w celu zdefiniowania zakresów specyficznych dla choroby. Informacje te są nieocenione dla klinicystów w dostosowywaniu strategii leczenia. Postęp w technikach kwantyfikacji ułatwił wysiłki badawcze, a liczne grupy badawcze na całym świecie z powodzeniem stosują te podejścia przy użyciu specjalistycznego oprogramowania.
Postęp ten podkreśla potencjał metabolomiki w zakresie znaczącego wpływu na medycynę spersonalizowaną i poprawy wyników klinicznych. Co więcej, integracja danych metabolomicznych z innymi danymi omicznymi, takimi jak genomika i proteomika, może zapewnić bardziej kompleksowe zrozumienie mechanizmów choroby i dalsze udoskonalenie interwencji terapeutycznych. Oczekuje się, że wraz z rozwojem technologii precyzja i użyteczność metabolomiki w warunkach klinicznych wzrośnie, torując drogę do bardziej skutecznych i spersonalizowanych rozwiązań w zakresie opieki zdrowotnej.
Oświadczenia
Autorzy deklarują brak konkurencyjnych interesów finansowych.
Podziękowania
AS dziękuje Akademii Badań Naukowych i Innowacyjnych (AcSIR) za rejestrację (numer rejestracyjny 10BB22A71002). AS dziękuje również Organizacji Badań i Rozwoju w dziedzinie Obronności (DRDO) za stypendium. Dziękujemy Centrum Badań Biomedycznych (CBMR) za udostępnienie spektrometru NMR 800 MHz oraz dofinansowanie w ramach projektu stacjonarnego (CBMR/IMR/0008/2021). Dziękujemy również Zakładowi Medycyny Intensywnej Terapii (CCM), SGPGIMS, za stałe wsparcie. Dziękujemy za pomoc wielu pielęgniarek, a także, co najważniejsze, pacjentom włączonym do tego badania. Badanie zostało sfinansowane w ramach projektu stacjonarnego (CBMR/IMR/0008/2021) Centrum Badań Biomedycznych (CBMR) oraz projektu zaocznego (nr 1). LSRB/01/15001/LSRB-404/PEE&BS/2023) Organizacji Badań i Rozwoju w Dziedzinie Obronności (DRDO).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Zestaw Centirfuge | Sigma aldrich | 3-18KS | |
| Chenomx NMR | NMR Suite, v9, Chenomx Inc., Edmonton, Kanada | Oprogramowanie do kwantyfikacji metabolitów NMR | |
| Wkładka współosiowa | Sigma aldrich | Z278513 | |
| Tlenek deuteru | Probówki Sigma aldrich | 151882 | |
| Eppendorf Tarsons | 500020 | ||
| Metaboanalyst | Grupa | Oprogramowanie do analizy statystycznej metabolomiki | |
| Rurka NMR | Wilmad | Z412007 | średnicy 5mm |
| Pipeta | Eppendorf research plus | 3123000039 | 0-100 μ l |
| Fiolki do pobierania próbek | Fiolki kriogeniczne Tarsons | 523194 | |
| Azydek sodu | Sigma aldrich | S2002 | |
| Kryształ chlorku sodu | Sigma aldrich | S9625 | |
| Fosforan sodu dwuzasadowy | Sigma aldrich | 567550 | |
| Fosforan sodu jednozasadowy | Sigma aldrich | S0751 | |
| Topspin 3.6.4 | Narzędzie do przetwarzania i analizy NMR | Bruker | |
| Sól Sigma | aldrich | 269913 |
Bibliografia
- Rubenfeld, G. D. Confronting the frustrations of negative clinical trials in acute respiratory distress syndrome. Ann. Am. Thorac. Soc. 12 (Supplement 1), S58-S63 (2015).
- Ware, L. B., et al. Prognostic and pathogenetic value of combining clinical and biochemical indices in patients with acute lung injury. Chest. 137 (2), 288-296 (2010).
- Johnson, C. H., Julijana, I., Gary, S. Metabolomics: beyond biomarkers and towards mechanisms. Nat Rev Mol Cell Biol. 17 (7), 451-459 (2016).
- Patti, G. J., Oscar, Y., Gary, S. Metabolomics: the apogee of the omics trilogy. Nat Rev Mol Cell Biol. 13 (4), 263-269 (2012).
- Nicholson, J. K., John, C. L. Metabonomics. Nature. 455 (7216), 1054-1056 (2008).
- Schnackenberg, L. K., Beger, R. D. Monitoring the health to disease continuum with global metabolic profiling and systems biology. Pharmacogenomics. 7 (7), 1077-1086 (2006).
- Pandey, S., Siddiqui, M. A., Azim, A., Sinha, N. Metabolic fingerprint of patients showing responsiveness to treatment of septic shock in intensive care unit. Magn Reson Mater Phys Biol Med. 36 (4), 659-669 (2023).
- Mamas, M., Dunn, W. B., Neyses, L., Goodacre, R. The role of metabolites and metabolomics in clinically applicable biomarkers of disease. Arch. Toxicol. 85, 5-17 (2011).
- Dunn, W. B., Broadhurst, D. I., Atherton, H. J., Goodacre, R., Griffin, J. L. Systems level studies of mammalian metabolomes: the roles of mass spectrometry and nuclear magnetic resonance spectroscopy. Chem Soc Rev. 40 (1), 387-426 (2011).
- Dettmer, K., Bruce, D. H. Metabolomics--a new exciting field within the" omics" sciences. Environ Health Perspect. 112 (7), A396-A397 (2004).
- Goodacre, R., Vaidyanathan, S., Dunn, W. B., Harrigan, G. G., Kell, D. B. Metabolomics by numbers: acquiring and understanding global metabolite data. Trends Biotechnol. 22 (5), 245-252 (2004).
- Lindon, J. C., Nicholson, J. K., Holmes, E., Everett, J. R. Metabonomics: metabolic processes studied by NMR spectroscopy of biofluids. Concepts Magn Reson Educ J. 12 (5), 289-320 (2000).
- Bernini, P., et al. Individual human phenotypes in metabolic space and time. J Proteome Res. 8 (9), 4264-4271 (2009).
- Nicholson, J. K., et al. Metabolic phenotyping in clinical and surgical environments. Nature. 491 (7424), 384-392 (2012).
- Vinayavekhin, N., Homan, E. A., Saghatelian, A. Exploring disease through metabolomics. ACS Chem Biol. 5 (1), 91-103 (2010).
- Dunn, W. B., Ellis, D. I. Metabolomics: current analytical platforms and methodologies. TrAC Trends Anal Chem. 24 (4), 285-294 (2005).
- Dunn, W. B., Bailey, N. J. C., Johnson, H. E. Measuring the metabolome: current analytical technologies. Analyst. 130 (5), 606-625 (2005).
- Bingol, K. Recent advances in targeted and untargeted metabolomics by NMR and MS/NMR methods. High-throughput. 7 (2), 9(2018).
- Emwas, A. H. M. The strengths and weaknesses of NMR spectroscopy and mass spectrometry with particular focus on metabolomics research. Methods Mol Biol. 1277, 161-193 (2015).
- Markley, J. L., et al. The future of NMR-based metabolomics. Curr Opin Biotechnol. 43, 34-40 (2017).
- Marchand, J., Martineau, E., Guitton, Y., Dervilly-Pinel, G., Giraudeau, P. Multidimensional NMR approaches towards highly resolved, sensitive and high-throughput quantitative metabolomics. Curr Opin Biotechnol. 43, 49-55 (2017).
- Eghbalnia, H. R., et al. Increasing rigor in NMR-based metabolomics through validated and open source tools. Curr Opin Biotechnol. 43, 56-61 (2017).
- Vignoli, A., et al. High-throughput metabolomics by 1D NMR. Angew Chem Int Ed. 58 (4), 968-994 (2019).
- Sundekilde, U. K., Eggers, N., Bertram, H. C. NMR-based metabolomics of food. Methods Mol Biol. 2037, 335-344 (2019).
- Garcia-Perez, I., et al. Identifying unknown metabolites using NMR-based metabolic profiling techniques. Nat Protoc. , 1-30 (2020).
- Dona, A. C., et al. A guide to the identification of metabolites in NMR-based metabonomics/metabolomics experiments. Comput Struct Biotechnol J. 14, 135-153 (2016).
- Siddiqui, M. A., Pandey, S., Azim, A., Sinha, N., Siddiqui, M. H. Metabolomics: an emerging potential approach to decipher critical illnesses. Biophys Chem. 267, 106462(2020).
- McNicholas, B. A., et al. Impact of early acute kidney injury on management and outcome in patients with acute respiratory distress syndrome: a secondary analysis of a multicenter observational study. Crit. Care Med. 47 (9), 1216-1225 (2019).
- Ambruso, S. L., et al. Inter-organ communication in homeostasis and disease: Lung metabolomics after ischemic acute kidney injury reveals increased oxidative stress, altered energy production, and ATP depletion. Am J Physiol Lung Cell Mol Physiol. 321 (1), L50(2021).
- Viswan, A., et al. Metabolomics based predictive biomarker model of ARDS: A systemic measure of clinical hypoxemia. PloS One. 12 (11), e0187545(2017).
- Metwaly, S. M., Brent, W. W. Systems biology ARDS research with a focus on metabolomics. Metabolites. 10 (5), 207(2020).
- Stringer, K. A., et al. Metabolic consequences of sepsis-induced acute lung injury revealed by plasma 1H-nuclear magnetic resonance quantitative metabolomics and computational analysis. Am J Physiol Lung Cell Mol Physiol. 300 (1), L4-L11 (2011).
- Singh, A., Siddiqui, M. A., Pandey, S., Azim, A., Sinha, N. Unveiling Pathophysiological Insights: Serum Metabolic Dysregulation in Acute Respiratory Distress Syndrome Patients with Acute Kidney Injury. J Proteome Res. 23 (10), 4216-4228 (2024).
- Slupsky, C. M. NMR-based analysis of metabolites in urine provides rapid diagnosis and etiology of pneumonia. Biomark Med. 4 (2), 195-197 (2010).
- Siddiqui, M. A., et al. NMR spectroscopy-based analysis of gallstones of cancerous and benign gallbladders from different geographical regions of the Indian subcontinent. Plos One. 18 (6), e0286979(2023).
- Li, J., et al. 1HNMR-based metabolomic profile of rats with experimental acute pancreatitis. BMC Gastroenterol. 14, 1-7 (2014).
- Mao, H., et al. Systemic metabolic changes of traumatic critically ill patients revealed by an NMR-based metabonomic approach. J Proteome Res. 8 (12), 5423-5430 (2009).
- Stringer, K. A., Jones, A. E., Puskatich, M. A., Karnovsky, A., Serkova, N. J. 1H-nuclear magnetic resonance (NMR)-detected lipids associated with apoptosis differentiate early acute respiratory distress syndrome (ARDS) from sepsis. C63. LUNG INJURY AND REPAIR: TWO TO TANGO. Am J Resp Crit Care Med. 189, A5000(2014).
- Viswan, A., Singh, C., Kayastha, A. M., Azim, A., Sinha, N. An NMR based panorama of the heterogeneous biology of acute respiratory distress syndrome (ARDS) from the standpoint of metabolic biomarkers. NMR Biomed. 33 (2), e4192(2020).
- Singh, C., et al. Metabolic profiling of human lung injury by 1 H high-resolution nuclear magnetic resonance spectroscopy of blood serum. Metabolomics. 11, 166-174 (2015).
- Pandey, S., Siddiqui, M. A., Trigun, S. K., Azim, A., Sinha, N. Gender-specific association of oxidative stress and immune response in septic shock mortality using NMR-based metabolomics. Mol Omics. 18 (2), 143-153 (2022).
- Nagana, G. A., Gowda, Y. N., Raftery, D. Expanding the limits of human blood metabolite quantitation using NMR spectroscopy. Anal Chem. 87 (1), 706-715 (2015).
- Gowda, G. A. N., Raftery, D. Quantitating metabolites in protein precipitated serum using NMR spectroscopy. Anal Chem. 86 (11), 5433-5440 (2014).
- Gowda, G. A. N., Raftery, D. NMR-based metabolomics. Adv Exp Med Biol. 1280, 19-37 (2021).
- Xia, J., Psychogios, N., Young, N., Wishart, D. S. MetaboAnalyst: a web server for metabolomic data analysis and interpretation. Nucleic Acids Res. 37 (suppl_2), W652-W660 (2009).
- orbacıoğlu, ŞK., Aksel, G. Receiver operating characteristic curve analysis in diagnostic accuracy studies: A guide to interpreting the area under the curve value. Turk J Emerg Med. 23 (4), 195(2023).
- Ulrich, E. L., et al. BioMagResBank. Nucleic Acids Res. 36 (suppl_1), D402-D408 (2007).
- Nyamundanda, G., Gormley, I. C., Fan, Y., Gallagher, W. M., Brennan, L. MetSizeR: selecting the optimal sample size for metabolomic studies using an analysis based approach. BMC bioinformatics. 14, 1-8 (2013).
- Beckonert, O., et al. Metabolic profiling, metabolomic and metabonomic procedures for NMR spectroscopy of urine, plasma, serum and tissue extracts. Nat Protoc. 2 (11), 2692(2007).
- Dona, A. C., et al. Precision high-throughput proton NMR spectroscopy of human urine, serum, and plasma for large-scale metabolic phenotyping. Anal Chem. 86 (19), 9887-9894 (2014).
- Ala-Korpela, M. Potential role of body fluid 1H NMR metabonomics as a prognostic and diagnostic tool. Expert Rev Mol Diagn. 7 (6), 761-773 (2007).
- Takeda, I., et al. Understanding the human salivary metabolome. NMR Biomed. 22 (6), 577-584 (2009).
- Callejon-Leblic, B. em, García-Barrera, T., Pereira-Vega, A., Gómez-Ariza, J. L. Metabolomic study of serum, urine and bronchoalveolar lavage fluid based on gas chromatography mass spectrometry to delve into the pathology of lung cancer. J Pharm Biomed Anal. 163, 122-129 (2019).
- Van Oort, P. M. P., et al. Exhaled breath metabolomics for the diagnosis of pneumonia in intubated and mechanically-ventilated intensive care unit (ICU)-patients. Int J Mol Sci. 18 (2), 449(2017).
- Serkova, N. J., Niemann, C. U. Pattern recognition and biomarker validation using quantitative 1H-NMR-based metabolomics. Expert Rev Mol Diagn. 6 (5), 717-731 (2006).
- Meiboom, S., Gill, D. Modified spin-echo method for measuring nuclear relaxation times. Rev Sci Instrum. 29 (8), 688-691 (1958).
- Xi, Y., Rocke, D. M. Baseline correction for NMR spectroscopic metabolomics data analysis. BMC bioinformatics. 9, 1-10 (2008).
Przedruki i uprawnienia
