Tutaj ustalamy protokół wykorzystujący minimalne ilości świeżo zamrożonych skrawków tkanki mózgowej i dostępną metodę szybkiego wirowania w połączeniu z chromatografią wykluczania wielkości, aby uzyskać małe pęcherzyki zewnątrzkomórkowe jako źródła biomarkerów mikroRNA (miRNA) dla zaburzeń neurologicznych.
Artykuł metodologiczny
Wykorzystanie mocy ładunków mikroRNA w małych pęcherzykach zewnątrzkomórkowych uwalnianych ze świeżo zamrożonych skrawków ludzkiego mózgu
W tym artykule
Podsumowanie
Streszczenie
Małe pęcherzyki zewnątrzkomórkowe (sEVs) są kluczowymi mediatorami komunikacji między komórkami, transportując różne ładunki, takie jak białka, lipidy i kwasy nukleinowe (mikroRNA, mRNA, DNA). Ładunek sEV mikroRNA ma potencjalne zastosowanie jako potężny nieinwazyjny biomarker choroby ze względu na zdolność sEV do pokonywania barier biologicznych (np. bariery krew-mózg) i stawania się dostępnym przez różne płyny ustrojowe. Pomimo licznych badań nad biomarkerami sEV w płynach ustrojowych, identyfikacja subpopulacji sEV specyficznych dla tkanek lub komórek pozostaje wyzwaniem, szczególnie w mózgu. Nasze badanie odpowiada na to wyzwanie, dostosowując istniejące metody izolowania sEV z minimalnych ilości zamrożonych skrawków ludzkiego mózgu za pomocą chromatografii wykluczania wielkości (SEC).
Po zatwierdzeniu etycznym, około 250 μg świeżo mrożonej ludzkiej tkanki mózgowej (uzyskanej z Manchester Brain Bank [UK]) zostało wycięte z 3 tkanek dawcy i inkubowane w roztworze kolagenazy typu 3/Hibernate-E, z pośrednim mieszaniem, a następnie etapami seryjnego wirowania i filtracji. Następnie sEV zostały wyizolowane przy użyciu metody SEC i scharakteryzowane zgodnie z wytycznymi MISEV. Przed wyizolowaniem RNA z wnętrza tych sEV, roztwór poddano działaniu proteinazy-K i RNazy-A w celu usunięcia wszelkich zewnątrzkomórkowych RNA innych niż sEV. Ilość i jakość RNA zostały sprawdzone i poddane dalszemu przetwarzaniu do eksperymentów qPCR i sekwencjonowania małych RNA.
Obecność sEVs została potwierdzona przez analizę śledzenia nanocząstek fluorescencyjnych (fNTA) i western blot dla markerów powierzchniowych (CD9, CD63, CD81). Rozkład wielkości (50-200 nm) został potwierdzony za pomocą NTA i mikroskopii elektronowej. Całkowite stężenie RNA w lizowanych sEV wahało się od 3 do 9 ng / μl i zostało wykorzystane do pomyślnej kwantyfikacji za pomocą qPCR dla wybranych kandydujących mikroRNA. Sekwencjonowanie małych RNA na MiSeq dostarczyło wysokiej jakości danych (Q >32) z 1,4-5 milionami odczytów na próbkę.
Ta metoda umożliwia efektywną izolację i charakterystykę sEV z minimalnych objętości tkanki mózgowej, ułatwiając nieinwazyjne badania biomarkerów i obiecując sprawiedliwe badania biomarkerów chorób, oferując wgląd w choroby neurodegeneracyjne i potencjalnie inne zaburzenia.
Wprowadzenie
Pęcherzyki zewnątrzkomórkowe (EVs) są jednym z kluczowych elementów komunikacji międzykomórkowej we wszystkich organizmach wielokomórkowych1. EV to dwuwarstwowe cząsteczki błony lipidowej pochodzące z komórek, które mogą ułatwiać przenoszenie różnych ładunków, takich jak białka, lipidy i kwasy nukleinowe, do komórek biorców. EV mogą mieć szeroki zakres rozmiarów, od 30 nm do 1 μM. Małe EV (sEV), zdefiniowane jako pęcherzyki związane z lipidami o średniej średnicy <200 nm, mają zdolność przekraczania bariery krew-mózg; w związku z tym są one zaangażowane w podobne do prionów rozprzestrzenianie się i zaostrzenie chorób neurodegeneracyjnych i innych schorzeń, takich jak choroba Alzheimera (AD), otępienie czołowo-skroniowe (FTD), choroba Parkinsona (PD) i nowotwory2,3. Ponadto, ponieważ sEV można znaleźć w wielu płynach biologicznych, takich jak krew, płyn mózgowo-rdzeniowy (CSF), ślina, a nawet mocz, ich korzystne zastosowanie może obejmować dziedzinę biomarkerów i diagnostyki nieinwazyjnej. Na przykład badania nad chorobą Alzheimera mogą wskazywać na stosowanie proporcji białek patogennych dla płynów biologicznych, takich jak tau/Aβ, a nawet Aβ42/Aβ404.
Jednym ze znanych ładunków sEVs jest mikroRNA (miRNA), grupa małych, niekodujących cząsteczek RNA o długości około 22 nukleotydów, które wiążą się z regionami 3'-UTR mRNA i zazwyczaj negatywnie regulują ekspresję białka. Zaangażowane w wiele ról komórkowych, miRNA są również zaangażowane w patogenezę różnych chorób, w tym nowotworów i chorób neurodegeneracyjnych. Cheng i in. przeprowadzili wysokoprzepustową analizę sekwencjonowania sygnatur ekspresji miRNA sEV pochodzących z surowicy od pacjentów z AD5. Po połączeniu z zapisami neuroobrazowania i znanymi czynnikami ryzyka związanymi z wiekiem, płcią i prezentacją allelu APOE ε4, stwierdzono, że wyniki przewidują AD z 87% czułością i 77% swoistością. Co więcej, badania zidentyfikowały dwa miRNA CSF o podwyższonej regulacji (miR-151a-3p, let-7f-5p) i 3 miRNA o obniżonej regulacji (miR-27a-3p, miR-125a-5p i miR-423-5p), które mogą potencjalnie zdiagnozować wczesne stadium PD6. W przypadku chorób patologicznych stan patologiczny może poprzedzać pewne charakterystyczne objawy choroby, podczas gdy w neurodegeneracji nagromadzenie patologicznych cech charakterystycznych następuje znacznie wcześniej niż pogorszenie funkcji poznawczych.
MikroRNA są potencjalnie bardziej efektywnym biomarkerem niż białka, ze względu na ich różnorodne funkcje i regulację epigenetyczną wyższego rzędu. Korzystając z tkanki mózgowej, naukowcy mogą potencjalnie zidentyfikować specyficzne sygnatury miRNA sEV pochodzenia mózgowego (BDsEV) dla chorób i ich podtypów. Na przykład sEV z markerami neuronalnymi i glejowymi mogą prezentować różny ładunek miRNA, a analiza może skutkować bardziej precyzyjnymi metodami wykrywania chorób. Ponadto sugeruje się, że BDsEV odgrywają dużą rolę w transsynaptycznym rozprzestrzenianiu się białek neuropatogennych7. Poprzednie doniesienia sugerowały immunoprecypitację i ultrawirowanie gradientu gęstości (gradientu sacharozy) w celu uzyskania sEV ze świeżo zamrożonej tkanki mózgowej8,9. Jednak podejścia te wymagają specjalnej infrastruktury z ultrawirówkami i metodami oczyszczania w celu uzyskania wysokiej jakości próbek sEV 10. Nowsze raporty sugerują kilka modyfikacji i ulepszeń podejścia11,12,13; jednak mimo to izolacja i badanie mikroRNA pochodzącego z sEV z tkanek ludzkich nadal nie jest szeroko stosowane. Podejście opisane w tym protokole ma na celu zapewnienie udoskonalonego, krok po kroku protokołu badania sEV pochodzącego z mózgu, aby zwiększyć dostępność tej techniki. Ustaliliśmy protokół wykorzystujący minimalne ilości tkanki mózgowej, z którego wyizolowaliśmy czyste sEV za pomocą chromatografii wykluczania wielkości i pokazaliśmy wysokiej jakości dane sekwencjonowania nowej generacji z ładunku mikroRNA tych sEV.
Protokół
Praca została etycznie zatwierdzona przez Manchester Brain Bank (REC reference 09/H0906/52) oraz przez komisję etyki na Uniwersytecie w Salford (ID wniosku: 3408).
1. Rozkład wewnątrzkomórkowej macierzy za pomocą kolagenazy na zamrożonych skrawkach tkanki mózgowej
- Cienko pokrój 250 mg zamrożonej tkanki mózgowej (fragmenty o grubości około 0,4 mm) za pomocą wysterylizowanego skalpela na zimnej płytce i dodaj 2 ml 75 U / ml roztworu kolagenazy typu III / hibernate-E.
- Każdą próbkę inkubować w łaźni wodnej w temperaturze 37 °C przez 20 minut. W ciągu 5 minut odwrócić każdą próbkę dwa razy, aby wymieszać; w ciągu 10 minut delikatnie odpipetować każdą próbkę trzy razy za pomocą jednorazowego paseczka o pojemności 10 ml z tworzywa sztucznego.
- Umieść każdą próbkę na lodzie i dodaj 1x koktajl inhibitorów proteazy i 1x inhibitor fosfatazy. Powoduje to zatrzymanie reakcji enzymatycznej i jest punktem końcowym trawienia przy użyciu kolagenazy typu III.
- Odwirować każdą próbkę tkanki mózgowej przy 300x g przez 10 minut w temperaturze 4 °C. Zebrać każdy supernatant i dalej wirować przy 2000 x g przez 15 minut w temperaturze 4 °C.
- Zebrać ponownie każdy supernatant i przefiltrować przez filtr 0,22 μm. Odwirować każdy filtrat przy 10 000 x g przez 48 minut w temperaturze 4 °C.
- Zebrać supernatant i dodać bufor strącający w stosunku 2:1 do każdej próbki. Inkubować przez noc w temperaturze 4 °C.
- Odwirować każdą próbkę o masie 10 000 x g przez 96 minut w temperaturze 4 °C i ponownie zawiesić osad w 100 μl PBS wolnego od pęcherzyków zewnątrzkomórkowych (EV).
2. Przygotowanie kolumn chromatografii wykluczającej wielkość
- Przed użyciem należy zrównoważyć wstępnie przygotowaną kolumnę SEC w temperaturze pokojowej (RT) przez 15 min.
UWAGA: Dolną nakrętkę należy zdjąć przed nakrętką. - Po zrównoważeniu usunąć bufor konserwujący z górnej części kolumny i dwukrotnie przemyć kolumnę przy użyciu 250 μl PBS wolnego od EV. Każde płukanie PBS pozostawia się, aby dostało się do kolumny grawitacyjnie.
3. Izolacja małych pęcherzyków zewnątrzkomórkowych za pomocą chromatografii wykluczającej rozmiar
- Dodać zawieszony osad do górnej części kolumny SEC i odwirować kolumnę przy 50 x g przez 30 s. Wyrzucić przepływ.
- Dodaj 180 μl PBS wolnego od EV do górnej części kolumny SEC i odwiruj kolumnę przy 50 x g przez 1 minutę, pozwalając na wymycie sEV pochodzących z mózgu z kolumny.
UWAGA: Część protokołu opisana powyżej jest podsumowana w Rysunek 1.
4. Potwierdzenie małych markerów pęcherzyków zewnątrzkomórkowych za pomocą western blotting
- Aby lizować sEV przed analizą western blot (aby upewnić się, że wszystkie ładunki błonowe i cytozolowe są analizowane), rozcieńczyć izolowaną próbkę sEV 1:1 w buforze do lizy i ekstrakcji (1x inhibitor proteazy i 1x inhibitor fosfatazy).
- Mieszać próbkę w temperaturze 4 °C przez 30 minut.
- Odwirować próbkę o masie 14 000 x g przez 15 minut.
- Zebrać supernatant białkowy i zmierzyć stężenie białka za pomocą zestawu do oznaczania białek.
- Wymieszać próbki z 4x buforem Laemmli i załadować 20 μg białka do każdej studzienki na wstępnie wybarwionej drabince białkowej.
- Po rozpuszczeniu przenieś białka na membranę nitrocelulozową o grubości 0,45 μm. Po przeniesieniu zablokować membranę na 2 godziny w 5% BSA.
- Inkubować błony z pierwszorzędowymi przeciwciałami (Tabela 1) przez noc.
- Przemyć membranę trzykrotnie buforem do przemywania (1% Tween20 w PBS) i wybarwić za pomocą przeciwciała wtórnego przeciwko myszy. Następnie umyj trzykrotnie buforem do płukania (1% Tween20 w PBS).
- Postępuj zgodnie z powyższymi krokami w manuskrypcie przed obrazowaniem plam.
- Obraz przy użyciu substratu peroksydazy chrzanowej (HRP).
5. Potwierdzenie małych pęcherzyków zewnątrzkomórkowych za pomocą analizy śledzenia nanocząstek (NTA)
- Wykonać NTA, aby przeanalizować stężenie i wielkość wszystkich cząstek w próbce. Przeprowadzić to przez rozcieńczenie każdej próbki w PBS w stosunku rozcieńczenia 1:1000.
- Wstrzyknąć próbkę do przyrządu NTA i odczytać próbkę o długości fali 550 nm. Na tym etapie należy użyć ilości cząstek, aby zmierzyć ilość białka na cząstkę (zwykle wyrażoną w femtogramie), zgodnie z zaleceniami zawartymi w wytycznych MISEV.
- Następnie, w przypadku fluorescencyjnego NTA, rozcieńczoną maskę komórkową na pomarańczowo (CMO) (barwi wszystkie cząstki biologiczne w próbce) w PBS o współczynnik rozcieńczenia 1:1000. Na tej podstawie rozcieńczyć barwnik CMO, używając próbki sEV o współczynniku rozcieńczenia 1:10 - Inkubować ten etap rozcieńczania w ciemności przez 30 minut w temperaturze 4 °C.
- Rozcieńczyć drugie rozcieńczenie CMO przy użyciu PBS o współczynnik rozcieńczenia 1:1000,
UWAGA: Końcowe rozcieńczenie barwnika CMO musi wynosić 1:10 000 000. - Odczyt CMO każdej próbki sEV na długości fali 550 nm za pomocą przyrządu NTA.
- W przypadku przeciwciał fluorescencyjnych tetraspaniny (patrz tabela materiałów), najpierw należy rozcieńczyć każde odpowiednie przeciwciało w PBS przez współczynnik rozcieńczenia 1:10. Na tej podstawie rozcieńczyć każdy z barwników, używając próbki sEV o współczynniku rozcieńczenia 1:10 - Inkubować etap rozcieńczania w ciemności przez 2 godziny w temperaturze 4 °C.
- Rozcieńczyć drugie rozcieńczenie przeciwciała za pomocą PBS o współczynnik rozcieńczenia 1:1000,
UWAGA: Końcowe rozcieńczenie każdego przeciwciała tetraspaniny musi wynosić 1:100 000. - Odczytaj odczyty przeciwciał fluorescencyjnych próbki sEV na długości fali 550 nm za pomocą przyrządu NTA.
6. Potwierdzenie małych pęcherzyków zewnątrzkomórkowych za pomocą transmisyjnej mikroskopii elektronowej (TEM)
UWAGA: Ten protokół został przeprowadzony przez Zakład Mikroskopii Biomedycznej na Uniwersytecie w Liverpoolu.
- Po pierwsze, utrwal próbki sEV za pomocą aldehydu glutarowego i wybarwić za pomocą octanu uranylu.
- Za pomocą stopniowanej serii alkoholi odwodnić próbkę gotową do TEM.
- Próbki obrazowe za pomocą odpowiedniego transmisyjnego mikroskopu elektronowego.
7. Leczenie proteinazą K i RNazą A
- Do 50 μl wyizolowanych EV pochodzących z mózgu dodać 1 μl 20 μg/μl proteinazy K i inkubować w temperaturze 37 °C przez 30 minut.
- Zatrzymaj każdą reakcję, dodając 1x koktajl inhibitora proteinazy i inkubuj na lodzie przez 10 minut.
- Po inkubacji dodać 1 μl 10 μg/μl RNazy A do każdej próbki i dalej inkubować w temperaturze 37 °C przez 30 min.
UWAGA: Natychmiast przejdź do sekcji 8.
8. Całkowita izolacja RNA z małych pęcherzyków zewnątrzkomórkowych
- Aby wyizolować całkowite RNA, dodaj 700 μl wysokiej jakości odczynnika do lizy odzyskiwania RNA do 50 μl próbki EV pochodzenia mózgowego (BDsEV). Mieszać każdą próbkę przez 1 godzinę.
- Dodać 140 μl chloroformu, energicznie wstrząsać każdą próbką przez 20 s i pozostawić do inkubacji w temperaturze pokojowej przez 3 minuty.
- Odwirować próbkę o sile 12 000 x g przez 15 minut w temperaturze 4 °C i pobrać fazę pośrednią z próbki. Dodaj 1,5x objętość 100% etanolu.
- Dodać 700 μl kolumn izolacyjnych RNA mieszaniny interfazy/etanolu i odwirować przy ≥8000 x g przez 15 s w temperaturze RT.
UWAGA: Powtórz ten krok, używając wszystkich próbek interfazy/etanolu. - Do kolumny dodać 700 μl buforu płuczącego i odwirować w stężeniu ≥8000 x g przez 15 s. Odrzucić przepływ.
- Dodać 500 μl buforu RPE i ponownie odwirować przy ≥8000 x g przez 15 s. Odrzucić przepływ.
- Dodać 500 μl 80% etanolu i odwirować w sile ≥8000 x g przez 2 min. Wyrzucić przepływ.
- W tym momencie wysuszyć membranę kolumny, odwirowując kolumny z pełną prędkością (>8000 x g) przez 5 minut przy otwartej pokrywie.
- Przenieś kolumnę do nowej probówki zbiorczej, dodaj 14 μl wody wolnej od RNaz bezpośrednio do membrany kolumny i odwiruj przy ≥8000 x g przez 1 minutę w celu wymycia całkowitego RNA z BDsEVsEVs.
- Określ ilościowo całkowite mikroRNA za pomocą próbek za pomocą zestawu do oznaczania ilościowego miRNA, w którym próbki mierzono za pomocą fluorometru kwantyfikacyjnego, wybierając typ testu miRNA.
9. Sekwencjonowanie małego RNA
- Po ilościowym określeniu miRNA w próbce zsyntetyzuj bibliotekę cDNA za pomocą zestawu Small RNA-Seq Library Prep Kit.
UWAGA: Korzystając z tego protokołu, generowanie biblioteki obejmowało cztery etapy: ligację adaptera 3', oczyszczanie, ligację adaptera 5' i odwrotną transkrypcję - gdzie na końcu tworzona jest biblioteka RNA/cDNA. Po wygenerowaniu biblioteki następuje amplifikacja PCR w punkcie końcowym z dodaniem starterów indeksowych (używanych do celów multipleksowania), po czym próbki są oczyszczane. - Aby przetestować jakość RNA, użyj testu aplikacji do kontroli jakości, szczegółowo opisującego wielkość każdego preparatu i intensywność piku.
- Aby przetestować stężenie DNA, zmierz kwantyfikację DNA na fluorometrze do oznaczania ilościowego, wybierając typ testu dsDNA.
- Przygotuj próbki do sekwencji małego RNA za pomocą zestawu odczynników, po czym próbki są ładowane do celi przepływowej.
Wyniki
W celu potwierdzenia obecności BDsEVs wykorzystano trzy techniki: western blotting, NTA oraz TEM (Rysunek 3). Wyniki western blotting (Rysunek 3A oraz Plik uzupełniający 1) wykazują obecność wszystkich pięciu markerów pozytywnych (CD9, CD63, CD81, Flot-1 i TSG101) oraz brak kalneksyny w sEVs (wykorzystanej jako kontrola negatywna), co potwierdza brak zanieczyszczeń zawartością komórkową. Zgodnie z oczekiwaniami, homogenaty mózgu (BH) wykazują większą ilość białka dla badanych markerów niż zaobserwowano w sEVs. Obrazy TEM potwierdziły morfologię BDsEVs oraz ich względną wielkość w próbce (Rysunek 3B), co zostało następnie potwierdzone za pomocą analizy śledzenia nanocząsteczek (Rysunek 3C).
Rysunek 3C (panel górny) przedstawia wielkości izolowanych cząsteczek mieszczące się w przedziale 50-200 nm. Z danych NTA, przyjmując wynik rozproszenia jako 100% reprezentowanych cząsteczek, CMO wskazuje, że około 52,35% cząsteczek (Rysunek 3C, panel dolny) posiada dwuwarstwę lipidową. Spośród tych cząsteczek barwionych CMO, 34,66% zawierało CD9, 15,49% zawierało CD63, a 12,01% zawierało CD81. Dane kontrolne NTA znajdują się w Pliku uzupełniającym 2.
Dane ilościowe wyizolowanego RNA (Tabela 2) wykazują poziomy w zakresie 3,24-8,76 (ng/µL); wartości te zostały znormalizowane podczas generowania bibliotek cDNA. Wyniki analizy TapeStation (Rysunek 4) wykazują główne piki w zakresie około 120-160 bp, z mniejszymi pikami poniżej tej wartości wynoszącymi około 50 bp oraz innymi mniejszymi pikami o wyższych wartościach wynoszącymi około 484 bp.
Kontrole jakości danych sekwencjonowania nowej generacji wykazują bardzo wysoką jakość odczytów po przycięciu adapterów (Rycina 5A). Wszystkie pozycje sekwencji wykazują wynik Phred >30, co wskazuje na częstotliwość błędów mniejszą niż 1 na 1000 nukleotydów. Rycina 5B pokazuje, że większość sekwencji ma długość około 21-22 bp, co odpowiada oczekiwanemu zakresowi wielkości dla microRNA. W wyniku dalszego mapowania (przy użyciu BowTie2) i analizy narzędziem biotool Samtools flagstat, spośród 1 304 100 dopasowanych sekwencji, 1 116 264 (85%) zostało zmapowanych do regionów microRNA w genomie ludzkim (build hg38; Tabela 3).
Z całkowitej liczby miRNA, 808 miRNA było wykazanych we wszystkich 3 próbkach, przy czym 344 miRNA było wspólnych dla wszystkich trzech próbek (~43%), 5 dla kontroli 1 i kontroli 2, 183 dla kontroli 1 i kontroli 3 oraz 16 dla kontroli 2 i kontroli 3 (Rysunek 6). Na podstawie tych danych, najwyższą ekspresję we wszystkich trzech BDsEVs wykazały miRNA: hsa-let-7b-5p, hsa-miR-143-3p, hsa-miR-30a-5p, hsa-miR-221-3p oraz hsa-let7i-5p. Analogicznie, 5 najmniej różnicujących się miRNA w próbkach BDsEVs (odczyty >10) to hsa-miR-128-2-5p, hsa-miR-182-5p, hsa-miR-193b-5p, hsa-miR-448 oraz hsa-miR-505-3p. Wszystkie surowe i znormalizowane liczby odczytów podano w Pliku uzupełniającym 3.
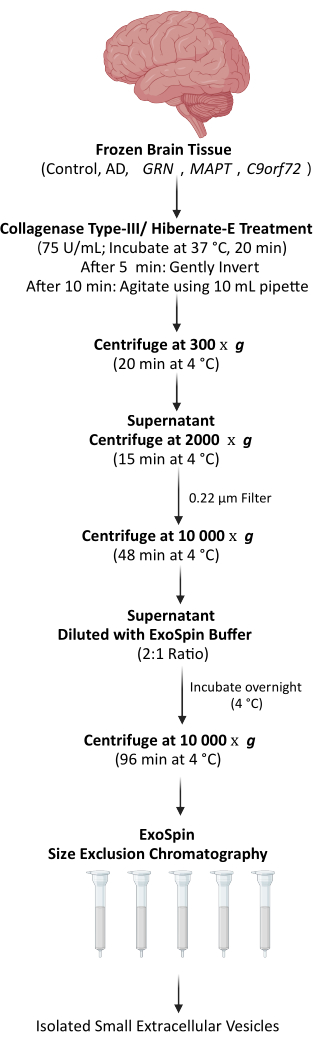
Rycina 1: Schemat przetwarzania tkanki. Rycina przedstawia etapowy proces izolacji sEV pochodzenia mózgowego (BDsEVs) z zamrożonych na świeżo fragmentów mózgu przy użyciu chromatografii wykluczania cząsteczkowego. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
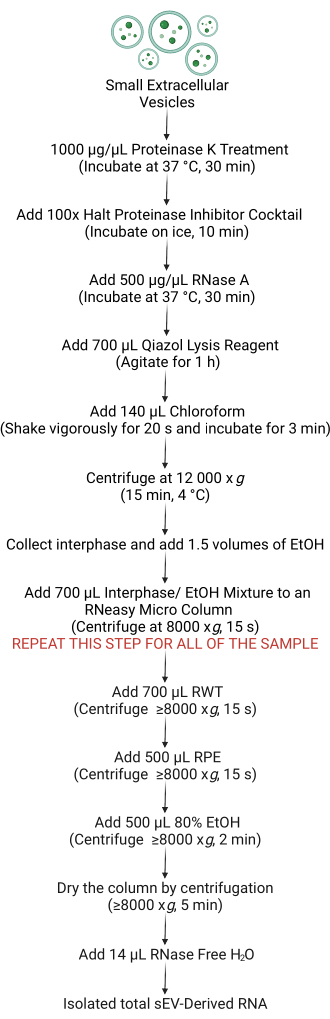
Rycina 2: Schemat izolacji RNA z BDsEVs. Na rycinie przedstawiono etapy procesu izolacji całkowitego RNA z BDsEVs, w tym krok wstępnej obróbki polegający na usuwaniu zewnątrzkomórkowego RNA przy użyciu proteinazy K oraz RNazy A. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
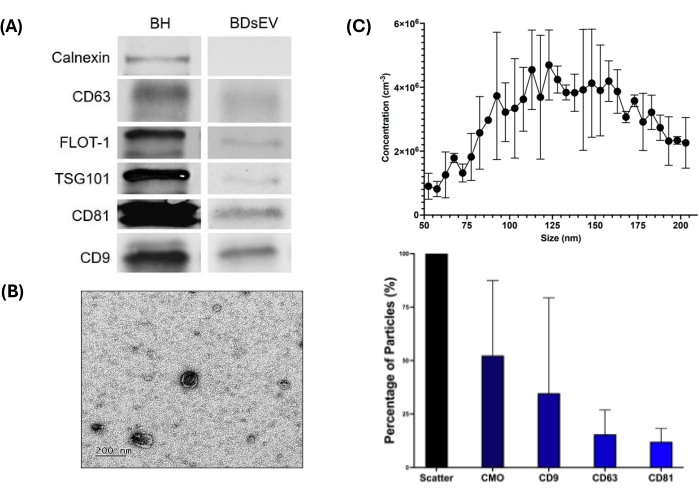
Rysunek 3Przebieg charakterystyki BDsEV. Rysunek przedstawia różne metody charakterystyki BDsEVs.A) Western blot w celu wykrycia białkowych markerów swoistych dla sEV. BH – homogenizat mózgu. Kalneksyna służy jako kontrola negatywna dla sEV – jej brak w sEV i obecność w BH potwierdza czystość próbki sEV. W przypadku pozostałych markerów, zgodnie z oczekiwaniami, ilość białka jest wyższa w BH niż w próbkach sEV (20 µg białka naniesionego na dołek). (B) Reprezentatywny obraz z transmisyjnego mikroskopu elektronowego (TEM) dla BDsEVs przy 200 µM skala, potwierdzając oczekiwaną morfologię z błoną lipidową dwuwarstwową. (C) Wykres rozkładu wielkości cząstek otrzymany za pomocą analizy śledzenia nanocząstek (NTA) dla wszystkich cząstek (panel górny). Każdy punkt danych reprezentuje zmienność pomiędzy trzema powtórzeniami. Znormalizowane proporcje dla cząstek biologicznych (sEV) i proporcje względne dla specyficznych markerów powierzchniowych (panel dolny) (dane przedstawione jako średnia ± SEM dla trzech powtórzeń w dołkach (n = 3)). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
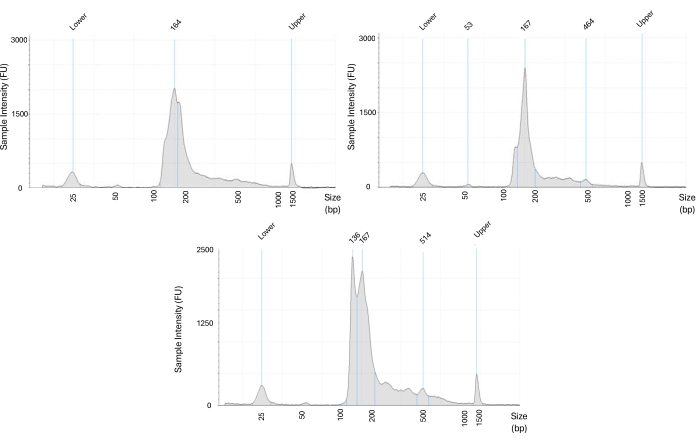
Rycina 4: Kontrola jakości przygotowania biblioteki cDNA. Analiza systemem TapeStation dla poszczególnych próbek po przygotowaniu biblioteki cDNA. Piki przedstawione na każdym wykresie obrazują wielkość każdego preparatu (oś pozioma, w bp) oraz odpowiednią intensywność każdego piku (oś pionowa, FU). Oczekiwane piki biblioteki małych RNA znajdują się w zakresie około 120-160 bp, jak pokazano na rycinie. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
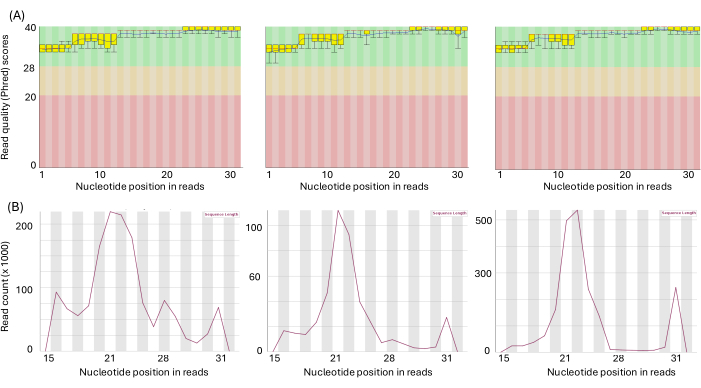
Rysunek 5: Kontrola jakości sekwencjonowania miRnomu. (A) Wykres FASTQC jakości odczytów dla poszczególnych próbek po przycięciu adapterów. Oś pozioma określa pozycję nukleotydu, a oś pionowa wartości Phred. Wykresy pudełkowe dla każdej pozycji przedstawiają rozkład wartości Phred dla wszystkich odczytów w danej pozycji. Wszystkie rozkłady znajdujące się w zielonej strefie potwierdzają bardzo wysoką jakość danych (>Q30), co wskazuje na wysoką jakość przygotowania próbek. (B) Rozkład długości sekwencji dla każdej próbki pokazuje, że dla wszystkich trzech próbek większość odczytów miała długość około 21-22 nukleotydów – jest to oczekiwany zakres wielkości dla mikroRNA. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
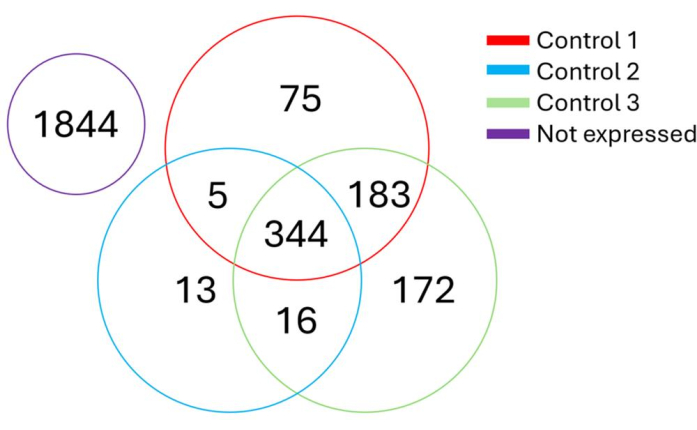
Rycina 6: Wspólne mikroRNA wykazujące ekspresję we wszystkich próbkach. Na diagramie Venna przedstawiono liczbę miRNA wykrytych w każdej próbce (liczba odczytów ≥ 10) oraz specyficzne mikroRNA występujące w więcej niż jednej próbce. Wszystkie surowe i znormalizowane odczyty znajdują się w Pliku uzupełniającym 3. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Epitopp przeciwciała | Współczynnik rozcieńczenia przeciwciała |
| Przeciwciało mysie anty-CD9 | 1:2000 |
| przeciwciało mysie anty-CD63 | 1:2000 |
| Przeciwciało mysie anty-CD81 | 1:2000 |
| Przeciwciało mysie przeciwko flotyllinie 1 | 1:2000 |
| przeciwciało mysie anty-TSG101 | 1:1000 |
| Przeciwciało mysie przeciwko kalneksynie | 1:10 000 |
| Przeciwciało wtórne anty-mysie | 1:3000 |
Tabela 1: Epitopy przeciwciał wykorzystane do charakterystyki BDsEVs oraz odpowiadające im czynniki rozcieńczenia.
| Próbka | Stężenie miRNA (ng/μL) |
| 1 | 8.76 |
| 2 | 3.24 |
| 3 | 5.33 |
Tabela 2: Dane ilościowe wyizolowanego RNA.
| Próbka | Wyrównane sekwencje | Zmapowane miRNA | Procent (%) |
| Próbka kontrolna 1 | 1 444 665 | 1 133 437 | 78.46 |
| Próbka kontrolna 2 | 442 808 | 381 631 | 86.18 |
| Próbka kontrolna 3 | 2 024 828 | 1 983 726 | 97.97 |
| Średnia | 1 304 100.33 | 1 166 264.67 | 89.43 |
Tabela 3: Liczba wyrównanych i pomyślnie zmapowanych sekwencji miRNA.
Plik uzupełniający 1: Uzupełniające dane z analizy western blot. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 2: Uzupełniające dane kontrolne NTA. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 3: Surowe i znormalizowane liczby odczytów z analizy ekspresji miRNA. Aby pobrać ten plik, kliknij tutaj.
Plik uzupełniający 4: Uzupełniające dane dotyczące stężenia białek. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Ten zmodyfikowany i ulepszony protokół izolowania małych pęcherzyków zewnątrzkomórkowych pochodzących z mózgu i ich ładunku mikroRNA pokazuje wykonalność wykorzystania minimalnej ilości tkanki bez uszczerbku dla jakości i ilości produktów znajdujących się później. W dziedzinie odkrywania biomarkerów identyfikacja identyfikatorów molekularnych, które są specyficzne dla typów komórek i tkanek, może prowadzić do bardziej dostępnych środków nieinwazyjnych testów diagnostycznych z wykorzystaniem płynów ustrojowych. Co więcej, opisane tutaj podejście zapewnia ramy do identyfikacji określonych subpopulacji sEV w różnych typach komórek (neuronalnych i glejowych), typów tkanek (tkanka hipokampa i tkanka kory przedczołowej) oraz płynów biologicznych - co zapewni lepsze zrozumienie sygnatur obciążenia ładunku, patofizjologii i zakresu choroby. Wcześniej opisana w Vella i wsp., zasugerowano, że 450 mg do 1 g powinno być używane do izolacji BDsEV, w połączeniu z ultrawirowaniem w gradiencie gęstości (przy użyciu prędkości do 180 000 x g)8. W ramach tej metodologii sEV zostały z powodzeniem wyizolowane przy użyciu mniejszych ilości (>50% redukcji) świeżo mrożonych próbek tkanki mózgowej (250-450 mg). Zmniejszenie ilości tkanki mózgowej wykorzystywanej do izolacji sEV prowadzi do zmniejszenia kosztów i materiałów eksploatacyjnych. Protokół stał się również bardziej dostępny dzięki zastosowaniu SEC w połączeniu z wirowaniem o dużej prędkości (10 000 x g) zamiast ultrawirowania (180 000 x g).
Korzystając z fNTA i TEM, ustaliliśmy, że profil zakresu rozmiarów sEV mieści się w charakterystycznym zakresie rozmiarów 30-200 nm, zgodnie z zaleceniami wytycznych MISEV13,14, przy czym TEM zapewnia morfologiczne potwierdzenie uzyskanych sEV. Jak pokazano na rysunku 3C i w pliku uzupełniającym 4, >87% cząstek ma zakres wielkości <250 nm, a próbki wykazują średnio 10,56 fg białka/BDsEV. Określone gatunki małych pęcherzyków zewnątrzkomórkowych różnią się wielkością i kształtem, przy czym obserwuje się, że charakterystycznie mniejsze subpopulacje, takie jak egzosomy, mają jednolitą morfologię w porównaniu z mikropęcherzykami, o których mówi się, że mają nieregularną strukturę ze względu na ich charakter biogenezy15. Dla fNTA uzyskano odczyt rozproszenia (520 nm) w celu analizy całkowitych cząstek w próbkach, dostarczając szczegółowych informacji na temat profilu wielkości i stężeń. Odczyty pokazują, że ponad 50% cząstek było biologicznych (poprzez barwienie CMO), przy czym populacje cząstek biologicznych mieszczące się w zakresie wielkości sEV wykazywały markery tetraspaniny, przy czym CD9 był najbardziej dominujący w naszych próbkach kontrolnych (34,66%). Podczas gdy w przypadku western blotting, obecność charakterystycznych ładunków białek błonowych i cytozolowych dostarczyła dowodów na obecność sEV, przy czym brak Calnexin potwierdził, że BDsEV są wolne od jakiegokolwiek zanieczyszczenia komórkowego. Aby dodatkowo zapewnić, że miRNA dostępne do dalszego przetwarzania było częścią ładunku sEV (a nie innego zewnątrzkomórkowego RNA), potraktowaliśmy sEV enzymami proteinazy K i RNazy A przed zakłóceniem błon sEV w celu degradacji dowolnego białka i RNA, które były zewnętrznie obecne w przestrzeni zewnątrzkomórkowej poza BDsEVs16.
Całkowity RNA został wyekstrahowany z sEV i przygotowany do dalszych zastosowań, takich jak qRT-PCR i sekwencjonowanie nowej generacji (dla małych RNA). Standardowe kontrole z wykorzystaniem testów kontroli jakości wykazały wysokiej jakości próbki i biblioteki cDNA gotowe do sekwencjonowania. Biblioteki cDNA osiągają szczyt przy około 120-160 pz, przypisując piki cDNA pochodzące z miRNA z sekwencjami adaptorowymi o różnej długości, przy czym wszelkie mniejsze piki mogą reprezentować dimery adaptorowe.
Analiza danych sekwencjonowania nowej generacji przy użyciu FASTQC i CutAdapt pokazuje wysokiej jakości wyniki uzyskane z miRNA BDsEV. Jak pokazano na rysunku 5, każda odczytana pozycja ma wynik Q wyższy niż 30 (Q30), co wskazuje na prawdopodobieństwo błędu 0,001-0,0001 (1 na 1000-10 000). Ponadto analiza rozkładu długości sekwencji (ryc. 6) wykazuje dominujące piki mieszczące się w charakterystycznym zakresie miRNA (19-25 pz), co sugeruje wysoką jakość i swoistość uzyskanych danych.
Wiele przyszłych badań skorzysta z tej metody ze względu na jej lepszą dostępność, a także oszczędność kosztów i zasobów dzięki zmniejszeniu nie tylko ilości próbek tkanek, ale także oszczędności na kosztach odczynników. Zmniejszenie (>50%) wymaganej ilości tkanki sprawia, że metoda ta jest również bardziej etyczna. Usprawniony przepływ pracy opisany tutaj, zgodny z globalnymi wysiłkami w dziedzinie precyzyjnej opieki zdrowotnej, zapewnia stosunkowo bardziej przystępne cenowo narzędzia do opracowywania dokładnych biomarkerów specyficznych dla typu komórek za pomocą nieinwazyjnych (lub minimalnie inwazyjnych) tras przy użyciu BDsEV i ich ładunku. Może to być stosowane w szerokim zakresie schorzeń neurologicznych. Możliwym ograniczeniem tej metody jest to, że protokół będzie wymagał dostosowania, jeśli naukowcy będą chcieli użyć tkanki innej niż ludzki mózg do izolacji sEV. W dłuższej perspektywie ta ulepszona metoda sprawi, że nieinwazyjne, specyficzne tkankowo odkrywanie i walidacja biomarkerów będzie bardziej sprawiedliwe i dostępne na całym świecie.
Oświadczenia
W przypadku żadnego z autorów nie ma konfliktu interesów.
Podziękowania
Ta praca została sfinansowana przez stypendium doktoranckie dla Josepha Morgana z Alzheimer's Society UK (numer grantu 549/SERA-52) oraz przez fundusze Strategii Innowacji Uniwersytetu w Salford (grant SEFA-39). Tkanka mózgowa została pozyskana z banku mózgu w Manchesterze (REC Reference 09/H0906/52) sieci Brains for Dementia Network.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Surowica bydlęca Albumina | Merck | A9418-100G | |
| Maska komórkowa Pomarańczowa plama błony plazmatycznej | ThermoFisher Scientific | C10045 | |
| Kolagenaza typu III | Technologie komórek macierzystych | 07422 | |
| Kolumny ExoSpin i systemy | prowadzenia komórek buforowych Ltd. | EX01-50 | Ten zestaw zawiera kolumny SEC użyte w tym eksperymencie, bufor opadowy i PBS wolny od EV. |
| Koktajl inhibitorów proteazy Halt (100x) | ThermoFisher Scientific | 78429 | |
| Hibernate-E Medium | Bufor | ||
| Laemmli (4x) | BioRad | 1610747 | |
| Zestaw do przygotowania małej biblioteki RNA-Seq | Lexogen | 052.24 | Ten zestaw zawiera małe pudełko z odczynnikiem do przygotowania RNA z płytką startera i7 Index. |
| miRNeasy Micro Kit (50) | Qiagen | 217084 | Ten zestaw zawiera wysokiej jakości odczynnik do lizy odzyskiwania RNA (Qiazol), kolumny izolacyjne RNA, izolacyjne (RWT, RPE) i wodę wolną od RNaz. |
| Zestaw odczynników MiSeq v3 | Illumina | MS-102-3001 | To jest zestaw do przygotowania Illumina |
| Membrana nitrocelulozowa, 0,45 μ m | ThermoFisher Scientific | 88018 | |
| PE/Dazzle 594 anty-ludzkie przeciwciało CD63 | BioLegend | 143914 | Używany do analizy fNTA |
| PE/Dazzle 594 anty-ludzki CD81 Przeciwciało | BioLegend | 349520 | Używany do analizy fNTA |
| PE/Dazzle 594 anty-ludzki Przeciwciało CD9 | BioLegend | 312118 | używany do analizy fNTA |
| PhosSTOP | Merck | ||
| Zestaw do oznaczania białek BCA | ThermoFisher Scientific | 23225 | |
| Proteinaza K | ThermoFisher Scientific | 25530049 | |
| Zestaw do oznaczania mikroRNA kubitów | ThermoFisher Scientific | Q32880 | |
| Zestaw do oznaczania kubitów 1X dsDNA HS | ThermoFisher Scientific | Q33230 | |
| Fluorometr Qubit 3.0 | ThermoFisher Scientific | Q33216 | |
| Bufor do lizy i ekstrakcji RIPA | ThermoFisher Scientific | 89901 | |
| RNaza A | ThermoFisher Scientific | EN0531 | |
| SuperSignal West Femto Podłoże o maksymalnej czułości | ThermoFisher Scientific | 34094 |
Bibliografia
- Jia, Y., et al. Small extracellular vesicles isolation and separation: Current techniques, pending questions and clinical applications. Theranostics. 12 (15), 6548-6575 (2022).
- Fornari, S., Schäfer, A., Jucker, M., Goriely, A., Kuhl, E. Prion-like spreading of Alzheimer's disease within the brain's connectome. J R Soc Interface. 16 (159), 20190356(2019).
- Zhang, P., et al. Tumor-derived small extracellular vesicles in cancer invasion and metastasis: molecular mechanisms, and clinical significance. Mol Cancer. 23 (1), 18(2024).
- Constantinides, V., et al. CSF Aβ42 and Aβ42/ Aβ40 ratio in Alzheimer's disease and frontotemporal dementia. Diagnostics. 13 (4), 783(2023).
- Cheng, L., et al. Prognostic serum miRNA biomarkers associated with Alzheimer's disease shows concordance with neuropsychological and neuroimaging assessment. Mol Psychiatry. 20 (10), 1188-1196 (2015).
- Roser, A. E., Caldi Gomes, L., Schünemann, J., Maass, F., Lingor, P. Circulating miRNAs as diagnostic biomarkers for Parkinson's disease. Front Neurosci. 12, 625(2018).
- Jackson, N., Guerrero-Muñoz, M. J., Castillo-Carranza, D. L. The prion-like transmission of tau oligomers via exosomes. Front Aging Neurosci. 14, 974414(2022).
- Vella, L., et al. A rigorous method to enrich for exosomes from brain tissue. J Extracell Vesicles. 6 (1), 1348885(2017).
- Yousif, G., Qadri, S., Parray, A., Akhthar, N., Shuaib, A., Haik, Y. Exosomes derived neuronal markers: Immunoaffinity isolation and characterization. Neuromolecular Med. 24 (3), 339-351 (2022).
- Kumar, K., et al. Recent advances in microfluidic approaches for the isolation and detection of exosomes. TRAC-Trend Anal Chem. 159, 116912(2023).
- Ransom, L., et al. Human brain small extracellular vesicles contain selectively packaged, full-length mRNA. Cell Rep. 43 (4), 114061(2024).
- Gomes, P., et al. A novel isolation method for spontaneously released extracellular vesicles from brain tissue and its implication for stress-driven brain pathology. Cell Commun Signal. 21 (1), 35(2023).
- Welsh, J., et al. Minimal information for studies of extracellular vesicles (MISEV 2023): From basic to advanced approaches. J Extracell Vesicles. 13 (2), e12404(2023).
- Théry, C., et al. Minimal information for studies of extracellular vesicles 2018 (MISEV2018): a position statement of the International Society for Extracellular Vesicles and update of the MISEV2014 guidelines. J Extracell Vesicles. 7 (1), 1535750(2018).
- Pirisinu, M. The long journey of extracellular vesicles towards global scientific acclamation. Adv Pharm Bull. 13 (3), 489-501 (2023).
- Bender, A., Sullivan, B. P., Lillis, L., Posner, J. D. Enzymatic and chemical-based methods to inactivate endogenous blood ribonucleases for nucleic acid diagnostics. J Mol Diagn. 22 (8), 1030-1040 (2020).
Przedruki i uprawnienia
