Ten manuskrypt opisuje procedury operacyjne i środki ostrożności mające na celu zbadanie potencjalnych powszechnych mechanizmów patogennych łączących pierwotny zespół Sjögrena z gruczolakorakiem płuc poprzez analizę bioinformatyczną i weryfikację eksperymentalną.
Artykuł metodologiczny
Pierwotny zespół Sjögrena związany z gruczolakorakiem płuc: badanie potencjalnych powszechnych mechanizmów patogennych i weryfikacja eksperymentalna
W tym artykule
Podsumowanie
Streszczenie
To badanie miało na celu zbadanie potencjalnych powszechnych mechanizmów patogennych łączących pierwotny zespół Sjögrena (pSS) i gruczolakorak płuc (LUAD) poprzez analizę bioinformatyczną i weryfikację eksperymentalną. Odpowiednie geny związane z pSS i LUAD zostały pobrane z bazy danych Gene Expression Omnibus (GEO) i bazy danych Genecard. Następnie geny o zróżnicowanej ekspresji (DEG) związane z pSS i LUAD zostały przebadane jako pSS-LUAD-DEGs. Przeprowadzono analizy wzbogacania Encyklopedii Genów i Genomów z Kioto (KEGG) oraz Ontologii Genów (GO) w celu wyjaśnienia istotnych funkcji biologicznych pSS-LUAD-DEGs. Główne cele zidentyfikowano poprzez skonstruowanie sieci interakcji białko-białko (PPI), a następnie dalszą ocenę dokładności diagnostyki genów piasty za pomocą analiz krzywej charakterystyki operacyjnej odbiornika (ROC). W tym badaniu myszy NOD / Ltj służyły jako modele zwierzęce pSS i były stymulowane cząstkami stałymi 2,5 (PM2,5) w celu wywołania reakcji zapalnej. Ilościowa reakcja łańcuchowa polimerazy w czasie rzeczywistym (qPCR), test immunoenzymatyczny (ELISA) i western blot zostały wykorzystane do odpowiedniej weryfikacji eksperymentu biologii molekularnej. Wyniki uzyskane dzięki analizom wzbogacania KEGG i GO wskazują, że stan zapalny odgrywa kluczową rolę w łączeniu pSS i LUAD. IL6, CCNA2, JAK2, IL1B, ASPM, CCNB2, NUSAP1 i CEP55 zostały określone jako kluczowe cele pSS-LUAD. Myszy BALB / c i myszy NOD / Ltj wykazywały zwiększoną ekspresję cytokin zapalnych IL-6 i IL-1β w tkankach płuc po 21 dniach stymulacji PM2,5, aktywując szlak sygnałowy JAK2 / STAT3 i zwiększając ekspresję genów związanych z nowotworem CCNA2, CCNB2 i CEP55, przy czym myszy NOD / Ltj wykazywały wyraźniejsze zmiany niż myszy BALB / c. Protokół ten pokazuje, że kancerogeneza indukowana przez mikrośrodowisko zapalne płuc może być kluczową przyczyną wysokiej częstości występowania LUAD u pacjentów z pSS. Ponadto mechanizmy związane z blokowaniem mogą pomóc w zapobieganiu występowaniu LUAD u pacjentów z pSS.
Wprowadzenie
Pierwotny zespół Sjögrena (pSS) jest chorobą autoimmunologiczną charakteryzującą się limfocytarnym naciekiem gruczołów zewnątrzwydzielniczych i prowadzi do klinicznych objawów suchego oka (kseroftalmia) i suchości w jamie ustnej (kserostomia)1,2. pSS zwykle towarzyszą również pozagruczołowe objawy zajęcia, w tym hiperglobulinemia3, śródmiąższowa choroba płuc4, kwasica kanalików nerkowych5, neurological damage6 oraz trombocytopenia7, które stanowią główne niekorzystne czynniki prognostyczne W ostatnich latach szereg badań wykazał, że pSS na ogół towarzyszy zwiększona częstość występowania raka, w tym nowotworów hematologicznych i guzów litych8,9,10. Rak płuc jest jednym z najczęstszych nowotworów związanych z pSS, zwłaszcza gruczolakorak płuc (LUAD)11.
Podsumowując, dalsze badania sugerują, że pSS z LUAD może mieć jakąś wspólną patogenezę. Zgodnie z naszą obecną wiedzą, żadne specjalne badania nie wyjaśniają jeszcze wspólnych mechanizmów między tymi dwiema chorobami. Niedawne analizy bioinformatyczne dają nam potencjalną możliwość ujawnienia potencjalnie wspólnych mechanizmów chorobowych u różnych gatunków12,13,14. Aby jeszcze bardziej ujawnić mechanizmy leżące u podstaw choroby, wykorzystuje się analizę bioinformatyczną do analizy wspólnych celów i szlaków sygnałowych między pSS i LUAD, a następnie tworzy się modele zwierzęce do weryfikacji eksperymentalnej. Ujawnienie tych mechanizmów może pomóc w dostarczeniu bazy dowodowej dla klinicznej profilaktyki LUAD u pacjentów z pSS.
To badanie wykorzystało bazy danych GEO i Genecard do pobrania odpowiednich genów związanych z pSS i LUAD. Następnie DEG związane z pSS i LUAD zostały przebadane jako pSS-LUAD-DEGs. Przeprowadziliśmy analizy wzbogacania KEGG i GO, aby wyjaśnić istotne funkcje biologiczne pSS-LUAD-DEG. Do identyfikacji głównych celów wykorzystano konstrukcję sieci PPI, a następnie oceniliśmy dokładność diagnostyki genów piasty za pomocą analiz krzywej ROC. Użyliśmy myszy NOD / Ltj jako modeli zwierzęcych pSS stymulowanych cząstkami stałymi 2,5 (PM2,5) w celu wywołania reakcji zapalnej. Przeprowadzono QPCR, ELISA i western blot w celu eksperymentalnej weryfikacji badania. Ogólnie rzecz biorąc, uzyskane wyniki wskazują, że kancerogeneza indukowana przez mikrośrodowisko zapalne płuc może być krytyczną przyczyną wysokiej częstości występowania LUAD u pacjentów z pSS. Sugeruje również, że występowaniu LUAD u pacjentów z pSS można zapobiec poprzez mechanizmy związane z blokowaniem.
Protokół
Zwierzęta doświadczalne były trzymane w obiekcie dla zwierząt Szpitala Przyjaźni Chiny-Japonii, gdzie warunki przetrzymywania spełniały warunki żywienia zwierząt zgodnie z chińskim standardem krajowym, Laboratory Animal-Requirements of Environment and Housing Facilities (GB14925-2010). Wszystkie procedury i eksperymenty związane z opieką nad zwierzętami były zgodne z wytycznymi ARRIVE i opierały się na zasadach 3R (redukcja, wymiana, udoskonalenie), przestrzegając wytycznych Chińskiej Krajowej Ustawy o Dobrostanie Zwierząt. Myszy BALB/c zakupiono od SPF (Beijing) Biotechnology Co., Ltd., a myszy NOD/Ltj zakupiono od Huafukang (Beijing) Biotechnology Co., Ltd.
1. Analiza bioinformatyczna
- Przygotowanie zbiorów danych
- Otwórz bazę danych Gene Expression Omnibus (GEO) (www.ncbi.nlm.nih.gov/geo)15 i użyj pierwotnych słów kluczowych zespołu Sjögrena i gruczolakoraka płuc do wyszukiwania profili ekspresji genów. Następnie kliknij na wyniki w bazie danych GEO DataSets i wybierz Homo sapiens w Top Organisms. Wybierz i pobierz interesujący Cię zestaw danych wraz z odpowiadającymi mu informacjami o platformie.
- Otwórz bazę danych Genecard (https://www.genecards.org/)16 i użyjsłów kluczowych, aby uzyskać geny pSS i LUAD . Pobierz arkusze kalkulacyjne z genami choroby.
- Identyfikacja wspólnych DEG między pSS i LUAD
- Pobierz i otwórz oprogramowanie R (https://cran.r-project.org/)17. Zainstaluj pakiet GEOquery R, pakiet stringr R, pakiet ggplot2 R, pakiet reshape2 R i pakiet limma R w oprogramowaniu R.
- Identyfikuj i wizualizuj geny o zróżnicowanej ekspresji (DEG) w różnych zestawach danych GEO (GSE84844, GSE51092, GSE32863 i GSE75037) za pomocą oprogramowania R, a następnie porównuj i analizuj ekspresję genów w tych zestawach danych. Rozważ geny ze skorygowaną wartością P < 0,05 i zmianą krotności (FC) > 1,2 lub < 0,83 jako DEG.
- Wybierz geny o poziomie ekspresji większym lub równym 20 związanym z pSS i LUAD z bazy danych Genecard.
- Scal DEG powiązane z pSS i DEG powiązane z LUAD zarówno z bazy danych GEO, jak i bazy danych Genecard.
- Zainstaluj i załaduj pakiet VennDiagram w języku R, aby uzyskać i zwizualizować DEG skojarzone z pSS i LUAD (pSS-LUAD-DEGs).
- Analiza wzbogacania szlaków Encyklopedii Genów i Genomów z Kioto (KEGG)
- Wejdź do Metascape (https://metascape.org/)18. Kliknij Wybierz plik i prześlij plik w formacie .xlsx pSS-LUAD-DEGs. Wybierz H. sapiens w obszarze Dane wejściowe jako gatunek. Podobnie wybierz H. sapiens w Analizie jako gatunek.
- Kliknij opcję Analiza niestandardowa. Kliknij opcję Enrichment (Wzbogacanie) i wybierz opcję KEGG Pathway (Ścieżka KEGG). Kliknij pozycję Analiza wzbogacenia, a następnie kliknij pozycję Strona raportu z analizy po zakończeniu analizy wzbogacania.
- Kliknij All In One Zip File, aby pobrać wynik. Uzyskaj dostęp do pliku _ FINAL_GO.csv w folderze pobierania Enrichment_GO, aby wyświetlić wynik.
- Użyj pakietu ggplot2, aby wykonać program do wizualizacji KEGG w R.
- Analiza wzbogacenia ontologii genów (GO)
- Zainstaluj i załaduj pakiet clusterProfiler i enrichplot w języku R.
- Zaimportuj listę formatu tekstowego pSS-LUAD-DEG do R.
- Uruchom pakiety clusterProfiler i enrichplot w celu analizy wzbogacania języka GO i wizualizacji wyników. Zdefiniuj istotność statystyczną w analizie przy skorygowanej wartości P < 0,05.
- Budowa sieci interakcji białko-białko (PPI) i analiza modułów
- Wejdź do bazy danych Retrieval of Interacting Genes (STRING) (http://string-db.org/)19. Kliknij przycisk Browse (Przeglądaj) i prześlij plik pSS-LUAD-DEGs. Wybierz Homo sapiens w obszarze Organizmy, a następnie kliknij przycisk Szukaj.
- Kliknij Dalej. Gdy wyniki będą dostępne, kliknij Ustawienia. W obszarze Ustawienia podstawowe > Minimalny wymagany wynik interakcji wybierz pozycję Wysoki poziom ufności (0,700). Zaznacz pole wyboru Ukryj rozłączone węzły w sieci w Ustawieniach zaawansowanych, a następnie kliknij przycisk Aktualizuj.
- Kliknij Eksporty na pasku tytułu, aby pobrać tekst relacji PPI w formacie TSV.
- Pobierz i włącz oprogramowanie Cytoscape 3.7.1 (https://cytoscape.org/)20. Kliknij Plik > Importuj >sieć z pliku, aby zaimportować plik w formacie TSV do budowy sieci PPI.
- Narzędzie Network Analyzer służy do analizowania parametrów topologicznych w sieci. Zoptymalizuj rozmiar i kolor węzła za pomocą paska stylów w lewym panelu sterowania.
- Na pasku menu wybierz pozycję Narzędzia > Analizuj sieć. W panelu Tabela kliknij opcję Stopień, aby posortować komponenty według stopnia w kolejności malejącej. Weźmy 20 pierwszych genów z wyższym stopniem jako geny piasty.
- Zainstaluj i załaduj pakiety igraph i ggplot2 w języku R, aby zwizualizować geny koncentratora według stopnia.
- Identyfikacja i walidacja genów piasty
- Zainstaluj i załaduj pakiet pROC w R.
- Zaimportuj listę genów koncentratora w formacie tekstowym do R.
- Wykreślić krzywe charakterystyki operacyjnej odbiornika (ROC) genów piasty i obliczyć pole pod wartościami krzywej ROC (AUC).
UWAGA: Zapoznaj się z dodatkowym plikiem kodowania 1, aby uzyskać kod R do filtrowania stopni.
2. Weryfikacja eksperymentalna
UWAGA: Zapoznaj się z Tabelą Materiałów, aby uzyskać szczegółowe informacje na temat materiałów, odczynników i instrumentów używanych w tym protokole.
- Przygotowanie zwierząt
- Karm 12 dziewięciotygodniowych samic myszy BALB/c i 12 dziewięciotygodniowych samic myszy NOD/Ltj adaptacyjnie przez 1 tydzień.
- Użyj tabeli liczb losowych, aby równomiernie przydzielić 12 dziewięciotygodniowych samic myszy BALB/c do ślepej próby i grupy PM2,5. Podobnie równo podziel 12 dziewięciotygodniowych samic myszy NOD / Ltj na grupę pSS i grupę pSS-PM2,5.
- Przygotowanie zawiesiny pyłu zawieszonego 2,5 (PM2,5)
UWAGA: PM2,5 może indukować występowanie i rozwój LUAD związanego ze stanem zapalnym w modelu myszy21. Myszy BALB / c i myszy NOD / Ltj zostały wywołane przez PM2,5 do rozwoju zmian związanych ze stanem zapalnym. Zgodnie z metodą opisaną przez Piao et al.22, stężenie zawiesiny PM2,5 przygotowano na poziomie 1 mg/ml.- Zważ membrany z włókien kwarcowych PM2,5, pokrój je na kawałki o długości 2 cm × 2 cm i zanurz w zlewce zawierającej odpowiednią ilość wody dejonizowanej.
- Uszczelnić zlewkę i poddać ją sonikacji w łaźni wodnej w temperaturze 37 °C przez 30 minut za każdym razem. Powtórz ten proces 3 razy, aż cząsteczki całkowicie się rozpuszczą.
- Przefiltruj płyn w zlewce przez 16 warstw sterylnej gazy medycznej, a następnie wyciśnij resztki wilgoci z gazy.
- Umieścić filtrat na płaskim naczyniu i zamrozić go w postaci bloków lodu w zamrażarce o temperaturze -20 °C. Następnie za pomocą przyrządu do liofilizacji (−52 °C, 0,1 mbar, 48 h) wysuszyć bloki lodu filtratu i zebrać sproszkowane cząstki.
- Dokładnie rozpuść sproszkowane cząstki w soli fizjologicznej, aby przygotować zawiesinę PM2,5 o stężeniu 1 mg/ml. Wlej zawiesinę PM2,5 do szklanej butelki, umieść ją w sterylizatorze wysokociśnieniowym i zastosuj wysokie ciśnienie i temperaturę (15 min w 121°C, 15 psi) do sterylizacji.
- Wykonaj mieszanie ultradźwiękowe (200 W, 10 s mieszania, 10 s spoczynku, przez 3 cykle). Po zabiegu przechowywać go w lodówce o temperaturze 4 °C do późniejszego użycia.
- Opracowanie modelu myszy PM2,5
UWAGA: Grupie PM2,5 i grupie pSS-PM2,5 podawano zawiesinę PM2,5 w kroplówce tchawicy raz na 3 dni przez 28 dni, przy czym każda dawka wynosiła 0,1 ml. Grupie kontrolnej ślepej próby i grupie pSS podawano sól fizjologiczną w kroplówce tchawicy raz na 3 dni przez 28 dni, przy czym każda dawka wynosiła 0,1 ml.- Wstrzyknąć mieszaninę ketaminy (100 mg/kg) i ksylazyny (10 mg/kg) myszy. Potwierdź chirurgiczną płaszczyznę znieczulenia, sprawdzając, czy nie ma reakcji na uszczypnięcie palca u nogi i zapewniając całkowite rozluźnienie mięśni. Stale monitoruj odruchy, oddech i ogólną reakcję, aby zapewnić utrzymanie odpowiedniego znieczulenia przez cały czas trwania zabiegu, aż do zakończenia wszystkich kroków.
- Umieść mysz na unieruchomieniu małego zwierzęcia z brzuchem skierowanym do góry, głową uniesioną i ogonem opuszczonym pod kątem 45°. Użyj cienkiej nici, aby owinąć pętlę wokół górnych siekaczy myszy, ciągnąc je do góry, i przymocuj gwint do na uchwycie zwierzęcia, zapewniając pełne odsłonięcie jamy ustnej myszy.
- Otwórz lampę z zimnym światłem i skieruj światło na skórę szyi myszy. Użyj kleszczy, aby wyciągnąć język myszy, całkowicie odsłaniając głośnię. Obserwuj w jamie ustnej myszy powtarzający się otwierający i zamykający punkt światła, który wskazuje położenie otworu dróg oddechowych myszy.
- Włóż igłę żylną 18 G do tchawicy myszy, wyciągnij rdzeń igły, umieść bawełnianą nić na zewnętrznym końcu igły do zamieszkania żylnego i potwierdź powodzenie, obserwując bawełnianą nić poruszającą się wraz z ruchami klatki piersiowej myszy.
- Najpierw zassać 0,2 ml powietrza za pomocą strzykawki o pojemności 1 ml, następnie odessać 0,1 ml zawiesiny PM2,5, a następnie zassać kolejne 0,2 ml powietrza. Wstrzyknąć mieszaninę przez igłę żylną 18 G do tchawicy.
- Wyciągnąć igłę 18 G do wstrzykiwania żylnego. Zamocuj uchwyt zwierzęcia w pozycji pionowej i obróć go 30 razy zgodnie z ruchem wskazówek zegara i przeciwnie do ruchu wskazówek zegara, aby równomiernie rozprowadzić zawiesinę PM2.5 w płucach myszy. Następnie wyciągnij szyję myszy prosto i połóż ją na boku, aby zapobiec uduszeniu.
- Pobieranie próbek
UWAGA: Próbki należy pobrać w 29dniu eksperymentu do kolejnych analiz biologii molekularnej.- Sprawdź podłączenie systemu eutanazji i włącz zasilanie sterownika. Otwórz zawór butli z dwutlenkiem węgla (CO2 ).
UWAGA: Nie napełniaj wstępnie komory eutanazyjnej przed umieszczeniem w niej zwierząt. - Umieść myszy w komorze i wlej CO2 w ilości 30%-70% objętości komory na minutę. Wystaw myszy na działanie CO2 przez 5 minut, upewniając się, że są nieruchome, nie oddychają i mają rozszerzone źrenice. Wyłącz zawór butli CO2 i obserwuj przez dodatkowe 5 minut, aby potwierdzić śmierć.
- Umieść uśpioną mysz w pozycji leżącej na czystej desce sekcyjnej. Odsłoń tchawicę, serce i płuca.
- Użyj nożyczek i kleszczy, aby usunąć skórę i mięśnie pokrywające brzuszne okolice klatki piersiowej i szyi. Użyj nożyczek i kleszczy, aby wykonać nacięcia wzdłuż krawędzi żeber po obu stronach jamy klatki piersiowej, aby odsłonić klatkę piersiową zawierającą serce i płuca. Następnie przetnij obojczyk, aby stworzyć wystarczająco szeroki otwór, aby dokładnie zbadać lewy i prawy płat płuca.
- Wytnij mięśnie szyi rozciągające się od mostka i żeber do szczęki. Włóż nożyczki poniżej przedniej krawędzi żeber i wykonaj nacięcia po obu stronach, aby usunąć kostną część pokrywającą tchawicę.
- Chwyć tchawicę w pobliżu szczęki kleszczami i wykonaj całkowite nacięcie poprzeczne za pomocą nożyczek umieszczonych nad kleszczami.
- Delikatnie pociągnij tchawicę kleszczami, przecinając nożyczkami połączenia tkanek brzusznych, aż cała tkanka klatki piersiowej zostanie usunięta z ciała.
- Połóż płuca płasko na stole warsztatowym. Pozostałości z powierzchni tkanki płucnej spłukać solą fizjologiczną, osuszyć bibułą filtracyjną, przelać do krioprobówek i przechowywać w temperaturze -80 °C.
- Sprawdź podłączenie systemu eutanazji i włącz zasilanie sterownika. Otwórz zawór butli z dwutlenkiem węgla (CO2 ).
- Ilościowa reakcja łańcuchowa polimerazy w czasie rzeczywistym (qPCR)
- Zmielić tkankę płucną na proszek za pomocą moździerza zawierającego ciekły azot.
- Odważyć 20 mg zmielonej tkanki za pomocą wagi precyzyjnej, połączyć z 750 μl buforu RL w probówce wirówkowej, dokładnie wymieszać za pomocą mieszalnika wirowego i odstawić w temperaturze pokojowej (RT) na 3 minuty. Następnie odwirować go przy 14 000 x g przez 5 minut w temperaturze pokojowej i zebrać supernatant.
- Umieść mini kolumnę filtra genomowego DNA (gDNA) w probówce zbiorczej o pojemności 2 ml. Przenieść supernatant do mini kolumny z filtrem gDNA i odwirować przy 14 000 x g przez 2 minuty w temperaturze pokojowej.
- Wyrzuć mini kolumnę filtra gDNA. Dodać równą objętość 70% etanolu do filtratu i wymieszać, pipetując w górę i w dół 5 razy.
- Umieść mini kolumnę RNA w probówce zbiorczej o pojemności 2 ml. Przenieść 750 μl mieszaniny do minikolumny RNA i odwirować przy 12 000 x g przez 1 minutę w temperaturze suchej masy.
- Wyrzucić filtrat i umieścić mini kolumnę RNA z powrotem w probówce zbiorczej o pojemności 2 ml. Dodać 500 μl buforu RW1 do mini kolumny RNA i odwirować przy 12 000 x g przez 1 minutę w temperaturze suchej.
- Wyrzucić filtrat i umieścić mini kolumnę RNA z powrotem w probówce zbiorczej o pojemności 2 ml. Dodać 500 μl buforu RW2 do mini kolumny RNA. Wirować przy 12 000 x g przez 1 minutę w temperaturze pokojowej. Powtórzyć ten krok jeszcze raz.
- Wyrzucić filtrat i umieścić mini kolumnę RNA z powrotem w probówce zbiorczej o pojemności 2 ml. Wirować przy 12 000 x g przez 2 minuty w temperaturze pokojowej.
- Przenieść mini kolumnę RNA do probówki wirówkowej o pojemności 1,5 ml, dodać 100 μl wody wolnej od RNaz do środka membrany kolumny i inkubować w temperaturze pokojowej przez 2 minuty. Następnie odwirować przy 12 000 x g przez 1 minutę w temperaturze pokojowej. Wyrzucić mini kolumnę RNA i przechowywać roztwór RNA w temperaturze -80 °C.
- Pobrać 2 μl roztworu RNA i zmierzyć go za pomocą spektrofotometru NanoDrop zgodnie z instrukcją obsługi urządzenia, aby określić jego stężenie i jakość.
UWAGA: W badaniu wybrano proporcje 260/280 i 260/230 do kontroli jakości RNA. - Przygotować roztwór RNA, dodając kolejno następujące składniki do probówki mikrowirówkowej: 1 μg całkowitego RNA, 4 μL MgCl2 (25 mM), 2 μL buforu odwrotnej transkrypcji 10x, 2 μL mieszaniny dNTP (10 mM), 0,5 μL rekombinowanego inhibitora rybonukleazy, 15 jednostek odwrotnej transkryptazy, 0,5 μg startera oligo(dT)15 i dodać wodę wolną od nukleaz do 20 μl. Delikatnie wymieszaj zawartość, aby zebrać cały płyn na dnie probówki.
UWAGA: Roztwory koktajlowe muszą być przygotowane, aby zapewnić bardziej spójną syntezę cDNA i kwantyfikację RNA. - Odwrotną transkrypcję roztworu 20 μl RNA na cDNA poprzez inkubację w temperaturze 42 °C przez 15 minut, denaturację w temperaturze 95 °C przez 5 minut, a następnie schłodzenie do 4 °C, a następnie przechowywanie w temperaturze -20 °C.
- Połączyć i dokładnie wymieszać 6,4 μ4 μl wody destylowanej, 10 μl głównej mieszanki SYBR Green real-time PCR, 2 μl otrzymanego roztworu cDNA, 0,8 μl startera do przodu (10 μM) i 0,8 μl startera odwrotnego (10 μM) (tabela 1) w celu przygotowania układu reakcyjnego.
- Uruchom reakcję na instrumencie PCR, aby uzyskać wartości progu cyklu (CT) dla genów docelowych i genów referencyjnych.
- Ustawić początkową denaturację na 95 °C na 60 s na początku każdego cyklu PCR.
- Podczas cykli PCR przeprowadzać denaturację w temperaturze 95 °C przez 15 s, wyżarzanie w temperaturze 60 °C przez 15 s i rozciąganie w temperaturze 72 °C przez 45 s, zbierając dane podczas etapu przedłużania. Przeprowadź łącznie 40 cykli PCR.
- Po zakończeniu cykli PCR automatycznie wykonaj analizę krzywej topnienia za pomocą przyrządu do PCR.
UWAGA: Jeśli krzywa topnienia pokazuje podwójny lub nieregularny kształt piku, oznacza to, że może to oznaczać problem z eksperymentem.
- Określić względne poziomy ekspresji każdego docelowego genu za pomocą metody 2-ΔΔCT, a następnie przeprowadzić dalszą analizę statystyczną. Dla metody 2-ΔΔCT należy skorzystać z poniższej listy wzorów:
ΔCT (test) = CT (cel, test) - CT (ref, test)
ΔCT (kalibrator) = CT (cel, kalibrator) - CT (ref, kalibrator)
ΔΔCT = ΔCT (test) -ΔCT (kalibrator)
2-ΔΔCT = Krotna zmiana ekspresji genów
| Nazwa genu | Sekwencja (od 5′ do 3′) |
| Mysz CCNA2 do przodu | CCCAGAAGTAGCAGAGTTTGTG powiedział: |
| Mysz CCNA2 odwrócona | TTGTCCCGTGACTGTGTAGAG |
| Mysz ASPM do przodu | CTTATTCAGGCTATGTGGAGGA powiedział: |
| Mysz ASPM odwrócona | CCAGGCTTGAATCTTGCAG powiedział: |
| Mysz CCNB2 do przodu | TTGAAATTTGAGTTGGGTCGAC powiedział: |
| Mysz CCNB2 odwrócona | CTGTTCAACATCAACCTCCC |
| Mysz NUSAP1 do przodu | CTCCCTCAAGTACAGTGACC |
| Mysz NUSAP1 odwrotna | TTTAACAACTTGGTTGCCCTC powiedział: |
| Mysz CEP55 do przodu | CCGCCAGAATATGCAGCATCAAC |
| Mysz CEP55 rewers | AGTGGGAATGGCTGCTCTGTGA |
Tabela 1: Sekwencje podstawowe dla ilościowego PCR w czasie rzeczywistym.
- Test immunoenzymatyczny (ELISA)
UWAGA: Zgodnie z instrukcjami zestawu ELISA, zrównoważyć zestaw ELISA z RT, przygotować bufor do płukania i rozcieńczyć wzorzec. Rozcieńczyć 90 μl skoncentrowanego przeciwciała biotynylowanego 8910 μl buforu do rozcieńczania przeciwciał biotynylowanych, aby wcześniej przygotować roztwór roboczy przeciwciała biotynylowanego (1:100). Podobnie, rozcieńczyć 90 μl stężonego koniugatu enzymatycznego z 8910 μl buforu do rozcieńczania koniugatu enzymu, aby wcześniej przygotować roztwór roboczy sprzężonego enzymu (1:100).- Zmiel tkankę płucną na proszek za pomocą moździerza zawierającego ciekły azot.
- Zważ 50 mg tkanki płucnej za pomocą wagi precyzyjnej, połącz ją z 1 ml PBS w probówce do mielenia i dokładnie zmiel na lodzie.
- Odwirować mieszaninę w temperaturze 4 °C, 3000 x g przez 5 minut i zebrać supernatant jako próbkę.
- Umieścić 100 μl próbki/wzorca o różnych stężeniach w odpowiednich dołkach płytki ELISA, przykryć studzienki reakcyjne samoprzylepną folią uszczelniającą i inkubować w inkubatorze o temperaturze 37 °C przez 90 minut.
- Za pomocą automatycznej myjki do płytek umyć płytkę ELISA 4 razy, za każdym razem wstrzykując 350 μl buforu do przemywania w odstępie 30 sekund między wstrzyknięciem a aspiracją.
- Dodać 100 μl roztworu roboczego przeciwciał biotynylowanych do studzienki, uszczelnić studzienki samoprzylepną folią uszczelniającą i inkubować w inkubatorze o temperaturze 37 °C przez 60 minut. Następnie umyć płytkę ELISA 4 razy, postępując zgodnie z procedurą opisaną powyżej.
- Dodać 100 μl sprzężonego roztworu roboczego enzymu do studzienki, uszczelnić studzienki samoprzylepną folią uszczelniającą i inkubować w inkubatorze o temperaturze 37 °C przez 30 minut. Następnie umyć płytkę ELISA 4 razy, postępując zgodnie z procedurą opisaną powyżej.
- Dodać 100 μl środka chromogennego do dołka, chronić przed światłem i inkubować w inkubatorze o temperaturze 37 °C przez 10-20 minut. Następnie dodać 100 μl roztworu zatrzymującego na dołek, dokładnie wymieszać i natychmiast zmierzyć gęstość optyczną przy wartościach 450 nm (OD450).
UWAGA: Pipeta 8-kanałowa służy do dodawania roztworu roboczego przeciwciała biotynylowanego, sprzężonego roztworu roboczego enzymu i roztworu zatrzymującego, co pozwala na szybkie zakończenie dodawania i uniknięcie potencjalnych błędów. - Wygeneruj krzywą standardową za pomocą oprogramowania CurveExpert (http:// curveexpert.webhop.net/), aby obliczyć stężenie substancji docelowych w każdym dołku próbki.
- Western blotting (zachodnia plama)
- Przygotować roztwór testu radioimmunoprecypitacyjnego (RIPA), mieszając bufor do lizy RIPA, fluorek fenylometanosulfonylu (PMSF) i inhibitor fosfatazy w stosunku 100:1:1 i umieścić go na lodzie.
- Zmielić tkanki płucne na proszek za pomocą moździerza zawierającego ciekły azot.
- Odważyć dokładnie 20 mg tkanki płucnej za pomocą wagi precyzyjnej i dodać ją do 250 μl zmieszanego roztworu RIPA.
- Inkubować mieszaninę na lodzie przez 20 minut, następnie odwirować ją przy 12 000 x g przez 15 minut w temperaturze 4 °C i zebrać supernatant jako próbkę.
- Przygotuj roztwór roboczy BCA, mieszając odczynnik A i odczynnik B z zestawu BCA w stosunku 50:1.
- Rozcieńczyć wzorzec w celu przygotowania rozcieńczonych roztworów wzorcowych o stężeniach 0, 0,025, 0,05, 0,1, 0,2, 0,3, 0,4 i 0,5 mg/ml. Dodać 20 μl każdego roztworu wzorcowego i próbki do oddzielnych studzienek na 96-dołkowej płytce i inkubować w temperaturze 37 °C przez 30 minut.
- Zmierzyć absorbancję przy długości fali 490 nm za pomocą czytnika mikropłytek. Dopasuj krzywą wzorcową, korzystając ze stężeń i absorbancji roztworów wzorcowych, a następnie oblicz stężenie próbki23. Dostosować stężenia próbki do tego samego poziomu przy użyciu zmieszanego roztworu RIPA.
- Wymieszać supernatant białkowy z 5-krotnym buforem ładującym w stosunku 4:1 w probówce wirówkowej. Gotować w metalowej łaźni przez 5 minut, następnie odwirować w temperaturze 12 000 x g przez 15 minut w temperaturze 4 °C i zebrać supernatant.
- Przeprowadzić separację białek za pomocą elektroforezy w żelu z dodecylosiarczanu sodu i poliakryloamidu (SDS-PAGE) i przenieść białka elektrycznie na membranę z polifluorku winylidenu (PVDF). Zablokuj membranę PVDF 5% odtłuszczonym mlekiem w temperaturze pokojowej przez 1 godzinę.
- Inkubować błonę PVDF z przeciwciałem pierwszorzędowym (rozcieńczonym w stosunku 1:1000) w temperaturze 4 °C przez 12 godzin, następnie trzykrotnie przemywać TBST przez 10 minut każde, a następnie inkubować z przeciwciałem drugorzędowym (rozcieńczonym w stosunku 1:5000) w temperaturze pokojowej przez 2 godziny.
- Wykrywaj pasma docelowe za pomocą w pełni automatycznego systemu testów immunologicznych elektrochemiluminescencji i przeprowadzaj analizę ilościową za pomocą wbudowanego oprogramowania.
- analiza statystyczna
- Wykorzystaj odpowiednie oprogramowanie do analizy statystycznej.
- Przedstawić dane doświadczalne jako średnią ± odchylenie standardowe.
- Określanie istotności za pomocą jednoczynnikowej analizy wariancji (ANOVA).
- Uznaj, że P < 0,05 jest statystycznie istotne.
Wyniki
Z 23348 genów w zbiorze GSE84884 (pSS) zidentyfikowano łącznie 3290 DEG, w tym 2659 genów o zwiększonej ekspresji i 631 genów o zmniejszonej ekspresji (Rycina 1A). Dla GSE51092 (pSS) z 11409 genów zidentyfikowano łącznie 3290 DEG, w tym 667 genów o zwiększonej ekspresji i 587 genów o zmniejszonej ekspresji (Rycina 1B). Z bazy danych GeneCards uzyskano 102 DEG powiązanych z pSS jajnika, przy zastosowaniu kryterium doboru w postaci wyniku korelacji ≥20. Połączenie i usunięcie duplikatów DEG powiązanych z pSS uzyskanych z GEO i GeneCards pozwoliło na wyłonienie 453 DEG (pSS-DEGs). Z 25440 genów w zbiorze GSE32863 (LUAD) zidentyfikowano łącznie 7154 DEG, w tym 3934 geny o zwiększonej ekspresji i 3220 geny o zmniejszonej ekspresji (Rycina 1C). W zbiorze GSE75037 (LUAD) z 25440 genów zidentyfikowano łącznie 11235 DEG, w tym 6125 genów o zwiększonej ekspresji i 5110 genów o zmniejszonej ekspresji (Rycina 1D). Z bazy danych GeneCards uzyskano 600 DEG powiązanych z LUAD jajnika, przy zastosowaniu kryterium doboru w postaci wyniku korelacji ≥20. Połączenie i usunięcie duplikatów DEG powiązanych z LUAD uzyskanych z GEO i GeneCards pozwoliło na wyłonienie 7478 DEG (LUAD-DEGs). Między pSS-DEGs a LUAD-DEGs wybrano łącznie 233 wspólnych DEG (pSS-LUAD-DEGs), które zwizualizowano za pomocą diagramów Venna (Tabela uzupełniająca 1 i Rycina 1E).
W odniesieniu do analizy wzbogacenia ścieżek KEGG, po usunięciu ścieżek sygnałowych związanych z chorobami, zidentyfikowane 10 najważniejszych istotnych ścieżek sygnałowych pSS-LUAD-DEGs wiązało się ze szlakami metabolicznymi. W szczególności ścieżki te obejmują szlak sygnałowy PI3K-Akt, szlak sygnałowy MAPK, interakcję cytokina-receptor cytokinowy, nekroptozę, regulację cytoszkieletu aktynowego, szlak sygnałowy FoxO, szlak sygnałowy receptorów NOD-like, starzenie komórkowe, różnicowanie komórek Th17 oraz szlak sygnałowy JAK-STAT (Ryc. 2A). 10 najważniejszych ścieżek sygnałowych KEGG oraz pSS-LUAD-DEGs zostało przedstawionych na wizualizacji, jak pokazano na Ryc. 2B.
Analiza wzbogacenia GO dla pSS-LUAD-DEGs ujawniła następujące 10 najważniejszych procesów biologicznych (Rysunek 3) i wykazano wzbogacenie w składnikach komórkowych (CC): odpowiedź na wirusa, wrodzona odpowiedź immunologiczna, odpowiedź obronna na wirusa, odpowiedź obronna na symbionta, regulacja procesów wirusowych, regulacja cyklu życia wirusa, negatywna regulacja procesów wirusowych, negatywna regulacja replikacji genomu wirusa, regulacja replikacji genomu wirusa, wrodzona odpowiedź immunologiczna przeciwwirusowa; procesach biologicznych (BP): strona błony, zewnętrzna strona błony plazmatycznej, macierz pozakomórkowa, zewnętrzna struktura otaczająca, macierz pozakomórkowa zawierająca kolagen, trimer kolagenu, tratwa błonowa, mikrodomena błonowa, tratwa błony plazmatycznej, kawiola; funkcjach molekularnych (MF): wiązanie receptora cytokin, aktywność cytokin, aktywność regulatora receptora sygnałowego, wiązanie superrodziny receptorów czynnika martwicy nowotworów, aktywność aktywatora receptora sygnałowego, wiązanie receptora czynnika martwicy nowotworów, aktywność ligandu receptora, aktywność homodimeryzacji białek, aktywność białkowej kinazy receptorowej błonowej, aktywność kinazy białkowej.
Sieć PPI składała się z 99 węzłów i 466 krawędzi (Rycina 4A). 20 genami o najwyższych stopniach w sieci PPI, pełniących rolę genów hubowych, są STAT3, STAT1, TP53, TNF, IL6, IFNG, EGFR, ISG15, CCNA2, IL10, JAK2, MX1, IL1B, IFIT1, AKT1, SMAD3, ASPM, CCNB2, NUSAP1 oraz CEP55 (Rycina 4B).
Przeprowadzono analizę krzywych ROC w celu oceny dokładności diagnostycznej 20 genów hubowych (Rysunek 5). Wartości powierzchni pod krzywą (AUC) dla krzywych ROC genów STAT3, STAT1, TP53, TNF, IL6, IFNG, EGFR, ISG15, CCNA2, IL10, JAK2, MX1, IL1B, IFIT1, AKT1, SMAD3, ASPM, CCNB2, NUSAP1 i CEP55 wynosiły odpowiednio 0,543, 0,840, 0,724, 0,892, 0,965, 0,529, 0,721, 0,763, 0,933, 0,784, 0,836, 0,648, 0,936, 0,689, 0,662, 0,548, 0,960, 0,939, 0,934 i 0,953 dla zbioru GSE32863 (Rysunek 5A,D) oraz 0,620, 0,811, 0,676, 0,878, 0,955, 0,546, 0,642, 0,765, 0,945, 0,759, 0,804, 0,625, 0,938, 0,753, 0,641, 0,540, 0,958, 0,945, 0,908 i 0,941 dla zbioru GSE75037 (Rysunek 5B,E). Dodatkowo, dla zbioru walidacyjnego GSE31210 (Rysunek 5C,F), wartości AUC wynosiły 0,505, 0,676, 0,819, 0,688, 0,863, 0,540, 0,720, 0,665, 0,814, 0,562, 0,766, 0,661, 0,806, 0,528, 0,607, 0,652, 0,906, 0,927, 0,910 i 0,898. Wartości AUC dla IL6, CCNA2, JAK2, IL1B, ASPM, CCNB2, NUSAP1 i CEP55 były >0,7, co sugeruje, że wszystkie osiem genów ma znaczenie diagnostyczne.
W tkankach płuc myszy BALB/c i myszy NOD/Ltj wykryto jedynie niewielką ekspresję prozapalnych czynników IL-6 i IL-1β. Po stymulacji PM2.5 ekspresja IL-6 i IL-1β istotnie wzrosła, przy czym w przypadku myszy NOD/Ltj zaobserwowano wyraźnie wyższy wzrost w porównaniu z myszami BALB/c (Rysunek 6).
Po stymulacji PM2.5 poziomy ekspresji JAK2/STAT3 nie zmieniły się znacząco w tkankach płuc myszy BALB/c i myszy NOD/Ltj. Jednak poziomy p-JAK2 i p-STAT3 wzrosły znacząco. Myszy NOD/Ltj wykazywały znacząco wyższą ekspresję p-JAK2 i p-STAT3 w porównaniu z myszami BALB/c po stymulacji PM2.5 (Rysunek 7).
Po stymulacji PM2.5 ekspresja mRNA ASPM i NUSAP1 nie zmieniła się znacząco zarówno u myszy BALB/c, jak i u myszy NOD/Ltj, natomiast ekspresja mRNA CCNA2, CCNB2 i CEP55 wzrosła (Rysunek 8). Co istotne, ekspresja mRNA CCNA2, CCNB2 i CEP55 była znacząco wyższa u myszy NOD/Ltj w porównaniu z myszami BALB/c po stymulacji PM2.5.
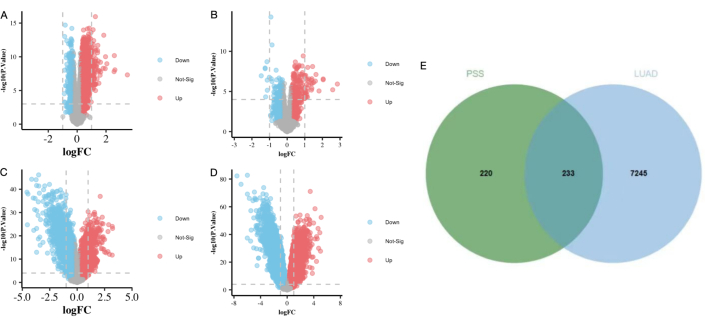
Rycina 1: Wykresy wulkaniczne i diagram Venna dla DEG. (A) Wykres wulkaniczny dla GSE84844.(B) Wykres wulkaniczny dla GSE51092. (C) Wykres wulkaniczny dla GSE32863. (D) Wykres wulkaniczny dla GSE75037. (E) Diagram Venna dla pSS-DEGs i LUAD-DEGs. Geny o zwiększonej ekspresji są zaznaczone na czerwono, a geny o zmniejszonej ekspresji na zielono. Skróty: pSS = pierwotny zespół Sjögrena; LUAD = gruczolakorak płuca; DEG = geny różnicowo wyrażone. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
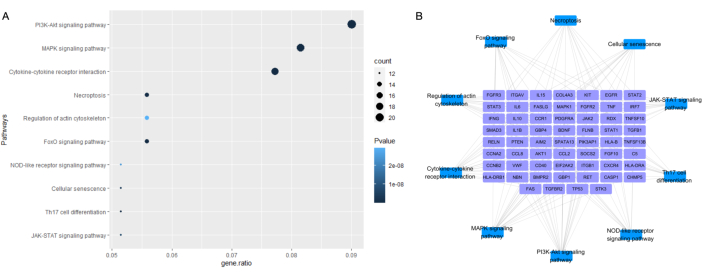
Rycina 2: Wzbogacenie ścieżek KEGG dla pSS-LUAD-DEGs. (A) Mapa wzbogacenia TOP10 KEGG dla pSS-LUAD-DEGs. (B) Związek między 10 najważniejszymi (TOP10) szlakami sygnalizacyjnymi KEGG a pSS-LUAD-DEGs. Skróty: KEGG = Kyoto Encyclopedia of Genes and Genomes; pSS = pierwotny zespół Sjögrena; LUAD = gruczolak płuca; DEGs = geny różnicowo wyrażone. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
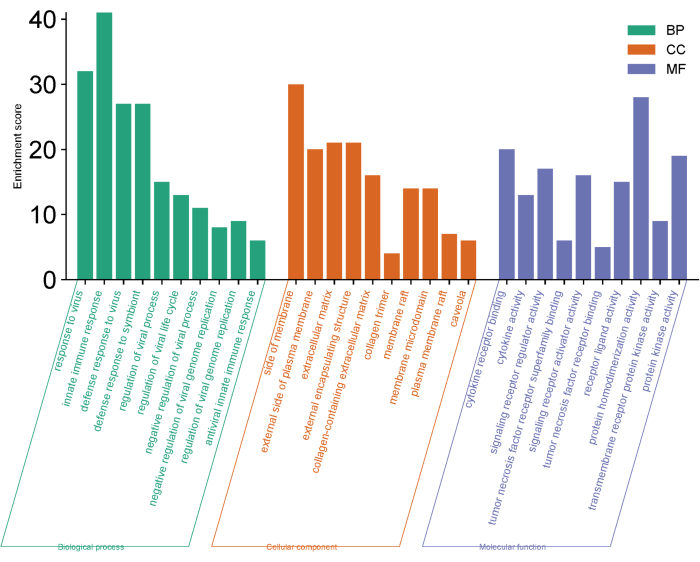
Rysunek 3: Analiza wzbogacenia GO dla pSS-LUAD-DEGs. Skróty: GO = Gene Ontology (ontologia genów); pSS = pierwotny zespół Sjögrena; LUAD = gruczolak płuca; DEGs = geny o różnicowej ekspresji. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
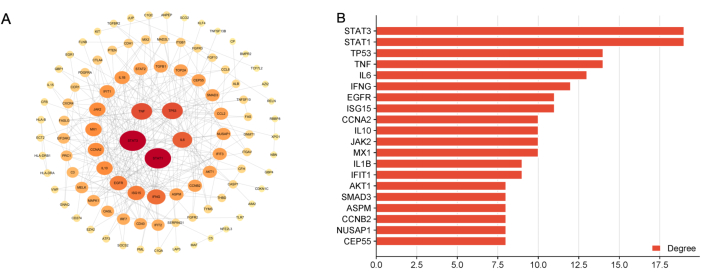
Rycina 4: Sieć PPI dla pSS-LUAD-DEGs. (A) Wizualizacja sieci PPI. Czerwone odcienie wskazują silniejszą łączność węzła. (B) 20 genów o najwyższych stopniach w sieci PPI. Skróty: PPI = interakcja białko-białko; pSS = pierwotny zespół Sjögrena; LUAD = gruczolakorak płuca; DEGs = geny różnicowo wyrażone. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
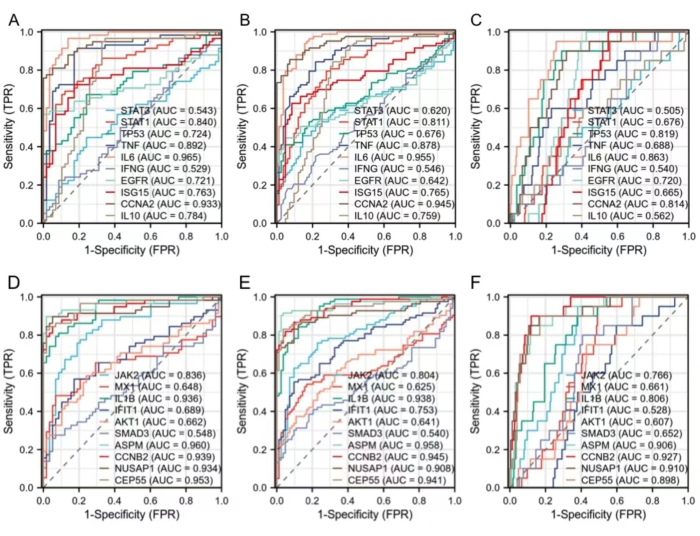
Rycina 5: Analiza krzywych ROC genów węzłowych. (A-F) Analiza krzywych ROC genów węzłowych w zbiorach GSE32863, GSE75037 i GSE31210. Skróty: ROC = charakterystyka operacyjna odbiornika. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
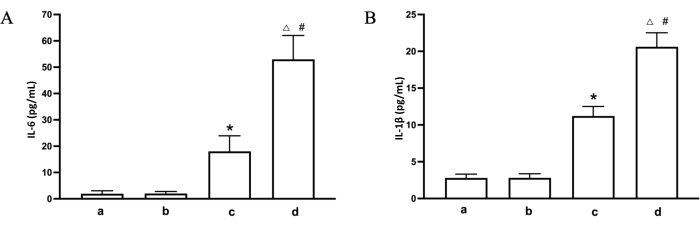
Rycina 6: Wpływ PM2.5 na czynniki prozapalne w tkankach płuc myszy. (A) Ekspresja IL-6 w tkankach płuc myszy w każdej z grup.(B) Ekspresja IL-1β w tkankach płuc myszy w każdej z grup. a. grupa kontrolna (blank); b. grupa pSS; c. grupa PM2.5; d. grupa pSS-PM2.5. * p < 0.05 w porównaniu z grupą kontrolną; # p < 0.05 w porównaniu z grupą pSS; Δ p < 0.05 w porównaniu z grupą PM2.5. Skróty: PM2.5 = pył zawieszony 2.5. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
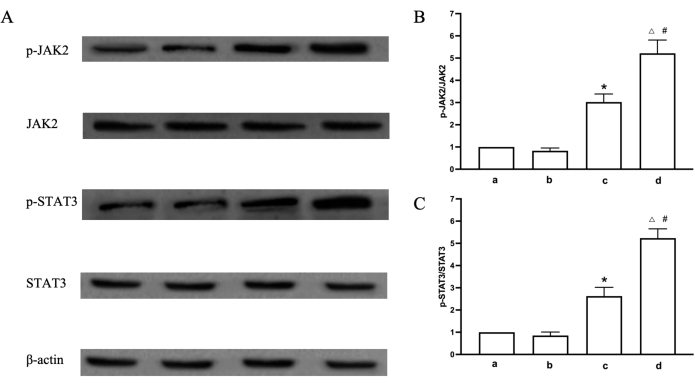
Rycina 7: Wpływ PM2.5 na szlak sygnałowy JAK2/STAT3 w tkankach płuc myszy. (A) Ekspresja p-JAK2, JAK2, p-STAT3, STAT3 i β-aktyny w tkankach płuc myszy w każdej grupie. (B) Stosunek p-JAK2/JAK2 w tkankach płuc myszy w każdej grupie. (C) Stosunek p-STAT3/STAT3 w tkankach płuc myszy w każdej grupie. a. grupa kontrolna (blank); b. grupa pSS; c. grupa PM2.5; d. grupa pSS-PM2.5. * p < 0.05 w porównaniu z grupą kontrolną; # p < 0.05 w porównaniu z grupą pSS; Δ p < 0.05 w porównaniu z grupą PM2.5. Skróty: PM2.5 = pyły zawieszone 2,5. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
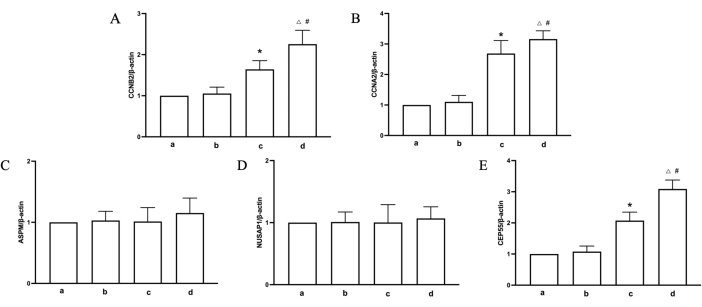
Rycina 8: Wpływ PM2.5 na geny związane z LUAD w tkankach płuc myszy. (A) Ekspresja mRNA CCNB2 w tkankach płuc myszy w każdej z grup. (B) Ekspresja mRNA CCNA2 w tkankach płuc myszy w każdej z grup. (C) Ekspresja mRNA ASPM w tkankach płuc myszy w każdej z grup. (D) Ekspresja mRNA NUSAP1 w tkankach płuc myszy w każdej z grup. (E) Ekspresja mRNA CEP55 w tkankach płuc myszy w każdej z grup. a. grupa kontrolna (blank); b. grupa pSS; c. grupa PM2.5; d. grupa pSS-PM2.5. * p < 0.05 w porównaniu z grupą kontrolną; # p < 0.05 w porównaniu z grupą pSS; Δ p < 0.05 w porównaniu z grupą PM2.5. Skróty: PM2.5 = pył zawieszony 2.5. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Tabela uzupełniająca 1: Lista wspólnych DEG (pSS-LUAD-DEGs) wybranych spośród pSS-DEGs i LUAD-DEGs. Aby pobrać ten plik, kliknij tutaj.
Plik uzupełniający z kodem 1: Kod R do filtrowania DEG. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Chociaż pSS jest uważana za chorobę charakteryzującą się przede wszystkim inwazją gruczołów zewnątrzwydzielniczych, nie można ignorować uszkodzeń gruczołów pozagruczołów24. Płuca stanowią narząd docelowy dla pSS, a zajęcie płuc jest częstym pozagruczołowym objawem pSS, zwykle obejmującym naciek limfocytarny błony śluzowej oskrzeli i śródmiąższu płucnego25. Badania wskazują, że co najmniej 20% pacjentów z pSS doświadcza śródmiąższowej choroby płuc (ILD)26,27. ILD jest istotnym czynnikiem ryzyka raka płuc, co w pewnym stopniu tłumaczy zwiększoną częstość występowania raka płuc w pSS28. Jednocześnie pacjenci z pSS-ILD mają znaczny wzrost markerów nowotworowych, co dodatkowo podkreśla związek między pSS a nowotworami płuc29,30. Aby zbadać mechanizmy związku między pSS i LUAD, w ramach tego badania najpierw przeprowadzono analizę bioinformatyczną w oparciu o DEG związane zarówno z pSS, jak i LUAD, a następnie ustalono modele zwierzęce, które są istotne dla obu chorób w celu weryfikacji eksperymentalnej.
Po zidentyfikowaniu pSS-LUAD-DEG przeprowadzono analizę wzbogacenia szlaku KEGG, ujawniając kluczową rolę, jaką odgrywa szlak sygnałowy PI3K/Akt w tym powiązaniu. Szlak sygnałowy PI3K/Akt, po aktywacji przez PI3K, katalizuje wytwarzanie PIP3, rekrutując białka PDK1 i AKT do błony komórkowej. PDK1 fosforyluje AKT w celu aktywacji, inicjując kaskadę dalszych efektów. Powiązane badania sugerują, że udział szlaku sygnałowego PI3K / Akt w występowaniu, proliferacji, migracji, apoptozie i angiogenezie nowotworów 31,32,33,34,35,36. Seria badań klinicznych wykazała, że szlak sygnałowy PI3K/Akt jest szeroko aktywowany w nowotworzeniu36. Tymczasem AKT może regulować szlak sygnałowy NFκB poprzez fosforylację kinazy IκB, kontrolując transkrypcję powiązanych czynników zapalnych37,38. Szlak sygnałowy MAPK39, interakcja cytokina-receptor cytokiny40, szlak sygnałowy receptora podobnego do NOD41, różnicowanie komórek Th1742 i szlak sygnałowy JAK-STAT43 odgrywają kluczowe role regulacyjne w procesach związanych ze stanem zapalnym. Jednak szlak sygnałowy FoxO44, nekroptoza45 i starzenie się komórek46 wpływają na nowotworzenie poprzez regulację procesu apoptozy w komórkach. Tymczasem analiza wzbogacenia GO ujawniła również, że procesy biologiczne ściśle związane ze stanem zapalnym, takie jak wiązanie receptora cytokin, aktywność cytokin, wiązanie nadrodziny receptorów czynnika martwicy nowotworu i wiązanie receptora czynnika martwicy nowotworu, są zaangażowane w ten proces.
Aby dokładniej zidentyfikować kluczowe cele między pSS i LUAD, uzyskano geny rdzeniowe z pSS-LUAD-DEG za pomocą analizy sieci PPI, a następnie przeprowadzono walidację przy użyciu zestawu danych GSE31210. Ostatecznie IL6, CCNA2, JAK2, IL1B, ASPM, CCNB2, NUSAP1 i CEP55 zostały określone jako kluczowe cele pSS-LUAD. IL6 i IL1B są kluczowymi czynnikami zapalnymi, które odgrywają kluczową rolę w procesie zapalnym pSS47,48. Tymczasem JAK2 służy jako kluczowy cel w regulacji szlaku sygnałowego JAK-STAT, aw ostatnich latach próbowano opracować serię inhibitorów enzymu JAK w leczeniu klinicznym pSS49. ASPM, CCNB2, NUSAP1 i CEP55 są zaangażowane w regulację replikacji DNA, odgrywając w ten sposób kluczową rolę w inicjacji i progresji nowotworów 50,51,52,53,54,55. Badania wykazały, że ASPM, CCNB2, NUSAP1 i CEP55 promują inwazję i postęp LUAD 51,52,55,56,57. Powyższe badanie wykazało, że stan zapalny odgrywa kluczową rolę zarówno w pSS, jak i LUAD. pSS charakteryzujący się naciekiem limfocytarnym, indukuje przewlekłe i uporczywe reakcje zapalne w tkankach miejscowych58. Występowanie i przerzuty raka płuc są ściśle związane z mikrośrodowiskiem zapalnym płuc59. Podsumowując, postawiliśmy hipotezę, że reakcja zapalna może być kluczem do tego związku między pSS i LUAD. Wykorzystując to jako punkt odniesienia, przeprowadzono dalszą weryfikację eksperymentalną.
Ponieważ obecnie nie istnieje żaden wspólny model dla pSS i LUAD, po przejrzeniu odpowiedniej literatury zdecydowaliśmy się użyć myszy z modelem pSS stymulowanym PM2,5 do symulacji modelu istotnego dla obu chorób. PM2,5 odnosi się do drobnych cząstek stałych o średnicy mniejszej lub równej 2,5 μm. Może unosić się w powietrzu i przenikać głęboko do płuc, powodując znaczne szkody zdrowotne60. Badania wskazują, że długotrwałe narażenie na PM2,5 może prowadzić do przewlekłego mikrośrodowiska zapalnego w płucach, co ostatecznie prowadzi do wystąpienia LUAD21,61. Myszy NOD / Ltj, które wykazują infiltrację limfocytarną do gruczołów zewnątrzwydzielniczych, są idealnym modelem do badania pSS62. Dlatego w dalszej weryfikacji eksperymentalnej stymulowaliśmy myszy NOD / Ltj za pomocą PM2,5, aby ustalić złożony model pSS i reakcji zapalnych płuc. Wyniki eksperymentów wskazują, że czynniki prozapalne IL-6 i IL-1β ulegały prawie ekspresji zarówno u myszy NOD / LTJ, jak i myszy BALB / c bez stymulacji PM2,5. Jednak po stymulacji PM2,5 ekspresja IL-6 i IL-1β uległa znacznemu zwiększeniu, co wskazuje na pomyślne ustanowienie eksperymentalnego modelu mikrośrodowiska zapalnego płuc. Poziomy ekspresji IL-6 i IL-1β były wyższe u myszy NOD / Ltj w porównaniu z myszami BALB / c po stymulacji PM2,5, co wskazuje, że pSS jest bardziej wrażliwy na reakcje zapalne wywołane przez PM2,5.
Szlak JAK/STAT jest szlakiem transdukcji sygnału stymulowanym przez cytokiny, uczestniczącym w procesach biologicznych, w tym we wzroście komórek, różnicowaniu, apoptozie i regulacji immunologicznej63. Cytokiny zapalne, w tym IL-6 i IL-1β, wiążą się z receptorami w błonie komórkowej, prowadząc do aktywacji fosforylacji kinaz janusowych (JAK), a JAK pośredniczą w fosforylacji STAT64. Fosforylowane białka STAT przenoszą się do jądra i regulują ekspresję genów reagujących na STAT. Szlak sygnałowy JAK2 / STAT3 jest ściśle związany z regulacją genów związanych z nowotworem, który jest aktywowany głównie przez IL-6 i moduluje ekspresję szeregu białek, które promują wzrost, ruchliwość i tworzenie się guza. Badanie to wykazało, że po stymulacji PM2,5 poziomy białka JAK2 i STAT3 w płucach myszy NOD / Ltj i myszy BALB / c nie wykazały znaczących zmian, ale poziomy fosforylacji JAK2 i STAT3 znacznie wzrosły, co wskazuje, że szlak JAK2 / STAT3 był nieprawidłowo aktywowany. Dalsze porównanie wykazało, że poziomy fosforylacji JAK2 i STAT3 znacznie wzrosły w płucach myszy NOD / Ltj w porównaniu z myszami BALB / c, co sugeruje wyraźniejszą aktywację szlaku sygnałowego JAK2 / STAT3 w płucach myszy pSS w równoważnych warunkach stymulacji PM2,5.
Dalsze badania poziomów ekspresji genów związanych z nowotworem CCNA2, ASPM, CCNB2, NUSAP1 i CEP55 zgodnie z przewidywaniami analizy bioinformatycznej. Wyniki ujawniły, że poziomy ekspresji CCNA2, CCNB2 i CEP55 były podwyższone w płucach po stymulacji PM2,5, przy czym wyższe poziomy wykryto u myszy NOD / Ltj w porównaniu z myszami BALB / c. Sugeruje to, że CCNA2, CCNB2 i CEP55 mogą być ściśle związane z reakcjami zapalnymi po stymulacji PM2,5 i zaangażowane w potencjalne występowanie i rozwój LUAD.
W przyszłych badaniach mamy nadzieję na współpracę z chirurgią klatki piersiowej w celu uzyskania próbek z chirurgii płuc od pacjentów z pSS, w tym tych z LUAD i nienowotworowymi zmianami w płucach, aby wyjaśnić postęp od nacieku limfocytów do procesów nowotworowych poprzez sekwencjonowanie pojedynczych komórek. Tymczasem czynniki zapalne IL-6 i IL-1β, wraz ze szlakiem sygnałowym JAK/STAT kluczowym dla regulacji stanu zapalnego, zostały powiązane z potencjalnymi mechanizmami patogennymi w progresji od pSS do LUAD. Wskazuje to, że leki takie jak tocilizumab (przeciwciała monoklonalne IL-6), kanakinumab (przeciwciała monoklonalne IL-1β) i tofacytynib (inhibitory JAK), które są związane ze stanem zapalnym, mogą służyć jako potencjalne leki kandydujące do zapobiegania LUAD u pacjentów z pSS.
Oświadczenia
Autorzy nie mają do ujawnienia żadnych konfliktów interesów.
Podziękowania
To badanie było wspierane przez National High Level Hospital Clinical Research Funding (2023-NHLHCRF-BQ-01) oraz Youth Project of China-Japan Friendship Hospital (No.2020-1-QN-8).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 3-kolorowy wstępnie barwiony marker białkowy | Epizyme | WJ103 | Western Blot |
| Antibody Ditution Buffer | Epizyme | PS119 | Western Blot |
| BCA Protein Quantification Kit | Epizyme | ZJ101 | Western Blot |
| Cytoscape 3.7.1 oprogramowanie | National Institute of General Medical Sciences (NIGMS), National Institutes of Health (NIH) | Wersja 3.7.1. | Oprogramowanie typu open source do analizy i wizualizacji sieci biologicznych |
| ECL Luminous Fluid | Epizyme | SQ203 | |
| Bufor do elektroforezy | Epizyme | PS105S | Western Blot |
| GraphPad Prism 10.0 | GraphPad | Version 10.0 | Analiza danych |
| IgG anty-króliczej IgG (H+L) (AS014) sprzężonej z HRP | AS014 | Western Blot | |
| JAK2 | Technologia sygnalizacji komórkowej | 3230T | Western Blot |
| IL-1β Zestaw ELISA | Pekin 4A Biotech Co., Ltd | CME0015 | ELISA |
| IL-6 Zestaw ELISA | Pekin 4A Biotech Co., Ltd | CME0006 | |
| Koktajl inhibitora fosfatazy ELISA (100 razy;) | Epizyme | GRF102 | Western Blot |
| Phospho-JAK2 (Tyr1007/1008) | Technologia sygnalizacji komórek | 3776S | Western Blot |
| Phospho-STAT3 (Tyr705) | Technologia sygnalizacji komórek | 9145S | Western Blot |
| Koktajl inhibitora proteazy (100&razy;) | Epizyme | GRF101 | Western Blot |
| Wolny od białka bufor szybko blokujący (5 razy) | Epizyme | PS108 | Western Blot |
| Oprogramowanie Millipore | IPVH00010 | Western Blot | |
| R | Podstawy obliczeń statystycznych | Nie dotyczy Oprogramowanie | analizy statystycznej i język programowania używany do analizy danych, wizualizacji i aplikacji uczenia maszynowego |
| Test immunoprecypitacji radiowej | Epizyme | PC101 | Western Blot |
| System odwrotnej transkrypcji | Promega | A3500 | PCR |
| SDS-PAGE | Epizyme | LK303 | Western Blot |
| SDS-PAGE Bufor ładujący białko (5&razy;) | Epizyme | LT103 | Western Blot |
| STAT3 | Technologia sygnalizacji komórek | 9139S | Western Blot |
| SYBR Green Realtime PCR Master Mix | TOYOBO | QPK-201 | PCR |
| TBST (10 razy;) | Epizyme | PS103 | Western Blot |
| Bufor transferowy Western Blot (10 razy;) | Epizyme | PS109 | Western Blot |
| β-Actin Przeciwciało | abklonalne | AC026 | Western Blot |
Bibliografia
- Thorlacius, G. E., Bjork, A., Wahren-Herlenius, M. Genetics and epigenetics of primary sjogren syndrome: Implications for future therapies. Nat Rev Rheumatol. 19 (5), 288-306 (2023).
- Bjordal, O., Norheim, K. B., Rodahl, E., Jonsson, R., Omdal, R. Primary Sjogren's syndrome and the eye. Surv Ophthalmol. 65 (2), 119-132 (2020).
- Zhong, H., et al. Hyperglobulinemia predicts increased risk of mortality in primary Sjogren's syndrome: Based on a Chinese multicentre registry. Mod Rheumatol. 34 (1), 137-143 (2023).
- Lin, W., et al. Interstitial lung disease in primary Sjogren's syndrome. BMC Pulm Med. 22 (1), 73(2022).
- Aiyegbusi, O., et al. Renal disease in primary Sjogren's syndrome. Rheumatol Ther. 8 (1), 63-80 (2021).
- Liampas, A., et al. Primary sjogren syndrome-related peripheral neuropathy: A systematic review and meta-analysis. Eur J Neurol. 30 (1), 255-265 (2023).
- Wu, J., et al. Clinical and laboratory features of primary Sjogren's syndrome complicated with mild to severe thrombocytopenia. Ann Transl Med. 10 (6), 300(2022).
- Zhong, H., et al. Primary Sjogren's syndrome is associated with increased risk of malignancies besides lymphoma: A systematic review and meta-analysis. Autoimmun Rev. 21 (5), 103084(2022).
- Goulabchand, R., et al. Cancer incidence in primary Sjogren's syndrome: Data from the French hospitalization database. Autoimmun Rev. 20 (12), 102987(2021).
- Witkowski Durand Viel, P., et al. Chronological interplay, clinical features, and treatments among patients with cancer and primary Sjogren's syndrome. Cancer Immunol Immunother. 72 (12), 4309-4322 (2023).
- Xu, Y., et al. The prevalence and clinical characteristics of primary Sjogren's syndrome patients with lung cancer: An analysis of ten cases in China and literature review. Thorac Cancer. 6 (4), 475-479 (2015).
- Shi, L., Du, X., Li, J., Zhang, G. Bioinformatics and systems biology approach to identify the pathogenetic link between psoriasis and cardiovascular disease. Clin Cosmet Investig Dermatol. 16, 2283-2295 (2023).
- Xu, R., Ma, L. L., Cui, S., Chen, L., Xu, H. Bioinformatics and systems biology approach to identify the pathogenetic link between heart failure and sarcopenia. Arq Bras Cardiol. 120 (10), e20220874(2023).
- Lv, Y., et al. Bioinformatics and systems biology approach to identify the pathogenetic link of long COVID and myalgic encephalomyelitis/chronic fatigue syndrome. Front Immunol. 13, 952987(2022).
- Barrett, T., et al. Ncbi geo: Archive for functional genomics data sets--update. Nucleic Acids Res. 41 (database issue), D991-D995 (2013).
- Stelzer, G., et al. The GeneCards suite: From gene data mining to disease genome sequence analyses. Curr Protoc Bioinformatics. 54, 1.30.1-1.30.33 (2016).
- Liu, S., et al. Three differential expression analysis methods for RNA sequencing: limma, EdgeR, DESeq2. J Vis Exp. 175, e62528(2021).
- Zhou, Y., et al. Metascape provides a biologist-oriented resource for the analysis of systems-level datasets. Nat Commun. 10 (1), 1523(2019).
- Szklarczyk, D., et al. The string database in 2023: Protein-protein association networks and functional enrichment analyses for any sequenced genome of interest. Nucleic Acids Res. 51 (D1), D638-D646 (2023).
- Shannon, P., et al. Cytoscape: A software environment for integrated models of biomolecular interaction networks. Genome Res. 13 (11), 2498-2504 (2003).
- Hill, W., et al. Lung adenocarcinoma promotion by air pollutants. Nature. 616 (7955), 159-167 (2023).
- Piao, C. H., et al. PM2.5 exposure regulates th1/th2/th17 cytokine production through NF-κβ signaling in combined allergic rhinitis and asthma syndrome. Int Immunopharmacol. 119, 110254(2023).
- Desjardins, P., Hansen, J. B., Allen, M. Microvolume protein concentration determination using the nanodrop 2000c spectrophotometer. J Vis Exp. 33, e1610(2009).
- Luo, J., et al. Distinct clinical phenotypes of primary Sjogren's syndrome differ by onset age: A retrospective study of 742 cases and review of the literature. Clin Exp Rheumatol. 40 (12), 2373-2380 (2022).
- Luppi, F., et al. Lung complications of Sjogren syndrome. Eur Respir Rev. 29 (157), (2020).
- Berardicurti, O., et al. Interstitial lung disease and pulmonary damage in primary Sjogren's syndrome: A systematic review and meta-analysis. J Clin Med. 12 (7), 2586(2023).
- Roca, F., et al. Interstitial lung disease in primary Sjogren's syndrome. Autoimmun Rev. 16 (1), 48-54 (2017).
- Fisher, D. A., et al. Diagnosis and treatment of lung cancer in the setting of interstitial lung disease. Radiol Clin North Am. 60 (6), 993-1002 (2022).
- Okudela, K., et al. Implications of thyroid transcription factor-1 gene methylation in carcinogenesis of interstitial pneumonia-related non-terminal respiratory unit lung adenocarcinoma. Int J Clin Exp Pathol. 15 (3), 120-130 (2022).
- Sekine, A., et al. Disease activity of lung cancer at the time of acute exacerbation of interstitial lung disease during cytotoxic chemotherapy. Thorac Cancer. 13 (17), 2443-2449 (2022).
- Glaviano, A., et al. PI3K/AKT/mTOR signaling transduction pathway and targeted therapies in cancer. Mol Cancer. 22 (1), 138(2023).
- Ediriweera, M. K., Tennekoon, K. H., Samarakoon, S. R. Role of the PI3K/AKT/mTOR signaling pathway in ovarian cancer: Biological and therapeutic significance. Semin Cancer Biol. 59, 147-160 (2019).
- Hoxhaj, G., Manning, B. D. The PI3K-AKT network at the interface of oncogenic signalling and cancer metabolism. Nat Rev Cancer. 20 (2), 74-88 (2020).
- Liu, R., et al. PI3K/AKT pathway as a key link modulates the multidrug resistance of cancers. Cell Death Dis. 11 (9), 797(2020).
- Manogaran, P., Beeraka, N. M., Paulraj, R. S., Sathiyachandran, P., Thammaiappa, M. Impediment of cancer by dietary plant-derived alkaloids through oxidative stress: Implications of PI3K/AKT pathway in apoptosis, autophagy, and ferroptosis. Curr Top Med Chem. 23 (10), 860-877 (2023).
- Acosta-Martinez, M., Cabail, M. Z. The PI3K/AKT pathway in meta-inflammation. Int J Mol Sci. 23 (23), 15330(2022).
- Chen, G. Y., et al. Prediction of Rhizoma Drynariae targets in the treatment of osteoarthritis based on network pharmacology and experimental verification. Evid Based Complement Alternat Med. 2021, 5233462(2021).
- Chen, G. Y., et al. Total flavonoids of Rhizoma Drynariae restore the MMP/TIMP balance in models of osteoarthritis by inhibiting the activation of the NF-κβ and PI3K/AKT pathways. Evid Based Complement Alternat Med. 2021, 6634837(2021).
- Chen, G. Y., et al. Network pharmacology analysis and experimental validation to investigate the mechanism of total flavonoids of Rhizoma Drynariae in treating rheumatoid arthritis. Drug Des Devel Ther. 16, 1743-1766 (2022).
- Yao, C., Narumiya, S. Prostaglandin-cytokine crosstalk in chronic inflammation. Br J Pharmacol. 176 (3), 337-354 (2019).
- Liu, P., et al. NOD-like receptor signaling in inflammation-associated cancers: From functions to targeted therapies. Phytomedicine. 64, 152925(2019).
- Damasceno, L. E. A., et al. PKM2 promotes Th17 cell differentiation and autoimmune inflammation by fine-tuning stat3 activation. J Exp Med. 217 (10), e20190613(2020).
- Banerjee, S., Biehl, A., Gadina, M., Hasni, S., Schwartz, D. M. JAK-STAT signaling as a target for inflammatory and autoimmune diseases: Current and future prospects. Drugs. 77 (5), 521-546 (2017).
- Jiramongkol, Y., Lam, E. W. FOXO transcription factor family in cancer and metastasis. Cancer Metastasis Rev. 39 (3), 681-709 (2020).
- Tong, X., et al. Targeting cell death pathways for cancer therapy: Recent developments in necroptosis, pyroptosis, ferroptosis, and cuproptosis research. J Hematol Oncol. 15 (1), 174(2022).
- Ou, H. L., et al. Cellular senescence in cancer: From mechanisms to detection. Mol Oncol. 15 (10), 2634-2671 (2021).
- Felten, R., et al. Interleukin 6 receptor inhibition in primary Sjogren syndrome: A multicentre double-blind randomised placebo-controlled trial. Ann Rheum Dis. 80 (3), 329-338 (2021).
- Bardsen, K., et al. Interleukin-1-related activity and hypocretin-1 in cerebrospinal fluid contribute to fatigue in primary Sjogren's syndrome. J Neuroinflammation. 16 (1), 102(2019).
- Barrera, M. J., et al. Tofacitinib counteracts il-6 overexpression induced by deficient autophagy: Implications in Sjogren's syndrome. Rheumatology (Oxford). 60 (4), 1951-1962 (2021).
- Liu, H., Zhou, Q., Xu, X., Du, Y., Wu, J. ASPM and TROAP gene expression as potential malignant tumor markers. Ann Transl Med. 10 (10), 586(2022).
- Qian, X., et al. CCNB2 overexpression is a poor prognostic biomarker in Chinese NSCLC patients. Biomed Pharmacother. 74, 222-227 (2015).
- Mo, M. L., et al. Use of serum circulating CCNB2 in cancer surveillance. Int J Biol Markers. 25 (4), 236-242 (2010).
- Li, L., et al. NuSAP is degraded by APC/C-Cdh1 and its overexpression results in mitotic arrest dependent of its microtubules' affinity. Cell Signal. 19 (10), 2046-2055 (2007).
- Fabbro, M., et al. Cdk1/Erk2- and Plk1-dependent phosphorylation of a centrosome protein, cep55, is required for its recruitment to midbody and cytokinesis. Dev Cell. 9 (4), 477-488 (2005).
- Jeffery, J., Sinha, D., Srihari, S., Kalimutho, M., Khanna, K. K. Beyond cytokinesis: The emerging roles of CEP55 in tumorigenesis. Oncogene. 35 (6), 683-690 (2016).
- Feng, Z., et al. Overexpression of abnormal spindle-like microcephaly-associated (ASPM) increases tumor aggressiveness and predicts poor outcome in patients with lung adenocarcinoma. Transl Cancer Res. 10 (2), 983-997 (2021).
- Zheng, H., et al. Comprehensive pan-cancer analysis reveals NuSAP1 is a novel predictive biomarker for prognosis and immunotherapy response. Int J Biol Sci. 19 (14), 4689-4708 (2023).
- Verstappen, G. M., Pringle, S., Bootsma, H., Kroese, F. G. M. Epithelial-immune cell interplay in primary sjogren syndrome salivary gland pathogenesis. Nat Rev Rheumatol. 17 (6), 333-348 (2021).
- El Rayes, T., et al. Lung inflammation promotes metastasis through neutrophil protease-mediated degradation of Tsp-1. Proc Natl Acad Sci U S A. 112 (52), 16000-16005 (2015).
- Zhao, L., et al. PM2.5 and serum metabolome and insulin resistance, potential mediation by the gut microbiome: A population-based panel study of older adults in china. Environ Health Perspect. 130 (2), 27007(2022).
- Li, J., et al. PM2.5 exposure perturbs lung microbiome and its metabolic profile in mice. Sci Total Environ. 721, 137432(2020).
- Liao, J. H., et al. Network pharmacology-based strategy to investigate the mechanisms of artemisinin in treating primary sjogren's syndrome. BMC Immunol. 25 (1), 16(2024).
- Hu, Q., et al. JAK/STAT pathway: Extracellular signals, diseases, immunity, and therapeutic regimens. Front Bioeng Biotechnol. 11, 1110765(2023).
- Xue, C., et al. Evolving cognition of the JAK-STAT signaling pathway: Autoimmune disorders and cancer. Signal Transduct Target Ther. 8 (1), 204(2023).
Przedruki i uprawnienia
