W tym artykule proponujemy protokół do produkcji hybrydowych sferoidów za pomocą pęsety optycznej. Metoda ta pozwala na precyzyjną kontrolę wczesnych etapów procesu powstawania sferoidów, co jest nieosiągalne innymi metodami.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Wykorzystanie pęsety optycznej do generowania sferoid hybrydowych
W tym artykule
Podsumowanie
Streszczenie
Dwuwymiarowa (2D) hodowla komórek jest nadal jednym z najczęściej używanych modeli w przedklinicznych badaniach nad rakiem. Wydaje się jednak, że trójwymiarowe (3D) modele in vitro dokładniej oceniają środowisko in vivo, w tym bardziej odpowiednią morfologię architektoniczną, mikrośrodowisko i reakcje na leki.
Pułapkowanie optyczne wykorzystuje jedną lub więcej skupionych wiązek laserowych do nieinwazyjnego manipulowania pozycją, ruchem, interakcją i dynamiką struktur w nano- i mikroskali. Pęseta optyczna (OT) znalazła liczne zastosowania w biologii komórki; Jednak ich potencjał w badaniach nad rakiem jest nadal niedoceniany. W niniejszej pracy zalecamy nieinwazyjny protokół tworzenia sferoidów chłoniaków i komórek zrębu za pomocą pęsety optycznej. Metoda ta nie tylko konstruuje sferoidy hybrydowe de novo, ale także umożliwia kontrolowanie liczby przyłączonych komórek i czasu tworzenia się adhezji, stanowiąc ważne źródło informacji dla inżynierii tkankowej. Co więcej, OT umożliwia badanie wczesnych etapów powstawania sferoid hybrydowych, których nie można osiągnąć za pomocą standardowych technik masowych. Co ważne, opisany model może być wykorzystany do badania minimalnych zmian w adhezji indukowanych przez leki przeciwnowotworowe. Ten protokół można łatwo zastosować do innych typów komórek.
Wprowadzenie
Trójwymiarowe (3D) modele komórkowe przyspieszają badania nad rakiem, ponieważ lepiej przypominają tkankę nowotworową pod względem kilku funkcjonalnych i strukturalnych właściwości. Należą do nich m.in. produkcja macierzy zewnątrzkomórkowej, interakcja między komórkami, utrzymanie gradientów składników odżywczych i tlenu oraz podobne reakcje na zabiegi1,2,3,4. Ostatnio, aby lepiej odzwierciedlić warunki in vivo, opracowano zaawansowane heterogeniczne modele 3D obejmujące różne typy komórek5,6,7.
Chłoniak nieziarniczy B-komórkowy (B-NHL) to niejednorodna grupa nowotworów złośliwych wywodzących się z limfocytów B, integralnych składników układu odpornościowego8. Charakteryzujący się różnorodnym wachlarzem objawów klinicznych i cech histologicznych, B-NHL obejmuje spektrum zaburzeń, od postaci powolnych z przedłużonym przebiegiem klinicznym po agresywne warianty, które szybko postępują9,10. Patogeneza B-NHL i innych nowotworów hematologicznych jest często związana z wpływem mikrośrodowiska nowotworu11,12. Na przykład komórki chłoniaka często rozprzestrzeniają się do szpiku kostnego, potencjalnie powodując zagrażające życiu powikłania13. Uznano, że mezenchymalne komórki zrębowe (MSC), które są kluczowymi składnikami niszy szpiku kostnego, wpływają na wzrost i progresję guza14, głównie poprzez bezpośrednie interakcje komórka-komórka15,16,17; W związku z tym istnieje pilna potrzeba opracowania modeli, które pozwolą na badanie takich wzajemnych oddziaływań. Wcześniej ustaliliśmy, że MSC, gdy są hodowane wspólnie na hydrożelach agarozowych z komórkami chłoniaka, samoczynnie agregują się w wielokomórkowe sferoidy, z komórkami zrębu tworzącymi rdzeń i równomiernie otoczonymi komórkami chłoniaka18. W tym artykule przedstawiono protokół wytwarzania hybrydowego modelu 3D komórek chłoniaka i zrębu za pomocą pęsety optycznej.
Ponad 35 lat temu, Ashkin po raz pierwszy opisał zjawisko nieinwazyjnego optycznego pułapkowania wirusów i bakterii za pomocą skupionej wiązki laserowej19. Obecnie pęsety optyczne (OT) mają dynamicznie rosnący wpływ w dziedzinie biomedycyny, w tym badań nad biologią komórki20,21,22,23. OT pozwolił nie tylko badać właściwości fizyko-mechaniczne poszczególnych komórek24,25,26, ale także bezpośrednie interakcje komórka-komórka na poziomie pojedynczej komórki, a także dalsze ułożenie i strukturyzacja komórek 2D i 3D27,28,29. Technika pułapkowania optycznego opiera się na siłach optycznych rzędu kilku pikonewtonów wywieranych jako promieniowanie elektromagnetyczne (fotony), które zmienia swój pęd, gdy wchodzi w interakcję z materią30. W rezultacie, używając jednej lub więcej wiązek laserowych, operatorzy mogą selektywnie manipulować położeniem, ruchem i dynamiką obiektów w mikro- i nanosup20. W praktyce technika pułapkowania optycznego pozwala na selektywne i nieniszczące uwięzienie żywych komórek, umieszczając je w kontakcie z powierzchnią innej komórki lub cząsteczki i wywołując inicjację procesu adhezji31. Korzystając z powyższych funkcjonalności, najpierw podjęliśmy próbę optycznego umieszczenia pojedynczej komórki chłoniaka na monowarstwie komórek zrębu, aby zbadać jej właściwości adhezyjne. Następnie przystąpiliśmy do oceny zdolności pęsety optycznej do fizycznego odtworzenia sferoidy wielokomórkowej w trybie czasu rzeczywistego33. Aby to osiągnąć, poszczególne komórki chłoniaka zostały uwięzione jedna po drugiej i przyłączone do wcześniej przygotowanej sferoidy zrębu 3D. Innym zastosowaniem pułapki optycznej było zmierzenie minimalnego czasu adhezji komórka-komórka i ocena drobnych zmian w adhezji wynikających z leczenia przeciwnowotworowego34,35. Chociaż modele 3D są szeroko stosowane w badaniach nad rakiem, badanie wczesnych etapów powstawania sferoidów pozostaje wyzwaniem. Wynika to przede wszystkim z ograniczonej dostępności metod, które pozwalają na dotykanie mikroświata z dużą precyzją i jednocześnie mało inwazyjnym oddziaływaniem. Z drugiej strony, pełny potencjał OT nie został jeszcze osiągnięty w zakresie układu i struktury komórkowej w 3D. Dlatego w tym artykule opisano krok po kroku połączony przepływ pracy w celu wygenerowania konstruktu chłoniaka 3D przy użyciu standardowych technik 3D i manipulacji w pęsetach optycznych. Co ważne, protokół może być łatwo zaadaptowany do stosowania z innymi typami komórek o znaczeniu w nowotworach hematopatologicznych.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Wykonanie mikform na bazie żelu agarozowego
UWAGA: Podczas pracy ze wszystkimi kulturami komórkowymi niezbędne jest stosowanie właściwych technik aseptycznych. Wszystkie odczynniki użyte w tym protokole są wymienione w Tabeli Materiałów. Do jednego eksperymentu przygotuj trzy żele z MSC, zgodnie z Rysunkiem 1A.
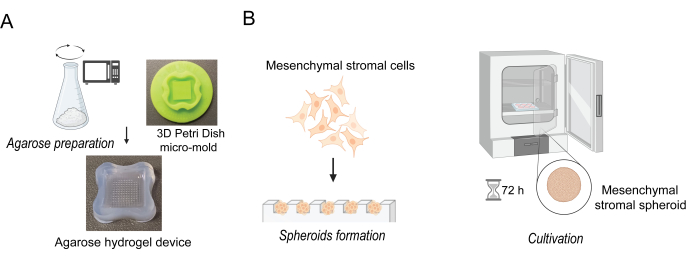
Rysunek 1: Przygotowanie sferoidów z mezenchymalnych komórek macierzystych (MSC). (A) Ilustracja przedstawiająca etap przygotowania mikrootform agaryzowych. (B) Wysiew mezenchymalnych komórek macierzystych (MSCs) i hodowla sferoidów mezenchymalnych. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Rozpocznij od przygotowania mikroform agarozowych. Przepłucz mikroformową szalkę Petriego (patrz Tabela materiałów) wodą dejonizowaną (3x) i umieść pod lampą UV na 30 min w celu przeprowadzenia sterylizacji.
- Najpierw przygotuj 2% roztwór agarozy. Odmierz 1 g wysokiej jakości czystego, sterylnego proszku agarozy (patrz Tabela materiałów) i umieść go w sterylnej probówce stożkowej o pojemności 50 mL. Dodaj 50 mL sterylnego 0,9% roztworu chlorku sodu (patrz Tabela materiałów) do agarozy i dokładnie wymieszaj. Zakręć pokrywkę probówki stożkowej tak, aby była zabezpieczona, ale wciąż luźna.
- Użyj kuchenki mikrofalowej, aby zagotować i całkowicie rozpuścić proszek agarozy. Przerywaj mikrofalowanie co 10 s i ostrożnie zakręcaj probówką stożkową, aby upewnić się, że agaroza się rozpuszcza. Unikaj tworzenia pęcherzyków powietrza podczas mieszania lub pipetowania agarozy. Schłodź agarozę do temperatury około 70 °C.
UWAGA: Upewnij się, że nie pozostały żadne resztki półprzezroczystego, nierozpuszczonego proszku.
OSTROŻNIE: Stopiona agaroza jest ekstremalnie gorąca i może spowodować poważne oparzenia skóry. - Pracuj w komorze z laminarnym przepływem powietrza, stosując techniki aseptyczne. Przygotuj hydrożele, wypełniając wcześniej wysterylizowane mikroformy 500 µL agarozy. Za pomocą pipety odessij wszelkie pęcherzyki powietrza, które mogły zostać uwięzione w drobnych elementach mikroformy.
- Po 15 min inkubacji w temperaturze pokojowej, gdy agaroza stężeje, ostrożnie przenieś żele z mikroform do sterylnej płytki 6-dołkowej. Nie uszkadzaj struktury żelu. Przed przejściem do następnego kroku sprawdź pod mikroskopem, czy mikroformy zostały przygotowane prawidłowo i upewnij się, że krawędzie są nienaruszone. Sprawdź, czy nie ma szczelin, przez które może wyciekać pożywka.
- Dodaj odpowiednią ilość 1x roztworu soli fosforanowo-buforowanej (PBS), aby całkowicie przykryć mikroformy, a następnie umieść płytkę pod lampą UV na 30 min w celu sterylizacji.
UWAGA: Mikroformy agarozowe mogą być przechowywane przed użyciem do 2 tygodni w probówce stożkowej przykryte 1x PBS w warunkach chłodniczych (4 °C). - Przed użyciem mikroform do produkcji sferoidów zrównoważ żel, całkowicie pokrywając go pożywką RPMI (4,0 mL/dołek dla płytki 6-dołkowej) i inkubuj przez minimum 15 min.
2. Przygotowanie sferoidów z mezenchymalnych komórek macierzystych (MSC)
- Hodować linię komórkową HS-5 (patrz Tabela materiałów), będącą ludzką linią mezenchymalnych komórek zrębowych, w pożywce hodowlanej RPMI 1640 uzupełnionej o 10% dezaktywowanego termicznie płodowej surowicy bydlęcej (FBS) i 1% penicyliny-streptomycyny (patrz Tabela materiałów) w standardowych warunkach, zapewniając wymianę pożywki co 48 h.
- Gdy komórki HS-5 osiągną około 90% konfluencji, przeprowadzić pasażowanie komórek w następujący sposób:
- Usunąć pożywkę hodowlaną za pomocą pipety serologicznej.
- Przemyć komórki, dodając 1x PBS, a następnie delikatnie zamieszać i odessać, aby usunąć pozostałości pożywki.
- Odczepić komórki od dna kolby hodowlanej, dodając do niej 2 mL roztworu trypsyny-EDTA (patrz Tabela materiałów) i inkubując w 37 °C w celu ułatwienia odrywania się komórek.
- Zatrzymać trypsynizację, dodając 2 mL pełnej pożywki hodowlanej.
- Za pomocą pipety 5 mL delikatnie zawiesić komórki i przenieść je do probówki stożkowej 15 mL.
- Wirować zawiesinę komórkową przy 300 x g przez 7 min. Usunąć nadsącz i resuspendować komórki w 1 mL świeżej pożywki hodowlanej.
- Pobrać 10 µL osadu komórkowego i przenieść do probówki 0,5 mL. Następnie dodać 10 µL 0,4% roztworu błękitu trypanu (patrz Tabela materiałów) i zliczyć komórki za pomocą automatycznego licznika komórek (patrz Tabela materiałów).
- Na podstawie uzyskanej gęstości komórkowej rozcieńczyć komórki do stężenia 2 x 10⁵ komórek/mL pożywki.
- Usunąć pożywkę hodowlaną z agarozowej mikrolisty.
- Ostrożnie nanieść 190 µL wspomnianej wyżej zawiesiny komórkowej (krok 2.2.8) do komory wysiewczej agarozowej mikrolisty. Pojedyncza studnia będzie zawierać około 150 komórek (38 000 komórek/żel).
- Inkubować komórki w agarozowej mikroliście w inkubatorze (5% CO2, 37 °C, atmosfera wilgotna) przez 30 min, aż komórki osiądą na dnie żelu. Po 30 min wyjąć płytkę z mikrolistą z inkubatora i powoli dodać dodatkową pożywkę na zewnątrz żeli, pokrywając je całkowicie (np. 4,0 mL/studnię dla płytki 6-dołkowej).
UWAGA: Nie dodawać pożywki bezpośrednio na żelową mikrolistę agarozową, lecz do naczynia hodowlanego, aby uniknąć uszkodzenia świeżo uformowanych sferoidów. - Umieścić żel w inkubatorze w temperaturze 37 °C w wilgotnej atmosferze 5% CO2 na 72 h, aż uformują się jednorodne sferoidy (Rysunek 1B).
UWAGA: Zaleca się obserwację formowania sferoidów przez kolejne 3 dni pod mikroskopem odwróconym. Generalnie mezenchymalne komórki zrębowe zaczynają tworzyć sferoidy w ciągu 24 h, jednak proces ten może przebiegać szybciej lub wolniej w zależności od pasażu i gęstości komórek. Po 72 h inkubacji na agarozowej mikroliście mezenchymalne komórki zrębowe tworzą stosunkowo jednorodne sferoidy; należy jednak zauważyć, że mogą one różnić się rozmiarem i kształtem mimo inkubacji w identycznych warunkach. Pożywkę należy wymienić, gdy zmieni ona kolor z purpurowo-czerwonego na żółty.
3. Hodowla komórek chłoniaka i przygotowanie do pułapkowania optycznego
UWAGA: Linie komórkowe hematologiczne, w tym komórki chłoniaka, rosną w formie zawiesiny w pożywkach hodowlanych w kolbach przeznaczonych do hodowli w zawiesinie, bez przywierania do płytki lub naczynia hodowlanego. Aby zachować optymalne właściwości komórek, zaleca się rozpoczęcie przygotowania próbki nie wcześniej niż 30 min przed procedurą składania hybrydowych sferoidów za pomocą pęsety optycznej. Co istotne, protokół opisany w tej sekcji dotyczy linii komórkowej chłoniaka człowieka Ri-1, jednak podobny protokół ma zastosowanie do innych linii komórkowych nowotworów hematologicznych.
- Hodować linię komórkową chłoniaka Ri-1 (patrz Tabela materiałów) w pożywce RPMI 1640 uzupełnionej o 10% FBS i 1% penicyliny/streptomycyny.
- Przechowywać komórki chłoniaka w inkubatorze w standardowych warunkach hodowli, w tym w temperaturze 37 °C i nawilżonym powietrzu z 5% CO2. Utrzymywać hodowle w gęstości od 3-5 x 10⁵ komórek/mL w fazie logarytmicznej poprzez pasażowanie co 2-3 dni.
- Zebrać komórki i przenieść zawiesinę do 15 mL polistyrenowej probówki. Wirować komórki z prędkością 300 x g przez 7 min w temperaturze pokojowej w celu uzyskania osadu komórkowego. Usunąć nadsącz i dodać 10 mL świeżej pożywki, delikatnie pipetując do momentu uzyskania jednorodnej zawiesiny.
- Pobrać 10 µL zawiesiny komórkowej do nowej probówki do wirowania i dodać 10 µL błękitu Trypan. Dokładnie wymieszać zawiesinę pipetą przed przeniesieniem 10 µL do komory liczbowej w celu określenia gęstości i żywotności komórek (zazwyczaj powyżej 95%).
- Rozcieńczyć zawiesinę komórkową, aby uzyskać końcową gęstość 1 x 10⁴ komórek/mL. Przechowywać komórki chłoniaka w temperaturze 37 °C do momentu manipulacji optycznych.
4. Konfiguracja systemu pęsety optycznej
UWAGA: Poniższy protokół został opracowany specjalnie dla zbudowanych na zamówienie pęset optycznych36 (Rycina 2A). Niemniej jednak, analizę tę można przeprowadzić z użyciem innych dostępnych komercyjnie systemów pułapkowania. Niezależnie od rodzaju dostępnego sprzętu, podstawowe kroki przygotowania systemu (np. uruchomienie lasera i oprogramowania komputerowego, zamocowanie próbki oraz przetestowanie możliwości przemieszczania komórki w pułapce optycznej) pozostają takie same. Wszystkie eksperymenty przeprowadzono w temperaturze pokojowej, tj. 25 °C.
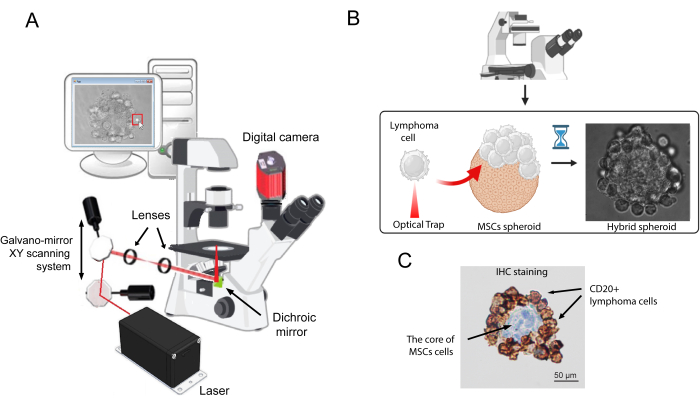
Rysunek 2: Schemat przedstawiający mechanizm działania generowania sferoidów hybrydowych za pomocą pęsety optycznej. (A) Specjalnie zaprojektowany układ pęsety optycznej. (B) Proces przyłączania pojedynczych komórek chłoniaka do powierzchni sferoidu MSC. Pojedynczą komórkę chłoniaka uwięziono optycznie i przyłączono do powierzchni sferoidu zromialnego, aż do momentu utworzenia stabilnego połączenia. Proces ten kontynuowano do czasu, aż cała powierzchnia sferoidu zromialnego została pokryta komórkami chłoniaka. (C) Reprezentatywny obraz barwienia immunohistochemicznego przekroju sferoidu hybrydowego otrzymano przy użyciu mysiego przeciwciała monoklonalnego anty-CD20 przeciwko CD20. Barwienie immunologiczne wykonano przy użyciu mysiego przeciwciała monoklonalnego anty-ludzkiego przeciwko CD20 na autostainerze (patrz Tabela materiałów), zgodnie z instrukcjami producenta. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Włącz źródło światła mikroskopu.
- Załóż okulary ochronne przeznaczone do pracy z laserem.
- Włącz laser i ustaw moc tak, aby uzyskać sztywność pułapki wynoszącą około 50 pN/µm w systemie pęsety optycznej. Przed kontynuacją odczekaj 10 min, aby wiązka lasera uległa stabilizacji.
UWAGA: W systemie zbudowanym na zamówienie podana sztywność pułapki jest osiągana przy mocy lasera 100 mW na wejściu do obiektywu mikroskopu, zmierzonej dla polistyrenowej kulki o średnicy 3 µm. Jej minimalna inwazyjność względem komórek chłoniaka została wcześniej potwierdzona32,33, przy jednoczesnym zachowaniu zdolności do manipulowania żywymi komórkami. - W międzyczasie uruchom oprogramowanie komputerowe. W oknie programu pojawi się obraz preparatu mikroskopowego. Użyj znaczników widocznych na ekranie, aby przemieścić pułapkę optyczną w pożądanym kierunku.
- Gdy system będzie gotowy, nanieś 30 µL wody dejonizowanej na środek dolnego obiektywu.
UWAGA: System zbudowany na zamówienie wykorzystuje obiektyw imersyjny wodny; jednak medium imersyjne może się różnić w zależności od konfiguracji użytkownika. - Umieść na stoliku mikroskopu szalkę hodowlaną o średnicy 35 mm (patrz Tabela materiałów) z szklanym dnem. Stabilizuj szalkę za pomocą uchwytów.
- Podnieś obiektyw za pomocą mikrometrycznej śruby mikroskopu, aż kropla wody dotknie szklanego dna szalki.
- Za pomocą śruby mikrometrycznej delikatnie reguluj stolik mikroskopu, aż wiązka lasera zostanie ostro skupiona w jeden jasny punkt na ekranie. W oknie programu będzie widoczny obraz preparatu mikroskopowego. Użyj znaczników widocznych na ekranie, aby przemieścić pułapkę optyczną w dowolnym pożądanym kierunku.
- Dodaj 100 µL wcześniej przygotowanej zawiesiny komórek chłoniaka (patrz punkt 3.5) na środek szalki z szklanym dnem. Pozostaw je do opadnięcia na dno szalki przez około 5 min.
- Przesuwając stolik mikroskopu, znajdź pływającą komórkę chłoniaka. Ustaw pułapkę optyczną na próbce, klikając kursor pułapki na ekranie. Spróbuj przemieścić komórkę w pożądane miejsce. Komórka, aby nadawała się do manipulacji, musi być w stanie łatwo poruszać się w danym kierunku.
UWAGA: Według naszych obserwacji od 5 do 10% komórek chłoniaka dodanych do szklanej szalki trwale przytwierdza się do dna po okresie inkubacji. Procent ten wzrasta wraz z czasem trwania manipulacji i może osiągnąć 30% po 60 min. Jednak mimo tych strat liczba komórek początkowo dodanych do szalki pozwoli zarówno na skuteczną kalibrację systemu, jak i pokrycie sferoidu komórkami chłoniaka.
5. Generowanie sferoidów hybrydowych przy użyciu pęset optycznych
- Za pomocą końcówki pipety (100-1000 µL) ostrożnie wyjmij pojedynczy sferoid zrębowy z dołka formy agarozowej i umieść go na szalku mikroskopowym z szklanym dnem o średnicy 35 mm.
- Dodaj 2 mL pożywki hodowlanej RPMI i inkubuj przez 10 min w temperaturze 37 °C w standardowych warunkach. W tym czasie sferoid delikatnie przylgnie do szkła, co zapobiegnie jego przemieszczaniu się podczas manipulacji.
- Umieść szalkę zawierającą sferoid na stoliku mikroskopu i ustabilizuj ją za pomocą uchwytów.
- Ostrożnie dodaj 100 µL zawiesiny komórek chłoniaka o końcowym stężeniu 1 x 10⁴ komórek/mL (krok 3.5). Pozostaw je na około 5 min, aż opadną na dno szalki.
- Za pomocą ruchów stolika mikroskopu znajdź pływającą komórkę chłoniaka. Skieruj pułapkę optyczną na wybraną komórkę, klikając kursor pułapki na ekranie. Gdy komórka zostanie schwytana i stanie się mobilna, przesuń stolik mikroskopu, aby doprowadzić komórkę do kontaktu z powierzchnią sferoidu zrębowego.
- Rozpocznij od przytwierdzenia komórki chłoniaka do powierzchni sferoidu zrębowego na 10 s. Następnie sprawdź, czy komórka jest trwale przytwierdzona, wykonując trzy powtórzone próby odczepienia komórki chłoniaka za pomocą pęsety optycznej.
- Jeśli kontakt komórkowy zostanie przerwany, ponownie przytwierdź komórkę chłoniaka do powierzchni sferoidu za pomocą pułapki optycznej, jednak tym razem przez dłuższy czas, około 20 s.
UWAGA: Niezbędne jest osobne określenie konkretnych odstępów czasowych chwytania pojedynczych komórek dla każdej linii komórkowej. W manipulacjach wstępnych ustalono, że komórki chłoniaka linii Ri-1 wykazują silne właściwości adhezyjne do sferoidów zrębowych, przylegając do ich powierzchni głównie w czasie 10-20 s. Zatem konkretne przedziały czasu kontaktu dla chwytania pojedynczych komórek Ri-1 wynosiły 10, 20 i 30 s. Ze względu na czasochłonny charakter procedury, do tworzenia sferoidów za pomocą pęsety optycznej zaleca się stosowanie linii komórkowych o minimalnym czasie adhezji nieprzekraczającym 30 s. - Powtarzaj procedurę z kolejnymi komórkami chłoniaka, aż cała powierzchnia sferoidu zrębowego zostanie pokryta komórkami chłoniaka.
- Aby równomiernie pokryć dostępną powierzchnię sferoidu zrębowego komórkami chłoniaka, konieczna jest zmiana pozycji pułapki optycznej w objętości próbki mikroskopowej. Poprzez zmianę płaszczyzny obrazowania za pomocą mikrometrycznej śruby mikroskopu można zmienić pozycję pułapki optycznej, co umożliwia głębsze przemieszczanie schwytanych obiektów w próbce.
- Aby lepiej odwzorować spontanicznie utworzony sferoid, pokryj rdzeń komórek zrębowych 2-3 warstwami komórek chłoniaka.
- Przenieś szalkę z szklanym dnem zawierającą sferoid do inkubatora na 1 h inkubacji w standardowych warunkach.
UWAGA: Hybrydowy sferoid może być hodowany długoterminowo w 20 µL pożywki RPMI w kropli wiszącej.
6. Określenie żywotności sferoidów
- Oceń żywotność sferoidów komórkowych za pomocą zestawu do barwienia żywe/martwe (patrz Tabela materiałów). Delikatnie usuń pożywkę hodowlaną i przepłucz sferoidy 100 µL 1x PBS.
- Inkubuj sferoidy w 100 µL roztworu 1x PBS zawierającego 1 µM kalceiny-AM oraz 2 µM etydium homodimeru-1 przez 20 min w temperaturze 37 °C.
- Obserwuj sferoidy za pomocą mikroskopu fluorescencyjnego (patrz Tabela materiałów) i wykonaj zdjęcia (patrz Tabela materiałów).
UWAGA: Po barwieniu nie ma potrzeby płukania sferoidów. Poziom fluorescencji tła w tym teście jest z natury niski, ponieważ barwniki są praktycznie niefluorescencyjne przed wejściem w interakcję z komórkami. - Za pomocą programu ImageJ (patrz Tabela materiałów) określ żywotność sferoidów, obliczając stosunek obszaru zabarwionego na zielono (komórki żywe) do całkowitego obszaru zabarwionego na czerwono (komórki martwe) i zielono.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Nasze poprzednie wyniki wykazały, że mezenchymalne komórki macierzyste hodowane z komórkami chłoniaka tworzą jednorodny rdzeń zrębowy, do którego komórki nowotworowe przylegają równomiernie18. W niniejszym badaniu z sukcesem skonstruowaliśmy ludzki sferoid hybrydowy składający się z mezenchymalnych komórek macierzystych i komórek chłoniaka, wykorzystując do tego celu zbudowane na zamówienie pęsety optyczne. Rysunek 2B przedstawia reprezentatywny sferoid w mikroskopie ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
W tym badaniu hybrydowe sferoidy mezenchymalnego rdzenia zrębu i komórek chłoniaka zostały zmodyfikowane w czasie rzeczywistym przy użyciu pęsety optycznej. Nowe technologie laserowe, w tym systemy pułapkowania, są obecnie dostępne na rynku i stają się coraz bardziej popularne. Jednak do tej pory większość pęset optycznych nadal to instrumenty zbudowane na zamówienie; W związku z tym kalibracja, procedury operacyjne i geometrie eksperymentalne mogą się różnić w zależności od laboratoriów38,39...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
Autorzy serdecznie dziękują Mikołajowi Czarnikowi, którego staranna redakcja znacznie poprawiła przejrzystość badania.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| µ-Dish 35 mm, wysokie szklane dno | IBIDI | 81158 | |
| 12-256 mico-mold 3D PetriDish | Microtissues Inc., RI, Stany Zjednoczone | 12-256TR | |
| 3 i mikro; m mikrosfery polistyrenowe | Polysciences | 17134-15 | |
| przeciwciało anty CD20 (klon L26) | Dako | IS604 | |
| Automatyczny licznik komórek, EVE | NanoEntek | EVE/ EVE-MC | |
| Autostainer Link 48 | Dako | D09634 | |
| Kamera | Olympus | U-TV0.63XC | |
| CelCulture | Esco Technologies, Inc. | CCL | |
| , EVE | NanoEntek | NE-EVS | |
| Linia komórkowa HS-5 | ATCC | CRL-3611 | |
| Linia komórkowa Ri-1 | DSMZ | ACC 585 | |
| Płodowa surowica bydlęca | Gibco | A5256701 | |
| Mikroskop fluorescencyjny | Program Olympus | BX43 | |
| ImageJ | National Institutes of Health, MD, USA | ||
| Mikroskop odwrócony | Olympus | IX73 | |
| Zestaw odczynników Live/Dead | Thermo Fisher Scientific | L3224 | |
| Penicylina-Streptomycyna (10 000 U/mL) | Gibco | 15140122 | |
| Sól fizjologiczna buforowana fosforanem, pH 7,4 | Gibco | 10010023 | |
| RPMI 1640 Medium | Gibco | 11875093 | |
| Roztwór chlorku sodu | Sigma-Aldrich | 7647-14-5 | |
| Roztwór chlorku sodu 0,9%, sterylny | Odczynniki ITW ReITW, S.R.L.agents, S.R.L. | A1671 | |
| Roztwór błękitu trypanowego, 0,4% | Gibco | 15250061 | |
| TrypLE Express Enzyme (1X), bez czerwieni fenolowej | Gibco | 12604013 | |
| Trypsin-EDTA (0,05%), czerwień fenolowa | Gibco | 25300096 | |
| UltraPure Agarose | Invitrogen | 16500500 | |
| Konfiguracja pęsety optycznej | |||
| Lustra dichroiczne | Thorlabs | DMSP805R | |
| Aparat cyfrowy | Mikrotron GmbH | MC1362 | |
| System skanowania XY z lustrem galwanowym | Thorlabs | GVS002 | |
| Mikroskop odwrócony | Obiektyw Olympus | IX71 | |
| 1 | Thorlabs | AC254-050-B-ML | |
| Obiektyw 2 | Thorlabs | AC508-200-B-ML | |
| Nd:YAG 1064 nm | laser Quantum | Ventus |
Bibliografia
- Brancato, V., Oliveira, J. M., Correlo, V. M., Reis, R. L., Kundu, S. C. Could 3D models of cancer enhance drug screening. Biomaterials. 232, 119744(2020).
- Fontoura, J. C., et al. Comparison of 2D and 3D cell culture models for cell growth, gene expression and drug resistance. Mater Sci Eng. C. 107, 110264(2020).
- Kapałczyńska, M., et al. 2D and 3D cell cultures - a comparison of different types of cancer cell cultures. Arch Med Sci. 14 (4), 910-919 (2018).
- Duval, K., et al. Modeling physiological events in 2D vs. 3D cell culture. Physiology (Bethesda). 32 (4), 266-277 (2017).
- Barbosa, M. A. G., Xavier, C. P. R., Pereira, R. F., Petrikaitė, V., Vasconcelos, M. H. 3D cell culture models as recapitulators of the tumor microenvironment for the screening of anti-cancer drugs. Cancers (Basel). 14 (1), 190(2021).
- Jubelin, C., et al. Three-dimensional in vitro culture models in oncology research. Cell Biosci. 12, 155(2022).
- Pape, J., Emberton, M., Cheema, U. 3D cancer models: the need for a complex stroma, compartmentalization and stiffness. Front Bioeng Biotechnol. 9, 660502(2021).
- Singh, R., et al. Non-Hodgkin's lymphoma: A review. J Family Med Prim Care. 9 (4), 1834-1840 (2020).
- Campo, E., et al. The International consensus classification of mature lymphoid neoplasms: a report from the clinical advisory committee. Blood. 140 (11), Erratum in: Blood. 141 (4), 437 (2023). 1229-1253 (2022).
- Swerdlow, S. H., et al. The 2016 revision of the World Health Organization classification of lymphoid neoplasms. Blood. 127 (20), 2375-2390 (2016).
- Ng, W. L., Ansell, S. M., Mondello, P. Insights into the tumor microenvironment of B cell lymphoma. J Exp Clin Cancer Res. 41, 362(2022).
- Mancini, S. J. C., et al. Deciphering tumor niches: lessons from solid and hematological malignancies. Front Immunol. 12, 766275(2021).
- Zhang, Q. Y., Foucar, K. marrow involvement by Hodgkin and non-Hodgkin lymphomas. Hematol. Oncol Clin North Am. 23 (4), 873-902 (2009).
- Gao, Q., et al. marrow mesenchymal stromal cells: Identification, classification, and differentiation. Front Cell Dev Biol. 9, 787118(2022).
- Lwin, T., et al. Lymphoma cell adhesion-induced expression of B cell-activating factor of the TNF family in bone marrow stromal cells protects non-Hodgkin's B lymphoma cells from apoptosis. Leukemia. 23 (1), 170-177 (2009).
- Kumar, A., Bhattacharyya, J., Jaganathan, B. G. Adhesion to stromal cells mediates imatinib resistance in chronic myeloid leukemia through ERK and BMP signaling pathways. Sci Rep. 7 (1), 9535(2017).
- Cuiffo, B. G., Karnoub, A. E. Mesenchymal stem cells in tumor development: emerging roles and concepts. Cell Adh Migr. 6 (3), 220-230 (2012).
- Duś-Szachniewicz, K., Gdesz-Birula, K., Rymkiewicz, G. Development and characterization of 3D hybrid spheroids for the investigation of the crosstalk between B-Cell non-Hodgkin lymphomas and mesenchymal stromal cells. OncoTargets Ther. 15, 683-697 (2022).
- Ashkin, A., Dziedzic, J. M. Optical trapping and manipulation of viruses and bacteria. Science. 235, 1517-1520 (1987).
- Spyratou, E. Advanced biophotonics techniques: The role of optical tweezers for cells and molecules manipulation associated with cancer. Front Phys. 10, 247-285 (2022).
- Choudhary, D., Mossa, A., Jadhav, M., Cecconi, C. Bio-molecular applications of recent developments in optical tweezers. Biomolecules. 9 (1), 23(2019).
- Nussenzveig, H. M. Cell membrane biophysics with optical tweezers. Eur Biophys J. 47 (5), 499-514 (2018).
- Zhang, X., Ma, L., Zhang, Y. High-resolution optical tweezers for single-molecule manipulation. Yale J Biol Med. 86 (3), 367-383 (2013).
- Li, X., et al. Optical tweezers study of membrane fluidity in small cell lung cancer cells. Opt Express. 29 (8), 11976-11986 (2021).
- Wullkopf, L., et al. Cancer cell's ability to mechanically adjust to extracellular matrix stiffness correlates with their invasive potential. Mol Biol Cell. 29, 2378-2385 (2018).
- Yousafzai, M. S., et al. Effect of neighboring cells on cell stiffness measured by optical tweezers indentation. J Biomed Opt. 21 (5), 57004(2016).
- Gupta, S. K., et al. Quantification of cell-matrix interaction in 3D using optical tweezers. Multi-Scale Extracellular Matrix Mechanics and Mechanobiology. Studies in Mechanobiology, Tissue Engineering and Biomaterials. Zhang, Y. , Springer. Berlin/Heidelberg, Germany. 283-310 (2020).
- Ma, Z., et al. Laser patterning for the study of MSC cardiogenic differentiation at the single-cell level. Light Sci Appl. 2, 68(2013).
- Kirkham, G. R., et al. Precision assembly of complex cellular microenvironments using holographic optical tweezers. Sci Rep. 5, 8577(2015).
- Pesce, G., et al. Optical tweezers: theory and practice. Eur Phys J Plus. 135, 949(2020).
- Avsievicha, T., Zhua, R., Popovb, A., Bykova, A., Meglinski, I. The advancement of blood cell research by optical tweezers. Rev Phys. 5, 100043(2020).
- Duś-Szachniewicz, K., et al. Physiological hypoxia (physioxia) impairs the early adhesion of single lymphoma cell to marrow stromal cell and extracellular matrix. Optical tweezers study. Int J Mol Sci. 19, 1880(2018).
- Duś-Szachniewicz, K., Gdesz-Birula, K., Nowosielska, E., Ziółkowski, P., Drobczyński, S. Formation of lymphoma hybrid spheroids and drug testing in real time with the use of fluorescence optical tweezers. Cells. 11 (13), 2113(2022).
- Hu, S., Gou, X., Han, H., Leung, A. Y., Sun, D. Manipulating cell adhesions with optical tweezers for study of cell-to-cell interactions. J Biomed Nanotechnol. 9 (2), 281-285 (2013).
- Johansen, P., Fenaroli, F., Evensen, L., Griffiths, G., Koster, G. Optical micromanipulation of nanoparticles and cells inside living zebrafish. Nat Commun. 7, 10974(2016).
- Drobczyński, S., Duś-Szachniewicz, K. Real-time force measurement in double wavelength optical tweezers. J Opt Soc AmB. 34, 38-43 (2017).
- Pavlasova, G., Mraz, M. The regulation and function of CD20: an "enigma" of B-cell biology and targeted therapy. Haematologica. 105 (6), 1494-1506 (2020).
- Gieseler, J., et al. Optical tweezers- from calibration to applications: a tutorial. Adv Opt Mater. 13, 74-241 (2021).
- Bustamante, C. J., Chemla, Y. R., Liu, S., Wang, M. D. Optical tweezers in single-molecule biophysics. Nat Rev Methods Primers. 1, 25(2021).
- Mitrakas, A. G., et al. Applications and advances of multicellular tumor spheroids: Challenges in their development and analysis. Int J Mol Sci. 24 (8), 6949(2023).
- Malm, M., et al. Evolution from adherent to suspension: systems biology of HEK293 cell line development. Sci Rep. 10, 18996(2020).
- Ling, Y., et al. A cell-laden microfluidic hydrogel. Lab on a Chip. 7 (6), 756-762 (2007).
- Azizipour, N., Avazpour, R., Sawan, M., Ajji, A., Rosenzweig, H. Surface optimization and design adaptation toward spheroid formation on-chip. Sensors. 22 (9), 3191(2022).
- Ryu, N. E., Lee, S. H., Park, H. Spheroid culture system methods and applications for mesenchymal stem cells. Cells. 8 (12), 1620(2019).
- Han, S. J., Kwon, S., Kim, K. S. Challenges of applying multicellular tumor spheroids in preclinical phase. Cancer Cell Int. 21, 152(2021).
- Feng, Q., Li, D., Li, Q., Cao, X., Dong, H. Microgel assembly: Fabrication, characteristics, and application in tissue engineering and regenerative medicine. Bioact Mater. 9, 105-119 (2021).
- Volpe, G., et al. Roadmap for optical tweezers. J Phys Photonics. 5, 022501(2023).
- Pradhan, M., Pathak, S., Mathur, D., Ladiwala, U. Optically trapping tumor cells to assess differentiation and prognosis of cancers. Biomed Opt Express. 7, 943(2016).
- Duś-Szachniewicz, K., et al. Differentiation of single lymphoma primary cells and normal B-cells based on their adhesion to mesenchymal stromal cells in optical tweezers. Sci Rep. 9, 9885(2019).
- Gdesz-Birula, K., Drobczyński, S., Sarat, K., Duś-Szachniewicz, K. Sonidegib Inhibits the adhesion of acute myeloid leukemia to the bone marrow in hypoxia: An optical tweezer study. Biomedicines. 13, 578(2025).
- Matheson, A. B., et al. Optical tweezers with integrated multiplane microscopy (OpTIMuM): A new tool for 3D microrheology. Sci Rep. 11, 5614(2021).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
