Ten raport opisuje zautomatyzowany protokół do multipleksowych testów immunofluorescencyjnych (mIF) na automatycznym barwniku do szkiełek. Wykazano wysoką odtwarzalność proteomiki przestrzennej na standardowych autostainerach tkankowych o wysokiej przepustowości i obrazach fluorescencyjnych na całych szkiełkach, co jest idealne do niestandardowych testów mIF na dużej liczbie szkiełek tkankowych w badaniach translacyjnych.
Artykuł metodologiczny
Wysokowydajne zautomatyzowane multipleksowe testy immunofluorescencyjne do badań translacyjnych
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Multiplex immunofluorescence (mIF) to zaawansowana technika, która pozwala na szczegółową, przestrzennie rozdzielczą analizę próbek tkanek poprzez wizualizację wielu biomarkerów białkowych w jednej sekcji. Jednak większość technologii mIF napotyka znaczne kompromisy między czułością a przepustowością podczas multipleksowania, co stanowi krytyczne ograniczenie dla niezawodnego wykrywania biomarkerów o niskiej liczebności w wielu sekcjach tkanki. Nowe podejście do mIF wykorzystuje unikalne kody kreskowe DNA połączone z przeciwciałami, które są amplifikowane przez równoległy mechanizm amplifikacji pojedynczej cząsteczki. Metoda ta pozwala osiągnąć jakość barwienia wysoce porównywalną z immunohistochemią klasy klinicznej (IHC), zapewniając jednocześnie wysokie możliwości multipleksowania i wysokoprzepustowe obrazowanie na całym szkiełku. Test ten polega na amplifikacji koktajlu przeciwciał oznaczonych kodem kreskowym DNA na tkance, a następnie sekwencyjnych rundach etapów wykrywania w celu wizualizacji czterech oligonukleotydów znakowanych fluorescencyjnie na cykl. Proces ten umożliwia zatem wykrycie ośmiu lub więcej biomarkerów na próbkę tkanki. Kluczowe etapy tej metody obejmują zautomatyzowane przygotowanie tkanek, zastosowanie pierwszorzędowych przeciwciał sprzężonych z kodami kreskowymi DNA, wzmocnienie sygnału oraz iteracyjne cykle wykrywania, obrazowania i usuwania sygnału. Po akwizycji obrazu następuje rejestracja obrazu i analiza pojedynczych komórek przy użyciu platformy do analizy danych obrazów przestrzennych wspomaganej sztuczną inteligencją. W tym badaniu protokół zastosowano do utrwalonych w formalinie, zatopionych w parafinie (FFPE) wielotkankowych mikromacierzy (TMA), w tym migdałków, czerniaka, okrężnicy i rdzeni węzłów chłonnych w trzech egzemplarzach. Zaawansowane technologie mIF zapewniają lepszy wgląd w odpowiedź guza, mikrośrodowisko guza i krajobraz immunologiczny. Pokonując nieodłączne kompromisy między czułością, możliwościami multipleksowania i przepustowością obrazowania, naukowcy mogą teraz dążyć do zrozumienia heterogeniczności trudnych sygnatur molekularnych i biomarkerów odpowiedzi terapeutycznych.
Wprowadzenie
Wysoko multipleksowa immunofluorescencja (mIF) to zaawansowana technika, która rewolucjonizuje dziedzinę analizy tkanek, umożliwiając jednoczesną wizualizację wielu białkowych biomarkerów w obrębie jednego przekroju tkanki1,2. Możliwość ta zapewnia bezprecedensowy poziom szczegółowości i rozdzielczości przestrzennej, co jest często kluczowe dla zrozumienia interakcji między typami komórek o złożonej morfologii w mikrośrodowisku tkankowym w wielu skalach przestrzennych3. Technika ta jest szczególnie cenna w badaniach onkologicznych, gdzie może być wykorzystywana do kolokalizacji biomarkerów nowotworowych, białkowych celów terapeutycznych, lokalnego stanu układu odpornościowego i punktów kontrolnych, interakcji między różnymi typami komórek, a nawet podkomórkowych wzorców kolokalizacji związanych z metabolizmem leków w tkance4,5,6.
Pomimo swojego potencjału, większość technologii mIF wciąż mierzy się ze znacznymi wyzwaniami, w szczególności w zakresie równoważenia czułości i przepustowości z możliwościami multipleksowania. Ograniczenie to jest szczególnie krytyczne w przypadku wykrywania biomarkerów klinicznych, które mogą wykazywać bardzo niską ekspresję, takich jak HER2 oraz PD-L17,8,9. Aby zrozumieć przyczynę tego stanu rzeczy, niezbędne jest zapoznanie się z innymi modalnościami mIF. Metody tradycyjne utorowały drogę dla bardziej zaawansowanych platform mIF, jednak wiążą się one z własnym zestawem zalet i ograniczeń.
Bezpośrednia immunofluorescencja (DIF) wykorzystuje przeciwciała bezpośrednio sprzężone z fluoroforami lub z oligonukleotydem zdolnym do przyciągania fluoroforów10. Metoda ta jest łatwa do zastosowania w analizach multipleksowych, lecz cechuje się niższą czułością oraz trudnością w odróżnieniu sygnału od tła tkankowego lub artefaktów barwienia.
Pośrednia immunofluorescencja (IIF) wykorzystuje przeciwciało wtórne, które wiąże się z przeciwciałem pierwotnym. Zapewnia to silniejszy sygnał w porównaniu z DIF opartą na przeciwciałach pierwotnych. W połączeniu z ulepszonymi konstrukcjami komór przepływowych, sekwencyjna IIF pozwala na wykrycie do 40 biomarkerów w jednym badaniu2,11. Metody te wciąż cechują się jednak stosunkowo niską czułością w porównaniu ze strategiami wzmacniania sygnału opartymi na enzymach, takimi jak te stosowane w technikach immunohistochemicznych (IHC).
Immunofluorescencja oparta na katalizie enzymatycznej jest najczęściej spotykana w metodach IHC wykorzystujących peroksydazę chrzanową (HRP) do osadzania barwników chromogennych (DAB) lub fluorescencyjnych (np. wzmocnienie sygnału tyramidą (TSA)). Ponieważ testy te opierają się na tym samym enzymie katalitycznym, ich czułość detekcji jest podobna, co sprawia, że wielospektralne testy mIF oparte na TSA są odpowiednie do zastosowań klinicznych2,12. Zaletą wzmocnienia sygnału opartego na DNA jest wysoki stopień możliwego multipleksowania przy zachowaniu doskonałego wzmocnienia sygnału i modularności. W przeciwieństwie do nich, metody oparte na HRP są mniej modularne i trudniejsze do optymalizacji, co wymaga dodatkowych cykli opracowywania i testowania paneli.
Immunofluorescencja z użyciem przeciwciał z kodem kreskowym DNA
Przedstawiony tutaj test mIF wykorzystuje polimerazę DNA do jednoczesnej amplifikacji przeciwciał z kodem kreskowym DNA, po czym następują cykle barwienia i odbarwiania sond raportujących z użyciem czterech fluorescencyjnych oligonukleotydów w każdej rundzie obrazowania (Rycina 1).

Rycina 1: Ilustracja graficzna protokołu analizy z zastosowaniem multipleksowej immunofluorescencji. Przeciwciała sprzężone z kodami kreskowymi są dodawane w jednym kroku, a kody kreskowe są amplifikowane jednocześnie. W każdym cyklu dodawane są grupy czterech sond fluorescencyjnych, co pozwala na jednoczesną wizualizację czterech markerów. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Jednorazowe dodanie przeciwciał i jednostopniowa amplifikacja znacznie upraszczają protokół badania. Proces ten jest wspierany przez zautomatyzowane systemy barwienia i skanowania o wysokiej przepustowości, które zapewniają powtarzalne wyniki między poszczególnymi preparatami i seriami dla dużej liczby próbek wykorzystywanych w badaniach klinicznych13.
Jedną z głównych zalet tej technologii jest zdolność do zachowania wysokiej czułości przy jednoczesnym umożliwieniu szerokiej multipleksacji2. Przepływ pracy zapewnia również utrzymanie wysokiej przepustowości obrazowania, co rozwiązuje jeden z głównych problemów wysoce multipleksowanych technologii mIF (np. > 8 biomarkerów) w badaniach klinicznych. Jest to szczególnie istotne w badaniach klinicznych, gdzie subtelne różnice w niskiej ekspresji celów terapeutycznych (np. niskie HER2) u poszczególnych pacjentów mogą dostarczyć kluczowych informacji na temat odpowiedzi na leczenie.
Oprócz tych kluczowych cech, test ten zapewnia również możliwość konfiguracji panelu, wysokoprzepustowe możliwości obrazowania całych preparatów oraz rozdzielczość optyczną niezbędną do badania procesów i przedziałów subkomórkowych, a także wypustek komórkowych związanych z makrofagami i komórkami dendrytycznymi. Możliwość badania złożonych fenotypów komórkowych w wielu skalach przestrzennych stanowi krytyczną zaletę obrazowania optycznego w porównaniu z metodami opartymi na obrazowaniu cytometrii masowej (IMC)2.
W niniejszej pracy przedstawiono protokół testu mIF 8-pleks z wykorzystaniem automatycznego barwiarki i skanera całych preparatów. Test ten obejmuje panel ośmiu przeciwciał pierwszorzędowych: CD3, CD4, CD8, CD68, FOXP3, PD-1, PD-L1 oraz pan-Cytokeratyny14. Panel ten umożliwi immunoprofilowanie tkanki nowotworowej oraz identyfikację komórek znajdujących się w guzie lub w środowisku zrębu. Protokół ten wykorzystuje automatyczną barwiarkę do wstępnego barwienia i rund wymiany sond; proces barwienia i obrazowania można ukończyć w ciągu 2 dni. Przedstawiono również metody walidacji testu mIF oraz przeprowadzania analizy uzyskanych obrazów.
Protokół
Wszystkie eksperymenty muszą być zgodne z wytycznymi instytucjonalnej komisji etyki badań z udziałem ludzi. Wszystkie skrawki tkanek wykorzystane w niniejszym protokole zostały pozyskane od zewnętrznego dostawcy tkanek.
1. Przygotowanie próbki tkanki
- Wybierz blok tkanki FFPE do barwienia za pomocą testu mIF. W przypadku stosowania preparatów tkankowych FFPE należy upewnić się, że próbki mają grubość od 3-5 µm, są osadzone na dodatnio naładowanych szkiełkach przedmiotowych i nie posiadają zagięć ani innych uszkodzeń, które mogłyby negatywnie wpłynąć na końcowe wyniki.
UWAGA: Aby uzyskać najlepsze wyniki, należy unikać barwienia próbek tkankowych, które zostały wycięte ponad 2 miesiące wcześniej. Ponadto należy unikać bloków przechowywanych przez ponad 10 lat lub takich, które sprawiają wrażenie wysuszonych. - W przypadku pracy z blokami tkanki FFPE należy użyć mikrotomu do wycięcia wymaganej liczby preparatów tkankowych o grubości 4 µm, osadzając je na dodatnio naładowanych szkiełkach przedmiotowych. Aby uzyskać najbardziej spójne wyniki, wszystkie preparaty należy osadzić w tej samej orientacji. Należy upewnić się, że tkanka jest wolna od zagięć i rozdarć.
- Jeśli próbki nie będą barwione natychmiast, należy je przechowywać w kasecie do szkiełek w atmosferze azotu przez maksymalnie 2 miesiące.
2. Rejestracja odczynników pomocniczych i przeciwciała pierwszorzędowego do wstępnej konfiguracji
- W oprogramowaniu autobarwiarki przejdź do karty Konfiguracji Odczynników (Reagent Set Up Tab) u góry ekranu. Kliknij Add, aby dodać nowe odczynniki.
- Testy barwienia i wymiany będą wykorzystywać dziewięć pojemników z odczynnikami, zgodnie z informacjami zawartymi w Tabeli 1. Aby je dodać, na przykład w przypadku pierwszego odczynnika o nazwie Wash Buffer (bufor płuczący) i skróconej nazwie ISPWsh1, wykonaj poniższe kroki. Wybierz typ Ancillary (pomocniczy) i sprawdź, czy zarówno *BWash, jak i DI znajdują się na liście Compatible Bulks (kompatybilne odczynniki masowe). Przed zapisaniem zaznacz pole Preferred (preferowany).
- Powtórz ten proces dla pozostałych odczynników pomocniczych, używając nazw i skróconych nazw zawartych w Tabeli 1.
- Odczynnik Amplification Solution (roztwór do amplifikacji, ULTAmp1) nie jest kompatybilny z Bond Wash. W oknie konfiguracji dla tego odczynnika zaznacz *BWash i kliknij przycisk <<, aby przenieść ten odczynnik z listy Compatible reagents (odczynniki kompatybilne) do sekcji odczynników dostępnych. Nieusunięcie Bond Wash z listy odczynników kompatybilnych dla roztworu do amplifikacji może skutkować znacznym obniżeniem wydajności barwienia w teście.
- Po zarejestrowaniu wszystkich pojemników z odczynnikami, przed rozpoczęciem pierwszego uruchomienia, utwórz zestaw Research Detection Kit (badawczy zestaw detekcyjny). Zestaw detekcyjny będzie wymagał jednego pojemnika miareczkowego o pojemności 30 mL.
- Dodaj pojemnik miareczkowy 30 mL do zestawu detekcyjnego. Aby zapobiec ich rozdzieleniu, przymocuj pojemnik miareczkowy do sondy za pomocą taśmy.
- Zeskanuj kod kreskowy po lewej stronie zestawu detekcyjnego. W następnym oknie pop-up nazwij zestaw detekcyjny (np. InSituPlex Kit). Ustaw datę ważności na 10 lat od daty rejestracji.
UWAGA: Data ważności ustawiona w tym miejscu nie jest datą podaną na odczynniku, lecz datą ważności odczynnika w pojemniku miareczkowym. Ustawienie daty ważności w dalekiej przyszłości gwarantuje, że zestaw nie wygaśnie niepotrzebnie. - Dla pierwszej pozycji odczynnika w zestawie wybierz z menu rozwijanego Wash Buffer jako odczynnik.
- Kliknij w Barcode Field (pole kodu kreskowego) dla tej pozycji odczynnika i zeskanuj kod kreskowy przymocowanego pojemnika miareczkowego 30 mL, aby zarejestrować ten pojemnik jako Wash Buffer i powiązać pojemnik z odczynnikiem z sondą detekcyjną.
- Po powiązaniu pojemnika miareczkowego z zestawem kliknij przycisk Add, aby zapisać dane i zamknąć okno pop-up.
- Napełnij pojemnik miareczkowy 30 mL roztworem 1x Bond Wash i przechowuj w lodówce w temperaturze 4 °C pomiędzy cyklami barwienia.
Tabela 1: Odczynniki pomocnicze do przygotowania układu. Kliknij tutaj, aby pobrać tę tabelę.
3. Wstępne przygotowanie protokołu
- Po pomyślnej rejestracji wszystkich pojemników z odczynnikami, przejdź do karty Protocol Set up znajdującej się w górnej części ekranu oprogramowania autobarwiarki.
- Potwierdź, która wersja oprogramowania jest obecnie uruchomiona, klikając Logo w prawym górnym rogu ekranu. W wyświetlonym oknie wyskakującym, pod nagłówkiem Software information, zostanie wyświetlona aktualnie zainstalowana wersja oprogramowania.
- Jeśli oprogramowanie posiada wersję 7.0 lub nowszą, dostępny będzie preinstalowany szablon protokołu barwienia. Na dole ekranu sprawdź, czy w polu Preferred Status wybrano opcję All. Nazwij szablon protokołu *ISP Staining Assay. W przypadku wcześniejszych wersji oprogramowania protokół znajduje się w Tabeli 2.
- Kliknij prawym przyciskiem myszy na *ISP Staining Assay i skopiuj protokół. W wyświetlonym oknie wyskakującym zmień nazwę protokołu na Staining Assay 1 z nazwą skróconą (ISP_IHC1).
- W sekcji preferowanego systemu detekcji (Detection system) wybierz ten, który został utworzony podczas wstępnej konfiguracji odczynników w kroku 2.6.
Tabela 2: Protokół wielokrotnego barwienia immunofluorescencyjnego.*MARKER odpowiada roztworowi przeciwciał, a Wash Buffer odpowiada roztworowi płuczącemu BOND Wash. Wszystkie pozostałe odczynniki pomocnicze mają odpowiednio nazwane komponenty zestawu. Niniejszy protokół jest kompatybilny z wersją oprogramowania 7.0 i nowszą oraz BXD 39 i nowszą. Kliknij tutaj, aby pobrać tę tabelę.
4. Przygotowanie odczynników
- Rozmroź w temperaturze pokojowej wszystkie odczynniki z zestawu z wyjątkiem koniugatów przeciwciał, enzymu amplifikacyjnego, inicjatora wymiany oraz neutralizatora wymiany. Pozostałe komponenty zestawu przechowuj w temperaturze -20 °C do momentu użycia.
- Jeśli nie zostało to jeszcze zrobione, zarejestruj nowy pojemnik do miareczkowania dla każdego z odczynników określonych w kroku 2.3. Do każdego z nich włóż nowy wkład miareczkowy.
- Pobierz system detekcji badawczej zarejestrowany w kroku 2.6 i upewnij się, że powiązany pojemnik z buforem płuczącym jest wypełniony do 30 mL 1x Bond wash solution. Umieść pojemniki miareczkowe dla każdego odczynnika w systemie.
- Przygotuj Ab Diluent w odpowiednim pojemniku. Wymagana objętość wynosi 350 + (150 µL x liczba slajdów) i składa się z dostarczonego rozcieńczalnika przeciwciał. Po rozmrożeniu wymieszaj bufor za pomocą wortexa.
- Przygotuj roztwór do barwienia przeciwciałami w pojemniku na roztwór do barwienia przeciwciałami 1. Dodaj wszystkie przeciwciała w rozcieńczeniu 1:100 w dostarczonym rozcieńczalniku przeciwciał. Wymagana objętość wynosi 350 + (150 µL x liczba slajdów). Nie używaj wortexa do roztworów przeciwciał ani do gotowego roztworu do barwienia przeciwciałami; mieszaj wyłącznie poprzez pipetowanie.
- Przygotuj mieszaninę do preamplifikacji w pojemniku na mieszaninę do preamplifikacji. Wymagana objętość wynosi 350 + (150 µL x liczba slajdów) i składa się z dostarczonej mieszaniny do preamplifikacji. Po rozmrożeniu wymieszaj ten roztwór za pomocą wortexa.
- Przygotuj roztwór amplifikacyjny w pojemniku na roztwór amplifikacyjny. Wymagana objętość wynosi 350 + (150 µL x liczba slajdów) i składa się z enzymu amplifikacyjnego rozcieńczonego 1:10 w buforze amplifikacyjnym. Nie używaj wortexa do enzymu amplifikacyjnego ani do gotowego roztworu amplifikacyjnego; mieszaj wyłącznie poprzez pipetowanie.
- Przygotuj kontrast jądrowy w pojemniku na kontrast jądrowy. Wymagana objętość wynosi 350 + (300 µL x liczba slajdów) i składa się z dostarczonego roztworu kontrastu jądrowego rozcieńczonego 1:100 w wodzie ultrapurej. Wymieszaj za pomocą wortexa.
- Przygotuj mieszaninę sond fluorescencyjnych odpowiadającą pierwszej rundzie obrazowania w pojemniku na sondy fluorescencyjne. Wymagana objętość wynosi 350 + (450 µL x liczba slajdów) i składa się z roztworu sond fluorescencyjnych 1 rozcieńczonego 1:20 w buforze do sond. Po rozmrożeniu wymieszaj składniki za pomocą wortexa, a następnie wymieszaj gotową mieszaninę końcową.
- Po przygotowaniu wszystkich odczynników i umieszczeniu ich w odpowiednich pojemnikach, wprowadź pełną końcówkę do dozowania odczynników do systemu, aby umożliwić pomiar objętości odczynników przez oprogramowanie.
5. Konfiguracja uruchomienia
- Po przygotowaniu wszystkich odczynników przejdź do karty Slide setup na górze oprogramowania i wybierz przycisk New Study. Wprowadź identyfikator badania (Study ID), nazwę badania oraz uwagi do badania zgodnie z potrzebami. Jako przykład można odnieść się do Ryciny 2.
- W sekcji objętości dozowania (dispense volume) wybierz 150 µL oraz *Dewax 4 steps jako protokół przygotowania. Jeśli *Dewax 4 steps nie pojawia się w menu rozwijanym, znajdź ten protokół w menu Protocol Setup i zaznacz pole Preferred. Naciśnij Okay.
- Po utworzeniu badania wybierz przycisk Add Slide po prawej stronie ekranu konfiguracji slajdów. W polu Slide Comments nadaj slajdowi unikalną nazwę.
- W pozostałych polach na tym ekranie ustaw Tissue Type na Test Tissue, a objętość dozowania na 150 µL, przy czym w lewym menu rozwijanym tryb barwienia (Staining mode) ustaw na Single, a w prawym na Routine. W sekcji process wybierz IHC, a jako marker Antibody Staining Solution.
- W sekcji protokołu okna Add slide wybierz Staining Assay 1 dla barwienia, * Dewax 4 steps dla przygotowania oraz *HIER 20 min with ER2 dla HIER. Protokół enzymatyczny (Enzyme protocol) pozostanie jako *----. Po zakończeniu tych czynności kliknij Add Slide. Jako przykład można odnieść się do Ryciny 2.
- Powtórz ten proces w zależności od liczby slajdów do analizy w badaniu, upewniając się, że pole Slide Comments jest aktualizowane dla każdego dodanego slajdu, aby można było je później jednoznacznie zidentyfikować. Po dodaniu wszystkich slajdów zamknij okno Add Slide i wydrukuj wszystkie etykiety, a następnie przyklej je do odpowiednich przekrojów tkanki.
- Załaduj każdy slajd na tackę i nałóż płytki przykrywki na każdy przekrój przed załadowaniem tacki do urządzenia sterowanego oprogramowaniem. Po dodaniu odczynników i slajdów wybierz Corresponding autostainer po prawej stronie oprogramowania. Po tym wyborze widoczne będą wszystkie trzy tacki na slajdy oraz informacje o wszystkich odczynnikach w oprogramowaniu, w tym o odczynnikach zbiorczych i tych dodanych podczas przygotowania odczynników.
- Upewnij się, że zbiorniki z odczynnikami zbiorczymi są pełne, a zbiorniki na odpady mają wystarczającą wolną pojemność, aby ukończyć cykl, a następnie naciśnij przycisk Play, aby rozpocząć pracę.
- Każdy cykl trwa około 5 h i 15 min. Zanotuj godzinę zakończenia i upewnij się, że slajdy zostaną niezwłocznie wyjęte z autobarwiarki po zakończeniu protokołu.
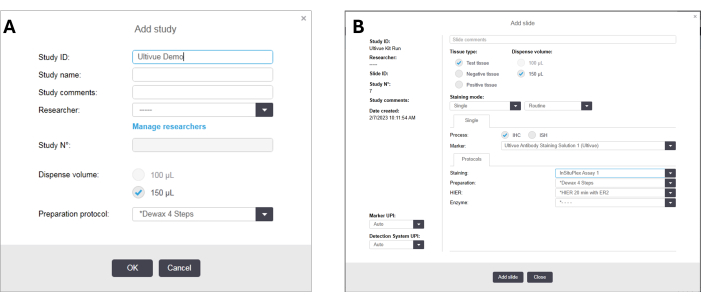
Rysunek 2: Monity oprogramowania. (A) Monit nowego badania w oprogramowaniu Autostainer, przedstawiający prawidłowe ustawienia dla protokołu barwienia multipleksowej immunofluorescencji (mIF). (B) Monit dodawania slajdu w oprogramowaniu, przedstawiający prawidłowe ustawienia dla protokołu barwienia mIF. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
6. Obrazowanie
- Po zakończeniu protokołu barwienia wyjąć zabarwione preparaty i nałożyć szkiełko nakrywkowe w medium montażowym. Pozostawić medium montażowe do utwardzenia w ciemności, aż szkiełko nakrywkowe zostanie trwale przymocowane (zazwyczaj 1 h lub więcej, punkt przerwania).
- Wykonać obrazowanie preparatów na mikroskopie fluorescencyjnym lub skanerze całych preparatów (whole-slide scanner) z użyciem filtrów odpowiednich dla danego testu. Barwniki użyte w tym badaniu są zazwyczaj kompatybilne z filtrami dla DAPI, FITC, TRITC, Cy5 oraz Cy7.
- Obrazy będą wyglądać podobnie do tych przedstawionych na Rysunku 3A. Wizualnie upewnić się, że wszystkie obszary tkanki są odpowiednio w ostrości, a sygnały mają właściwy poziom intensywności (nie są prześwietlone ani niedoświetlone). W razie potrzeby powtórzyć obrazowanie preparatów z innymi ustawieniami ekspozycji.
- Po obrazowaniu, jeśli konieczna jest kolejna seria zdjęć, namoczyć preparaty w 1x PBS, aż szkiełka nakrywkowe same odpadną. (punkt przerwania)
7. Wstępna konfiguracja protokołu wymiany
- Jeśli wersja oprogramowania to 7.0 lub nowsza, dostępny będzie preinstalowany szablon protokołu dla autobarwiarki. Na dole ekranu należy upewnić się, że w polu Preferred Status zaznaczono opcję All. Szablon protokołu będzie nosił nazwę *ISP Signal Exchg. W przypadku wcześniejszych wersji oprogramowania protokół znajduje się w Tabeli 3.
- Kliknij prawym przyciskiem myszy na *ISP Signal Exchg i skopiuj protokół. W wyświetlonym oknie pop-up zmień nazwę protokołu Exchange Protocol 1 na nazwę skróconą ISPEXCH1. Przed kontynuacją upewnij się, że pole Preferred jest zaznaczone, a następnie przypisz tę samą nazwę zestawu, którą ustalono w kroku 2.6.
Tabela 3: Protokół wymiany sygnału w wielokrotnej immunofluorescencji. Bufor do płukania (Wash Buffer) odpowiada roztworowi płuczącemu BOND. Wszystkie pozostałe odczynniki pomocnicze mają odpowiednio nazwane komponenty zestawu. Protokół ten jest kompatybilny z wersją oprogramowania 7.0 i nowszą oraz BXD 39 i nowszym. Kliknij tutaj, aby pobrać tę tabelę.
8. Konfiguracja i uruchamianie protokołu wymiany
- Odmrozić bufor wymiany w temperaturze pokojowej. Neutralizator wymiany oraz inicjator wymiany przechowywać w temperaturze -20 °C do momentu użycia. Do przeprowadzenia protokołu wymiany potrzebne są dwa pojemniki do miareczkowania odczynników oraz zestaw detekcyjny.
- Przygotować roztwór wymiany w odpowiednim pojemniku. Wymagana objętość wynosi 350 + (450 µL x liczba slajdów) i składa się z inicjatora wymiany rozcieńczonego 1:500 w buforze wymiany. Nie mieszać enzymu wymiany ani gotowego roztworu wymiany w wirówce (vortex), mieszać wyłącznie poprzez pipetowanie.
- Przygotować drugą mieszaninę sond fluorescencyjnych w pojemniku na sondy fluorescencyjne 2. Wymagana objętość wynosi 350 + (450 µL x liczba slajdów) i składa się z roztworu sond fluorescencyjnych 2 rozcieńczonego 1:20 oraz neutralizatora wymiany rozcieńczonego 1:40 w buforze do sond 2. Mieszaninę sond fluorescencyjnych i bufor do sond można mieszać w wirówce, ale neutralizator wymiany i końcowy roztwór połączony należy mieszać wyłącznie przez pipetowanie.
- Po przygotowaniu wszystkich odczynników umieścić pełną sondę w autobarwiarce i pozwolić urządzeniu przeprowadzić test zanurzeniowy odczynników.
- Dodać wszystkie slajdy zgodnie z krokiem 5. Podczas dodawania slajdów zmienić znacznik na *Negative. W sekcjach Preparation, HIER i Enzyme wybrać opcję *----, ponieważ protokół wymiany nie wymaga usuwania parafiny ani odzyskiwania antygenu. Po zakończeniu tej operacji kliknąć Add Slide.
- Powtarzać ten proces w zależności od liczby slajdów analizowanych w badaniu, upewniając się, że pole Slide Comments jest aktualizowane dla każdego dodanego slajdu, aby można było je później jednoznacznie zidentyfikować.
- Po dodaniu wszystkich slajdów zamknąć okno Add Slide i wydrukować wszystkie etykiety, a następnie nakleić je na odpowiadające im sekcje tkanek.
- Załadować każdy slajd do tacki i nałożyć płytki przykrywowe na każdą sekcję przed załadowaniem tacki do oprogramowania.
- Po dodaniu wszystkich odczynników i slajdów wybrać w oprogramowaniu Corresponding Autostainer; opcja ta znajduje się po prawej stronie. Po jej wybraniu widoczne będą wszystkie trzy tacki na slajdy oraz informacje o wszystkich odczynnikach w oprogramowaniu, w tym o odczynnikach zbiorczych i tych dodanych podczas przygotowania odczynników.
- Upewnić się, że pojemniki z odczynnikami zbiorczymi są pełne, a pojemniki na odpady mają wystarczającą wolną objętość, aby ukończyć przebieg.
- Po potwierdzeniu nacisnąć przycisk Play, aby rozpocząć przebieg. Protokół trwa około 90 min. Zanotować godzinę zakończenia i upewnić się, że slajdy zostaną bezzwłocznie wyjęte po zakończeniu przebiegu.
9. Obrazowanie
- Powtórz obrazowanie dla nowej serii sond, zgodnie z krokiem 5. Obrazy będą wyglądać tak, jak na Rysunku 3B.
10. Układanie warstw (dla obrazowania białek w układach >4-plex)
- Dla tego samego preparatu będzie teraz dostępnych wiele obrazów. Połącz obrazy w oprogramowaniu do korejestracji obrazów, aby wygenerować skumulowany obraz 8-plex.
- Korejestruj obrazy z każdej rundy w następujący sposób:
- Obrazy z każdej rundy są nazywane według schematu: _, gdzie to unikalna nazwa preparatu (kod kreskowy), a to ciąg znaków, który po posortowaniu alfabetycznym umieści obraz z rundy 1 jako pierwszy, a obraz z rundy 2 jako drugi. Na przykład dla = 1234ABC pliki mogą nazywać się 1234ABC_Round1 i 1234ABC_Round2, przy czym wszystkie pliki muszą mieć odpowiednie rozszerzenie (np. .czi) skanera. Umieść wszystkie obrazy z rund w jednym folderze, np. Source Images.
- W oprogramowaniu do korejestracji kliknij przycisk Set w sekcji katalogu obrazów źródłowych interfejsu użytkownika i gdy zostaniesz poproszony, wybierz Folder Created Above.
- W sekcji Source images ustaw typ pliku zgodnie z rozszerzeniem obrazów źródłowych (np. .czi, .qptiff itp.). Oprogramowanie wyświetli teraz dwa obrazy z rund razem w tabeli, wskazując, że preparat 1234ABC posiada 2 obrazy z rund.
- Jeśli chcesz, ustaw lokalizację wyjściowych obrazów skumulowanych w innym katalogu niż folder obrazów źródłowych, korzystając z przycisku Set w sekcji katalogu obrazów skumulowanych interfejsu użytkownika i gdy zostaniesz poproszony, wybierz Desired Output. W przeciwnym razie domyślnie zostanie użyty folder obrazów źródłowych.
- Domyślnie tworzona jest tylko reprezentacja stosu w pliku .afi. W sekcji opcji przetwarzania interfejsu zaznacz opcję zapisu całego stosu w pliku OME.tif.
- Aby zweryfikować dokładność korejestracji w całej próbce, zaznacz opcję Validation w sekcji wyjściowej interfejsu.
- Naciśnij przycisk START, aby rozpocząć korejestrację obrazów.
11. Analiza obrazu
- Po wykonaniu obrazowania preparatów, należy je zwizualizować i przeanalizować przy użyciu dowolnej wybranej metody analizy, takiej jak pakiet do przetwarzania obrazów STARVUE firmy Ultivue lub program QuPath15.
Wyniki
Zgodnie z powyższym protokołem, tkankę FFPE barwi się w kierunku wielu celów; uzyskano wysokiej jakości obrazy wszystkich markerów w grupach po cztery (Rycina 3A,B). Oprogramowanie do korejestracji obrazów umożliwia łączenie i korejestrację obrazów z tej samej preparatu, co przedstawiono na Rycynie 3C. Podobne wyniki pokazano na Rycynie 4 dla preparatu tkanki z raka jelita grubego (CRC).
Powodzenie protokołu należy określić poprzez ocenę oczekiwanego wzoru barwienia. W przedstawionym przykładzie CRC każdy z barwionych celów jest ekspresjonowany w oczekiwanym przedziale podkomórkowym, np. jądrowo FoxP3, błonowo CD3, cytoplazmatycznie CD68 (Rysunek 4B-D). Każdy z celów funkcjonalnych jest ekspresjonowany na odpowiednim typie komórek, co demonstruje przykład ko-lokalizacji PD1 i CD3 lub PDL-1 i CD68, wykazujące odpowiednio wyczerpane limfocyty T oraz makrofagi immunosupresyjne. Ocena dobrego stosunku sygnału do tła, umożliwiająca skuteczne odróżnienie prawdziwego sygnału dodatniego od potencjalnego szumu tła, jest zazwyczaj przeprowadzana jakościowo przez patologów lub ekspertów w zakresie analizy obrazu, którzy potwierdzają jakość barwienia, umożliwiając tym samym pomyślną analizę obrazu. Aby dodatkowo potwierdzić jakość i wydajność barwienia, można zastosować porównanie ze złotym standardem IHC (chromogenny DAB) na seriach skrawków (patrz przykład na Rysunku 5), a także wykorzystać próbkę tkanki kontrolnej dodatniej, takiej jak ludzkie migdałki, co w przypadku większości celów immunologicznych może być przydatne do potwierdzenia powodzenia serii barwień. Należy zauważyć, że nowotwory mogą wykazywać niższą ekspresję celów niż ludzkie migdałki16.
Po jakościowym potwierdzeniu wyników można przeprowadzić analizę ilościową. W niniejszej pracy polega ona przede wszystkim na obliczeniu gęstości komórek różnych fenotypów (liczba komórek/mm2) wykazujących ekspresję określonego celu lub celów, a także na obliczeniu średnich poziomów intensywności celów funkcjonalnych, które mogą wykazywać szeroki zakres dynamiczny ekspresji. Przy ocenie precyzji testów mIF, skrawki seryjne barwione tymi samymi markerami powinny wykazywać porównywalne sygnały pomiędzy preparatami, co można zaobserwować jakościowo na Rysunku 6. Przykładowe ilościowe wyniki gęstości pojedynczych markerów w różnych typach tkanek przedstawiono na Rysunku 7. Analiza obrazów pozwala na identyfikację komórek pozytywnych, a następnie obliczenie odpowiadającej im gęstości komórek pozytywnych dla każdego markera, a także średniej intensywności sygnału na jedną komórkę pozytywną. Umożliwia to obliczenie współczynnika zmienności (CV) dla każdego markera w celu oceny precyzji testu multipleksowego (Tabela 4).

Rysunek 3: Obrazy rdzenia matrycy tkankowej (TMA) uzyskane z kolejnych rund barwienia w protokole immunofluorescencji 8-plex. (A) Obraz uzyskany z pierwszej rundy obrazowania, przedstawiający markery CD8, PD1, PD-L1 oraz CD68. Po zastosowaniu protokołu wymiany, (B) przedstawia drugą rundę obrazowania na tym samym preparacie dla drugiej grupy markerów CD3, CD4, FoxP3 oraz CK/SOX10, a (C) pokazuje obraz współrejestrowany, łączący obrazy (A) i (B). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
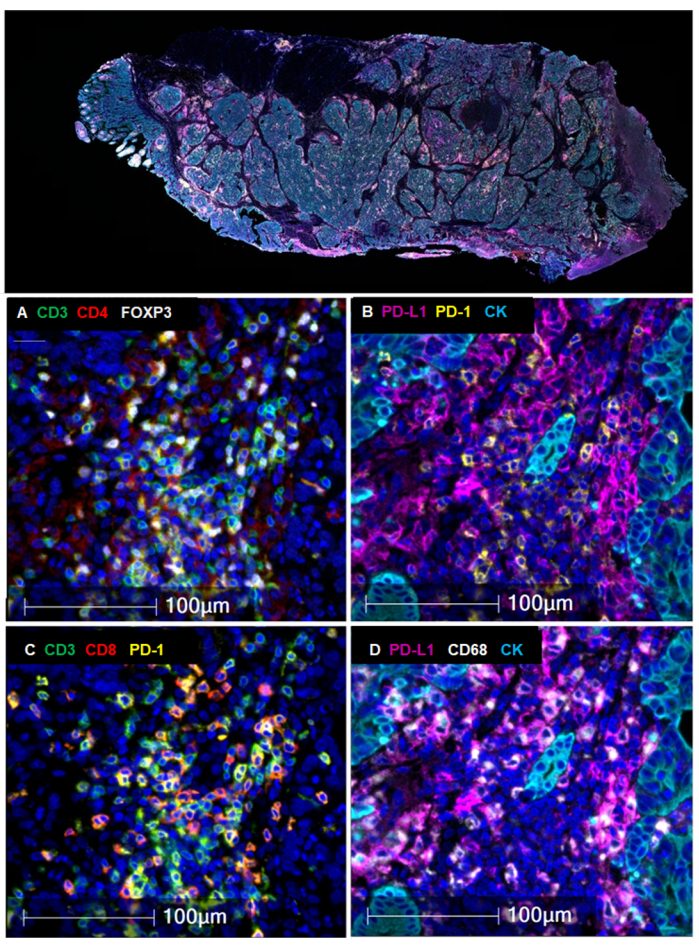
Rycina 4: Reprezentatywne barwienie tkanki raka jelita grubego (CRC) z zastosowaniem 8-pleksowej immunofluorescencji. Na rycinie przedstawiono fenotypy komórkowe, które można zidentyfikować poprzez kolokalizację wielu celów w tej samej komórce. (góra) Obraz całego preparatu tkanki CRC. (dół) Szczegółowe widoki obszarów tkanki z zaznaczeniem (A) komórek T-reg (CD3+/CD4+/FOXP3+), (B) komórek wykazujących ekspresję PD-1 i PD-L1 w obrębie guza i zrębu, (C) wyczerpanych cytotoksycznych limfocytów T (CD3+/CD8+/PD-1), (D) komórek nowotworowych unikających odpowiedzi immunologicznej (PD-L1+/CK+) oraz makrofagów immunosupresyjnych (CD68+/PDL1+). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
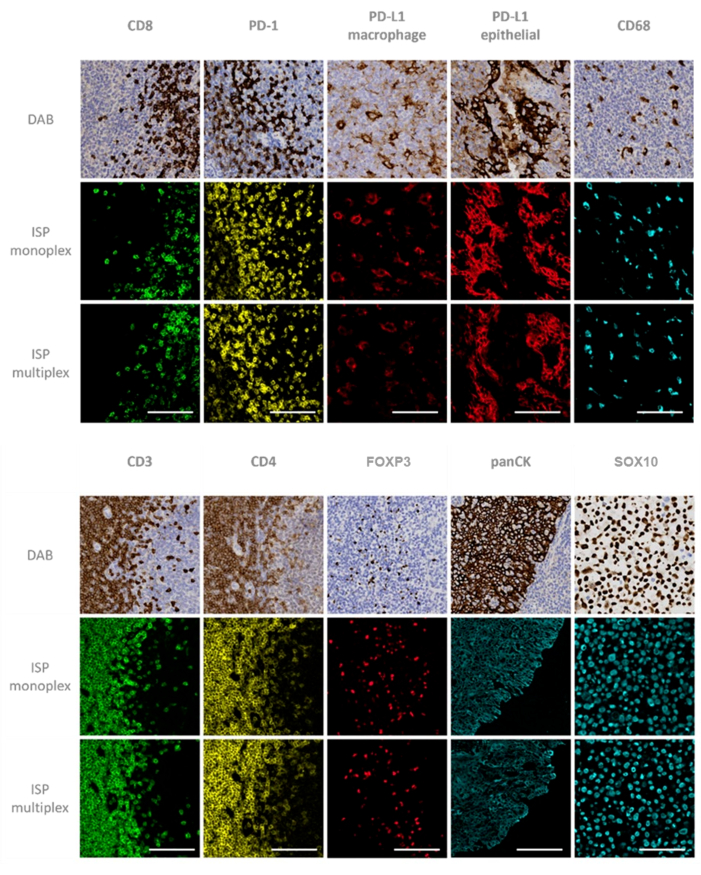
Rycina 5: Jakościowe porównanie barwienia immunohistochemicznego (IHC) z immunofluorescencyjnym (IF). Przekroje seryjne barwione metodą immunohistochemiczną z pojedynczym markerem (DAB, górny rząd), immunofluorescencją z pojedynczym markerem (ISP monopleks) oraz widok pojedynczego kanału z wielokrotnej immunofluorescencji (ISP multipleks), wykazujący jakościową zgodność między różnymi metodami barwienia. Paski skali = 100 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
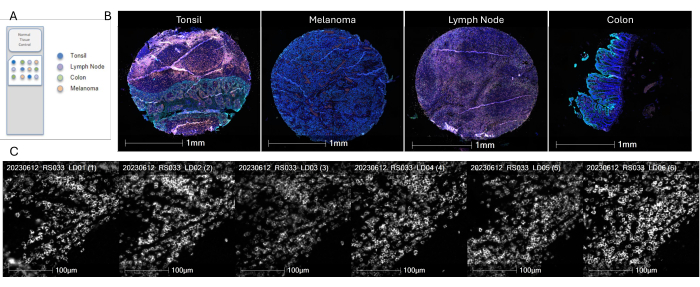
Rysunek 6: Barwienie seryjnych przekrojów. (A) Schemat przedstawiający układ wielotkankowej macierzy tkankowej (TMA). (B) Reprezentatywne obrazy 8-pleksowe rdzeni tkanek każdego rodzaju w TMA. (C) Reprezentatywne obrazy CD8 w rdzeniu migdałka na sześciu seryjnych przekrojach TMA barwionych w jednej serii. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 7: Ilościowe określenie gęstości pojedynczego markera dla każdego typu tkanki uwzględnionego w TMA. Gęstości dla poszczególnych tkanek stanowią średnie gęstości z trzech reprezentatywnych rdzeni każdego typu tkanki na slajdzie TMA. Oś y przedstawia gęstości pojedynczego markera w różnych typach tkanek na osi x, w jednostkach dodatnich komórek/mm2. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
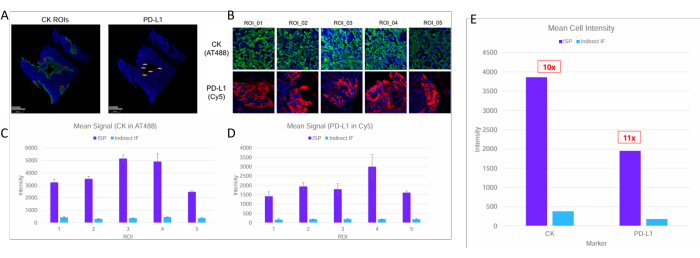
Rysunek 8: Analiza obszarów zainteresowania (ROI) względnego sygnału fluorescencyjnego, porównująca wzmocnioną metodę ISP mIF opisaną w niniejszym protokole z pośrednią metodą IF. (A) Reprezentatywny preparat barwiony na CK (lewo) lub PD-L1 (prawo) z zaznaczonymi pięcioma obszarami ROI. (B) Reprezentatywne obrazy ROI dla CK (góra) i PD-L1 (dół). Średnia intensywność sygnału uzyskana za pomocą wzmocnionej mIF (fioletowy) i pośredniej IF (niebieski) dla (C) CK i (D) PD-L1 w pięciu obszarach ROI, z których każdy ma wymiary 100 µm x 100 µm i zawiera około 200 komórek. Wartości na osi Y przedstawiają arbitralne jednostki fluorescencji, a słupki błędów oznaczają odchylenia standardowe (n=3). (E) Względną intensywność sygnału uzyskaną za pomocą wzmocnionej ISP mIF (fioletowy) i pośredniej IF (niebieski) obliczono jako stosunek średniego sygnału wzmocnionej mIF do średniego sygnału pośredniej IF we wszystkich ROI. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Tabela 4: Obliczony współczynnik zmienności (CV). CV gęstości komórek pozytywnych oraz średniej intensywności sygnału dla obrazów migdałka ukazano na Rysunku 6. Kliknij tutaj, aby pobrać tę tabelę.
Dyskusja
W niniejszym raporcie opisano protokół wysokoprzepustowego, bardzo czułego barwienia immunofluorescencyjnego multipleksu przy użyciu automatycznego barwienia. Podczas przeprowadzania tego protokołu etapy przygotowania odczynnika są krytyczne i zasługują na uwagę. Konieczne jest upewnienie się, że odczynniki są odpowiednio wymieszane i prawidłowo odmierzone, aby zminimalizować zmienność barwienia między różnymi szkiełkami w tym samym przebiegu lub między różnymi seriami przy użyciu tych samych składników.
Typowe problemy związane z wykonywaniem tego protokołu obejmują niewłaściwe mieszanie odczynników przed załadowaniem oraz możliwość utraty tkanek z powodu niewłaściwej procedury usuwania szkiełek nakrywkowych. Chociaż ten protokół barwienia ma zastosowanie do każdego typu tkanki FFPE, w tym typów raka, niektóre typy tkanek mogą wymagać bardziej ostrożnego obchodzenia się (np. tkanki o wysokiej zawartości tłuszczu). Aby uniknąć utraty tkanki, należy pozwolić, aby szkiełka nasunięte pokrywą nasiąkły wystarczająco długo, aby szkiełko nakrywkowe samo się odczepiło. Nie zmuszaj szkiełka nakrywkowego do odsunięcia lub podważenia szkła.
Ograniczeniem jest to, że podczas gdy wiele z najczęściej stosowanych celów w immunologii onkologicznej jest zwalidowanych i gotowych do użycia, niektóre cele mogą wymagać opracowania testu przed włączeniem do panelu multipleksowego. Chociaż proces ten jest stosunkowo szybki, może to wymagać dodatkowych kilku tygodni, zanim będzie można korzystać z niestandardowego panelu multipleksowego.
Istnieje kilka różnic między tym testem a innymi technologiami immunofluorescencji multipleksowej. W porównaniu z technologiami opartymi na immunofluorescencji bezpośredniej i pośredniej, zademonstrowany tutaj test ma znacznie wyższy poziom amplifikacji, co pozwala na znaczną poprawę stosunku sygnału do szumu, szczególnie w kanałach, które mają tendencję do wykazywania autofluorescencji tkankowej, takich jak kanał FITC. Powoduje to ~30 razy silniejszy sygnał niż immunofluorescencja bezpośrednia i ~ 10 razy silniejszy sygnał niż immunofluorescencja pośrednia, jak określono ilościowo za pomocą analizy intensywności całego slajdu i ręcznej analizy opartej na ROI (ryc. 8). Metoda ta umożliwia znacznie bardziej czułe wykrywanie białek docelowych przy znacznie krótszych czasach ekspozycji i eliminuje potrzebę manipulacji obrazem, w tym odejmowania tła, co grozi usunięciem sygnałów o niskiej intensywności.
W porównaniu z testami mIF opartymi na amplifikacji katalizowanej enzymatycznie test pokazany tutaj ma znacznie lepszą zdolność do przeprowadzania multipleksowania, a także ma prostszy przebieg pracy i ogólnie krótszy czas wykonywania testu (ryc. 1). W tym teście przeciwciała są dodawane do siebie w jednym kroku i jednocześnie amplifikowane, co znacznie upraszcza protokół testu. Co więcej, niektóre technologie oparte na enzymach, takie jak wzmocnienie sygnału tyramidu (TSA), mogą wykazywać interferencję między różnymi przeciwciałami, co nazywa się efektem parasola 12,17,18. Zastosowana tutaj technologia amplifikacji pozwala uniknąć tego problemu, umożliwiając wykrycie wielu kolokalizowanych i koeksprymowanych markerów na tej samej komórce, jak widać na rysunku 4.
Około 90% nowotworów u ludzi powstaje z komórek nabłonkowych19. Dzieje się tak dlatego, że często stanowią one pierwszą linię obrony przed środowiskiem zewnętrznym i szybciej się namnażają, co prowadzi do szybszej akumulacji potencjalnie onkogennych mutacji. W tym przypadku stan zapalny odgrywa kluczową rolę w nowotworzeniu nowotworzenia, progresji i rozprzestrzenianiu się. W ciągu ostatniej dekady wiele terapii ukierunkowanych na inhibitory immunologicznych punktów kontrolnych i komórki odpornościowe stało się potężnym arsenałem przeciwko wielu typom nowotworów 5,20,21. Jednak znaczna część pacjentów nadal nie reaguje na leczenie. Jest prawdopodobne, że mikrośrodowisko guza (TME) i lokalny krajobraz immunologiczny odgrywają kluczową rolę. Profilowanie sygnatur molekularnych TME związanych z różnicową odpowiedzią na lek u wielu pacjentów może być możliwe lepsze zdefiniowanie biomarkerów terapeutycznych. Raport ten pokazuje, że technologia mIF może być stosowana do równoległego profilowania wielu biomarkerów białkowych, w tym markerów o niskiej ekspresji, na setkach całych preparatów próbek lub mikromacierzy nowotworowych.
Oświadczenia
Autorzy: K. H., A. Veith, L. D., D. W., G. C., Y. C., J. H. L. i A. Vasaturo są pracownikami firmy Ultivue, która produkuje multipleksowe zestawy immunofluorescencyjne używane w tej pracy.
Podziękowania
Ta praca była wspierana przez Ultivue.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Klon anty-CD3 | Ultivue | BC33 (BioCare). Część ULT50801 klonu | |
| anty-CD4 | Ultivue | SP35 (Abcam). Część klonu | |
| anty-CD68 | Ultivue | KP1 (BioCare) ULT50801 bazie danych anty-CD68. Część ULT50801 klonu | |
| anty-CD8 | Ultivue | C8/144B (BioCare). Część klonów ULT50801 | |
| Anti-Cytokeratin + Anti-SOX10 | Ultivue | AE1/AE3 (Bethyl Labs) i BC34 (BioCare). Część ULT50801, dostarczana w postaci mieszaniny | |
| Anti-FOXP3 | Ultivue | Clone 236A/E7 (Thermo). Część klonu | |
| anty-PD1 | Ultivue | . Część ULT50801 klonu | |
| anty-PDL1 | Ultivue | 73-10 (Abcam). Część | |
| mikroskopu ULT50801 Axioscan.Z1 | Zeiss | nazywa mikroskop fluorescencyjny w tekście | |
| Roztwór do odwoskowywania Bond | Leica AR9222 | ||
| Otwarte | Leica | AR9640 | |
| , 30 ml | |||
| Bond | Leica | DS9455 | |
| Wkładki do miareczkowania | Leica | ||
| Uniwersalne płytki nakrywkowe | Leica | OPT9719 | |
| Bond Wash Solution 10x Koncentrat | Leica | AR9590 | |
| BondRX Autostainer | Leica | nazywany "autostainerem" w tekście | |
| Leica | w wersji 6.0 lub nowszej | ||
| Szkiełka nakrywkowe, grubość #1.5 | Etanol Corning | 2980-244 | |
| , 200 proof | Bloki tkankowe VWR | 89370-084 | |
| FFPE | BioIVT | różnią się między sobą | |
| Test OmniVUE 8-plex (CD3, CD4, CD8, CD68, FOXP3, PD-1, PD-L1, pan-Cytokeratin/SOX10) | Ultivue | ULT50801 | zawiera wszystkie inne składniki Ultivue |
| Sól fizjologiczna buforowana fosforanami (PBS) | Boston BioProducts | C-9911F | (pH 7,4 z 2,7 mM KCl i 137 mM NaCl) |
| ProLong Gold Antifade Mountant | Thermo | P10144 | nazywany "podłożem montażowym" w tekście |
| UltiAnalyzer.AI | Ultivue | ||
| UltiStacker.AI | Ultivue | ||
| Ultivue Bufor wzmacniający Ultivue | Ultivue | część ULT50801 | |
| Ultivue Rozcieńczalnik przeciwciał | Ultivue | część | |
| ULT50801 bufora wymiany | Ultivue Ultivue | część | |
| inicjatora wymiany Ultivue część ULT50801 inicjatora wymiany | Ultivue | część neutralizatora wymiany ULT50801 | |
| Ultivue | ULT50801 | ||
| Sondy fluorescencyjne Ultivue 1 | Ultivue | część ULT50801 | |
| Sondy fluorescencyjne Ultivue 2 | Część | ULT50801 | |
| Ultivue Pre-Amplification Mix | Ultivue | część | |
| ULT50801 Ultivue Probe Buffer | Ultivue | część ULT50801 | |
| Woda ultraczysta | Sigma-Aldrich | W4502 |
Bibliografia
- McGinnis, L. M., Ibarra-Lopez, V., Rost, S., Ziai, J. Clinical and research applications of multiplexed immunohistochemistry and in situ hybridization. J Pathol. 254 (4), 405-417 (2021).
- Tan, W. C. C., et al. Overview of multiplex immunohistochemistry/immunofluorescence techniques in the era of cancer immunotherapy. Cancer Comm. 40 (4), 135-153 (2020).
- Huss, R., Schmid, C., Manesse, M., Thagaard, J., Maerkl, B. Immunological tumor heterogeneity and diagnostic profiling for advanced and immune therapies. Adv Cell Gene Ther. 4 (3), e113(2021).
- Singhal, S. K., et al. Kaiso (ZBTB33) subcellular partitioning functionally links LC3A/B, the tumor microenvironment, and breast cancer survival. Comm Biol. 4 (1), 1-13 (2021).
- Patil, N. S., et al. Intratumoral plasma cells predict outcomes to PD-L1 blockade in non-small cell lung cancer. Cancer Cell. 40 (3), 289-300.e4 (2022).
- Hong, D. S., et al. Autologous T cell therapy for MAGE-A4+ solid cancers in HLA-A*02+ patients: a phase 1 trial. Nat Med. 29 (1), 104-114 (2023).
- Robbins, C. J., et al. Multi-institutional Assessment of Pathologist Scoring HER2 Immunohistochemistry. Mod Pathol. 36 (1), 100032(2023).
- Ko, H., et al. Is HER2-Low a New Clinical Entity or Merely a Biomarker for an Antibody Drug Conjugate. Oncol Ther. 12 (1), 13-17 (2024).
- Fundytus, A., Booth, C. M., Tannock, I. F. How low can you go? PD-L1 expression as a biomarker in trials of cancer immunotherapy. Ann Oncol. 32 (7), 833-836 (2021).
- Im, K., Mareninov, S., Diaz, M. F. P., Yong, W. H. An Introduction to Performing Immunofluorescence Staining. Method Mol Biol. 1897, 299-311 (2019).
- Sheng, W., et al. Multiplex Immunofluorescence: A Powerful Tool in Cancer Immunotherapy. Int Mol Sci. 24 (4), 3086(2023).
- Taube, J. M., et al. The Society for Immunotherapy of Cancer statement on best practices for multiplex immunohistochemistry (IHC) and immunofluorescence (IF) staining and validation. J ImmunoTher Cancer. 8 (1), e000155(2020).
- Myers, J. A review of automated slide stainers for immunohistochemistry and in situ hybridization. Medl Lab Obser. 40 (1), 41-44 (2008).
- Schwarze, J. K., et al. Intratumoral administration of CD1c (BDCA-1)+ and CD141 (BDCA-3)+ myeloid dendritic cells in combination with talimogene laherparepvec in immune checkpoint blockade refractory advanced melanoma patients: a phase I clinical trial. J ImmunoTher Cancer. 10 (9), e005141(2022).
- Bankhead, P., et al. QuPath: Open source software for digital pathology image analysis. Sci Rep. 7 (1), 16878(2017).
- Koppel, C., et al. Optimization and validation of PD-L1 immunohistochemistry staining protocols using the antibody clone 28-8 on different staining platforms. Mod Pathol. 31 (11), 1630-1644 (2018).
- Parra, E. R., et al. Procedural Requirements and Recommendations for Multiplex Immunofluorescence Tyramide Signal Amplification Assays to Support Translational Oncology Studies. Cancers. 12 (2), 255(2020).
- Surace, M., et al. Automated Multiplex Immunofluorescence Panel for Immuno-oncology Studies on Formalin-fixed Carcinoma Tissue Specimens. J Vis Exp. (143), e58390(2019).
- Hinck, L., Näthke, I. Changes in cell and tissue organization in cancer of the breast and colon. Curr Opin Cell Biol. 0, 87-95 (2014).
- Alturki, N. A. Review of the Immune Checkpoint Inhibitors in the Context of Cancer Treatment. J Clin Med. 12 (13), 4301(2023).
- Sun, Q., et al. Immune checkpoint therapy for solid tumours: clinical dilemmas and future trends. Signal Transduct Targeted Ther. 8 (1), 1-26 (2023).
Przedruki i uprawnienia
