Tutaj opisujemy metodę tworzenia kropelek podwójnej emulsji otaczających jedną limfocyt T i komórkę docelową raka, aby zbadać zabijanie komórek na poziomie pojedynczej komórki. Metoda ta pozwala na podwójną kwantyfikację zarówno cząsteczek cytotoksycznych, jak i apoptozy komórek docelowych w dużej populacji limfocytów T.
Artykuł metodologiczny
Test cytotoksyczności oparty na kropelkach w celu oceny limfocytów T receptora antygenu chimerycznego na poziomie pojedynczej komórki
W tym artykule
Podsumowanie
Streszczenie
Ocena potencjału cytotoksycznego terapii opartych na limfocytach T, takich jak leczenie limfocytami T z chimerycznym receptorem antygenowym (CAR), jest kluczowa w ocenie ich skuteczności i jest warunkiem wstępnym dla zastosowania klinicznego. Jednak tradycyjne testy cytotoksyczności są przeprowadzane jako testy zbiorcze i nie dostarczają szczegółowych informacji na temat funkcjonalnej heterogeniczności populacji komórek CAR T. W tym badaniu opisujemy metodę opartą na kropelkach podwójnej emulsji, która pozwala na kokapsułkowanie na dużą skalę pojedynczych efektorowych komórek T CAR z pojedynczymi komórkami docelowymi, umożliwiając jednocześnie podwójną kwantyfikację zarówno cytotoksycznych cząsteczek efektorowych z limfocytów T, jak i śmierci komórki docelowej. Protokół przedstawia metodę generowania i oczyszczania limfocytów CAR T specyficznych dla CD19, a następnie ich kokapsułkowania w kropelkach z linią komórkową CD19 + JeKo-1, wraz z odczynnikami do wizualizacji wydzielania cytotoksycznych cząsteczek efektorowych (Granzyme B) i śmierci komórki (przy użyciu jodku propidyny, PI). Pokazujemy, jak generować kropelki zawierające pojedynczy CAR T i komórki docelowe za pomocą dostępnego na rynku urządzenia mikroprzepływowego do generowania podwójnych kropel emulsji. Dodatkowo podajemy przykłady, jak oznaczać funkcjonalną różnorodność limfocytów CAR T w kropelkach przy użyciu standardowego sprzętu do cytometrii przepływowej. Na koniec pokrótce opisujemy kinetykę czasową i niejednorodność zabijania limfocytów T CAR specyficznych dla CD19. Chociaż metoda ta koncentruje się na śmierci komórki po ataku limfocytów CAR T, można ją również dostosować do badania innych typów limfocytów T, cytotoksycznych komórek odpornościowych i funkcji komórek efektorowych, takich jak wydzielanie cytokin.
Wprowadzenie
Terapia limfocytami T z chimerycznym receptorem antygenowym (CAR) to szybko rozwijająca się dziedzina immunoterapii komórkowej nowotworów, która okazała się skuteczna przeciwko różnym formom białaczki, chłoniaka1, oraz szpiczakowi mnogiemu2. Limfocyty CAR T są generowane przez modyfikację limfocytów T za pomocą syntetycznego receptora antygenowego, który może selektywnie wiązać się z białkami powierzchniowymi, takimi jak CD19 lub antygen dojrzewania komórek B (BCMA), ulegający ekspresji na komórkach B, komórkach plazmatycznych i ich złośliwych odpowiednikach. Ostatnie postępy w projektowaniu CAR umożliwiły celowanie w wiele antygenów jednocześnie3, opierając się na wielu sygnałach wejściowych lub wiążąc się wyłącznie z antygenami związanymi z nowotworem, takimi jak specyficzne izoformy białek4. Dodatkowo, kilka CAR jest obecnie testowanych pod kątem docelowych nowotworów niehematologicznych5.
Testy cytotoksyczności są niezbędne zarówno dla rozwoju CAR, jak i kontroli jakości przed wydaniem produktów klinicznych6,7,8. Jednak większość obecnych testów zależy od dużych populacji efektorowych komórek CAR T dodanych w nadmiarze do linii komórek rakowych, co może prowadzić do wyników fałszywie dodatnich z powodu efektów osób postronnych9 i powodować słabą korelację między wynikami in vitro i in vivo10. Ponieważ proliferacja limfocytów T i długotrwała trwałość zależą od sygnałów odbieranych podczas początkowych zdarzeń aktywacji11,12, dokładne zbadanie zdarzeń cytotoksycznych na poziomie pojedynczej komórki jest bardzo interesujące.
Aby rozwiązać problemy metodologii masowych, badania cytotoksyczności na poziomie pojedynczej komórki mogą być przeprowadzane za pomocą cytometrii przepływowej13,14,15,16,17 i testy oparte na obrazowaniu18. Jednakże, mimo że standardowa cytometria przepływowa oferuje rozdzielczość pojedynczej komórki do ilościowego określania i charakteryzowania zarówno komórek efektorowych, jak i docelowych, nie może bezpośrednio określić specyficznej zdolności cytotoksycznej poszczególnych komórek CAR T w stosunku do komórek docelowych. Ponadto obrazowanie pojedynczych limfocytów CAR T oddziałujących masowo z odpowiednimi celami jest trudne i czasochłonne ze względu na stałą ruchliwość komórek. Aby sprostać tym wyzwaniom, opracowano nowatorskie narzędzia do analizy pojedynczych komórek, które polegają na parowaniu komórek efektorowych i docelowych w przestrzennie ograniczonych przestrzeniach za pomocą macierzy mikrostudzienek19,20,21, microraft arrays22, microchips23, and droplet microfluidics24,25,26. Narzędzia te zapewniają zwiększoną czułość pomiaru, umożliwiając badanie mniejszej liczby komórek przy użyciu zmniejszonych objętości odczynników. Pozostaje jednak kilka wyzwań, w tym efektywne parowanie komórek, ograniczona liczba próbek, które można analizować, poleganie wyłącznie na analizie opartej na obrazowaniu oraz trudności w pozyskiwaniu żywotnych populacji komórek do dalszych analiz.
Tutaj korzystamy z dostępnego na rynku urządzenia mikrofluidycznego, które pozwala na znacznie uproszczone podejście do mikrofluidyki opartej na kropelkach. Urządzenie to umożliwia zaawansowaną analizę pojedynczych komórek i przeprowadzanie testów przy użyciu wysoce stabilnych kropel podwójnej emulsji (DE). W porównaniu z testami mikrostudzienkowymi i tradycyjnymi testami mikroprzepływowymi kropelkowymi, przedstawiony tutaj protokół nie wymaga rozległej wiedzy specjalistycznej w zakresie mikrofludykacji.
DE kropelki to małe kuliste komory składające się z olejowej skorupy z wodnym rdzeniem zawieszonym w roztworze wodnym. Kropelka wodnista zawiera i zatrzymuje komórki, sekretom komórkowy, pożywkę komórkową i odczynniki do oznaczania, co pozwala na wykonywanie złożonych testów w każdym przedziale. Za pomocą urządzenia mikrofluidycznego kropelki DE są generowane o ustalonej objętości (około 100 pL) odpowiedniej do testów interakcji jednokomórkowych lub interakcji komórka-komórka ssaków, które mogą być generowane w bardzo dużych ilościach (około 750 000 kropel na próbkę) i w krótkim czasie (około 10 minut dla 8 próbek) przez ogólnych użytkowników laboratoryjnych bez specjalistycznej wiedzy z zakresu mikrofluidyki. Wygenerowane kropelki mogą być zawieszone w pożywce komórkowej, umożliwiając w ten sposób dyfuzję O2 i CO2 przez powłokę oraz buforowanie wnętrza, jednocześnie zachowując hydrofilowe i większe cząsteczki, takie jak cząsteczki efektorowe wydzielane przez komórkę. Badane komórki są więc odpowiednio buforowane, co pozwala na badanie w czasie interakcji komórka-komórka i dynamiki czasowej. W przeciwieństwie do pojedynczych kropelek emulsji (np. kropelek wody w oleju)27, kropelki DE są wytrzymałymi strukturami, które nie łączą się ani nie łączą w standardowych inkubatorach komórkowych. Ze względu na ich stabilność i wodną fazę zewnętrzną są one również kompatybilne z dalszymi procedurami analizy, takimi jak tradycyjna cytometria przepływowa. Te pikolitrowe kropelki generowane przez urządzenie mikroprzepływowe mogą być zatem wykorzystywane do wysokoprzepustowej analizy funkcji komórek jednokomórkowych w celu wyjaśnienia funkcjonalnej niejednorodności ukrytej w tradycyjnych testach masowych.
Tutaj przedstawiamy protokół, który wykorzystuje kropelki DE do zbadania potencjału cytotoksycznego CAR specyficznych dla CD19 w stosunku do komórek chłoniaka. Nasz protokół pozwala na jednokomórkową analizę zabijania celu i wydzielania Granzyme B (GzmB) i ujawnia, że około 20% badanych tutaj limfocytów CAR T ma natychmiastowy potencjał zabijania.
Protokół
Limfocyty T CAR użyte w tym badaniu zostały wygenerowane przez transdukcję lentiwirusową pierwotnych limfocytów T za pomocą konstruktu CAR CD19scFv-CD28-CD3ζ-tNGFR w certyfikowanym laboratorium GMO klasy 2 i odtajnione po 4 dniach zgodnie ze standardem instytutu. Oczyszczone limfocyty T pochodziły z wyrzuconych nadwyżek materiału z anonimowych dawców krwi i były zwolnione z dalszych zatwierdzeń etycznych zgodnie z duńskim prawem.
1. Generowanie komórek CAR T
UWAGA: Nazwy używanych poniżej odczynników używają nazw ogólnych i skróconych. Pełna nazwa handlowa znajduje się w nawiasie w Tabeli Materiałów.
- Aktywacja, transdukcja i ekspansja limfocytów T
UWAGA: Stabilną ekspresję limfocytów T CD19 CAR osiągnięto poprzez transdukcję lentiwirusową pierwotnych ludzkich komórek T wyizolowanych ze świeżych komórek jednojądrzastych krwi obwodowej (PBMC) przy użyciu zestawu do izolacji limfocytów T o negatywnej selekcji. Zastosowany anty-CD19 CAR to konstrukt drugiej generacji składający się z jednołańcuchowego fragmentu zmiennego FMC63 (scFv), zawiasu CD28 i domeny transbłonowej, domeny kostymulującej CD28, domeny aktywacji CD3ζ class<="xref">28 i okrojonej wersji receptora czynnika wzrostu nerwów (tNGFR) do monitorowania i wzbogacania komórek wykazujących ekspresję CAR29. Plazmid wektora transferowego został zsyntetyzowany de novo, a lentiwirus trzeciej generacji został stworzony przez połączenie go z pMDLg/pRRE (plazmid Addgene #12251), pRSV-Rev (plazmid Addgene #12253) i pMD2.G (plazmid Addgene #12259)30. Późniejsze trzy plazmidy były darem od Didiera Trono. Surowy wirus został zagęszczony przy użyciu odczynnika na bazie PEG, a wielokrotność infekcji (MOI) określono poprzez transdukcję komórek SUP-T1 i pomiar tNGFR za pomocą cytometrii przepływowej zgodnie ze standardowym protokołem31.- Przenieś 2 x 10⁶ pierwotnych ludzkich limfocytów T do 12-dołkowej naczyń hodowlanej i stymuluj je kulkami pokrytymi CD3 / CD28 w stosunku 1: 1 kulki do komórki w 1 ml kompletnej pożywki RPMI-1640 (10% inaktywowanej termicznie płodowej surowicy bydlęcej, 1% penicyliny/streptomycyny) uzupełnionej 100 jednostkami/ml rekombinowanej ludzkiej interleukiny-2 (IL-2). Inkubować komórki w temperaturze 37°C w nawilżonym inkubatorze z 5% stężeniem CO2przez 24 godziny.
- Dodaj cząsteczki lentiwirusa do aktywowanych limfocytów T przy MOI 5-10. Delikatnie wymieszaj i inkubuj komórki przez 72 godziny. Uwzględnij nietransdukowane (NTD) limfocyty T jako kontrolę negatywną.
- W 3 dniu po transdukcji usuń kulki aktywacyjne CD3/CD28, pobierając limfocyty T do probówki o pojemności 1,5 ml i umieszczając probówkę na stojaku magnetycznym na 1-2 minuty. Przenieś supernatant zawierający komórki do nowej probówki o pojemności 1,5 ml.
- Wykonaj zliczanie komórek za pomocą automatycznego licznika komórek i dostosuj gęstość komórek do 1 x 10⁶ komórek/ml w kompletnym pożywce RPMI-1640 uzupełnionej 100 U/ml IL-2. Kontynuuj rozszerzanie limfocytów T, aż całkowita liczba limfocytów T CAR osiągnie co najmniej 1,5 x 10⁶ (zwykle około 6 x 10⁶ limfocytów T w sumie) w zawiesinie przed przystąpieniem do wzbogacania NGFR (patrz poniżej).
- Monitoruj liczbę komórek co drugi dzień i dostosuj stężenie do 1 x 10⁶ komórek/ml, dodając świeżą pożywkę uzupełnioną 100 jednostkami/ml IL-2, aby zapewnić optymalny stan komórek podczas ekspansji.
- Wzbogacanie limfocytów T wykazujących ekspresję CAR
- Przenieść 6 x 10 lub więcej transdukowanych limfocytów T do probówki o pojemności 15 ml i wirować przy 300 x g przez 5 minut. Ponownie zawiesić osad komórkowy w 320 μl PBS uzupełnionym 0,5% albuminą surowicy bydlęcej (BSA), aby uzyskać PBSA i dodać 40 μl kulek magnetycznych anty-NGFR. Dobrze wymieszać i inkubować na lodzie przez 15 min.
UWAGA: Protokół ten zakłada wydajność transdukcji około 25%, co daje >1,5 x 10⁶ limfocytów CAR T po wzbogaceniu. Nie zalecamy rozpoczynania od mniej niż 6 x 10⁶ komórek, ponieważ może to spowodować słabą regenerację komórek CAR T. - Dodać 1640 μl PBSA, aby doprowadzić końcową objętość do 2 ml, a następnie przystąpić do separacji magnetycznej za pomocą kolumn separacyjnych zgodnie z instrukcjami producenta.
- Przenieść 6 x 10 lub więcej transdukowanych limfocytów T do probówki o pojemności 15 ml i wirować przy 300 x g przez 5 minut. Ponownie zawiesić osad komórkowy w 320 μl PBS uzupełnionym 0,5% albuminą surowicy bydlęcej (BSA), aby uzyskać PBSA i dodać 40 μl kulek magnetycznych anty-NGFR. Dobrze wymieszać i inkubować na lodzie przez 15 min.
- Wykrywanie ekspresji CAR metodą cytometrii przepływowej
UWAGA: Zalecamy określenie procentu komórek wykazujących ekspresję CAR i ich żywotności w tym momencie, aby zapewnić prawidłowe komórki przed wykonaniem poniższego testu. W tym momencie można również określić stosunek CD4 i CD8 oraz fenotyp pamięci. Zobacz Rysunek 1 dla reprezentatywnych wykresów.- Przenieś 2,5 x 10⁵ limfocytów T zarówno z kultur transdukowanych, jak i nietransdukowanych do oddzielnych probówek cytometrii przepływowej. Przemyć komórki 2x 200 μl PBS, odwirować przy 300 x g przez 5 minut po każdym myciu.
- Przygotować mieszaninę przeciwciał zawierającą idiotyp PE anty-CD19 CAR FMC63, przeciwciała anty-CD3 BV480 i anty-NGFR FITC, każde rozcieńczone w stosunku 1:100 w PBS. Zawiesić komórki w 50 μl mieszaniny przeciwciał i inkubować w temperaturze 4 °C przez 20 minut.
- Przemyć komórki 2x 200 μl PBS, odwirować przy 300 x g przez 5 minut po każdym myciu. Ponownie zawiesić komórki w 200 μl PBS i przeanalizować za pomocą cytometrii przepływowej.
2. Wytwarzanie kropelek otaczających limfocyty T i komórki docelowe
UWAGA: Przed enkapsulacją, limfocyty T i komórki JeKo-1 są barwione różnymi barwnikami komórkowymi w celu monitorowania zawartości komórkowej kropelk. Komórki są kapsułkowane odczynnikami testowymi i inkubowane przez 2-6 godzin, zanim kropelki zostaną przeanalizowane na cytometrze przepływowym (patrz Rysunek 2).
- Barwienie komórek przed enkapsulacją
- Przygotować roztwory robocze dwóch barwników fluorescencyjnych (użyliśmy barwnika fioletowego i barwnika dalekiej czerwieni) rozcieńczając roztwory podstawowe (przygotowane zgodnie z instrukcjami producenta) w stosunku 1:5 000 w dPBS.
- Dla każdego dawcy przenieś 2,5 x 10⁶ komórek CAR T, 2,5 x 10⁶ NTD T i 15 x 106 komórek JeKo-1 do oddzielnych probówek wirówkowych (probówki 15 ml lub 50 ml) i wiruj przy 300 x g przez 5 minut. W tym eksperymencie komórki efektorowe o wymiarach 0,5 x 10⁶ zostały zamknięte w 1,5 x 10⁶ komórkach docelowych dla każdej przygotowanej próbki.
UWAGA: Liczba komórek przeniesionych w tym miejscu jest przeznaczona dla 4 próbek enkapsulacji z każdym typem komórek efektorowych dla każdego dawcy. Zmniejsz liczbę komórek i odczynników w zależności od liczby potrzebnych próbek. Dodatkowo dokładna liczba komórek w próbce może być skalowana zgodnie z potrzebami eksperymentalnymi. - Usunąć supernatant i ponownie zawiesić granulki komórek efektorowych w roztworze roboczym fioletowego barwnika fluorescencyjnego i granulek komórek docelowych (JeKo-1) w stosunku 1:5 000 roztworu roboczego barwnika fluorescencyjnego dalekiej czerwieni. Ponownie dobrze zawiesić komórki za pomocą pipety i do stężenia 1 x 10⁶ komórek/ml roztworu barwiącego.
- Inkubować komórki przez 20 minut w inkubatorze CO2 nawilżonym w temperaturze 37 °C. Odwirować komórki przy 300 x g przez 5 minut, usunąć supernatant i ponownie zawiesić w 15 ml pełnej pożywki RPMI-1640 w celu przemycia komórek.
- Powtórzyć płukanie i odwirować przy 300 x g przez 5 minut. Usunąć supernatant i ponownie zawiesić granulki komórek efektorowych w 225 μL kompletnego RPMI-1640, a granulki komórek docelowych w 450 μL kompletnego RPMI-1640.
- Dodać 30 μl pożywki gradientowej do zawiesin komórek efektorowych i 60 μl pożywki o tym samym gradiencie do zawiesin komórek docelowych. Zawiesić roztwór podstawowy pożywki o gradiencie na długo przed pipetowaniem.
- Dodać 15 μl zapasu PI o stężeniu 20 μg/ml do zawiesin komórek efektorowych i 30 μl zapasu PI do zawiesin komórek docelowych. Końcowe stężenie PI ostatecznie wyniesie 1 μg/ml po dodaniu poniżej substratu Granzyme B (GzmB).
- Przygotować rozcieńczenie substratu GzmB w stosunku 1:10 w pełnym RPMI-1640 i dodać 30 μl tego rozcieńczenia substratu GzmB do zawiesiny komórek efektorowych i 60 μl do zawiesin komórek docelowych. Dobrze wymieszać z pipetą.
UWAGA: Całkowita objętość odczynników dodanych do każdej granulki komórki efektorowej powinna teraz wynosić 300 μL, a do granulek komórek docelowych 600 μL. Stężenie pożywki gradientowej w tych roztworach powinno wynosić 10%, stężenie PI 1 μg/ml, a stężenie substratu GzmB 1:100. - Alternatywne znakowanie z użyciem przeciwciał CD3, CD4 i CD8
UWAGA: W niektórych przypadkach może być interesujące dalsze znakowanie komórek efektorowych przed koenkapsulacją z komórkami docelowymi. Tutaj pokazujemy dowód słuszności zasady dla tego typu znakowania przy użyciu przeciwciał CD3, CD4 i CD8 oraz PBMC (patrz Rysunek 3).- Przenieś 2,0 x 10⁶ PBMC do probówki o pojemności 1,5 ml i wiruj komórki przez 5 minut przy 300 x g. Usunąć supernatant i ponownie zawiesić osad komórkowy w 200 μl dPBS z 0,5% BSA. Podziel zawartość na dwie probówki o pojemności 2 ml.
- Dodaj 5 μl anty-CD3-APC i 5 μl anty-CD4-StarBright Violet 760 do jednej z probówek. Do drugiej probówki dodać 20 μl anty-CD3-FITC i 5 μl anty-CD8-StarBright Violet 760.
- Dobrze wymieszaj i inkubuj przez 30 minut w temperaturze pokojowej w ciemności. Dodać 1 ml buforu do przemywania do komórek, wirować w temperaturze 300 x g przez 5 minut, usunąć supernatant i ponownie zawiesić granulki komórek w 1 ml dPBS z 0,5% BSA.
- Wiruj komórki przy 300 x g przez 5 minut, usuń supernatant i ponownie zawieś granulki komórek w 150 μl RPMI bez czerwieni fenolowej i 10% gradientu. Kapsułkować zgodnie z opisem w kroku 2.2 przy użyciu RPMI bez czerwieni fenolowej, 33% roztworu stabilizującego dla komórek i 10% pożywki gradientowej jako ośrodka zewnętrznego.
- Hermetyzacja komórek
- Przed enkapsulacją podgrzej wkład do kapsułkowania i roztwór stabilizujący do temperatury pokojowej. Przygotuj zapas pożywki zewnętrznej składający się z kompletnego podłoża RPMI-1640, 33% roztworu stabilizującego do komórek i 10% podłoża gradientowego.
- Dla każdej próbki kapsułkowanej należy przygotować roztwór próbki komórki z mieszanymi komórkami efektorowymi. Zawiesić dobrze przygotowane roztwory komórek za pomocą pipety i wymieszać 65 μl przygotowanej zawiesiny komórek efektorowych z 65 μl przygotowanej zawiesiny komórek docelowych w probówkach o pojemności 1,5 ml (obie przygotowane w kroku 2.1).
- Natychmiast przystąp do ładowania wskazanych dołków wkładu do kapsułkowania odczynnikami w następującej kolejności, aby zapewnić prawidłową enkapsulację. Załadować jeden zestaw studzienek do każdej przygotowanej próbki do kapsułkowania.
Dobrze #A: 400 μl podłoża zewnętrznego.
Dobrze #D: 40 μl podłoża zewnętrznego na małej półce.
Dobrze #C: 120 μl wstępnie zmieszanego roztworu z komórkami docelowymi (JeKo-1) i komórkami efektorowymi. Dobrze zawiesić komórki za pomocą pipety tuż przed załadowaniem.
Dobrze #B: 250 μL oleju.
UWAGA: Do każdego wkładu można załadować do 8 próbek w celu równoległej enkapsulacji. - Natychmiast przystąp do uszczelniania uszczelki i ładowania wkładu do instrumentu, unikając przechylania, potrząsania lub uderzania załadowanego wkładu. Ostrożnie uszczelnij uszczelkę na wkładzie.
- Ostrożnie przenieś wkład do urządzenia mikroprzepływowego i rozpocznij enkapsulację zgodnie z opisem w instrukcji obsługi.
- Wygenerowane kropelki mają większą gęstość niż otaczające je podłoże zewnętrzne i szybko osadzają się na dnie dobrze zebranej (Well #D). Zebrać każdą wytworzoną kroplę (wszystkie kropelki i otaczające je podłoże zewnętrzne) poprzez ponowne zawieszenie osadzonych kropelek z Well #D w pożywce nakładającej i przenoszenie ich do probówki o niskim stopniu wiązania DNA o pojemności 2 ml z pokrywką. Umyj dobrze #D pozostałym zewnętrznym podłożem z Well #A, aby zebrać pozostałe kropelki.
- Gdy kropelki osiądą w probówkach zbiorczych (trwa to około 1 minuty), sprawdź produkcję kropel, badając je w mikroskopie jasnego pola. W tym celu należy napełnić końcówkę pipety o pojemności 10 μl próbką: ok. 1/3 kropelkami z powierzchni fazy kropelkowej (faza biała) i ok. 2/3 nakładką zewnętrzną w celu wypełnienia końcówki. Natychmiast załaduj próbkę na 8-komorowe szkiełko podstawowe i zbadaj kropelki za pomocą mikroskopii jasnego pola przy 4-krotnym i 20-krotnym powiększeniu, aby potwierdzić obciążenie kropelkami komórek.
UWAGA: Ważne jest, aby kropelki w ten sposób były zasysane w większej objętości otaczającego podłoża.
- Inkubacja
UWAGA: Kropelki można teraz inkubować w 2 ml probówek o niskiej temperaturze wiązania DNA w standardowym inkubatorze o temperaturze 37 °C i 5% CO2. Zalecamy stosowanie tych probówek, ponieważ mają one optymalne właściwości powierzchniowe do hodowli kropelkowej.- Za pomocą igły strzykawkowej (23G) ostrożnie i bezpiecznie nakłuć wieczko wymaganej liczby 2 ml nisko wiążących probówek DNA. Zapewni to swobodną dyfuzjęCO2/O2 jednocześnie, zapobiegając parowaniu mediów.
- Dodać 1 ml pożywki zewnętrznej do każdej probówki inkubacyjnej. Kropelki powinny być inkubowane z co najmniej 5-krotnie większą objętością pożywki zewnętrznej, aby zapewnić prawidłowe buforowanie. Objętość dodanego podłoża zewnętrznego można zwiększyć w zależności od metabolizmu zastosowanych komórek.
- Zawiesić kropelki wytworzone w pożywce nakładającej i podzielić każdą produkcję na trzy przygotowane probówki inkubacyjne (po jednej dla każdego pomiaru punktu czasowego). Kropelki są ciężkie i szybko się osadzają, dlatego ważne jest, aby ponownie zawiesić materiał między każdym transferem.
UWAGA: Liczba probówek inkubacyjnych, na które dzielone są krople, może być różna, ale zalecamy podzielenie jednej produkcji na nie więcej niż 4 probówki inkubacyjne, aby upewnić się, że każda próbka zawiera wystarczającą liczbę zdarzeń do analizy. - Umieść probówki pionowo w inkubatorze na 2 godziny, 4 godziny lub 6 godzin inkubacji po wytworzeniu kropel.
3. Dalsza analiza kropel
- mikroskopia
- Po inkubacji przenieść niewielką liczbę kropel na szkiełko mikroskopowe zgodnie z opisem w kroku 2.2.7 i przeanalizować je za pomocą mikroskopii jasnego pola i mikroskopii fluorescencyjnej przy użyciu standardowego mikroskopu fluorescencyjnego z odpowiednią konfiguracją lasera i filtra.
UWAGA: Kropelki można wykryć za pomocą mikroskopii w jasnym polu. Limfocyty T zabarwione na fioletowo można wykryć za pomocą filtra DAPI, daleko zabarwione na czerwono komórki JeKo-1 za pomocą filtra APC, sygnał GzmB-FAM za pomocą filtra FITC, a sygnał PI za pomocą filtra PE. Sygnał PI o największym zainteresowaniu może być trudny do wizualizacji za pomocą mikroskopii, ponieważ wczesne komórki apoptotyczne mają niższą emisję szczytową niż późne komórki apoptotyczne. Zobacz Rysunek 4 dla reprezentatywnych danych.
- Po inkubacji przenieść niewielką liczbę kropel na szkiełko mikroskopowe zgodnie z opisem w kroku 2.2.7 i przeanalizować je za pomocą mikroskopii jasnego pola i mikroskopii fluorescencyjnej przy użyciu standardowego mikroskopu fluorescencyjnego z odpowiednią konfiguracją lasera i filtra.
- Cytometria przepływowa
- Po inkubacji ponownie zawiesić każdą próbkę kropelki w pożywce nakładającej i przenieść ją do probówek FACS o pojemności 5 ml. Analizować kropelki za pomocą standardowego cytometru przepływowego, postępując zgodnie z ogólnymi wytycznymi wymienionymi poniżej.
- Użyj cytometru przepływowego z odpowiednią konfiguracją lasera i filtra. W przypadku wybranego panelu barwienia komórek i testu kompensacja koloru nie jest wymagana w zastosowanym tutaj cytometrze przepływowym. Jeśli stosowane są inne kolory lub konfiguracja zastosowanego cytometru przepływowego jest inna, może być konieczna kompensacja.
- Użyj FSC-H jako progu wyzwalającego, aby wykluczyć szum tła z małych zdarzeń związanych z olejem.
- Kropelki są ciężkie i osadzają się na dnie probówek FACS. Upewnij się, że SIP dociera do kropel. Kropelki powinny być zawieszone w co najmniej 5-krotnej objętości zewnętrznego buforu do kropel przed nabyciem.
- Zdarzenia kropelkowe są pozyskiwane z dużą prędkością. Rejestruj sygnały wysokości intensywności (H) dla FSC i SSC oraz badanych fluoroforów, ponieważ pomiary wysokości intensywności są wykorzystywane podczas analizy kropel. Dostosuj zyski, aby odpowiednio oddzielić zdarzenia pozytywne i negatywne.
UWAGA: Użyliśmy kanału FITC do pomiaru sygnału GzmB, kanału Pacific Blue do wykrywania komórek T zabarwionych na fioletowo, kanału APC do wykrywania komórek JeKo-1 zabarwionych na czerwono oraz kanału PE do wykrywania sygnału PI. - Rejestruj wystarczającą liczbę zdarzeń do dalszej analizy. Tutaj zarejestrowaliśmy 4,5 - 8,3 x 10³ kropel kokapsułkujących na punkt czasowy.
- Przemyć cytometr przepływowy przez SIP po każdym zestawie pobierania kropel, używając standardowych roztworów do czyszczenia i płukania. Dokładnie wyczyść cytometr przepływowy po zakończeniu eksperymentu. Zobacz Rysunek 4 i Rysunek 5, aby uzyskać reprezentatywne dane.
- Po inkubacji ponownie zawiesić każdą próbkę kropelki w pożywce nakładającej i przenieść ją do probówek FACS o pojemności 5 ml. Analizować kropelki za pomocą standardowego cytometru przepływowego, postępując zgodnie z ogólnymi wytycznymi wymienionymi poniżej.
- Analiza danych
- Obliczyć procent limfocytów T wydzielających GzmB na podstawie procentu koenkapsulacji komórek T GzmB dodatnich i komórek JeKo-1 znormalizowanych do żywotności limfocytów T określonej w populacjach kropelkowych zawierających tylko limfocyty T w danym punkcie czasowym, w następujący sposób:
Kropelki limfocytów T+, Jeko-1+, GzmB+ / (Kropelki limfocytów T+, Jeko-1+ - Kropelki martwe limfocyty T+, Jeko-1+)
gdzie Kropelki martwe limfocyty T +, Jeko-1 + szacuje się na podstawie śmierci w kropelkach tylko z komórkami T: Kropelkimartwe limfocyty T +, Jeko-1 + = Kropelki Tkomórka +, Jeko-1 + x Krople martwe limfocyty T +, Jeko-1- / KropelkiTcell +, Jeko-1-. - Oblicz procent limfocytów T, które zabiły swoje komórki docelowe w następujący sposób:
Procent cytotoksycznych limfocytów T = (Obserwowana śmierć - Śmierć w tle)/(100 - Śmierć w tle)
gdzie śmierć w tle to śmierć obecna w kropelkach (limfocyty T+, Jeko-1+) wynikająca albo ze śmierci niezwiązanej z zabiciem, albo śmierć nastąpiła przed enkapsulacją. - Oszacuj śmierć tła od śmierci komórki w kropelkach (limfocyty T +, Jeko-1-) i kropelkach (limfocyty T: Jeko-1 +):
Śmierć w tle = (1- (1- współczynnik śmierci w kroplachTcell-, Jeko-1+) x (1- współczynnik śmierci w kroplachT komórka+, Jeko-1-)) x 100
gdzie współczynnik śmiertelności mierzy się bezpośrednio jako % kropli dodatnich PI odpowiednio w kropelkach zawierających tylko komórki T i kropelkach zawierających tylko komórki JeKo-1. Wszystkie obliczenia są wykonywane z liczbami specyficznymi dla czasu próbkowania.
- Obliczyć procent limfocytów T wydzielających GzmB na podstawie procentu koenkapsulacji komórek T GzmB dodatnich i komórek JeKo-1 znormalizowanych do żywotności limfocytów T określonej w populacjach kropelkowych zawierających tylko limfocyty T w danym punkcie czasowym, w następujący sposób:
Wyniki
Po transdukcji komórki T poddano analizie w celu oceny ekspresji CAR za pomocą cytometrii przepływowej z wykorzystaniem przeciwciał anty-CD3 i anty-NGFR. Następnie populację komórek CAR-T wzbogacono przy użyciu magnetycznych kulek anty-NGFR, co pozwoliło uzyskać czystość powyżej 98% dla obu dawców (Rysunek 1A-B). Ilościowo określono również stosunek CD4/CD8 oraz fenotyp pamięci posortowanych komórek CAR, stosując standardową strategię bramkowania z wykorzystaniem przeciwciał CCR7 i CD45RA. Dane te pokazują, że stosunek CD4/CD8 w użytych komórkach CAR-T wynosił 0,73, a komórki posiadały głównie fenotyp pamięci typu naiwnego (Rysunek 1C-E).
Komórki CAR T oraz komórki JeKo-1 zabarwiono odpowiednio barwnikami fioletowym i daleką czerwienią, a następnie enkapsulowano w kropelkach DE50 wraz z odczynnikami do analizy: substratem GzmB oraz PI (Rysunek 2). Alternatywnie komórki CAR T można również znakować za pomocą przeciwciał, takich jak anty-CD4 lub anty-CD8 (Rysunek 3), co umożliwia bardziej szczegółową charakterystykę limfocytów T. Każda zawiesina komórek T (CAR T lub NTD) była mieszana z zawiesiną komórek JeKo-1 bezpośrednio przed enkapsulacją w stosunku komórek efektorowych do komórek docelowych 1:3 (0,5 x 10⁶ limfocytów T i 1,5 x 10⁶ JeKo-1). Po enkapsulacji każdą partię kropelek (komórki CAR T + JeKo-1 oraz NTD + JeKo-1) podzielono na trzy probówki inkubacyjne w celu inkubacji przez odpowiednio 2 h, 4 h i 6 h. Komórki inkubowano wewnątrz kropelek w temperaturze 37 °C w atmosferze 5% CO2, a następnie analizowano za pomocą mikroskopii i cytometrii przepływowej we wskazanych punktach czasowych.
Przeprowadziliśmy mikroskopię fluorescencyjną kropli podwójnej emulsji po 4 h inkubacji (Rysunek 4). Intensywność zielonego sygnału fluorescencji (FITC) ilustruje poziom wydzielonej aktywności GzmB komórek CAR T lub NTD wewnątrz kropli DE50. Rysunek 4B przedstawia obrazy z mikroskopii fazokontrastowej i fluorescencyjnej pojedynczej kropli dodatniej pod kątem GzmB, zawierającej komórkę CAR T oraz komórkę docelową JeKo-1 w bliskim kontakcie.
Następnie krople DE50 poddano analizie za pomocą cytometrii przepływowej w celu określenia procentowego udziału komórek CAR T wykazujących wczesną sekrecję GzmB oraz cytotoksyczną aktywność zabijania komórek (Rysunek 5). Barwienie komórek docelowych JeKo-1 barwnikiem dalekoczerwonym oraz efektorowych komórek T barwnikiem fioletowym przed enkapsulacją ułatwiło identyfikację trzech odrębnych populacji kropel zawierających komórki, ponieważ komórki są rozdzielane w kroplach zgodnie z rozkładem Poissona. Zidentyfikowane populacje kropel to krople zawierające wyłącznie komórki T, wyłącznie komórki JeKo-1 oraz krople zawierające wspólnie komórki T i komórki JeKo-1 (Rysunek 5A). Krople zawierające wspólnie komórki T oraz komórki JeKo-1 zostały poddane bramkowaniu i analizie pod kątem sygnałów wskazujących na aktywność GzmB (Rysunek 5B) oraz śmierć komórkową, wskazaną przez PI (Rysunek 5C).
Enkapsulacja komórek w kropelkach przebiega zgodnie z rozkładem Poissona, w wyniku czego otrzymuje się cztery różne populacje kropelek (Rycina 6A). Rycina 6B przedstawia poziom kropelek dodatnich pod kątem GzmB we wszystkich populacjach kropelek po 6 h inkubacji, na podstawie czego można określić procent spontanicznie wydzielających GzmB limfocytów T. Dane te wskazują na wysoką swoistość metody, ponieważ GzmB wydzielają wyłącznie limfocyty CAR-T.
Na koniec ilościowo określono poziomy GzmB i PI w różnych punktach czasowych, po 2 h, 4 h i 6 h wspólnej inkubacji. Jako punkt odniesienia przeanalizowano kropelki zawierające wyłącznie limfocyty T oraz wyłącznie komórki JeKo-1, aby zbadać tło obumierania komórek w każdej z populacji (Rysunek 6C). Tło obumierania komórek wykorzystano do wyznaczenia odsetka żywych limfocytów T wydzielających GzmB oraz zabijających komórki docelowe w populacji komórek efektorowych (Rysunek 7), zgodnie z opisem w kroku 3.3. Limfocyty CAR T od dwóch dawców wykazały zależny od czasu wzrost zarówno wydzielania GzmB indukowanego przez komórki docelowe, jak i aktywności cytotoksycznej. Niemal 36% żywych limfocytów CAR T od Dawcy 1 i 31% od Dawcy 2 wydzieliło GzmB po 6 h wspólnej enkapsulacji z komórką docelową, co stanowi znaczący wzrost w porównaniu z kontrolnymi limfocytami T NTD (Rysunek 7A). Odpowiednio, około 21% żywych limfocytów CAR T od Dawcy 1 i 22% od Dawcy 2 zabiło komórki docelowe, co wskazano za pomocą pozytywnego sygnału PI (Rysunek 7B). Odsetek limfocytów CAR T, które wydzieliły GzmB, przekraczał odsetek zabitych komórek docelowych w każdym punkcie czasowym, co jest zgodne z oczekiwaną sekwencją zdarzeń w cytotoksyczności pośredniczonej przez GzmB. Podsumowując, dane te pokazują, że zaprezentowana tutaj metoda pozwala na charakteryzację heterogeniczności cytotoksyczności pojedynczych limfocytów T w obrębie populacji komórek, a także na porównania między różnymi populacjami.
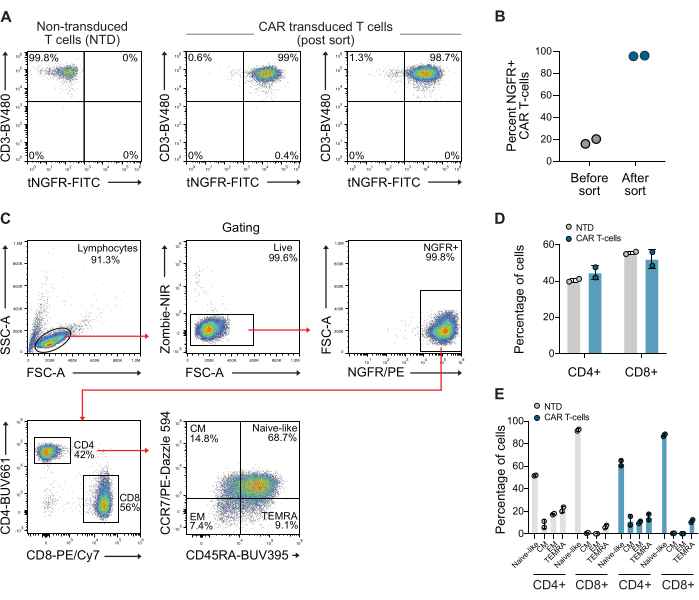
Rycina 1: Reprezentatywne wykresy z cytometrii przepływowej po sortowaniu NGFR. (A) Po około 10 dniach ekspansji CAR T-komórki zostały posortowane przy użyciu mikrokulek specyficznych dla NGFR i sortowania magnetycznego, co pozwoliło na uzyskanie populacji składającej się w >98% z CAR T-komórek. (B) Ilościowe oznaczenie CAR T-komórek od dwóch dawców wykorzystanych w niniejszym badaniu przed i po sortowaniu. (C) Strategia bramkowania zastosowana do badania stosunku CD4/CD8 i fenotypu pamięci T-komórek. (D) Ilościowe oznaczenie CD4 i CD8 wykorzystanych T-komórek. (E) Ilościowe oznaczenie fenotypu pamięci wykorzystanych T-komórek. Skróty: CM = pamięć centralna, EM = pamięć efektorowa, NTD = nieprzetransdukowane, TEMRA = terminalnie zróżnicowane komórki efektorowe. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
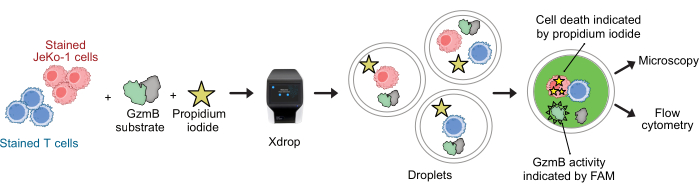
Rycina 2: Schemat połączonego testu sekrecji GzmB i cytotoksyczności z rozdzielczością pojedynczej komórki w kropelkach. Przed enkapsulacją w kropelkach DE, komórki docelowe i efektorowe są barwione osobno przy użyciu barwników do komórek w kolorze fioletowym i dalekiej czerwieni. Przy użyciu urządzenia mikroprzepływowego i wkładu do enkapsulacji, komórki efektorowe są współenkapsulowane z komórkami docelowymi w kropelkach wraz z medium hodowlanym, PI oraz substratem peptydowym GzmB znakowanym FAM. Test i inkubacja odbywają się wewnątrz kropelek. Aktywność wydzielonego GzmB jest sygnalizowana emisją zielonej fluorescencji, która występuje po rozszczepieniu substratu przez GzmB. Śmierć komórek jest sygnalizowana przez PI. Po inkubacji kropelki DE50 są analizowane metodą mikroskopową i/lub za pomocą cytometrii przepływowej. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 3: Analiza kropli zawierających PBMC uprzednio znakowane przeciwciałami anty-CD3, anty-CD4 i anty-CD8. (A) Obrazy mikroskopowe kropli z enkapsulowanymi PBMC uprzednio znakowanymi przeciwciałami anty-CD3 (APC) i anty-CD4 (NIR). Pasek skali = 100 µm. (B) Analogicznie jak w (A), lecz z zastosowaniem znakowania CD3 (FITC) i anty-CD8 (NIR). Pasek skali = 100 µm. (C) Analiza tych samych kropli metodą cytometrii przepływowej. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
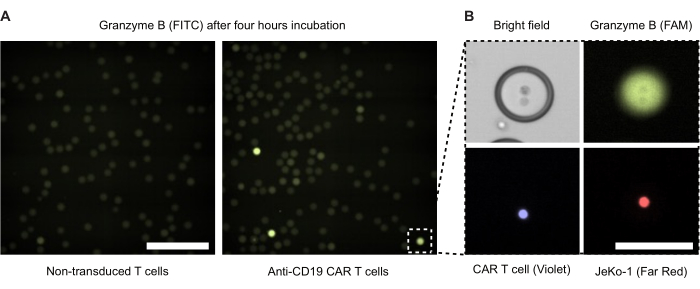
Rysunek 4: Obrazy mikroskopowe kropel z komórkami efektorowymi i docelowymi. Obrazy wykonano po 4 h inkubacji w standardowym wilgotnym inkubatorze do hodowli komórkowej w temperaturze 37 °C i 5% CO2. (A) Krople z próbki z enkapsulowanymi komórkami NTD i JeKo-1 (lewo) lub komórkami CAR-T i JeKo-1 (prawo) obrazowane za pomocą mikroskopii fluorescencyjnej z wykorzystaniem kanału FITC do wykrywania kropel dodatnich pod kątem GzmB (zielone). Pasek skali = 500 µm. (B) Pojedyncza kropla obrazowana w kontraście fazowym, FITC (GzmB), APC (komórka JeKo-1) i DAPI (komórka CAR-T). Pasek skali = 100 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
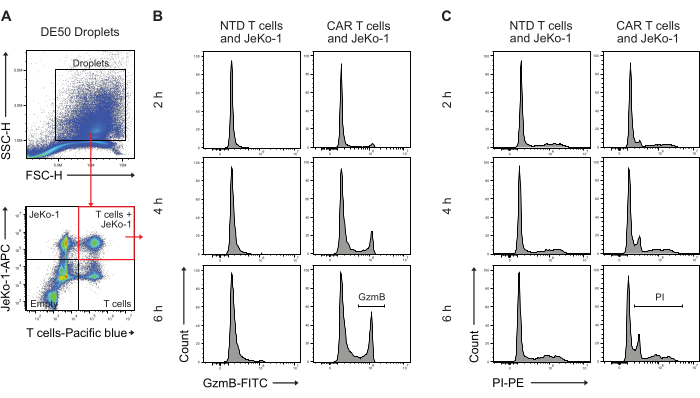
Rysunek 5: Strategia bramkowania do analizy kropel metodą cytometrii przepływowej po inkubacji. (A) Bramkowanie wykonano na podstawie rozproszenia światła przedniego (forward scatter) i bocznego (side-scatter) w celu identyfikacji kropel, a następnie wybrano bramkę zawierającą krople. Zdarzenia poza bramką reprezentują krople oleju powstające jako produkt uboczny podczas produkcji kropel w technice podwójnej emulsji. Następna analiza fluorescencji kropel w kanałach odpowiadających zastosowanym barwnieniom komórkowym identyfikuje cztery populacje kropel: krople zawierające zarówno limfocyty T, jak i komórki JeKo-1 (czerwony kwadrat); krople zawierające wyłącznie komórki JeKo-1; krople zawierające wyłącznie limfocyty T oraz krople puste. (B) Reprezentatywne histogramy sygnału GzmB w kroplach podwójnie dodatnich w różnych punktach czasowych oraz w porównaniu między limfocytami NTD a CAR T. (C) Reprezentatywne histogramy sygnału PI w kroplach podwójnie dodatnich w różnych punktach czasowych oraz w porównaniu między limfocytami NTD a CAR T. Wszystkie pomiary kropel są wykonywane jako pomiary wysokości intensywności (H). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
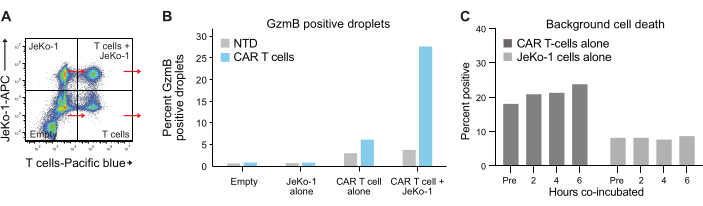
Rycina 6: Kontrola wewnętrzna i populacje referencyjne. (A) Wybrano każdą z czterech ćwiartek z Ryciny 5A i w każdej z nich zmierzono poziom GzmB oraz PI. Ten rodzaj kwantyfikacji pozwala na pomiar sygnałów tła i ich odjęcie przed przeprowadzeniem końcowej analizy skuteczności limfocytów T. (B) Wykres przedstawiający częstość występowania kropelek dodatnich pod kątem GzmB po 6 h inkubacji dla każdej z czterech populacji kropelek, zilustrowany danymi z próbki CAR T od Donora 1. (C) Śmierć komórek w tle określono w populacjach kropelek kontrolnych zawierających wyłącznie komórki JeKo-1 oraz wyłącznie limfocyty T w każdym z mierzonych punktów czasowych, przy użyciu danych od donora 1. Śmierć komórek w tle jest wykorzystywana do obliczenia częstości występowania żyjących, wydzielających GzmB i zabijających komórki efektorowych, przedstawionych na Rycini 7 i wyjaśnionych w kroku 3.3. Skróty: Pre = enkapsulacja. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
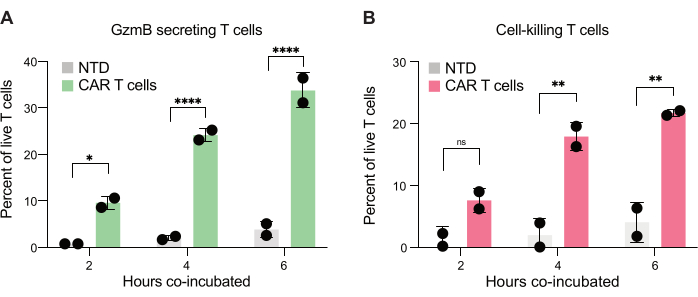
Rysunek 7: Ilościowe oznaczenie limfocytów T zdolnych do wydzielania GzmB i zabijania komórek JeKo-1 w kropelkach podwójnie dodatnich. Kropelki podwójnie dodatnie wyselekcjonowane z dwóch dawców badano po 2 h, 4 h i 6 h współinkubacji w kropelkach. (A) Częstość występowania limfocytów T w kontakcie z komórką docelową, wydzielających GzmB, oraz porównanie pomiędzy limfocytami T NTD a CAR T. (B) Częstość występowania limfocytów T w kontakcie z komórką docelową, które zabijają współinkapsulowaną komórkę docelową. Skróty: GzmB = granzym B, NTD = nietransdukowane, PI = jodek propidyny. * = wartość P < 0,05, ** = wartość P < 0,005, **** = wartość P < 0,0001 przy zastosowaniu dwuczynnikowej analizy wariancji (ANOVA). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
W tym miejscu przedstawiamy metodę badania potencjału cytotoksycznego limfocytów T na poziomie pojedynczej komórki przy użyciu łatwego w użyciu komercyjnie dostępnego urządzenia do mikropłynów do oceny potencjału cytotoksycznego limfocytów T CAR CD19-CD28-CD3z po kokapsułkowaniu z linią komórkową chłoniaka z komórek płaszcza CD19-dodatnich JeKo-1.
W tym protokole jest kilka krytycznych kroków. Po pierwsze, zalecamy usunięcie kulek stymulacyjnych z limfocytów T co najmniej 48 godzin przed wykonaniem jakichkolwiek testów, aby uniknąć fałszywie dodatnich wyników. Po drugie, wydajność transdukcji limfocytów T z konstruktami takimi jak CAR lub receptory limfocytów T może się znacznie różnić. Bez późniejszego etapu oczyszczania transdukowanych limfocytów T wyniki mogą być trudne do interpretacji. W tym przypadku wykorzystano czystą populację limfocytów CAR T, a zatem można oczekiwać wysokiego stopnia pewności przy charakteryzowaniu komórek CAR T jako zabójców lub niezabójców w każdym punkcie czasowym. Alternatywnie, znakowanie CAR za pomocą białka fluorescencyjnego lub znacznika genetycznego może być zastosowane w celu wskazania komórek, które są CAR-dodatnie, a następnie bramkowane podczas analizy kropel. Jeżeli stosuje się znakowanie, wybrane cząsteczki fluorescencyjne nie powinny zakłócać emisji fluorescencyjnych z żadnego z pozostałych fluoroforów testowych. Na przykład użycie znakowania GFP kolidowałoby z substratem GzmB znakowanym FAM zastosowanym w przeprowadzonych tutaj eksperymentach i dlatego nie jest zalecane.
Główną zaletą przedstawionego tutaj protokołu jest to, że samo generowanie kropel jest uproszczone i zautomatyzowane. Jednakże, aby zapewnić hermetyzację pojedynczych komórek, ważne jest, aby ogniwa zostały dokładnie zawieszone przed załadowaniem wkładu. Z tego powodu zaleca się pracę w odpowiednim tempie podczas przygotowań do załadowania wkładu. Podobna uwaga dotyczy dodawania substratu GzmB, ponieważ niektóre komórki są wysokimi wydzielaczami GzmB. Ponowne zawieszenie komórek zapobiegnie również zatykaniu się małych kanałów mikroprzepływowych wkładów. Prawidłowa enkapsulacja komórek jest łatwa do sprawdzenia za pomocą mikroskopii, jak opisano powyżej.
Ponieważ kropelka otacza pożywkę komórkową i zatrzymuje produkty komórkowe wydzielane z komórek, można analizować inne cytokiny, przeciwciała i związki. Rzeczywiście, przetestowaliśmy inne istotne cząsteczki wydzielane przez komórki odpornościowe, takie jak IFN-γ i TNF-α, które wymagają modyfikacji obecnego protokołu. Do wykrywania cytokin można zastosować inny rodzaj formatu testu niż ten, którego używamy tutaj dla GzmB, taki jak generowanie kanapki ELISA na powierzchni komórki efektorowej32. Ponadto można zmieniać barwienie komórek i kolory testów, np. ester sukcynimidylowy karboksyfluoresceiny (CFSE), ale ważne jest, aby zapewnić minimalne lub żadne przesiąkanie w różnych kombinacjach kolorów, tak jak miałoby to miejsce w standardowej cytometrii przepływowej.
Co więcej, protokół ten nie ogranicza się do analizy limfocytów CAR T. Można go również rozszerzyć w celu zbadania innych interakcji limfocytów T / celu lub innych komórek odpornościowych, takich jak komórki CAR NK. Można również przewidzieć bardziej zaawansowane eksperymenty, na przykład znakowanie podzbiorów limfocytów T CD4 i CD8 dodatkowymi fluoroforami w celu przeprowadzenia szerszego funkcjonalnego immunofenotypowania. Rzeczywiście, tutaj pokazujemy, że CD4 i CD8 można wykryć w kropelkach, umożliwiając w ten sposób dalszą charakterystykę efektorowych limfocytów T i ich zdolności cytotoksycznej.
Optymalizując ten protokół, dążyliśmy do tego, aby działał on na standardowych instrumentach cytometrii przepływowej. Chociaż cytometria przepływu kropelek nie jest skomplikowana, zauważyliśmy, że nagromadzenie oleju może wystąpić, jeśli cytometr przepływowy nie jest odpowiednio płukany w określonych odstępach czasu lub zgodnie z zaleceniami tutaj, po analizie próbek w każdym przedziale czasowym. Najlepszy protokół płukania może być specyficzny dla każdego cytometru przepływowego.
Jedną z istotnych zalet tej metody jest jej wysoka przepustowość, co pozwala na monitorowanie cytotoksyczności pojedynczej komórki za pośrednictwem efektorów w stosunku do komórek docelowych bez konieczności posiadania rozległej wiedzy specjalistycznej lub wysoce specjalistycznego sprzętu. Test można łatwo wykonać przy użyciu istniejących narzędzi, takich jak cytometria przepływowa lub mikroskopia. Podwójne kropelki emulsji są również podatne na sortowanie za pomocą sortowników komórkowych30,31, które mogą umożliwić izolację komórek o określonych funkcjach, np. limfocytów CAR T z potencjałem cytotoksycznym i bez niego, a następnie analizę transkryptomu pojedynczej komórki.
Technologia nie jest pozbawiona ograniczeń. Podczas gdy niektóre linie komórkowe tolerują hodowlę kropelkową przez 24 godziny i dłużej, komórki pierwotne mogą mieć znacznie niższą żywotność po 24 godzinach. Stanowi to ograniczenie czasowe dla testów w ogóle, ale w przypadku obecnego testu zauważalne GzmB i aktywność zabijania komórek można zaobserwować w ciągu 4-6 godzin, prawdopodobnie dlatego, że mały przedział kropelkowy zapewnia szybkie spotkanie efektora i komórek docelowych. Podobnie, mała objętość kropli zapewni szybki wzrost stężenia do wykrywalnych poziomów wydzielanego substratu rozszczepionego przez GzmB. Kolejnym ograniczeniem technologii jest brak możliwości wykrycia seryjnego zabijania przez komórki efektorowe przy użyciu standardowych cytometrów przepływowych. Jednak może to być możliwe do osiągnięcia za pomocą cytometrów przepływowych lub technologii cytometrii obrazowej, które będą musiały zostać zbadane.
Adoptywny transfer limfocytów T CD19 CAR okazał się niezwykły sukces w leczeniu pacjentów z nowotworami hematologicznymi. Mimo to u pacjentów występuje duże zróżnicowanie odpowiedzi i nieprzewidywalna toksyczność32, co może częściowo wynikać z niejednorodności produktu infuzyjnego CAR T. W związku z tym rośnie zainteresowanie analizą składu fenotypowego i zdolności cytotoksycznych poszczególnych komórek CAR T w populacji. Będzie to szczególnie ważne, ponieważ terapia CAR jest coraz częściej testowana w chorobach autoimmunologicznych i innych postaciach raka. Opisane tutaj urządzenie i protokół mikrofluidyczny oferują solidne i wszechstronne podejście do badania heterogeniczności limfocytów CAR T i innych terapii opartych na komórkach.
Oświadczenia
Autorzy deklarują następujące konkurencyjne interesy: M.B.B. otrzymał honoraria konsultacyjne od Janssen, Roche i Kite/Gilead, niezwiązane z niniejszą pracą. D.L.P. i P.M. są pracownikami firmy Samplix.
Podziękowania
Autorzy pragną podziękować członkom i pracownikom CITCO i Samplix za pomocne dyskusje i sugestie. M.B.B. jest wspierany przez stypendium Early-Career Clinician Scientists' fellowship od Fundacji Lundbeck (R381-2021-1278). Prace te są wspierane przez elitarny grant badawczy ze Szpitala Uniwersyteckiego w Odense. Ponadto badania te zostały wsparte grantem z projektu 190144395 Europejskiej Rady ds. Innowacji dla Samplix ApS.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Reodczynniki | |||
| Blocker BSA (BSA) | Thermo Scientific | 37525 | |
| CellTrace Far Red Proliferation Kit (barwnik dalekiej czerwieni) | Invitrogen | C34564 | |
| CellTrace Violet Cell Proliferation Kit (fioletowy barwnik fluorescencyjny) | Invitrogen | C34557 | |
| DE Roztwór stabilizujący ( roztwór stabilizujący) | Samplix | REDIVSTABSOL1500 | |
| DPBS (dPBS) | Gibco | 14190-094 | |
| Dulbecco' s PBS (dPBS) | Capricorn Scientific | PBS-1A | |
| Dynabeads Ludzki aktywator T (kulki aktywujące CD3/CD28) | Gibco | 11132D | |
| Płodowa surowica bydlęca (FBS) | Capricorn Scientific | FBS-HI-12A | |
| Koncentrator Lenti-X (odczynnik na bazie PEG) | Takara Bio 631232 | ||
| MACSelect LNGFR Microbeads (kulki magnetyczne anty-NGFR) | Miltenyi Biotec | 130-091-330 | |
| Pożywka o gradiencie gęstości OptiPrep (pożywka gradientowa) | Stemcell | 7820 | |
| Penicylina-Streptomycyna (P/S) | Capricorn Scientific | PS-B | |
| Jodek propidyny (PI) | Invitrogen | BMS500PI | |
| Rekombinowany ludzki IL-2 (IL-2) | Peprotech | 200-02 | |
| RPMI-1640 ze stabilną glutaminą ( RPMI-1640) | Capricorn Scientific | RPMI-STA | |
| RPMI-1640 bez L-glutaminy i czerwieni fenolowej | Gibco | 32404-014 | |
| Xdrop DE oil I (olej) | Podłoże Samplix | REOILDEC1900 | |
| Xdrop Granzyme B (podłoże GzmB) | Barwnik żywotności Samplix | REGRB100 | |
| Zombie-NIR (barwnik żywotności) | BioLegend | 423106 | |
| Wyroby z tworzyw sztucznych itp. | |||
| 8-komorowe szkiełko szkiełkowe | Chemometec | 942-0003 | |
| Płytka do hodowli komórkowych, 12-dołkowa | Geyera | 7696791 | |
| DNA LoBind, 2 ml (probówka DNA) | Probówka Eppendorf | 30108078 | |
| Eppendorf, 1,5 ml (probówka 1,5 ml) | Probówka Eppendorf | 30108051 | |
| Falcon, 15 ml ( Probówka 15 ml) | TPP | 91015 | |
| Probówka Falcon, 5 ml (probówka 5 ml) | Falcon (VWR) | 734-0443 | |
| Kolby do zawieszania zielonych komórek do inkubacji komórek (kolba T75) | Sarstedt | 148.19.22 | |
| Płytki zawiesinowe z zielonymi komórkami do inkubacji komórek (płytka 96-dołkowa) | Sarstedt | 148.32.20 | |
| LS Kolumny separacyjne (kolumna separacyjna) | Miltenyi Biotec | 130-042-401 | |
| Xdrop DE Uszczelki (uszczelki) | Samplix | #GADEA100 | |
| Xdrop DE50 Cartridge (wkład do kapsułkowania) | Samplix | #CADE50A100 | |
| Przeciwciała | |||
| anti-CCR7 PE-Dazzle 594 | BioLegend | 353236 | |
| anty-CD19 CAR FMC63 Przeciwciało idiotypowe, PE | Miltenyi Biotec | 130-127-342 | |
| anty-CD3 APC | Biolegend | 300439 | |
| anty-CD3 BV480 | BD Biosciences | 566105 | |
| anty-CD3 FITC | BD Biosciences | 345763 | |
| anty-CD4 BUV661 | BD Biosciences | 612962 | |
| anty-CD4 StarBright Violet 760 | Bio-Rad | MCA1267SBV760T | |
| anty-CD45RA BUV395 | BD Biosciences | 740298 | |
| anty-CD8 PE-Cy7 | BioLegend | 344712 | |
| anty-CD8 StarBright Violet | Bio-Rad | MCA1226SBV760 | |
| anty-NGFR FITC | BioLegend | 345106 | |
| anty-NGFR PE | BioLegend | 345106 | |
| Cells | |||
| JeKo-1 Linia komórkowa chłoniaka z komórek płaszcza (JeKo-1) | ATCC | CRL-3006 | |
| Pierwotne komórki jednojądrzaste krwi obwodowej (PBMC) | |||
| < silne>Sprzęt | |||
| Countess 3 Automatyczny licznik komórek | Thermo Fisher Scientific | A50298 | |
| Magnes DynaMag-2 | Invitrogen | 12321D | |
| Cytometr przepływowy NovoCyte Quanteon (cytometr przepływowy) | Agilent | 2010011AA | |
| Xdrop (urządzenie mikroprzepływowe) | Samplix | IN00110-EU |
Bibliografia
- Pasqui, D. M., Latorraca, C. D. O. C., Pacheco, R. L., Riera, R. CAR-T cell therapy for patients with hematological malignancies. A systematic review. Eur J Haematol. 109 (6), 601-618 (2022).
- Krejcik, J., et al. Harnessing the immune system to fight multiple myeloma. Cancers. 13 (18), 4546(2021).
- Tokarew, N., Ogonek, J., Endres, S., von Bergwelt-Baildon, M., Kobold, S. Teaching an old dog new tricks: next-generation CAR T cells. British J Cancer. 120 (1), 26-37 (2019).
- Bogetofte Barnkob, M., Vitting-Seerup, K., Rønn Olsen, L. Target isoforms are an overlooked challenge and opportunity in chimeric antigen receptor cell therapy. Immunother Adv. 2 (1), ltac009(2022).
- Daei Sorkhabi, A., et al. The current landscape of CAR T-cell therapy for solid tumors: Mechanisms, research progress, challenges, and counterstrategies. Front Immunol. 14, 1113882(2023).
- Considerations for the Development of Chimeric Antigen Receptor (CAR) T Cell Products. , Center for Biologics Evaluation and Research. https://www.fda.gov/regulatory-information/search-fda-guidance-documents/considerations-development-chimeric-antigen-receptor-car-t-cell-products (2024).
- Roddie, C., O'Reilly, M., Dias Alves Pinto, J., Vispute, K., Lowdell, M. Manufacturing chimeric antigen receptor T cells: issues and challenges. Cytotherapy. 21 (3), 327-340 (2019).
- Wang, L., et al. Improvement of in vitro potency assays by a resting step for clinical-grade chimeric antigen receptor engineered T cells. Cytotherapy. 21 (5), 566-578 (2019).
- Burrows, S. R., Fernan, A., Argaet, V., Suhrbier, A. Bystander apoptosis induced by CD8+ cytotoxic T cell (CTL) clones: implications for CTL lytic mechanisms. Int Immunol. 5 (9), 1049-1058 (1993).
- Gattinoni, L., et al. Acquisition of full effector function in vitro paradoxically impairs the in vivo antitumor efficacy of adoptively transferred CD8+ T cells. J Clin Invest. 115 (6), 1616-1626 (2005).
- Chen, G. M., et al. Integrative bulk and single-cell profiling of premanufacture T-cell populations reveals factors mediating long-term persistence of CAR T-cell therapy. Cancer Dis. 11 (9), 2186-2199 (2021).
- Frazer, G. L., Gawden-Bone, C. M., Dieckmann, N. M. G., Asano, Y., Griffiths, G. M. Signal strength controls the rate of polarization within CTLs during killing. J Cell Biol. 220 (10), e202104093(2021).
- Hermans, I. F., et al. The VITAL assay: a versatile fluorometric technique for assessing CTL- and NKT-mediated cytotoxicity against multiple targets in vitro and in vivo. J Immunol Meth. 285 (1), 25-40 (2004).
- Zaritskaya, L., Shurin, M. R., Sayers, T. J., Malyguine, A. M. New flow cytometric assays for monitoring cell-mediated cytotoxicity. Expert Rev Vaccines. 9 (6), 601-616 (2010).
- Piccinini, C., et al. In vitro CAR-T cell killing: validation of the potency assay. Cancer Immunol Immunother CII. 73 (9), 168(2024).
- Martinez, E. M., et al. High-throughput flow cytometric method for the simultaneous measurement of CAR-T cell characterization and cytotoxicity against solid tumor cell lines. SLAS Disc Adv Life Sci. 23 (7), 603-612 (2018).
- Jedema, I., van der Werff, N. M., Barge, R. M. Y., Willemze, R., Falkenburg, J. H. F. New CFSE-based assay to determine susceptibility to lysis by cytotoxic T cells of leukemic precursor cells within a heterogeneous target cell population. Blood. 103 (7), 2677-2682 (2004).
- Liu, L., et al. Cellular and molecular imaging of CAR-T cell-based immunotherapy. Adv Drug Delivery Rev. 203, 115135(2023).
- Liadi, I., et al. Defining potency of CAR+ T cells: Fast and furious or slow and steady. Oncoimmunology. 8 (10), e1051298(2019).
- Xhangolli, I., et al. Single-cell analysis of CAR-T cell activation reveals a mixed TH1/TH2 response independent of differentiation. Genom Proteom Bioinfo. 17 (2), 129-139 (2019).
- Zhou, Y., et al. Evaluation of single-cell cytokine secretion and cell-cell interactions with a hierarchical loading microwell chip. Cell Rep. 31 (4), 107574(2020).
- LaBelle, C. A., Zhang, R. J., Hunsucker, S. A., Armistead, P. M., Allbritton, N. L. Microraft arrays for serial-killer CD19 chimeric antigen receptor T cells and single cell isolation. Cytometry J Int Soc Anal Cytol. 103 (3), 208-220 (2023).
- Hellmann, M. J., et al. Heterogeneously deacetylated chitosans possess an unexpected regular pattern favoring acetylation at every third position. Nat Comm. 15 (1), 6695(2024).
- Wong, K. U., et al. Assessment of chimeric antigen receptor T cytotoxicity by droplet microfluidics in vitro. Antibody Therapeut. 5 (2), 85-99 (2022).
- Antona, S., Platzman, I., Spatz, J. P. Droplet-based cytotoxicity assay: Implementation of time-efficient screening of antitumor activity of natural killer cells. ACS omega. 5 (38), 24674-24683 (2020).
- Subedi, N., et al. An automated real-time microfluidic platform to probe single NK cell heterogeneity and cytotoxicity on-chip. Sci Rep. 11 (1), 17084(2021).
- Zhang, Y., et al. Enhanced CRISPR/Cas12a-based quantitative detection of nucleic acids using double emulsion droplets. Biosens Bioelect. 257, 116339(2024).
- Kochenderfer, J. N., et al. Construction and preclinical evaluation of an anti-CD19 chimeric antigen receptor. J Immunother. 32 (7), 689-702 (2009).
- Michaels, Y. S., et al. Precise tuning of gene expression levels in mammalian cells. Nat Comm. 10 (1), 818(2019).
- Yuan, Y., et al. Droplet encapsulation improves accuracy of immune cell cytokine capture assays. Lab on a Chip. 20 (8), 1513-1520 (2020).
- Brower, K. K., et al. Double emulsion flow cytometry with high-throughput single droplet isolation and nucleic acid recovery. Lab on a Chip. 20 (12), 2062-2074 (2020).
- Kirouac, D. C., et al. Deconvolution of clinical variance in CAR-T cell pharmacology and response. Nat Biotechnol. 41 (11), 1606-1617 (2023).
Przedruki i uprawnienia
