Trójwymiarowe organoidy cewy nerwowej (NTO) pochodzące z embrionalnych komórek macierzystych myszy są cennymi narzędziami do badania ośrodkowego układu nerwowego we wczesnym rozwoju. Tutaj przedstawiono krok po kroku demonstrację zoptymalizowanego protokołu do uprawy NTO in vitro, zapewniającego stabilne warunki hodowli oraz strategie rozwiązywania problemów dla niezawodnej, powtarzalnej generacji NTO.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Solidny i powtarzalny protokół generowania organoidów cewy nerwowej z pojedynczych embrionalnych komórek macierzystych myszy
W tym artykule
Podsumowanie
Streszczenie
Rozwój ssaków to bardzo złożony proces, charakteryzujący się koniecznością precyzyjnego, zależnego od stężenia i czasu sygnalizacji dla prawidłowego tworzenia wzorców i morfogenezy. Pomimo znacznego postępu technologicznego i zdobytej wiedzy, wiele aspektów rozwoju ssaków pozostaje nieuchwytnych. Podczas badania całego organizmu trudno jest rozplątać efekty poszczególnych szlaków lub mechanizm, dzięki któremu bodźce zewnętrzne kierują interferencją otaczających tkanek i czynników. W radzeniu sobie z tą złożonością wyłoniły się trójwymiarowe (3D) modele in vitro , takie jak organoidy, jako cenne narzędzia. Organoidy, pochodzące z embrionalnych komórek macierzystych (ESC) lub indukowanych pluripotentnych komórek macierzystych (iPSC), wykazują cechy tkankowe, które pod względem wzorców ekspresji i funkcjonalności bardzo przypominają ich odpowiedniki in vivo . Co ważne, zapewniają dostępność do manipulacji i szeroko zakrojonych badań biologicznych w kontrolowanych, eksperymentalnych warunkach. Pomimo pochodzenia z kultur pluripotentnych, systemy organoidalne często wykazują heterogeniczność i znaczną zmienność, co ogranicza ich użyteczność przy badaniu złożonych i złożonych zagadnień biologicznych. Dlatego istnieje pilna potrzeba szczegółowych protokołów mających na celu harmonizację procedur, które skutkują wysokiej jakością powtarzalnych danych, ograniczeniem używanych materiałów i, co ważne, umożliwieniem badania zawiłych zjawisk. W tym kontekście przedstawiono tutaj zoptymalizowany protokół hodowli organoidów cewki nerwowej (NTO) in vitro . Dzięki stabilnym warunkom hodowlanym i oferowaniu kompleksowych strategii rozwiązywania problemów, protokół ten umożliwia niezawodne i powtarzalne generowanie NTO, które stanowią odpowiedni model do badania istotnych zagadnień naukowych, w tym mechanizmów indukcji nerwowej, wzorowania i wczesnego rozwoju ośrodkowego układu nerwowego.
Wprowadzenie
Rozwój ssaków, rozpoczynający się od pojedynczej totipotentnej komórki macierzystej, to złożony proces, który obejmuje indukcję tworzenia wzorców i morfogenezę 1,2. Ten rozwój wymaga ściśle regulowanych programów komórkowych do zarządzania dynamicznymi interakcjami między komórkami a ich środowiskiem. Komórki macierzyste mają wrodzoną zdolność do wykrywania, integrowania i reagowania na sygnały systemowe i lokalne, w tym gradienty morfogenów3, granice mechaniczne4, proliferację komórkową oraz przebudowę środowiska5. Zewnętrzne sygnały czasoprzestrzenne również wywołują odpowiedzi wielokomórkowe, początkowo w tkankach jednorodnych, aby zapewnić precyzyjne tworzenie złożonych struktur. Komórki macierzyste, wyróżniające się zdolnościami samoodnawiania 6,7 i różnicowania, odgrywają kluczową rolę w rozwoju embrionalnym i naprawie tkanek dorosłych, a główne typy to embrionalne komórki macierzyste (ESC), dorosłe komórki macierzyste (ASC) oraz indukowane pluripotentne komórki macierzyste (iPSC).
ESC są ekstrahowane z wewnętrznej masy komórki (ICM) blastocysty i zazwyczaj hodowane w dwuwymiarowym (2D) środowisku na komórkach zażywczych lub macierzy zewnątrzkomórkowej, przy użyciu specjalistycznego pośrodku hodowlanego, aby utrzymać ich pluripotencję8. W ostatnich latach zapotrzebowanie na bardziej realistyczne warunki hodowli komórkowej i technologie znacznie wzrosło, dlatego powstały trójwymiarowe (3D) modele komórkowe i tkankowe do badania podstawowych procesów biomedycznych9. Szczególnie w biologii rozwojowej, te modele 3D, takie jak organoidy, oferują solidną metodę modelowania morfogenezy i organogenezy tkanek ex vivo9. Organoidy powstają poprzez samoorganizację proliferujących się komórek macierzystych, które spontanicznie rozwijają się w złożone struktury 3D poprzez łamanie symetrii i formowanie wzorców. Proces ten jest podobny, choć nie identyczny z tym, co obserwuje się in vivo, i zazwyczaj zachodzi bez zewnętrznego przewodnictwa, lecz jest napędzany wewnętrzną dynamiką i interakcjami10. Ponieważ organoidy ściśle naśladują strukturę i funkcję rzeczywistych organów, mogą dostarczać dokładniejszego obrazu biologii ssaków w porównaniu do tradycyjnych dwuwymiarowych hodowli komórkowych11. Ponadto jedną z głównych korzyści jest przewaga etyczna, ponieważ organoidy zmniejszają potrzebę stosowania modeli zwierzęcych, co odpowiada na obawy związane z testami na zwierzętach12,13. Ponadto organoidy stanowią platformę do wysokoprzepustowego badania przesiewowego leków, poprawiając przewidywanie skuteczności i toksyczności leków. Jednak istnieje także kilka wyzwań związanych z używaniem organoidów. Chociaż są bardziej realistyczne niż kultury dwuwymiarowe, nie oddają w pełni złożoności i interakcji całych organów w organizmie żywym. Dodatkowo, może występować znaczna zmienność między organoidami, nawet jeśli pochodzą z tego samego typu komórek, co prowadzi do niespójności w wynikach eksperymentalnych15. Dlatego hodowla organoidów w sposób odporny i powtarzalny jest niezbędna i wymaga zaawansowanych umiejętności technicznych, specjalistycznego sprzętu oraz szczegółowych protokołów.
Układ nerwowy to złożona sieć odpowiedzialna za koordynację działań i przetwarzanie informacji sensorycznych poprzez wysyłanie i odbiór sygnałów w całym ciele, kontrolując i koordynując wszystkie niezbędne funkcje, w tym ruch, odczuwanie, myślenie oraz funkcje autonomiczne, takie jak bicie serca i trawienie. Prekursorem ośrodkowego układu nerwowego, składającego się z mózgu i rdzenia kręgowego, jest cewę nerwową. Kluczowe jest zrozumienie, jak struktury nerwowe powstają i funkcjonują we wczesnym rozwoju cewy nerwowej, aby uzyskać wgląd w różne zaburzenia neurologiczne i nieprawidłowości rozwojowe. Zaburzenia neurorozwojowe są trudne do badania in vivo, zwłaszcza gdy pochodzą od ludzi ze względów etycznych. Narządy nerwowe, takie jak organoidy mózgowe16,17, znacząco poszerzyły zrozumienie rozwoju układu nerwowego i chorób, dostarczając wszechstronne, dostępne modele wierne naśladowcom ludzkiej tkanki mózgowej. Te trójwymiarowe struktury, pochodzące z pluripotentnych komórek macierzystych (PSC), replikują różne aspekty rozwoju mózgu, w tym tworzenie odrębnych obszarów mózgu, różnorodność komórkową oraz złożone sieci neuronowe 16,18,19. Pozwalając badaczom obserwować etapy rozwoju w czasie rzeczywistym i badać kluczowe mechanizmy regulacyjne, te organoidy oferują głębokie wglądy w prawidłowy rozwój mózgu. Organoidy mózgowe umożliwiają także modelowanie chorób neurorozwojowych19 i neurodegeneracyjnych20, takich jak mikrocefalia16,21, zakażenie wirusem Zika22, zaburzenia ze spektrum autyzmu23 i inne, wyjaśniając mechanizmy choroby i identyfikując potencjalne cele terapeutyczne. Dodatkowo, organoidy mózgowe stanowią cenne platformy do testowania i opracowywania leków, ułatwiając ocenę skuteczności i toksyczności leków w środowisku podobnym do ludzkiego mózgu oraz przyspieszając podejścia do medycyny spersonalizowanej. Ponadto zapewniają kontrolowane środowisko do badania interakcji gen-środowisko, poszerzając zrozumienie złożonych chorób wynikających z oddziaływania czynników genetycznych i środowiskowych. Jednakże, ponieważ organoidy nerwowe, podobnie jak organoidy mózgowe, zazwyczaj powstają z agregatów komórek, często wykazują znaczną heterogeniczność komórek i zmienność wyników eksperymentalnych, co z kolei wpływa na interpretowalność generowanych danych, stanowiąc spore wyzwanie dla badaczy17. Z tego powodu optymalizacja protokołu oraz precyzyjne kryteria kontroli jakości są kluczowe dla osłabienia cennych danych, które odpowiednio odzwierciedlają stan in vivo.
Meinhardt i jego współpracownicy (24 lata) mieli kluczowy wpływ, jako pierwsi przedstawiając protokół klonalno-narządowy naśladujący wczesny rozwój cewy nerwowej, utworzony z pojedynczych embrionalnych komórek macierzystych (ESC), który drastycznie minimalizuje heterogeniczność międzynarządowych. Ta innowacja pozwala badaczom badać procesy i mechanizmy rozwojowe, a także wzorowanie neuronalne, w precyzyjnym i określonym środowisku z wyjątkową rozdzielczością. Do tej pory wiele laboratoriów opracowało organoidy nerwowe, głównie pochodzenia mysiego lub ludzkiego, które naśladują różne części cewy nerwowej i jej rozwój, jak podsumowano wartykule 25. Jednak na podstawie dostępnych informacji, protokół ustanowiony przez Meinhardta i in.24 jest jedyną metodą, w której NTO niezawodnie tworzą się z pojedynczej komórki, samoorganizują się i efektywnie układają w grzbietowe losy po jednym globalnym impulsie kwasu retinonowego (RA) bez dodatku innych czynników wentralizujących, takich jak Sonic Hedgehog Agonist (SAG)26, czyli wykorzystanie komór mikrofluidycznych dostarczających informacji przestrzennych dzięki formowaniu się gradientów. Protokół przedstawiony tutaj został zaadaptowany z Meinhardt i in.24 , jak przedstawiono w Krammer i in.26. W tym protokole pojedyncze mysze ESC są zasiewane w matrycy hodowli komórkowej i wystawiane na określone warunki neuroróżnicowania. W ciągu dwóch dni komórki te klonalnie rozszerzają się i epitelizują, tworząc trójwymiarową strukturę okrągłą do elipsoidalnej z pojedynczym lumenem i komórkami warstwowymi wierzchołkowo-bazalnie wokół niej. Drugiego dnia globalnie stosowany 18-godzinny impuls cząsteczki sygnalizacyjnej RA zwiększa różnicowanie nerwów, posterioryzuje NTO od śródmózgowia do poziomu tylnego mózgu i rdzenia szyjnym oraz indukuje powstanie pojedynczej, funkcjonalnej płyty podłogowej do szóstego dnia, która układa NTO od brzusznego do grzbietowego.
Zoptymalizowany protokół oferuje kilka kluczowych zalet. Umożliwia solidną epitelizację w ciągu pierwszych trzech dni i generuje stosunkowo małe, kuliste tkanki o średnicy około 200 μm, z których każda zawiera pojedynczy lumen. Organoidy powstają klonalnie z pojedynczych komórek i są utrzymywane w pożywce wolnej od surowicy chemicznie zdefiniowanej pożywce. W ciągu sześciu dni osiąga się stopniową różnicację nerwową od hodowli pluripotentnych, co skutkuje powstaniem organoidów wykazujących tożsamość przedniego śródmózgowia do 6. dnia oraz struktur przypominających rdzeń kręgowy tylnego mózgu lub szyjki szyjnej o wzorcach grzbietowych po globalnym impulsie RZS26.
Kilka aspektów zostało zaadaptowanych i różni się od oryginalnego protokołu22,25, aby zwiększyć powtarzalność i przepustowość. Należą do nich zmodyfikowane warunki hodowli ESC, zmniejszona liczba komórek wejściowych, ulepszony podłoże różnicowania oraz dostosowany protokół różnicowania, który pomija suplementację Noggina w dniach 0-2 (już stosowaną w26 dniach). Ponadto gęstość siewu została zoptymalizowana do zastosowania w płytach 96-dołowych, co umożliwia analizę wysokoprzepustowości. Razem te udoskonalenia doprowadziły do 40% wzrostu efektywności formowania NTO i wzorowania, z początkowego ~40%24 do obecnie ~80%26 w zaktualizowanej wersji.
Tutaj (Rysunek 1) podano szczegółowy opis zoptymalizowanego protokołu, który pozwala na solidne i powtarzalne generowanie NTO w macierzy hodowli komórkowej. Protokół obejmuje wszystkie etapy obsługi NTO, od początkowego zasiewania ESC do testów różnicujących po późniejsze utrzymanie, utrwalanie i analizę. Zawiera także wytyczne dotyczące kontroli jakości poprzez codzienną wizualną ocenę morfologii NTO oraz krytyczną charakterystykę tożsamości organoidów za pomocą barwienia przeciwciał w celu weryfikacji poprawności wzorowania i różnicowania nerwowego. Ponadto oferowane są kompleksowe podejścia do rozwiązywania problemów, umożliwiające krytyczną ocenę na każdym etapie protokołu, co jest niezbędne do zapewnienia powtarzalności i niezawodności protokołów eksperymentalnych. Te szczegółowe instrukcje pomagają identyfikować i rozwiązywać potencjalne problemy, minimalizować błędy oraz optymalizować rezultaty. Jest to kluczowe dla zachowania integralności eksperymentów naukowych oraz umożliwienia innym naukowcom skutecznego powtórzenia prac i wyciągnięcia kompleksowych wniosków na podstawie uzyskanych danych, co przyczynia się do rozwoju dziedziny.
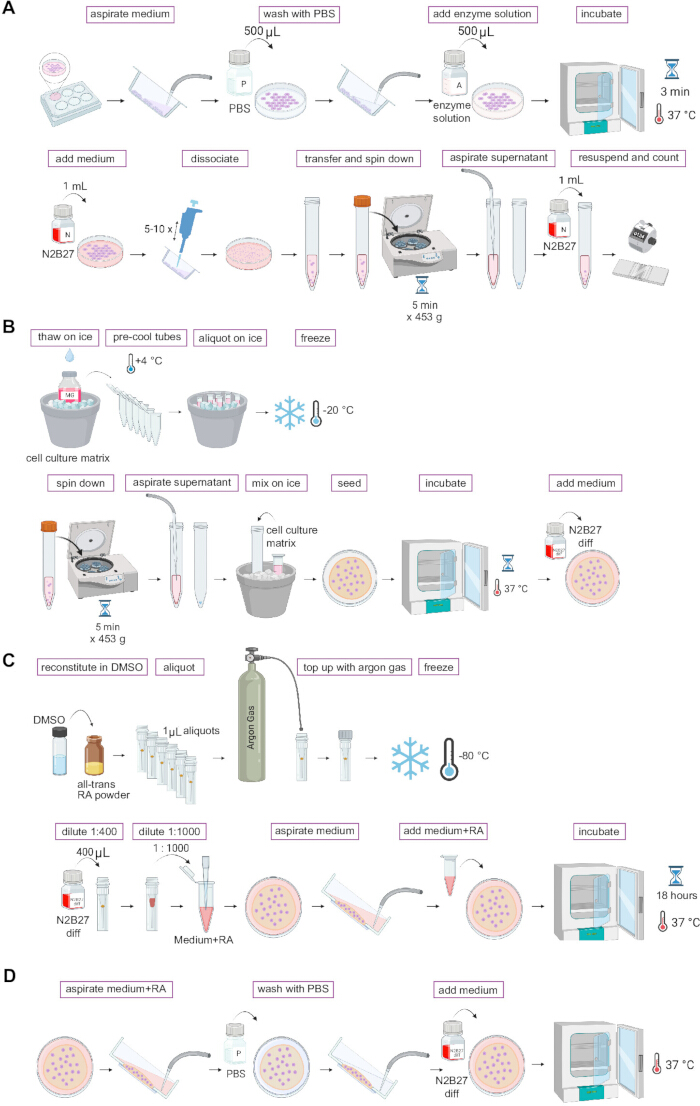
Rysunek 1: Przegląd protokołu. (A) Przekazywanie ESC (patrz krok 1.1). (B) Alicytowanie matrycy hodowli komórkowej i zasiewanie pojedynczych ESC do różnicowania w NTO (patrz krok 1.2). (C) Alicytowanie RZS i leczenie RZS (patrz krok 2). (D) Usuwanie RZS i rutyna codziennej wymiany medium (patrz krok 3). Ta figurka została stworzona z BioRender.com. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
UWAGA: Codziennie sprawdzaj komórki i NLOs w celu oceny jakości przed kolejnymi zabiegami (wymiana medium, leczenie, fiksacja itp.). Wszystkie procedury wymagające bezpośredniego kontaktu komórek z powietrzem muszą być wykonywane w szafie bioasekuracyjnej, aby zapewnić sterylność i zapobiec skażeniu hodowli.
1. Konserwacja, przekazywanie i seeding ESC myszy dla różnicowania NTO
- Passaging
- Utrzymuj ESC na naczyniach do hodowli komórkowej lub w dołku z 6-dołkową płytką wstępnie pokrytą 0,15% żelatyną przez 30 minut w temperaturze 37 °C.
- Passing ESC co 2-3 dni, z codzienną wymianą medium od drugiego dnia.
- Wszystkie odczynniki (medium, PBS, roztwór enzymatyczny) podgrzej przed użyciem w minimalnej temperaturze 21 °C i maksymalnie 37 °C.
- Sprawdź komórki pod mikroskopem fazowo-kontrastowym (patrz reprezentatywne obrazy, Rysunek 2). Upewnij się, że kolonie mają odpowiedni rozmiar i odpowiednią morfologię (rysunek 2A), a także potwierdzi, że przylegają do dna naczynia.
UWAGA: Usuń hodowlę, jeśli więcej niż 10% myszy ESC jest zróżnicowanych (rysunek 2B), i przygotuj świeżo rozmrożoną hodowlę, którą należy przepuścić co najmniej dwa razy przed zasiewem ESC do testu różnicowania. Doświadczeni badacze mogą oceniać na podstawie oceny wzrokowej (zob. Mulas i in.28) lub za pomocą barwienia przeciwciał pod kątem ekspresji markerów (np. OCT4, zob. także Ying i in.29). - Otwórz pokrywkę naczynia lub talerza do hodowli, lekko go przechyl i ostrożnie oddechuj medium. Trzymaj komórki z dala od inkubatora na jak najkrótszy czas. Przechowywaj komórki bez podłoża jak najkrótszy, aby nie wysuszyć hodowli.
- Płucz kolonie 500 μL wcześniej podgrzanego PBS (dodaj do komórek w pojedynczej dołce na płytce 6-dołkowej) i natychmiast ponownie aspiruj.
UWAGA: Ten krok jest kluczowy, ponieważ: i) przed analizą różnicowania należy unikać przeniesienia ESC medium (2iLIF) (inaczej powstanie NTO zostanie utrudnione), ii) FBS lub BSA w pożywce hodowlowej może zatrzymać dysocjację. Dotyczy to ESC hodowanych w innym medium ESC, zawierającym FBS lub BSA. - Dodaj 500 μL roztworu enzymów podgrzanych i przenieś komórki z powrotem do inkubatora.
- Inkubuj komórki w temperaturze 37 °C przez 3 minuty za pomocą timera.
- Po upływie czasu inkubacji wyjmij płytkę i sprawdź komórki pod mikroskopem z kontrastem fazowym.
UWAGA: ESC powinny odłączyć się od płyty hodowlanej; jeśli nie, delikatnie stuknij w talerz/naczynie (rysunek 2C). - Dodaj 1 mL podłoża N2B27 (Tabela 1), pipetując go bezpośrednio na komórkach.
UWAGA: Podczas przygotowywania podłoża (N2B27) glutaminę utrzymuje się maksymalnie 5-10 minut w temperaturze 37 °C, najlepiej w temperaturze pokojowej. ESC należy zmyć z talerza, pozostawiając "puste" miejsca w misce hodowlarskiej. - Użyj pipety P1000 i lekko przechyl talerz, aby wszystkie kolonie przyklejone do naczynia hodowlanego mogły zostać zmyte.
- Aby rozdzielić grudki komórek, lekko przechyl płytkę, umieść końcówkę pipety (P1000) w centrum naczynia, dociśnij końcówkę do dna naczynia, ale lekko poza osią prostopadłą, i wypłukaj komórki. Powtarzaj przez pięć do dziesięciu razy, aby rozbić grudki komórek.
- Sprawdź, czy komórki są prawidłowo rozdzielone na pojedyncze komórki pod mikroskopem kontrastowym fazowym (rysunek 2D) i powtórz, jeśli nadal występują skupiska.
- Po całkowitej dysocjacji należy przenieść zawiesinę komórkową do czystej, sterylnej stożkowej rurki wirówki o pojemności 15 mL, przemyć pustą jamkę, w której komórki były hodowane, 1 mL medium N2B27, a następnie przenieść do tej samej stożkowej rurki wirówki wraz ze zawiesiną komórkową.
- Rozpraszaj komórki przez 5 minut przy 453 x g w ultrawirówce.
- Ostrożnie zasysaj supernatant.
- Ponownie zawiesijcie komórki w odpowiedniej ilości podłoża N2B27 (np. 1 mL) i liczby komórek (patrz Tabela 2 , zalecana liczba komórek do testu różnicowania na NTO).
- Różnicowanie ESC do organoidów cewki nerwowej (NTO)
- Alicytowanie matrycy hodowli komórkowej
- Butelkę z matrycą hodowli komórkowej rozmrażaj przez noc na lodzie w temperaturze 4 °C (nigdy w temperaturze pokojowej ani ręcznie). Nie pozostawiaj matrycy hodowli komórkowej w temperaturze 4 °C dłużej niż to konieczne; aliquot i zamroz jak najszybciej, aby zachować jego funkcjonalność.
- W szafce biobezpieczeństwa umieść na lodzie rurki mikrowirówki o pojemności 1,5-2 mL, aby je wstępnie schłodzić, jednocześnie utrzymując butelkę z matrycą kulturową na świeżym lodzie.
- Ostrożnie wymieszaj rozmrożoną matrycę hodowli komórek, aby uniknąć powstawania pęcherzyków, ponieważ po galaretkie mogą powodować odłączenie się od dołku/naczynia.
- Matrix hodowli komórek Aliquot w pożądanej objętości (zalecane jest 0,5-1 mL) i zamrażaj w temperaturze -20 °C do dalszego użycia. Unikaj wymiany końcówki między alikwotami, ponieważ końcówki w temperaturze pokojowej mogą powodować twardnienie macierzy hodowli komórkowej wewnątrz, co prowadzi do znacznej utraty. Zamiast tego schłodzić końcówki pipety do 4 °C, przechowując je w lodówce przed użyciem.
- Nasianie pojedynczych komórek w matrycy hodowli komórkowej
- Ilościowo określ liczbę potrzebnych komórek (100 komórek/μL matryca hodowli komórkowej, patrz Tabela 2).
- Przelej odpowiednią liczbę komórek (zawiesina komórek) do czystej stożkowej rurki wirówki o pojemności 15 mL i uzupełnij ją 1 mL N2B27.
- Rozpraszaj ogniwa przez 5 minut przy 453 x g w wirówce.
- Aspiruj supernatant i umieść stożkowy rurkę wirówki na lodzie.
- Ostrożnie ponownie zawiesij pellet komórkowy na lodzie w odpowiedniej ilości rozmrożonej i płynnej matrycy hodowli komórkowej, unikając powstawania pęcherzyków.
- Rozprowadz odpowiednią ilość zawiesiny macierzowo-komórkowej w cienkiej warstwie na naczyniu z dnem szklanym lub plastikowym dnem, który jest optymalny do obrazowania (patrz Tabela 2, Rysunek 3A-C), bez dotykania ścian płytek wielodołkowych. Ze względu na wysokie napięcie powierzchniowe, kropla matrycy hodowli komórkowej może przemieszczać się ze środka dołku do ścian, jeśli były wcześniej dotknięte, co powoduje niewystarczający rozkład komórek/NTO.
UWAGA: Jeśli używasz płytek wielodołkowych: najpierw narysuj okrąg matrycy hodowli komórkowej za pomocą końcówki pipety P20 (96-dołkowa) lub P200, zanim "wypełnisz" ją macierzową zawiesiną z hodowli komórkowej (Rysunek 3B). - Umieść płytkę/miskę wielodołkową w inkubatorze w temperaturze 37 °C, aby matryca hodowli komórkowa mogła się zastygnąć. Oszacujmy 1 min na macierz hodowli komórek μL dla mniejszych ilości, a maksymalnie 15 min dla 40 μL lub więcej.
- Po upływie czasu inkubacji wyjmij płytkę i dodaj odpowiednią objętość podłoża (patrz Tabela 2). ESC w macierzy hodowli komórkowej nie mogą wysychać podczas siewania do analizy różnicowania do NTO ani przy wymianie podłoża. Po galaretku medium należy nałożyć jak najszybciej. Galaretka zazwyczaj kończy się w 1 minutę w 37 °C na macierz hodowli komórek 1 μL oraz maksymalnie 15 minut w matrycy hodowli komórkowej 40-100 μL, gdy rozprowadza się jako cienka warstwa.
UWAGA: Aby uniknąć wysychania ESC w matrycy hodowli komórkowej, należy obsługiwać maksymalnie 8 dołków na 96-dołkowej płycie za pomocą pipety wielokanałowej lub jedną misterni/dołek o przekątnym 35 mm na dowolnym innym wielodołkowatym płycie. Trzymaj komórki z dala od inkubatora na jak najkrótszy czas. - Sprawdź gęstość zasiewu i rozmieszczenie komórek w matrycy hodowli komórkowej pod mikroskopem kontrastowym fazowym (rysunek 3C,D). Zalecana jest optymalna gęstość siewu (Tabela 2 i Rysunek 3). Jednak dla niektórych zastosowań, takich jak wczesna analiza, gęstość siewu nawet do 10 razy wyższa może być korzystna.
UWAGA: Ostrożnie wymieszaj macierzową zawiesinę komórkową przez ponowną zawieszkę za pomocą końcówki pipety P300 lub P1000 przed zasiewem do testu różnicowania, aby zrównoważyć zmienność liczby komórek między dołkami/naczyniami. Ten krok nie jest zalecany przed zasiewem każdego dołka, aby chronić przed utratą macierzy hodowli komórkowej, ponieważ może to stwardnieć i przykleić się do końcówki pipety.
- Alicytowanie matrycy hodowli komórkowej
Tabela 1: Składniki średnie (N2B27 baza, 2iLIF, N2B27diff). Prosimy kliknąć tutaj, aby pobrać tę tabelę.
Tabela 2: Informacje o liczbie komórek na naczynie, ilości matrycy hodowli komórkowej, objętości podłoża oraz czasie galaretki. Prosimy kliknąć tutaj, aby pobrać tę tabelę.
2. Leczenie NTO RZS w celu zwiększenia różnicowania nerwowego oraz indukowania posteriorizacji i wentralizacji
- Alicytowanie kwasu retinowego (RA)
- Proszek all-trans RA podnieś do temperatury pokojowej (przechowywany w temperaturze -20 °C).
- Rekonfunduj proszek w odpowiedniej objętości DMSO, aby osiągnąć końcowe stężenie 100 mM.
- Należy zastosować 1 μL 100 mM RA do jednej fiolki po 1,5 mL ze śrubką.
- Dodaj gaz argonowy, aż rurka będzie 'pełna'.
UWAGA: Ponieważ gaz argon jest cięższy od tlenu, opadnie na dno rurki, aby zakryć i zachować RA z powietrza. Można to wyczuć na dłoniach, gdy rurka wycieka, gdy rurka jest pełna. - Szczelnie zamknij fiolkę. RZS jest bardzo wrażliwy na światło i powietrze.
- Przechowuj aliquoty w ciemności w temperaturze -80 °C do dalszego użycia. Alternatywnie, rekonstytuowany RA można przechowywać w rurkach mikrowirówek o pojemności 1,5 mL w cieczy N2.
UWAGA: Zrekonstytuowany i rozcieńczony RZS można przechowywać w lodówce po przykryciu folią przez maksymalnie 2 dni.
- Leczenie NTO RZS przez 18 godzin (Rysunek 4A)
- Wyjmij 1 μL aliquoty o stężeniu 100 mM z temperatury -80 °C i trzymaj w ciemności aż do rozmrozu w temperaturze pokojowej (np. w dłoni lub w stojaku na rurki w szafce bezpieczeństwa biologicznego bez światła).
UWAGA: Jeśli aliquoty RA są przechowywane w cieczy N2, natychmiast otwórz pokrywę rurki mikrowirówki, aby uniknąć jej wybuchu, następnie zamknij ją ponownie i przejdź do kroku 2.2.2. - Po rozmrożeniu dodaj 400 μL podgrzanego medium N2B27diff dla stężenia 250 μM za pomocą pipety P1000. Dokładnie wymieszaj, aby uzyskać jednolitość.
UWAGA: Alternatywnie, RA można rekonstytuować i rozcieńczać w czystym DMSO zamiast N2B27diff, choć zwiększa to stężenie DMSO w hodowli. Podczas przygotowania podłoża (N2B27diff) glutamina jest przechowywana maksymalnie przez 5-10 minut w temperaturze 37 °C, najlepiej w temperaturze pokojowej. - Wyjmij talerze/naczynia z inkubatorem i umieść je w sterylnej szafce bioasekuracji.
- Zbadaj rosnące NTO pod mikroskopem kontrastowym fazowym. Morfologia NTO jest kluczowa dla dostarczania informacji o żywotności hodowli i skuteczności eksperymentu (Rysunek 4B-D).
- Zdejmij pokrywkę talerza/naczynia i lekko przechyl talerz na bok. Aspiruj medium ostrożnie, używając pipety P200 lub aspiratora, nie zakłócając macierzy hodowli komórkowej. Utrzymuj NTO bez podłoża jak najkrótszy, aby uniknąć wysychania z hodowli i/lub mieszanki hodowli komórkowej.
- Dodaj odpowiednią ilość N2B27diff uzupełnioną roztworem RA 250 nM (patrz Tabela 2), przykryj pokrywką i przelej NTO z powrotem do inkubatora.
UWAGA: Czasami, zwłaszcza jeśli RZS nie został całkowicie wymieszany, mogą powstać wytrącenia, które trudniej rozpuścić w normalnym N2B27diff. W takim przypadku odrzuć aliquoty i stwórz nowe aliquoty RA, ponieważ te wytrącenia mają nieznane i niekontrolowane stężenie RA.
- Wyjmij 1 μL aliquoty o stężeniu 100 mM z temperatury -80 °C i trzymaj w ciemności aż do rozmrozu w temperaturze pokojowej (np. w dłoni lub w stojaku na rurki w szafce bezpieczeństwa biologicznego bez światła).
3. Usuwanie RZS i rutynowa codzienna wymiana pośredników NTO
- Przenieś płytkę hodowlę z inkubatora do sterylnej szafki na zabezpieczenia biologicznego.
- Zdejmij pokrywkę i lekko przechyl talerz na bok.
- Ostrożnie aspiruj N2B27diff zawierający RA, używając pipety P200 lub aspiratora, nie dotykając macierzy hodowli komórkowej.
- Dodaj wcześniej podgrzane PBS (użyj wystarczającej objętości, aby zakryć kroplę matrycy hodowli komórkowej lub jak opisano w Tabeli 2), następnie ponownie przechyl płytkę i ostrożnie ją wyjmij, aby wypłukać pozostałe RA.
- Dodaj odpowiednią objętość N2B27diff (jak w Tabeli 2), pipetując medium wzdłuż ściany dołka/naczynia, aby uniknąć uszkodzenia kropli matrycy hodowli komórkowej.
- Codziennie wymieniaj podłoże zgodnie z krokami 3.1-3.3, następnie delikatnie dodaj świeży, wcześniej podgrzany N2B27diff, pipetując podłoże na ścianie dołka/naczynia, a następnie wrzucaj NTO z powrotem do inkubatora. Bezpośrednie i intensywne pipetowanie lub dodawanie zimnego medium/PBS do kropli matrycy hodowli komórkowej może spowodować jej łamanie i odłączenie od talerza/naczynia.
UWAGA: Gdy zakłóca się szlaki za pomocą małych cząsteczek lub białek rekombinowanych, ważne jest codzienne uzupełnianie tego medium. Jeśli leki mają być stosowane dłużej niż jeden dzień, roztwory leków muszą być przygotowywane świeżo codziennie lub co najmniej co dwa dni, aby zapewnić stabilność białka/leku oraz utrzymanie prawidłowych stężeni.
4. Utrwalanie NTO
UWAGA: NTO są stałe zgodnie z opisem Krammera i in.26. W zależności od przeciwciała, które ma być później użyte, PFA może być wymagana z różnych źródeł (kupowanych w sklepie, wewnętrznych itp.).
- Rozmroz PFA aliquot w temperaturze 4 °C w nocy.
- Przed użyciem doprowadź PFA do temperatury pokojowej.
- Jeśli używasz wyższego stężenia PFA, rozcieńcz PFA do 4% w medium N2B27diff lub PBS w okapu chemicznym.
- Wyjmij NTO z inkubatora i przenieś je do okapu chemicznego.
- Otwórz pokrywkę i dodaj 4% PFA w proporcji 1:1 bezpośrednio do NTO, aby uzyskać końcowe stężenie 2% (np. 100 μL 4% PFA dodane do 100 μL N2B27diff w 96-dołkowej płytce).
- Załóż pokrywkę z powrotem i inkubuj NTO przez 30 minut w temperaturze pokojowej. Ustaw timer, ponieważ dłuższe utrwalanie może pogorszyć działanie niektórych terapii przeciwciałami.
UWAGA: PFA jest toksyczna i nie wolno jej wdychać. Pracuj ostrożnie i ostrożnie pod maską chemiczną. Niektóre przeciwciała wymagają stosowania konkretnego PFA lub krótszego/zoptymalizowanego czasu utrwalenia. - Po 30 minutach zdejmij pokrywkę i lekko przechyl talerz na bok, a następnie postępuj zgodnie z krokami 3.3-3.4.
- Ostrożnie dodaj wcześniej podgrzane PBS (użyj wystarczającej objętości, aby pokryć kroplę matrycy hodowli komórkowej, jak opisano w Tabeli 2) i inkubuj przez 5 minut w temperaturze pokojowej. Powtórz ten krok 3 razy, aby usunąć cały pozostały PFA.
- Po końcowym umyciu dodaj odpowiednią ilość PBS (patrz Tabela 2), uszczelnij płytę parafilmem i przechowuj w temperaturze 4 °C do dalszego użycia.
5. Barwienie przeciwciałami NTO
- Barwienie przeciwciał jest cennym narzędziem do oceny prawidłowej tożsamości NTO oraz sukcesu testu/eksperymentu. Barwienie przeciwciał można przeprowadzić zgodnie z opisem Meinhardt i in.24 oraz Krammer i in.26.
UWAGA: Jeśli NTO wydają się suboptymalne (rysunek 4E-G) lub nie wykazują poprawnego wyrażenia markerów przestrzenno-czasowych (rysunek 5 do rysunek 7), wyrzuć materiał, ponieważ nie spełnia on standardów jakości. - Utrzymuj roztwór blokowy/permeabilizacyjny (1x PBS z 1% BSA i 0,5% Triton-X) w temperaturze 4 °C i dostosuj do temperatury pokojowej przed użyciem.
- Dla pełnej rekonstrukcji i analizy 3D utrzymuj przeciwciała (1 i 2.warstwa) w temperaturze 4 °C przez co najmniej 1, ale najlepiej 2-3 noce, aby zapewnić dobrą penetrację przeciwciał.
UWAGA: Drugie przeciwciało przeciwciała Alexa Fluor anty-561 może dawać silniejszy sygnał tła w macierzy hodowli komórkowej w pierwszych trzech dniach testu różnicowania.
6. Clearing NTO
- Przygotuj się do przejścia26
- Przed rozpoczęciem oczyszczania zakończ proces barwienia przeciwciał (upewnij się, żezarówno pierwsze, jak i drugie przeciwciała są inkubowane i dokładnie wypłukane).
- Dodaj propylgalan do roztworu klarującego (2 mg propylgalianu na ml roztworu klarowego), aby zminimalizować fotobielenie NTO.
UWAGA: Wykonaj oczyszczanie 1-2 godziny przed obrazowaniem, aby zapobiec utlenianiu (płyn zmienia kolor z jasnożółtego/kremowego na ciemny, jaskrawy żółty lub nawet brązowy) lub krystalizacji roztworu klarnego. Jeśli nastąpi krystalizacja, rozpuszcz ją, dodając PBS do studni.
- pH roztworu i środki ostrożności dotyczące mieszania
- Utrzymuj prawidłowe pH roztworu klarowego, aby uniknąć szybkiego utleniania lub rozpuszczenia matrycy hodowli komórkowej.
- Unikaj intensywnego wstrząsania lub gwałtownego mieszania roztworu, aby zapobiec powstawaniu pęcherzyków powietrza.
7. Analiza NTO
- Przygotowanie mikroskopii
- Po zakończeniu barwienia przeciwciał i oczyszczania całej tkanki użyj mikroskopu konfokalnego z obiektywami 10-40x do obrazowania.
- Ocena wizualna
- Stosuj ocenę wizualną i ręczną ilościowość, aby efektywnie określić, czy NTO wykazują odpowiednią ekspresję markerów nerwowych i organizację grzbietową.
- Oprogramowanie do analizy 3D
- Do analizy 3D korzystaj z oprogramowania takiego jak CellProfiler28,29, Imaris (File Converter and Viewer) lub podobnego narzędzia do oceny markerów przestrzennych i szczegółów strukturalnych.
- Weryfikacja tożsamości NTO
- Potwierdź prawidłową tożsamość NTO poprzez ocenę ekspresji czasowej markerów nerwowych oraz ekspresji czasowo-przestrzennej specyficznych markerów wzorowania grzbietowego. Ten krok jest niezbędny, aby upewnić się, że test różnicowania zakończył się sukcesem przed dalszymi badaniami.
- Aspekty charakteryzacji: Patrząc na Rysunek 4, a także Rysunek 6 i 7 , aby zweryfikować następujące kluczowe aspekty sukcesu kulturowego:
- Zobacz Rysunek 4 oraz barwienie ZO-1 pokazane w Meinhardt i in.24 , aby potwierdzić skuteczną epitelizację i tworzenie światła światła.
- Udana różnicacja neuronalna charakteryzuje się obniżeniem poziomu OCT4 i wzrostem SOX1, a następnie ekspresją β3TUBULIN (szczegółowo opisane wartykule 24). Sprawdź Rysunek 6 i Rysunek 7 , aby zweryfikować skuteczną różnicację neuronalną.
- Wzorzec grzbietowy potwierdza obecność płytki dna brzusznej FOXA2+/SHH+ oraz ekspresji PAX3+ na przeciwległym biegunie grzbietowym (szczegółowe wzorowanie brzuszne w26). Sprawdź Rysunek 6 i Rysunek 7 , aby zweryfikować skuteczne wzorowanie grzbietowe.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Dla wszystkich reprezentatywnych przykładów przedstawionych w tym manuskrypcie użyto ESC R1. Inne wspomniane ESC myszy mogą wykazywać niewielkie różnice w czasie epitelializacji, różnicowaniu nerwowym lub efektywności wzorcowania podczas zasiewania dla NTO, jednak wyniki nie powinny istotnie różnić się od danych przedstawionych tutaj.
Tylko dobrej jakości ESC (rysunek 2A) zasiewane w odpowiedniej gęstości komórek (rysunek 3) tworzą wy...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Przedstawiono tutaj kilka optymalizacji i ulepszeń oryginalnego protokołu w celu generowania wysokiej jakości NTO, aby ułatwić standaryzację w różnych laboratoriach. Kluczowe modyfikacje obejmują inne warunki hodowli ESC, zmniejszoną liczbę komórek wejściowych, ulepszone medium różnicowania, zmodyfikowany protokół różnicowania oraz korektę gęstości zasiewów do analizy wysokoprzepustowej z użyciem płyt wielodołkowych. Kilka aspektów protokołu jest szczególnie istotnych dla osiągnięcia wiarygodnych i powtarzalnych wyników....
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
Chcielibyśmy podziękować obecnym i byłym członkom laboratorium Tanaka za wsparcie i dyskusje w opracowaniu tego protokołu. Szczególnie dziękujemy A. Pelzlowi za krytyczną lekturę rękopisu, udzielenie uwagi i pomoc przy tworzeniu schematów oraz E. Chatzidakiemu za krytyczne czytanie rękopisu, redakcję i wsparcie przy tworzeniu schematów, a także za pozyskanie finansowania PUD 25 wspólnie z Juergenem A. Knoblichem. Publikacja ta została sfinansowana przez Austriacki Fundusz Naukowy (FWF): "Samodzielny projekt publikacji numer PUD 25". Dodatkowo projekt ten otrzymał dofinansowanie od Europejskiej Rady Badań (ERC) w ramach programu badawczo-innowacyjnych Horyzont 2020 Unii Europejskiej (umowa grantowa ERC AdG 742046) oraz od Austriackiego Funduszu Naukowego (FWF) [10.55776/ F7803-B] (modulacja komórek macierzystych). Na potrzeby otwartego dostępu autorzy zastosowali publiczną licencję CC BY na każdą wersję Autora Accepted Manuscript (AAM) powstałą w wyniku tego zgłoszenia.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Antena 35 mm | Nr 1.5 Slip | Średnica szkła 14 mm | Niepowlekane | MatTek Corporation | Cat# P35G-1.5-14-C | |
| Accutase | Invitrogen | Katalog# 00-4555-56 | |
| Frakcja V albuminy (BSA) (pH 7,0) | Panreac AppliChem | Cat# A1391 | |
| Kwas retinoowy All-Trans | Merck | Cat# R2625 | |
| Suplement B-27 (50X), bez surowicy | Gibco | Cat# 17504044 | |
| Macierz błony podstawowej (Matrigel) | Corning | Cat# BDL354234 | Stężenie białka 10 mg/ml |
| Mikropłyty Ultra CellCarrier-96 | PerkinElmer | Cat# 6055302 | |
| CellProfiler 4 | Stirling i in. 2021 | https://cellprofiler.org | |
| CHIR 99021 | Tocris | Katalog# 4423 | |
| SZEŚCIENNE-R+(N) | Matsumoto i in., 2019 | Nie ma | |
| Dimetylosiarkowotlenek | Sigma Aldrich | Cat# D2650 | |
| DMEM/F-12, bez glutaminy | Gibco | Cat# 21331020 | |
| Dulbecco' s Sól fizjologiczna buforowana fosforanowo (DPBS, 1X) | Gibco | Cat# 14190144 | |
| Wirówka Eppendorf 5810 R | Eppendorf | Cat# 5811000015 | |
| Eppendorf Microtube 3810X | Merck | Cat# EP0030125150 | |
| Stożkowe rury wirówkowe Falcon | Corning | Cat# 352095 | |
| Żelatyna | Merck | Cat# G2500 | |
| L-glutamina (200 mM) | Gibco | Cat# A2916801 | |
| Inkubator CO2 HeracellVIOS 160i, 165 l | ThermoFisher Scientific | Cat# 51033557 | |
| Imaris | Instrumenty Oksfordzkie | https://imaris.oxinst.com | |
| Odwrócony mikroskop fazowy LED (CKX53) | Olympus | ||
| 2-Merkaptoetanol (50 mM) | Gibco | Cat# 31350010 | |
| Myszy monoklonalny anty-OCT-3/4 | Santa Cruz Biotechnology | Cat# sc-5279; RRID:AB_628051 | Użyj 1:200 |
| Myszy monoklonalny anty-PAX3 | DSHB | Cat# PAX3-C; RRID:AB_528426 | Użyj 1:100 |
| Monoklonalne króliki anty-SHH | Technologie sygnalizacji komórkowej | Katalog# 2207; RRID:AB_2188191 | Użyj 1:300 |
| Monoklonalne króliki anty-beta; 3-Tubulin | Technologie sygnalizacji komórkowej | Katalog# 5568; RRID:AB_10694505 | Użyj 1:500 |
| Myszy monoklonalny anty-ZO-1 | Invitrogen | Katalog #33-9100; RRID:AB_2533147 | Użyj 1:200 |
| Myszy LIF | Qkine | Cat# Qk018-1000 | |
| Suplement N-2 (100X) | Gibco | Cat# 17502048 | |
| Ośrodek neurobazalny | Gibco | Cat# 21103049 | |
| Paraformaldehyd, odczynnik, krystaliczny | Merck | Cat# P6148 | |
| PD 0325901 | Tocris | Cat# 4192 | |
| Roztwór penicylina i streptomycyna | Gibco | Cat# 15140130 | |
| Mikroskop z kontrastem fazowym | |||
| Poliklonalny lek anty-FOXA2 u kozy | R& D | Cat# AF2400; RRID:AB_2294104 | Użyj 1:400 |
| Poliklonalny anty-SOX1 dla kóz | R& D Systems | Cat# AF3369; RRID:AB_2239879 | Użyj 1:200 |
| Dane RNA-Seq związane z Rysunkiem 6 | Ishihara i in., 2022 | GEO: GSE214368 | |
| Mikrobiologiczna szafka bezpieczeństwa SafeFAST Premium | Grupa Dasit SZYBCIEJ | Cat# F00025200000 | |
| Pirowinian sodu (100 mM) | Gibco | Cat# 11360070 | |
| Obracający się dysk konfokalny mikroskop odwrócony (IX3) | Olympus | ||
| Triton X-100 | Sigma Aldrich | Cat# 9036-19-5 |
Bibliografia
- Hiiragi, T., Solter, D. First cleavage plane of the mouse egg is not predetermined but defined by the topology of the two apposing pronuclei. Nature. 430 (6997), 360-364 (2004).
- Louvet-Vallée, S., Vinot, S., Maro, B. Mitotic spindles and cleavage planes are oriented randomly in the two-cell mouse embryo. Curr Biol. 15 (5), 464-469 (2005).
- Sagner, A., Briscoe, J. Morphogen interpretation: concentration, time, competence, and signaling dynamics. Wiley Interdiscip Rev Dev Biol. 6 (4), e271(2017).
- Anlaş, A. A., Nelson, C. M. Tissue mechanics regulates form, function, and dysfunction. Curr Opin Cell Biol. 54, 98-105 (2018).
- Haupt, A., Minc, N. How cells sense their own shape: mechanisms to probe cell geometry and their implications in cellular organization and function. J Cell Sci. 131 (6), jcs214015(2018).
- Lajtha, L. G. Stem cell concepts. Differentiation. 14 (1-3), 23-33 (1979).
- Evans, M. J., Kaufman, M. H. Establishment in culture of pluripotential cells from mouse embryos. Nature. 292 (5819), 154-156 (1981).
- Thomson, J. A., et al. Embryonic stem cell lines derived from human blastocysts. Science. 282 (5391), 1145-1147 (1998).
- Kretzschmar, K., Clevers, H. Organoids: modeling development and the stem cell niche in a dish. Dev Cell. 38 (6), 590-600 (2016).
- Zhao, Z., et al. Organoids. Nat Rev Methods Primers. 2 (1), 94(2022).
- Jensen, C., Teng, Y. Is it time to start transitioning from 2D to 3D cell culture. Front Mol Biosci. 7, 33(2020).
- Clevers, H. Modeling development and disease with organoids. Cell. 165 (7), 1586-1597 (2016).
- Park, G., Rim, Y. A., Sohn, Y., Nam, Y., Ju, J. H. Replacing animal testing with stem cell-organoids: advantages and limitations. Stem Cell Rev Rep. 20 (6), 1375-1386 (2024).
- Xu, Z., et al. Merits and challenges of iPSC-derived organoids for clinical applications. Front Cell Dev Biol. 11, 1188905(2023).
- Phipson, B., et al. Evaluation of variability in human kidney organoids. Nat Methods. 16 (1), 79-87 (2019).
- Lancaster, M. A., et al. Cerebral organoids model human brain development and microcephaly. Nature. 501 (7467), 373-379 (2013).
- Lancaster, M. A., Knoblich, J. A. Organogenesis in a dish: modeling development and disease using organoid technologies. Science. 345 (6194), 1247125(2014).
- Lancaster, M. A., et al. Guided self-organization and cortical plate formation in human brain organoids. Nat Biotechnol. 35 (7), 659-666 (2017).
- Eichmüller, O. L., et al. Amplification of human interneuron progenitors promotes brain tumors and neurological defects. Science. 375 (6579), eabf5546(2022).
- Reumann, D., et al. In vitro modeling of the human dopaminergic system using spatially arranged ventral midbrain-striatum-cortex assembloids. Nat Methods. 20 (12), 2034-2047 (2023).
- Esk, C., et al. A human tissue screen identifies a regulator of ER secretion as a brain-size determinant. Science. 370 (6519), 935-941 (2020).
- Krenn, V., et al. Organoid modeling of Zika and herpes simplex virus 1 infections reveals virus-specific responses leading to microcephaly. Cell Stem Cell. 28 (8), 1362-1379.e7 (2021).
- Li, C., et al. Single-cell brain organoid screening identifies developmental defects in autism. Nature. 621 (7978), 373-380 (2023).
- Meinhardt, A., et al. 3D reconstitution of the patterned neural tube from embryonic stem cells. Stem Cell Rep. 3 (6), 987-999 (2014).
- Wu, Y., Peng, S., Finnell, R. H., Zheng, Y. Organoids as a new model system to study neural tube defects. FASEB J. 35 (4), e21545(2021).
- Krammer, T., et al. Mouse neural tube organoids self-organize floorplate through BMP-mediated cluster competition. Dev Cell. 59 (15), 1940-1953.e10 (2024).
- Ishihara, K., Ranga, A., Lutolf, M. P., Tanaka, E. M., Meinhardt, A. Reconstitution of a patterned neural tube from single mouse embryonic stem cells. Organ Regen. 1597, 43-55 (2017).
- Mulas, C., et al. Defined conditions for propagation and manipulation of mouse embryonic stem cells. Development. 146 (6), dev173146(2019).
- Ying, Q. L., et al. The ground state of embryonic stem cell self-renewal. Nature. 453 (7194), 519-523 (2008).
- Carpenter, A. E., et al. CellProfiler: image analysis software for identifying and quantifying cell phenotypes. Genome Biol. 7 (10), R100(2006).
- Stirling, D. R., et al. CellProfiler 4: improvements in speed, utility and usability. BMC Bioinformatics. 22 (1), 433(2021).
- Ishihara, K., et al. Topological morphogenesis of neuroepithelial organoids. Nat Phys. 19, 177-183 (2023).
- Nagy, A., Rossant, J., Nagy, R., Abramow-Newerly, W., Roder, J. C. Derivation of completely cell culture-derived mice from early-passage embryonic stem cells. Proc Natl Acad Sci U S A. 90 (18), 8424-8428 (1993).
- Ying, Q. L., Smith, A. G. Defined conditions for neural commitment and differentiation. Methods Enzymol. 365, 327-341 (2003).
- Ying, Q. L., Stavridis, M., Griffiths, D., Li, M., Smith, A. Conversion of embryonic stem cells into neuroectodermal precursors in adherent monoculture. Nat Biotechnol. 21 (2), 183-186 (2003).
- Robanus-Maandag, E., et al. p107 is a suppressor of retinoblastoma development in pRb-deficient mice. Genes Dev. 12 (11), 1599-1609 (1998).
- Smith, A. G., Hooper, M. L. Buffalo rat liver cells produce a diffusible activity which inhibits the differentiation of murine embryonal carcinoma and embryonic stem cells. Dev Biol. 121 (1), 1-9 (1987).
- Kuehn, M. R., Bradley, A., Robertson, E. J., Evans, M. J. A potential animal model for Lesch-Nyhan syndrome through introduction of HPRT mutations into mice. Nature. 326 (6110), 295-298 (1987).
- Doetschman, T., et al. Targeted correction of a mutant HPRT gene in mouse embryonic stem cells. Nature. 330 (6148), 576-578 (1987).
- Hooper, M., Hardy, K., Handyside, A., Hunter, S., Monk, M. HPRT-deficient (Lesch-Nyhan) mouse embryos derived from germline colonization by cultured cells. Nature. 326 (6110), 292-295 (1987).
- Ranga, A., et al. Neural tube morphogenesis in synthetic 3D microenvironments. Proc Natl Acad Sci U S A. 113 (44), (2016).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.