Plazmoniczne pęsety wykorzystują zlokalizowany powierzchniowy rezonans plazmonów w nanostrukturach złota, aby uwięzić pojedyncze nanocząsteczki, w tym białka, w polu optycznym o skali nanometrowej. Zmiany w rozproszonym sygnale ujawniają obecność białka i dynamikę konformacyjną, umożliwiając monitorowanie bez modyfikacji fluoroforu lub wiązania powierzchni.
Artykuł metodologiczny
Monitorowanie dynamiki konformacyjnej pojedynczych niemodyfikowanych białek za pomocą plazmonicznej pęsety
W tym artykule
Podsumowanie
Streszczenie
Obecne techniki jednocząsteczkowe do charakteryzowania białek zazwyczaj wymagają etykiet, uwięzi lub użycia nienatywnych warunków roztworu. Takie zmiany mogą zmienić biofizykę białek i zmniejszyć użyteczność pozyskanych danych. Plazmoniczne pęsety to technika wykorzystująca zlokalizowany powierzchniowy rezonans plazmonowy (LSPR) na nanostrukturach złota w celu wzmocnienia pola elektrycznego w ograniczonym obszarze hotspotu. To ulepszenie pola pozwala na wykorzystanie niskich mocy lasera do wychwytywania pojedynczych nanocząstek znacznie mniejszych niż konwencjonalne pęsety optyczne, o średnicy zaledwie kilku nanometrów, takich jak pojedyncze białka. Uwięzienie pojedynczych cząsteczek białka w obszarze hotspotu indukuje zmianę lokalnego współczynnika załamania światła (białko n >n woda), zmieniając rozpraszanie światła jako produkt polaryzacji cząsteczki, na którą wpływa jej objętość, anizotropia kształtu i współczynnik załamania światła. Fotodioda lawinowa (APD) zbiera kolejne zmiany w rozpraszaniu światła. Zmiany te można następnie przeanalizować w celu określenia zmian w uwięzionej cząsteczce, w tym jej wielkości, globalnej konformacji i dynamiki zmian konformacyjnych w czasie. Włączenie mikrofluidyki do systemu pozwala na kontrolowane zmiany środowiskowe i monitorowanie w czasie rzeczywistym ich późniejszego wpływu na cząsteczkę. W tym protokole demonstrujemy kroki wychwytywania pojedynczych cząsteczek białka, zmiany warunków środowiskowych ich roztworu i monitorowania odpowiadających im zmian konformacyjnych za pomocą systemu plazmonicznej pęsety.
Wprowadzenie
Obecne techniki jednocząsteczkowe do badania dynamiki konformacji białek obejmują metody oparte na znakowaniu, takie jak transfer energii rezonansu fluorescencji (FRET)1,2, podejścia oparte na tetheringu, takie jak pęseta optyczna3,4i mikroskopia sił atomowych (AFM)5, techniki oparte na interferencjach, takie jak mikroskopia rozpraszania interferencyjnego (iSCAT)6, lub techniki oparte na nanofluidyce, takie jak nanopores7,8,9. Chociaż te metody mają wiele zalet; Kilka kluczowych ograniczeń uniemożliwia im dostarczenie danych na temat dynamiki konformacji niezmodyfikowanych białek. FRET i pęsety optyczne wymagają znakowania fluoroforem lub przywiązania do powierzchni, co może wpływać na właściwości biofizyczne białek10,11,12. iSCAT, choć technicznie nie wymaga znakowania, wymaga również interakcji między białkiem a powierzchnią, aby zaobserwować zakłócenia generowane między nimi, które potencjalnie wpływają na właściwości białek. Ponadto, ograniczony stosunkiem sygnału do szumu, iSCAT może wykrywać tylko białka >40 kDa z powodu szumów sprzętu i fluktuacji tła przypominających plamki13. Chociaż ten limit rozmiaru można złagodzić za pomocą uczenia maszynowego, komponenty bufora są ograniczone, ponieważ mogą wpływać na właściwości optyczne, powodując zaszumienie danych13,14. Nanopory charakteryzują się krótkimi czasami translokacji białek przez pory (zwykle w granicach 5 μs), co sprawia, że nie są w stanie wykryć wolniejszej dynamiki konformacji15,16, chociaż badania nad złagodzeniem tych ograniczeń, takie jak użycie origami DNA w pułapce elektroosmotycznej nanoporowej17 lub włączenie plazmoniki18,19,20,21. Dodatkowo, wysokie stężenia soli, zwykle około 1 M, mogą zmniejszyć przydatność danych do pracy in vivo15,22. Idealna technika jednocząsteczkowa do charakterystyki białek powinna monitorować białka w czasie rzeczywistym i rejestrować dynamikę konformacyjną przez dłuższy czas (tj. milisekundy) bez konieczności modyfikacji warunków białka lub nienatywnego roztworu.
Plazmoniczne pęsety są podobne do konwencjonalnych pincet optycznych, w tym sensie, że wykorzystują światło do zatrzymywania materii. Plazmoniczne pęsety wykorzystują jednak zlokalizowany powierzchniowy rezonans plazmoniczny (LSPR) do wzmocnienia pola elektrycznego o kilka rzędów wielkości, aby wygenerować siłę gradientu wystarczająco silną, aby uwięzić pojedyncze nanocząstki23. Dodatkowo, uwięziona cząstka odgrywa aktywną rolę w zwiększaniu wytrzymałości pułapki, znanej jako samoindukowane pułapkowanie wsteczne (SIBA) dla struktur nanoaperturowych24. To pułapkowanie SIBA pozwala na wychwytywanie małych cząstek o niskiej mocy (tj. miliwatów) o średnicy zaledwie kilku nanometrów, takich jak białka25,26,27. Uwięzienie pojedynczych cząsteczek białka w obszarze hotspotu powoduje zmianę lokalnego współczynnika załamania światła (białko n >n woda), zmieniając rozpraszanie światła w oparciu o polaryzowalność cząsteczki, na którą wpływa objętość białka, anizotropia kształtu i indeks załamania światła28. Następnie fotodioda lawinowa (APD) wykrywa te informacje, aby monitorować kolejne zmiany w rozpraszaniu światła. Co więcej, plazmoniczne pęsety umożliwiają monitorowanie uwięzionych białek w czasie rzeczywistym bez znakowania, uwięzi i trudnych warunków roztworu przez długi czas (tj. od minut do godzin)29, spełniając kryteria idealnej techniki pojedynczej cząsteczki dla białek. Wykorzystując strukturę podwójnej nanodziury (DNH), plazmoniczne nanotpęsety wykazały swoją zdolność do wychwytywania różnych białek i wyjaśniania z nich kluczowych informacji, w tym przejść konformacyjnych29, kinetyka demontażu30, krajobrazy energetyczne31, śledzenie dyfuzji32 oraz wiązanie ligandów33,34. Oprócz struktur DNH, wykazano, że alternatywne geometrie struktur zatrzymują cząstki o małych rozmiarach35,36. W niniejszym protokole przedstawiono podstawowe kroki konfiguracji i uruchomienia plazmonicznej pęsety ze zintegrowanym systemem mikroprzepływowym. Mamy nadzieję, że ten protokół przyczyni się do zwiększenia dostępności i zrozumienia plazmonicznej pęsety dla badaczy, szczególnie tych zajmujących się biologią strukturalną i biofizyką.
Protokół
OSTROŻNIE: Należy zapoznać się ze wszystkimi odpowiednimi kartami charakterystyki (SDS) dla wszystkich użytych chemikaliów, przestrzegać wszelkich właściwych zasad bezpieczeństwa oraz nosić wymagany sprzęt ochrony osobistej (gogle ochronne do laserów, fartuchy laboratoryjne, rękawiczki).
1. Budowa układu plazmonicznych nanopiset
UWAGA: Układ optyczny opiera się na zestawie Modular Optical Tweezers System (OTKB), w którym zastosowano inny laser oraz detektor APD (patrz Tabela materiałów). Należy używać sprzętu optycznego wyłącznie na odpowiednim stole optycznym, aby zminimalizować wpływ zewnętrznych wibracji na układ. Laser w zestawie miał długość fali 976 nm, jednak szczytowa długość fali rezonansowej dla rezonansu klinowych struktur DNH wynosi około 740–760 nm33Wybrano laser bliskiej podczerwieni (NIR, 852 nm), ponieważ jego długość fali jest zbliżona do szczytu rezonansu, indukuje lokalny powierzchniowy rezonans plazmonowy (LSPR), a także zapewnia lepszą wydajność detekcji przez APD na bazie krzemu. Lasery o dłuższej20 lub krócej18 Do pułapkowania biomolekuł wykorzystywano określone długości fal.
- Zainstaluj laser w uchwycie laserowym z fotodiodą i wprowadź go do kolimatora, co w naszej konfiguracji pozwoli uzyskać skolimowany wiązkę lasera o szerokości 1,7 mm.
- Wprowadź do drogi optycznej płytkę półfalową w celu regulacji polaryzacji. Dostrój ją za pomocą polaryzatora Glana-TayLora, aby zapewnić najwyższą intensywność światła dla polaryzacji pionowej (polaryzacja S).
UWAGA: Zastosowanie właściwej polaryzacji jest kluczowe dla zapewnienia maksymalnego wzmocnienia pola elektrycznego w strukturach DNH, ponieważ są one zależne od polaryzacji. - Skup światło za pomocą układu rozszerzacza wiązki, składającego się z soczewki plano-wklęsłej (f = -50 mm), a następnie soczewki plano-wypukłej (f = 150 mm), aby zwiększyć szerokość wiązki do około 5 mm, co pozwoli wypełnić całą tylną aperturę dolnego obiektywu.
- Użyj lustra dichroicznego (filtr krótkoprzepustowy 805 nm), aby odbić wiązkę lasera w pożądane miejsce. Za lustrem ustaw kamerę (CCD).
- Kieruj światło do dolnego obiektywu (100x/1,25 NA) i ustaw górny obiektyw (4x/0,1 NA) w odległości konfokalnej, aby zbierać światło przechodzące.
- Dodaj kolejne lustro dichroiczne (filtr krótkoprzepustowy 805 nm), aby odbić światło laserowe w stronę detektora APD przez soczewkę plano-wypukłą ustawioną w jej ogniskowej, co pozwoli skupić światło w detektorze APD. Umieść białe źródło światła (WLS) za lustrem dichroicznym, tak aby mogło ono przejść z powrotem przez układ do kamery. Rysunek 1 przedstawia schemat w pełni zmontowanego układu plazmonicznych nanopincet.
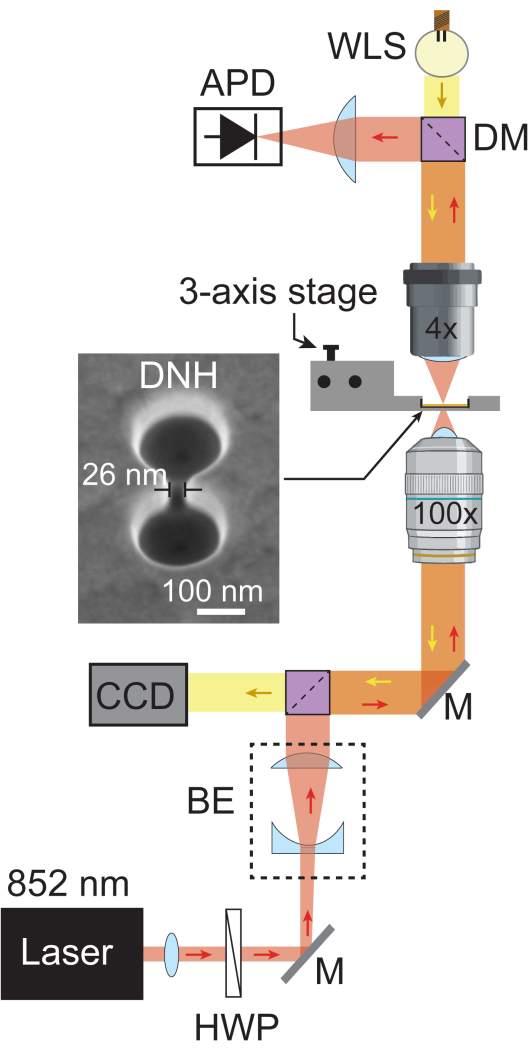
Rysunek 1: Układ plazmonicznych nanopincet. Schemat przedstawia pełną drogę optyczną układu plazmonicznych nanopincet. Wiązka lasera 852 nm (czerwona) przechodzi przez kolimator i płytkę półfalową, a następnie zostaje rozszerzona przez rozszerzacz wiązki (BE) do ~5,1 mm. Następnie jest ona ogniskowana na próbce za pomocą obiektywu 100x. Przechodzące światło laserowe jest zbierane przez obiektyw 4x i rejestrowane przez APD z częstotliwością próbkowania 1 MHz. Białe światło z WLS (żółte) przechodzi przez obiektyw 4x, próbkę i obiektyw 100x, zanim dotrze do CCD, który zapewnia obraz próbki w jasnym polu. Obszary, w których obie ścieżki świetlne się przecinają, przedstawiono w kolorze pomarańczowym. Obraz SEM DNH wykonany pod kątem nachylenia 20°. Skróty: BE = rozszerzacz wiązki, CCD = urządzenie ładunkowo-sprzężone, DM = lustro dichroiczne, HWP = płytka półfalowa, M = lustro srebrne oraz WLS = źródło białego światła. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
2. Wytwarzanie struktur DNH
- Nanieś warstwę 5 nm Ti, a następnie 100 nm Au na podłoże z topionego krzemienia o grubości 550 µm za pomocą naparowania elektronowiowego zgodnie z wcześniejszym opisem29,33. Potnij podłoże na próbki o wymiarach 1 cm x 1 cm gotowe do użycia.
UWAGA: Wybrano naparowanie elektronowiowe, ponieważ tworzy ono warstwę złota o niskiej chropowatości powierzchni, co pozwala na uzyskanie wysokiej jakości struktur DNH o wysokiej wydajności pułapkowania37. - Pobierz czystą próbkę filmu złota i zamocuj ją w układzie skaningowego mikroskopu elektronowego z wiązką spolaryzowanych jonów (SEM-FIB) w temperaturze pokojowej, używając źródła jonów galu.
- Upewnij się, że nanoapertury FIB są wyrównane z SEM, aby wytworzyć DNH w dokładnych pozycjach.
- Utwórz ramkę znacznikową przy użyciu wiązki jonowej o wysokim natężeniu (np. 100 pA). Znacznik ten będzie służył jako pomocniczy punkt odniesienia do zlokalizowania pozycji struktur DNH w układzie optycznym.
- Aby stworzyć strukturę DNH, dwa koła o średnicy 160 nm i odległości między środkami wynoszącej 200 nm zostają połączone prostokątem (3 nm x 40 nm). Aby uzyskać rozmiar szczeliny około 20-30 nm, wytraw koła z czynnikiem dawki 0,09, podczas gdy dawka dla prostokąta powinna wynosić od 0,300 do 0,350, przy energii sondy 30 kV i natężeniu wiązki 1 pA.
UWAGA: Wykorzystany aparat SEM-FIB ma rozdzielczość 3 nm przy tej energii sondy, co pozwala na niezawodną fabrykację DNH ze szczelinami o rozmiarach 20-30 nm. Nie zaleca się stosowania niższej rozdzielczości, ponieważ spowoduje to powstanie większych szczelin, co obniży wydajność pułapkowania DNH. Jeśli zastosowanie FIB jest niewykonalne, alternatywną metodą wytwarzania struktur DNH jest litografia nanokulkami polistyrenowymi38. Ze względu na wysoką precyzję wymaganą do fabrykacji struktur DNH, ta sama procedura może nie zapewnić identycznego rozmiaru szczeliny przy różnych użyciach SEM-FIB. Dostosuj dawkę i wysokość prostokąta (dawka od 0,280 do 0,350 i wysokość od 2 do 4 nm) i zmierz rozmiar szczeliny, dążąc do uzyskania wartości około 20 nm.
3. Powlekanie próbek DNH
- Użyć naczynia odpornego na rozpuszczalniki, takiego jak naczynie krystalizacyjne wykonane z borokrzemianowego szkła 3.3, i dodać 20 mL etanolu.
OSTRZEŻENIE: Etanol jest wysoce łatwopalny i działa drażniąco. Stosować wyłącznie w dygestorium. Przechowywać w chłodnym, dobrze wentylowanym miejscu. Pracować w rękawiczkach i fartuchu laboratoryjnym. - Odważyć 32 mg poli(glikolu etylenowego) metylowego eteru tiolu (PEG-tiol; średnia masa cząsteczkowa 800 g/mol) i wymieszać z etanolem, upewniając się, że cały PEG-tiol został rozpuszczony, aby otrzymać roztwór o stężeniu około 2 mM w celu maksymalizacji gęstości monowarstwy39.
OSTRZEŻENIE: PEG-tiol działa drażniąco; należy z nim obchodzić się przy użyciu odpowiednich środków ochrony osobistej (PPE). - Dodać do mieszaniny chipy z próbkami zawierającymi nanostruktury, używając pęsety prostej, przykryć i inkubować przez noc (~16 h) w temperaturze pokojowej, aby PEG-tiol utworzył samoorganizującą się monowarstwę na powierzchni złota.
- Po inkubacji opłukać próbki, trzymając je pęsetą prostą nad odpowiednim naczyniem w dygestorium. Użyć butelki z rozpylaczem, aby dokładnie spryskać każdą stronę etanolem. Całkowicie wysuszyć za pomocą pistoletu powietrznego przed kolejnym przechowywaniem lub montażem w plazmonicznych nanopęsetach.
UWAGA: Próbki można przechowywać w temperaturze 4 °C w celu przedłużenia ich trwałości, ponieważ z czasem mogą ulegać degradacji.
4. Montaż próbki powlekanej PEG w celi przepływowej
- Umieść powlekaną próbkę w drukowanej w 3D celi przepływowej (wydrukowanej na drukarce Form 2 z żywicy Clear V4) za pomocą prostych pęset, tak aby warstwa złota była skierowana ku górze (kluczowe parametry i wartości projektu naszej celi przepływowej znajdują się na Ryc. uzupełniającej 1).
- Odklej jedną stronę przezroczystej dwustronnej taśmy PET za pomocą prostych pęset i przyłóż ją do próbki i celi przepływowej, upewniając się, że nanostruktury oraz otwory wlotowy i wylotowy w celi przepływowej pozostają odsłonięte. Delikatnie dociśnij brzegi taśmy za pomocą pęsety zaokrąglonej, aby zapewnić jej prawidłowe przyleganie do celi przepływowej i próbki.
- Odklej drugą stronę taśmy i delikatnie umieść szklaną lamą (grubość 0,17 mm) nad próbką, używając pęsety zaokrąglonej. Delikatnie dociśnij brzegi lamy pęsetą zaokrągloną, aby zapewnić prawidłowe przyleganie. W ten sposób wewnątrz celi przepływowej powstaje kanał cieczowy (wysokość = 50 µm, objętość = 3,5 µL).
UWAGA: Nie naciskaj lamy w miejscu lub w pobliżu nanostruktur, ponieważ mogą one ulec uszkodzeniu. Jeśli lama jest zabrudzona, należy ją przemyć etanolem i osuszyć pistoletem z powietrzem przed montażem. - Wymieszaj w stosunku 1:1 równe części komponentów A i B silikonu kopiującego (lub zgodnie z instrukcją producenta) na szkiełku przedmiotowym, używając końcówki małej pipety.
- Wypełnij szczeliny między lamą a celą przepływową wymieszanym silikonem kopiującym, delikatnie wsuwając go pod lamę. Trzymając celę przepływową do góry nogami, ostrożnie nanieś silikon kopiujący wokół wewnętrznej ścianki otworu, a następnie za pomocą końcówki pipety delikatnie przesuń go na widoczne krawędzie dolnej strony próbki wykonanej z topionego krzemienia (patrz Ryc. uzupełniająca 2).
- Pozostaw do wyschnięcia z warstwą złota skierowaną ku górze, aż silikon kopiujący całkowicie stwardnieje, zgodnie z instrukcją producenta.
UWAGA: Należy uważać, aby silikon nie zakrył nanostruktur podczas nakładania go na dolną stronę próbki. Należy unikać forsownego wprowadzania silikonu kopiującego pod lamę, ponieważ może on dostać się do otworów wlotowych/wylotowych celi przepływowej lub do nanostruktur, co może być trudne do usunięcia (Ryc. uzupełniająca 3).
5. Podłączanie systemu mikroprzepływowego
UWAGA: Należy upewnić się, że w systemie zastosowano czyste rurki. W tym przypadku użyte zostaną rurki PTFE o małej średnicy wewnętrznej: 0,18 mm ID oraz rurki PTFE o dużej średnicy wewnętrznej: 0,8 mm, jednak wartości innych średnic wewnętrznych również będą odpowiednie.
- Przygotować pompę strzykawkową i podłączyć ją do zaworu elektromagnetycznego 3/2 za pomocą dużej rurki PTFE. Jeden port zaworu połączyć z pojemnikiem z buforem, a drugi z cewką magazynową o objętości około 1 mL, wykonaną z rurki o dużej średnicy wewnętrznej, aby zapobiec cofaniu się cieczy do strzykawki.
UWAGA: Zawór 3/2 może być sterowany za pomocą kontrolera zaworów, który określa, czy roztwór jest podawany/pobierany z pojemnika z buforem, czy z cewki magazynowej. - Podłączyć cewkę magazynową do zaworu centralnego dwukierunkowego mikroprzepływowego zaworu obrotowego 12/1. Podłączyć pojemniki z roztworami, używając rurek o małej średnicy wewnętrznej dla próbek rzadkich lub cennych oraz rurek o dużej średnicy wewnętrznej dla pozostałych. Jeden zawór wykorzystać wyłącznie do podawania cieczy do pojemnika z odpadami, a inny wyłącznie do podawania do celi przepływowej; w przypadku zaworu doprowadzającego ciecz do celi przepływowej użyć rurek o małej średnicy wewnętrznej.
- Podłączyć rurkę o dużej średnicy wewnętrznej z wylotu celi przepływowej do pojemnika z odpadami. Rysunek 2 przedstawia schemat w pełni połączonego systemu mikroprzepływowego.
UWAGA: Rurki PTFE o małej średnicy wewnętrznej są preferowane do wlotu celi przepływowej oraz w zaworach używanych do infuzji białek, ze względu na mniejszą objętość próbki pozostającej w rurce. Rurki PTFE o dużej średnicy wewnętrznej są preferowane dla materiałów tańszych lub dostępnych w większych ilościach, takich jak bufory. Należy dążyć do stosowania jak najkrótszych rurek, aby dalej zredukować tę objętość martwą.
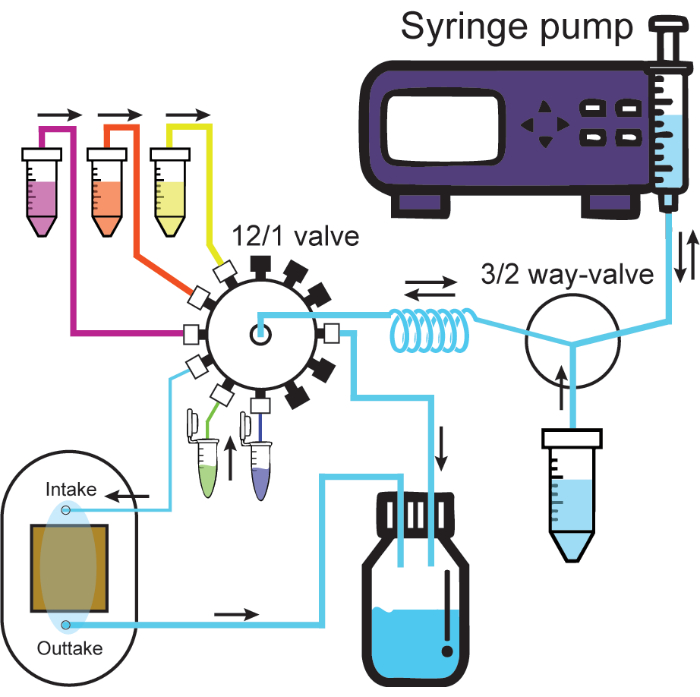
Rysunek 2: System mikroprzepływowy. Schemat przedstawia system mikroprzepływowy. Pompa strzykawkowa wprowadza lub pobiera roztwory przez jeden port zaworu 3/2-drogowego, albo z pojemnika z roztworem, albo z cewki zatrzymującej. Roztwory podłączone do zaworu 12/1 zawsze przechodzą przez cewkę zatrzymującą podczas pobierania, a następnie mogą być wprowadzane przez wybrany kanał. Podawanie do kanału wlotowego połączonego z celą przepływową wypchnie roztwór z celi przepływowej do pojemnika na odpady. Grube i cienkie rurki reprezentują rurki o dużej i małej średnicy wewnętrznej (ID) zgodnie z protokołem. Czarne zaślepki na zaworze 12/1 reprezentują zamknięte kanały. Kierunki przepływu są oznaczone czarnymi strzałkami. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
6. Przygotowanie układu mikroprzepływowego
- Uruchom interfejs użytkownika (UI) systemu mikroprzepływowego na komputerze i sprawdź, czy wszystkie komponenty są prawidłowo podłączone. Wybierz ikonę odtwarzania przy przewodzie i rozdzielaczu, aby otworzyć ich odpowiednie interfejsy. Aby ominąć zawór 3/2-drożny, włącz port 1 w przewodzie.
- Upewnij się, że zawory, które będą wykorzystywane w systemie, zostały oczyszczone poprzez wprowadzenie izopropanolu (IPA), a następnie wielokrotnie przemyj przewody wybranymi buforami lub wodą destylowaną, aby usunąć powietrze i IPA z systemu. Infuzję można przeprowadzić, wybierając odpowiedni zawór w interfejsie rozdzielacza i uruchamiając pompę strzykawkową poprzez wybranie opcji infuse/withdraw oraz określenie pożądanej objętości i szybkości przepływu (np. objętość 0.5 mL i szybkość przepływu 0.2 mL/min).
UWAGA: Nie wprowadzaj IPA do cel przepływowych, ponieważ spowoduje to degradację ogniwa i kleju, co może doprowadzić do wycieków.
7. Montaż ogniwa przepływowego w plazmonicznych nanopęsetach i sprawdzanie szczelności
- Podłącz rurki wlotową i wylotową do odpowiednich części komory przepływowej, a następnie umieść ją na czystej tkance warstwą złota skierowaną do góry.
- Wprowadź bufor do komory przepływowej z wysoką prędkością przepływu (~0.3 mL/min) i upewnij się, że ciecz przemieszcza się nad próbką w komorze, a na zewnątrz lub spodzie komory nie widać żadnego wycieku. Można zastosować wyższe prędkości przepływu, pod warunkiem braku wycieków. W przypadku wycieku próbki zdemontuj i ponownie zamontuj komorę.
- Nanieś 1-2 krople olejku imersyjnego na obiektyw 100x przed umieszczeniem komory przepływowej w uchwycie plazmonicznych nanopęset z warstwą złota skierowaną w dół. Nałóż metalowe klipsy na magnesy komory przepływowej i zablokuj uchwyt, aby utrzymać go na miejscu.
UWAGA: Olejek do obiektywów jest substancją drażniącą, stwarza zagrożenie dla zdrowia i jest toksyczny dla organizmów wodnych; należy go używać wyłącznie w rękawiczkach.
8. Lokalizacja nanostruktur na próbce
- Włącz białe źródło światła. Uruchom oprogramowanie kamery i zwiększ wzmocnienie oraz czas ekspozycji, aż nanostruktury staną się widoczne. Włącz laser z relatywnie wysoką mocą i ręcznie dostrój oś z, aż pojawi się plamka laserowa. Aby zlokalizować plamkę laserową, priorytetowo traktuj zwiększanie czasu ekspozycji i wzmocnienia przed zwiększaniem mocy lasera.
UWAGA: Lasery stanowią poważne potencjalne ryzyko dla użytkowników. Należy upewnić się, że stosowane są odpowiednie ŚOI, takie jak okulary ochronne do laserów o dostatecznej gęstości optycznej w wymaganym zakresie długości fali. - Włącz kontroler piezoelektryczny i wybierz odpowiednie ustawienia portu COM oraz maksymalnego napięcia. Ustaw wartości dla osi x, y i z na połowę maksymalnego napięcia, aby zapewnić odpowiedni zakres do wyrównania stolika we wszystkich kierunkach.
UWAGA: Port COM kontrolera piezoelektrycznego można znaleźć i zmienić w menedżerze urządzeń w zakładce porty. - Przesuń plamkę laserową tak, aby nałożyła się na jeden z DNH, korzystając z pokręteł sterujących osiami x, y i z głównego stolika. Upewnij się, że APD jest włączone, a następnie delikatnie zamknij obudowę plazmonicznych nanopinset.
UWAGA: Użycie narzędzia znakującego w oprogramowaniu kamery, jeśli jest dostępne, pomoże w przesunięciu plamki laserowej nad nanostrukturę. Umieść znacznik w centrum plamki laserowej i wyłącz laser, pozostawiając włączone białe źródło światła, aby ułatwić wyrównanie do nanostruktury. APD może zostać przeładowane i uszkodzone, jeśli dotrze do niego zbyt dużo światła laserowego. Upewnij się, że próbka znajduje się na drodze wiązki lasera i stopniowo zwiększaj moc lasera, aby uniknąć osiągnięcia nasycenia. W razie potrzeby przed APD można umieścić filtry neutralne (N.D), aby ograniczyć ilość docierającego do niego światła.
9. Optymalne wyrównanie lasera z pożądaną nanostrukturą
- Uruchom oprogramowanie powiązane z rejestracją sygnału z APD, takie jak autorski interfejs użytkownika Labview, i ustaw częstotliwość odcięcia na 1 kHz. Określ nazwę, ścieżkę dostępu do plików oraz format nazywania plików, które zostaną zapisane.
- Wyłącz źródło białego światła i ponownie włącz laser. Ustaw odpowiednią moc lasera (np. ~20 mW) i za pomocą sterowników piezoelektrycznych dostrój osie x, y i z tak, aby sygnał APD był jak najwyższy, unikając nasycenia APD i zachowując minimalne odchylenie standardowe (S.D.) śladu sygnału.
UWAGA: APD prawdopodobnie posiada optymalny zakres czułości dla transmisji (patrz instrukcja produktu), w którym idealnie jest pozostać, np. 1000-2000 mV. Do utrzymania transmisji w tym zakresie można użyć filtrów N.D. Głównym celem jest to, aby transmisja nie znajdowała się blisko punktu nasycenia APD, ponieważ uwięzienie cząsteczki może zwiększyć transmisję do granicy nasycenia, co prowadzi do utraty danych.
10. Wprowadzanie białek do celi przepływowej
- Wyłączyć laser, aby przedłużyć żywotność nanostruktur, a następnie uruchomić jednostkę sterującą pompą strzykawkową oraz interfejs użytkownika dystrybutora, aby ustawić zawór i pobrać pożądaną ilość białka (np. 30 µL). Przy pobieraniu za pomocą cieniutkiego przewodowania (mała średnica wewnętrzna ID), zastosowanie niższego przepływu pomaga zapewnić pobranie wszystkich roztworów (~0,01 - 0,1 mL/min). W razie potrzeby można zastosować wyższe przepływy, aby skrócić czas oczekiwania.
UWAGA: Optymalna objętość białka zależy od wartości białka oraz celu eksperymentu. Typowo stosujemy stężenie białka 1 µM i objętość alikwoty 100 µL. Jeśli próbka białka jest dostępna w dużej ilości, można zastosować wyższe stężenia, aby skrócić średni czas wychwytywania. Jednak przy zbyt wysokich stężeniach wzrasta ryzyko wychwycenia dwóch tych samych białek w obrębie jednej nanostruktury. Jeśli eksperyment wymaga wprowadzenia innego ligandu/białka po wychwyceniu białka początkowego, zaleca się mniejszą objętość alikwoty, aby zminimalizować straty i czas wprowadzania kolejnego roztworu. Należy upewnić się, że przewód pozostaje zanurzony w roztworze, aby zapobiec przedostaniu się powietrza do układu. Szczególną ostrożnością należy kierować przy alikwotach białek, jeśli przewód nie sięga dna pojemnika lub gdy roztwór zostanie pobrany w zbyt dużej ilości. - Za pomocą interfejsu użytkownika mikroprzepływowego wprowadzić roztwór białka z szybkością przepływu zbliżoną do szybkości pobierania (~0,01 - 0,1 mL/min). Pozostawić przepływ z tą szybkością, aż roztwór białka dotrze do celi przepływowej, a następnie zredukować szybkość przepływu do ≤0,001 mL/min. Sprawdzić objętość i czas na pompie strzykawkowej, aby upewnić się, że odpowiadają one oczekiwanej objętości (np. 1 min dla objętości 1 mL przy 1 mL/min).
UWAGA: Wymaganą objętość można obliczyć na podstawie objętości przewodu od układu mikroprzepływowego do celi przepływowej. Jeśli znana jest długość i średnica wewnętrzna (ID) przewodu, można skorzystać z internetowego kalkulatora objętości walca. Szybkość infuzji można dostosować według uznania, np. >0,001 mL/min podczas wprowadzania białka, aby skrócić średni czas oczekiwania na przechwycenie. Należy jednak zachować ostrożność, ponieważ zbyt wysoka szybkość przepływu może uniemożliwić białkom wejście do nanostruktury.
11. Gromadzenie danych
- Podczas wprowadzania roztworu białka do celi przepływowej należy rozpocząć rejestrację danych sygnału APD. Dostosuj osie x, y i z w razie potrzeby, korzystając z interfejsu użytkownika kontrolera piezoelektrycznego, ponieważ system prawdopodobnie będzie dryfował w czasie. Idealne ślady wychwytywania wykazują spójny ogólny wzorzec, zgodny ze śladem przedstawionym na Rysunku 3.
- Po zaobserwowaniu dużej zmiany transmitancji oraz odchylenia standardowego (S.D.) podobnej do przykładowego śladu wychwytywania, zapisz czas wystąpienia tego zdarzenia na potrzeby przyszłego sortowania danych (patrz na przykład Rysunek 4B).
UWAGA: Dryf systemu może prowadzić do zmian transmitancji i wzrostu S.D., niekiedy dość gwałtownie, co może zostać pomylone z wychwyceniem białka. Upewnij się, że skok sygnału wykazuje taki sam wzorzec jak przykładowe wychwycenie i że w momencie wystąpienia skoku nie występowały zakłócenia zewnętrzne, takie jak dryf podczas ustawiania lub głośne hałasy rejestrowane przez system. - Jeśli białko musi zostać uwolnione w ramach eksperymentu, wyłącz laser na ok. 5 s, a następnie włącz go ponownie. Ślad powinien wykazać dużą zmianę transmitancji i znacznie niższe S.D., co wskazuje na powrót do stanu bazowego.
UWAGA: Jeśli nie zaobserwowano dużej zmiany transmitancji i/lub S.D. lub zaobserwowano ślad podobny do procesu wychwytywania białka, prawdopodobnie białko przywarło do powierzchni próbki (patrz na przykład Rysunek 5B).
12. Demontaż próbki
- Po przeprowadzeniu pożądanego eksperymentu wyłączyć laser, wyjąć celę przepływową z platformy 3-osiowej i odłączyć przewody układu mikroprzepływowego.
- Położyć celę przepływową na czystej chusteczce tak, aby warstwa złota próbki była skierowana ku górze. Za pomocą skalpela ostrożnie przeciąć klej pod szklanym szkiełkiem nakrywkowym i delikatnie zdjąć je pęsetą z zaokrąglonymi końcami. Utylizować szkiełko w wyznaczonym pojemniku na szkło stłuczone.
UWAGA: Stłuczone szkło i użycie ostrych narzędzi mogą spowodować obrażenia. Należy upewnić się, że założone są okulary ochronne, rękawiczki i fartuch laboratoryjny. - Trzymać celę przepływową pod kątem, nadal z warstwą złota skierowaną ku górze, i za pomocą pęsety z zaokrąglonymi końcami ostrożnie usunąć klej z dolnej strony celi, aby uwolnić próbkę. Zastosowanie duplikującego silikonu umożliwia łatwe usunięcie bez uszkodzenia struktur DNH.
- Za pomocą pęsety prostej podnieść próbkę i dokładnie wypłukać ją w IPA, a następnie w wodzie, przed osuszeniem za pomocą pistoletu powietrznego. Jeśli próbka nadaje się do ponownego użycia, przechowywać ją w odpowiednim pojemniku z warstwą złota skierowaną ku górze.
UWAGA: Próbki zazwyczaj zachowują użyteczność przez około 1-2 tygodnie przy prawidłowej obsłudze, choć rozmiar nanostruktur zmienia się w czasie. W przypadku znacznych uszkodzeń, do następnego eksperymentu należy użyć nowej próbki. Uszkodzenia mogą przybrać formę zarysowań na powierzchni złota w pobliżu nanostruktur lub przejawiać się poprzez słabe wyniki eksperymentalne, co wskazuje na degradację nanostruktur29.
13. Przygotowanie systemu do przyszłego użytkowania
- Użyj złożonej chusteczki do soczewek, aby wytrzeć olej z obiektywu w jednym kierunku, odrywając ją i powtarzając czynność z wykorzystaniem kolejnego czystego fragmentu chusteczki.
UWAGA: Obiektywy są podatne na rozmazywanie i zarysowania, co może znacząco pogorszyć ich wydajność. Podczas czyszczenia zawsze należy nosić rękawiczki i unikać dotykania materiałów organicznych. Aby zapobiec zanieczyszczeniu, używaj wyłącznie nowych chusteczek do czyszczenia soczewek i wycieraj w jednym kierunku jednym ruchem. Unikaj pocierania soczewki i chusteczki w przód i w tył, aby zminimalizować ryzyko uszkodzeń. Jeśli czyszczenie na sucho jest niewystarczające, nanieś niewielką ilość etanolu na chusteczkę, wytrzyj olej w opisany wcześniej sposób, a następnie osusz suchą chusteczką. - Jeśli w kolejnym kroku zostaną użyte te same roztwory białek/buforów, wymiana drenów może nie być konieczna. W przypadku zastosowania innych roztworów wymień dreny, aby zmniejszyć ryzyko zanieczyszczenia pozostałościami poprzednich roztworów.
UWAGA: Nie używaj tych samych drenów przez więcej niż 1 tydzień, nawet podczas wykonywania eksperymentów z tymi samymi roztworami, ponieważ z czasem ulegną one zanieczyszczeniu.
Wyniki
Po akwizycji danych można przeprowadzić analizę danych surowych przy użyciu kodu MATLAB w celu wygenerowania przebiegów z danych surowych zebranych przez APD. Rysunek 3 przedstawia przykładowy przebieg pułapkowania, obejmujący linię bazową przed pułapkowaniem oraz zdarzenie pułapkowania, w którym obserwuje się dużą zmianę transmitancji (ΔT/T0) i odchylenie standardowe przed wyłączeniem lasera na około 5 s i jego ponownym włączeniem. Znaczna redukcja odchylenia standardowego i powrót transmitancji do poziomów zbliżonych do linii bazowej wskazują na uwolnienie białka. Dryf liniowy jest usuwany z przebiegu za pomocą funkcji MATLAB detrend.m, a następnie do przebiegu po usunięciu trendu dodawana jest średnia wartość danych. Okazyjnie konieczne jest usuwanie trendu z przebiegu, ponieważ układ dryfuje w czasie, co powoduje liniowy spadek transmitancji (patrz szary przebieg na Rysunku 3). Niewielkie zmiany w przebiegach linii bazowej przed i po pułapkowaniu wynikają z regulacji stolika w celu optymalizacji linii bazowej przy minimalnym odchyleniu standardowym, co przedstawiono na Rysunku 4A. Czasami w przebiegu widoczne są cząsteczki białek bez ich pułapkowania, co określa się mianem białek przelatujących. Białka przelatujące objawiają się jako gwałtowna zmiana transmitancji, podobna do typowego pułapkowania (Rysunek 4B), ale o znacznie krótszym czasie trwania, jak pokazano na Rysunku 4A. Gęstość widmowa mocy (PSD) stanowi kolejną metodę analizy potwierdzającą pułapkowanie białka poprzez określenie mocy sygnału przy różnych częstotliwościach. Ruchy konformacyjne białek są zazwyczaj widoczne w zakresie >1 µs w metodach spektroskopii pojedynczych cząsteczek40. Rysunek 4C pokazuje, że w porównaniu z linią bazową, pułapkowanie białka prowadzi do wyższej mocy sygnału, przynajmniej w zakresie 10 kHz (> 100 µs). Podkreśla to również znaczenie wyrównania stolika do zoptymalizowanej linii bazowej, ponieważ niewłaściwa linia bazowa mogłaby zwiększyć szum przy częstotliwościach między 50-500 Hz, czyli w zakresie częstotliwości pokrywającym się z ruchami konformacyjnymi białek.
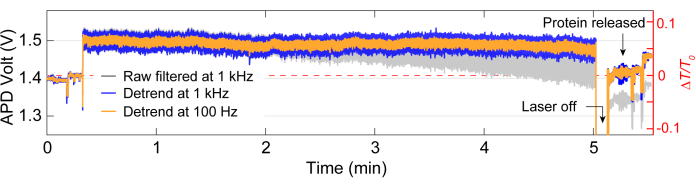
Rysunek 3: Pełny zapis przechwytywania pojedynczego białka. Reprezentatywny zapis dla pełnego cyklu pułapkowania, obejmujący linię bazową, przechwycenie białka oraz jego uwolnienie. Skoki w zapisie przed i po przechwyceniu wynikają z wyrównania. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
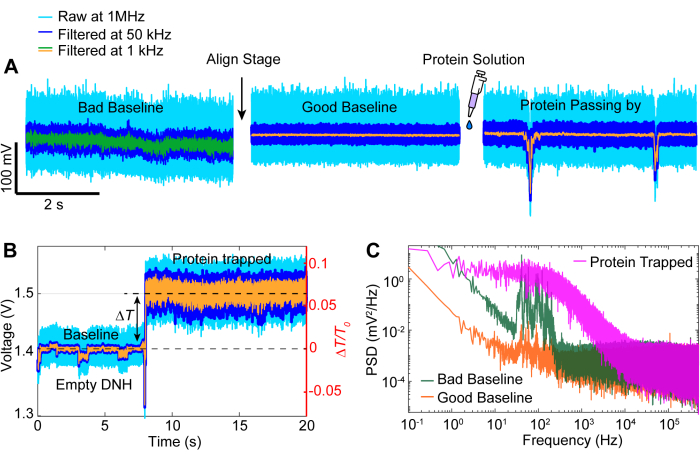
Rysunek 4: Typowe zdarzenia w zapisach sygnału. (A) Przykłady wyrównania od złej do dobrej linii bazowej oraz białka przechodzącego w pobliżu punktu gorącego (hotspot). (B) Zapis uwięzienia obrazujący proces od linii bazowej, gdy punkt gorący DNH jest pusty, do momentu uwięzienia białka. (C) Wykres gęstości widmowej mocy (PSD) dla dobrej i złej linii bazowej przedstawionych w (A) oraz białka uwięzionego w (B). Wyższe wartości PSD wskazują na większy szum przy określonych częstotliwościach. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Większość zdarzeń przechwytywania przebiega według tego samego ogólnego schematu, co sygnał przedstawiony na Ryc. 3, choć podczas eksperymentów mogą wystąpić sporadyczne problemy. W większości doświadczeń białko powinno zostać uwolnione ręcznie poprzez wyłączenie lasera po zakończeniu pożądanego etapu eksperymentu. W niektórych przypadkach białko może jednak opuścić pułapkę bez interwencji, co pokazano na Ryc. 5A. Odwrotnie, czasami białka mogą pozostać w miejscu przechwytywania nawet po wyłączeniu lasera, co prawdopodobnie wynika z przylegania białka do próbki. Przyleganie to skutkuje szumami w sygnale po ponownym włączeniu i wyłączeniu lasera (patrz Ryc. 5B). Prawdopodobieństwo wystąpienia tego zjawiska zależy od białka, ponieważ niektóre z nich są bardziej podatne na adsorpcję powierzchniową41,42. Zastosowanie powłoki, takiej jak PEG-tiol, może zmniejszyć ryzyko przylegania białek39,43. Jeśli nie jest to celowe, np. w przypadku badania oddziaływań białko-białko, kolejnym problemem może być podwójne przechwytywanie, w którym drugie białko zostaje uwięzione po pierwszym. Charakteryzuje się to kolejnym gwałtownym wzrostem transmisji, podobnym do pierwszego przechwycenia, oraz zmianą odchylenia standardowego (patrz Ryc. 5C).
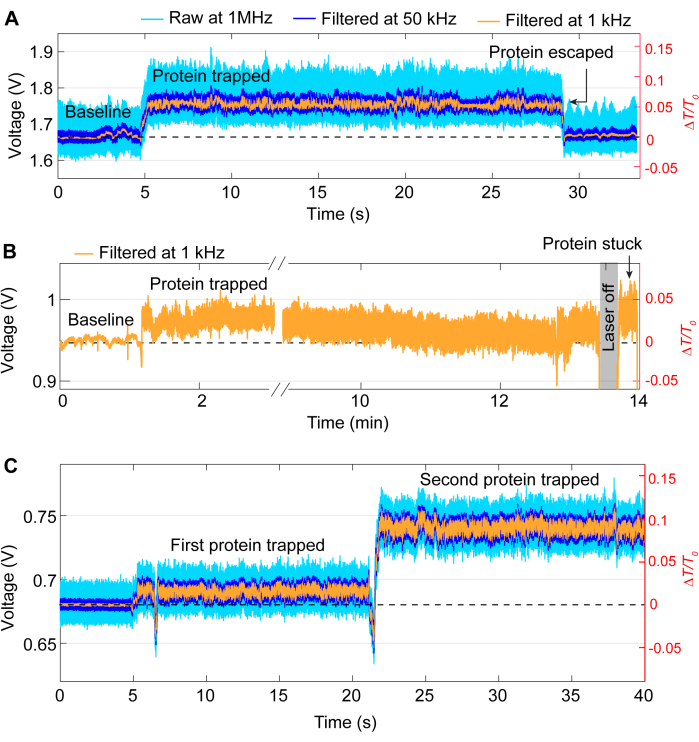
Rysunek 5: Przykłady niepożądanych zdarzeń wychwytywania. (A) Niezamierzone uwolnienie białka z punktu zapalnego (hotspot) DNH. (B) Przykład białka, które utknęło na powierzchni próbki w punkcie zapalnym DNH. (C) Skok śladu występuje, gdy drugie białko zostaje wychwycone, podczas gdy pierwsze nadal pozostaje w punkcie zapalnym DNH. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Reprezentatywny eksperyment przeprowadzony na in situ ładowanie żelaza do cząsteczki apo-ferrytyny demonstruje zastosowanie plazmonicznych nanopincet jako narzędzia do badania dynamiki konformacyjnej białek29Ferrytyna jest białkiem transportującym żelazo, które występuje w dwóch stanach: apoferrytynie, która nie zawiera żelaza, oraz holoferrytynie, która jest nasycona żelazem.44,45Żelazo dwuwartościowe dostaje się do białka poprzez kanały trójskładnikowe, gdzie zostaje utlenione do żelaza trójwartościowego i zmagazynowane w rdzeniu białka.46. Rysunek 6A przedstawia typowy ślad wychwytywania apoferrytyny z roztworem żelaza(II) infundowanym przez ponad 20 min podczas wychwytywania białka. Ślady o czasie trwania 20 s, pobrane wzdłuż całego przebiegu w punktach b-e, dają wgląd w zmiany zachodzące w białku w czasie. W Rysunek 6Bapoferrytyna jest uwięziona w standardowym buforze PBS i nie obserwuje się żadnych istotnych zmian w sygnale. Rysunek 6C, D wykazują fluktuacje odchylenia standardowego (S.D.) śladów, które są spowodowane ładowaniem żelaza do białka poprzez jego kanały trzykrotne, co prowadzi do powstania stanu bardziej dynamicznego (apo-), w którym kanały są otwarte, oraz stanu bardziej zwartego (holo-) z zamkniętymi kanałami. Po wypełnieniu cząsteczki ferrytyny żelazem przeszła ona w holoformę, co skutkowało stabilnym śladem uwięzienia, jak pokazano w Rycina 6EFunkcje gęstości prawdopodobieństwa (PDF) w Ryciny 6B-E dodatkowo obrazują zmiany zachodzące w białku pod wpływem różnych warunków roztworu w czasie.
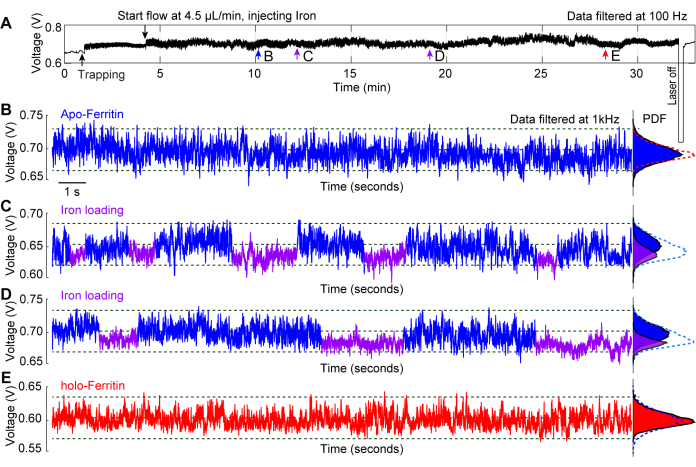
Rycina 6: In situ ładowanie żelazem uwięzionej apoferrytyny. (A) Pełny ślad transmisji DNH z uwięzioną cząsteczką apoferrytyny, po czym wstrzyknięto roztwór żelaza dwuwartościowego do miejsca uwięzienia, aby zaobserwować zmiany konformacyjne ferrytyny związane z ładowaniem żelaza. (B) 20-sekundowy ślad uwięzienia apoferrytyny przed dotarciem roztworu żelaza dwuwartościowego do punktu krytycznego. (C, D) 20-sekundowe ślady uwięzienia po wystawieniu cząsteczki apoferrytyny na działanie roztworu żelaza dwuwartościowego. Segmenty niebieskie i fioletowe oznaczają odpowiednio wyższe i niższe S.D. śladu, wskazując na elastyczne i sztywne konformacje ferrytyny. (E) 20-sekundowy ślad uwięzienia po wystawieniu apoferrytyny na działanie roztworu żelaza dwuwartościowego przez >20 minut. Wykresy funkcji gęstości prawdopodobieństwa (PDF) po prawej stronie pokazują rozkład transmisji i są zakodowane kolorami odpowiadającymi segmentom niebieskim i fioletowym. Rycina została zmodyfikowana na podstawie źródła29. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Rycina uzupełniająca 1: Próbka złota DNH zamontowana w wydrukowanej w technologii 3D celi przepływowej. Próbka jest umieszczana w specjalnym gnieździe i przytwierdzana do celi przepływowej za pomocą dwustronnej taśmy klejącej PET. Oznaczono kluczowe parametry i powiązane pomiary dla projektu naszej celi przepływowej. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 2: Tył celi przepływowej z zamontowaną próbką złotego DNH i oznakowaną wewnętrzną ścianką. Próbka jest uszczelniona w celi przepływowej za pomocą silikonu powielającego. Kliknij tutaj, aby pobrać ten plik.
Rysunek uzupełniający 3: Schemat celi przepływowej z zamontowanym złotym DNH z opisanymi otworami wlotowymi i wylotowymi. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Kluczowym krokiem w protokole jest upewnienie się, że komora przepływowa nie przecieka przed umieszczeniem jej w scenie, która powinna być wcześniej przetestowana na zewnątrz uchwytu przy wysokim natężeniu przepływu. Wyciek po zamontowaniu próbki może uszkodzić elementy optyczne, w szczególności dolną soczewkę.
Wyrównanie może z czasem dryfować od optymalnej pozycji podczas eksperymentu, powodując zmienność sygnału ze względu na czułość plazmonicznej pęsety. W takim przypadku należy ponownie wyrównać za pomocą kontrolek piezoelektrycznych do maksymalnej transmisji i minimalnego odchylenia standardowego linii bazowej, ponieważ hałaśliwa linia bazowa obniża jakość danych. Należy zwrócić uwagę na skrupulatne notowanie czasu wyrównywania, aby wyeliminować ryzyko mylenia ingerencji użytkownika w zdarzenie pułapkowania. Jeśli wystąpi poważne dryfowanie, delikatnie wyrównaj stolik, aby zminimalizować ryzyko uwolnienia białka i zanotuj czas regulacji.
Modyfikacje i zmiany w prezentowanej technice mogą być dokonywane w oparciu o konkretne potrzeby eksperymentalne. Na przykład stolik z kontrolowaną temperaturą może pomóc schłodzić/podgrzać próbkę zgodnie z życzeniem, zamiast używać ogrzewania laserowego w celu zwiększenia temperatury31,33. Inne techniki, na przykład interferometryczna mikroskopia rozpraszania (iSCAT), mogą zapewnić interferencję białka w polu rozpraszania DNH, uzyskując dodatkowy sygnał proporcjonalny do polaryzowalności białka, co jest związane z wielkością cząstek47,48.
Plazmoniczne pęsety są czysto czasową techniką wykrywania, ponieważ dane są rejestrowane przez APD (detektor jednopikselowy). Technika ta nie dostarcza bezpośrednich informacji na temat zmian strukturalnych białka, takich jak to, które regiony białka są zaangażowane w zmianę konformacyjną lub gdzie ligand lub inne białko może wiązać się z białkiem. Dodatkowo technika ta jest ograniczona do zakresu czasowego >1 μs ze względu na częstotliwość próbkowania karty akwizycji danych (1 MHz). Biorąc pod uwagę częstotliwość Nyquista, gdzie najwyższy możliwy zakres to połowa szybkości akwizycji, w tym przypadku 2 μs w idealnych warunkach.
W tym protokole opisaliśmy proces konfiguracji eksperymentu z plazmoniczną pęsetą w celu uwięzienia pojedynczego białka i monitorowania zmian w jego dynamice konformacyjnej w czasie. Technikę tę można opracować na dowolnym mikroskopie zbudowanym w domu lub komercyjnym. W przeciwieństwie do metod opartych na fluorescencji lub tetheringu, takich jak smFRET i pęseta optyczna, technika ta może wychwytywać białka bez etykiet lub uwięzi i nadal osiągać czułość pojedynczej cząsteczki. Warunki roztworu mogą być zmieniane podczas wychwytywania białka za pomocą systemu mikroprzepływowego, co pozwala na monitorowanie w czasie rzeczywistym wpływu różnych roztworów na białko. Cechy te sprawiają, że plazmoniczne pęsety są obiecującym narzędziem w dziedzinie biofizyki i biodetekcji, szczególnie w przypadku białek, które konwencjonalne techniki mają trudności z zbadaniem w ich rodzimych stanach. Przyszłe zastosowania będą koncentrować się na dekodowaniu dynamiki konformacyjnej bardziej dynamicznych białek, takich jak białka wewnętrznie nieuporządkowane i białka zawierające wewnętrznie nieuporządkowane regiony oraz białka błonowe, których dynamika i równomierna struktura wymykają się obecnym technikom.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
S.Z. dziękuje za wsparcie ze strony Rady ds. Badań Biotechnologii i Nauk Biologicznych (BBSRC DTP) (BB/T0083690/1). Autorzy potwierdzają finansowanie z Brytyjsko-Indyjskiej Inicjatywy Edukacyjnej i Badawczej (UKIERI). M.R. docenia wsparcie ze strony Towarzystwa Królewskiego i Fundacji Wolfsona.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 100x Obiektyw (NA = 1,25) | Olympus | PLN100XO | Czysty olej tylko za pomocą chusteczki do czyszczenia soczewek jednym ruchem |
| 12-1 obrotowy dwukierunkowy zawór mikroprzepływowy | Elveflow | ||
| 3/2-drogowy zawór elektromagnetyczny | Elveflow | ||
| 4x Obiektyw (NA = 0,1) | Olympus | PLN4XP | |
| Wiatrówka | RS Komponenty | 666-6772 | |
| Fotodioda lawinowa (APD) | Thorlabs | APD120A/M | Nie przesycić, szerokość pasma 50 MHz, czułość na ładunki elektrostatyczne |
| Dioda laserowa | Butterfly Thorlabs | FPL852S | |
| Urządzenie sprzężone z ładunkiem (kamera) | Hikrobot | MV-CE200-10UC | |
| Naczynie krystalizujące | VWR | 216-0065 | |
| Karta akwizycji danych | Instrumenty krajowe | USB-6361 | Częstotliwość próbkowania 2 MHz |
| Taśma dwustronna | Adhesive Research Inc | ARcare92712 | Wytnij odpowiedni kształt dla komórki przepływowej za pomocą wycinarki laserowej |
| Tylko okap | etanol | ||
| Kolimator Fibreport | Thorlabs | PAF2-A7B | |
| Szkiełka nakrywkowe do mikroskopu szklanego (grubość 0,17 mm) | |||
| Płytka półfalowa | Thorlabs | AHWP10M-980 | |
| Ideal-tek 120 mm, stal nierdzewna, pęseta prosta | RS Components | 282-7472 | Do trzymania próbki i odklejania taśmy dwustronnej |
| Isopropanol (IPA) | Tylko okap wyciągowy, używaj rękawiczek | ||
| Chusteczka do czyszczenia soczewek | Thorlabs | MC-5 | |
| Metrosil szybko powielające się części silikonowe A i B | Metrodent | MSILR/1 | |
| Szkiełka mikroskopowe (75 mm x 26 mm) | |||
| Modułowy system pęset optycznych | Thorlabs | OTKB/M-CUSTOM | |
| Olej do obiektywów | Olympus | Używaj rękawiczek, przechowuj między 2oC-8oC | |
| Montaż lasera fotodiodowego | Thorlabs | CLD1015 | |
| Sterownik piezoelektryczny | Thorlabs | ||
| Stolik piezoelektryczny | Thorlabs | Nanomax 300 | |
| Soczewka planowklęsła (f = -50 mm) | Soczewka płaskowypukła Thorlabs | LC1715-B | |
| (f = 150 mm) | Thorlabs | LA1433-B | |
| Soczewka płaskowypukła (f = 60 mm) | Thorlabs | LA1134-B | |
| Poli(glikol etylenowy) metylowy tiol (PEG-tiol) 800 MW | Sigma Aldrich | 729108 | Przechowywać między 2oC-8oC |
| rurka PTFE (ID: 0,18 mm) | Vici Jour | JR-T-6805-M25 | |
| Rurka PTFE (ID: 0,8 mm) | Cole-Parmer | WZ-21942-72 | |
| SEM-FIB | Belka poprzeczna Zeiss | 550 | Źródło jonów galu |
| Krótki przepust lustro dichroiczne 805 nm | Thorlabs | DMSP805 | |
| Srebrne lustro | Thorlabs | PF-10-03-P01 | |
| Pompa strzykawkowa | Aparat Harvard | 70-4511 | |
| Weller Erem 120 mm pęseta płaska, zaokrąglona ze stali nierdzewnej | RS Components | 176-1150 | Do przytrzymywania szkła nakrywkowego i peelingu kleju z komory przepływowej |
Bibliografia
- Peter Lu, H. P. Sizing up single-molecule enzymatic conformational dynamics. Chem Soc Rev. 43 (4), 1118-1143 (2014).
- Mazal, H., Haran, G. Single-molecule FRET methods to study the dynamics of proteins at work. Curr Opin Biomed Eng. 12, 8-17 (2019).
- Ritchie, D. B., Woodside, M. T. Probing the structural dynamics of proteins and nucleic acids with optical tweezers. Curr Opin Str Biol. 34, 43-51 (2015).
- Neupane, K., Solanki, A., Sosova, I., Belov, M., Woodside, M. T. Diverse metastable structures formed by small oligomers of α-Synuclein probed by force spectroscopy. PLoS One. 9 (1), e86495(2014).
- Hughes, M. L., Dougan, L. The physics of pulling polyproteins: a review of single molecule force spectroscopy using the AFM to study protein unfolding. Rep Prog Phys. 79 (7), 076601-076601 (2016).
- Young, G., et al. Quantitative mass imaging of single biological macromolecules. Science. 360 (6387), 423-427 (2018).
- Schmid, S., Dekker, C. Nanopores: a versatile tool to study protein dynamics. Essays Biochem. 65 (1), 93-107 (2021).
- Van Meervelt, V., et al. Real-time conformational changes and controlled orientation of native proteins inside a protein nanoreactor. J Am Chem Soc. 139 (51), 18640-18646 (2017).
- Awasthi, S., Ying, C., Li, J., Mayer, M. Simultaneous determination of the size and shape of single α-Synuclein oligomers in solution. ACS Nano. 17 (13), 12325-12335 (2023).
- Sµnchez-Rico, C., Von Vithenberg, L., Warner, L., Lamb, D. C., Sattler, M. Effects of fluorophore attachment on protein conformation and dynamics studied by spFRET and NMR spectroscopy. Chemistry. 23 (57), 14267-14277 (2017).
- Yin, L., et al. How does fluorescent labeling affect the binding kinetics of proteins with intact cells. Biosens Bioelectr. 66, 412-416 (2015).
- Berkovich, R., et al. Rate limit of protein elastic response is tether dependent. Proc Natl Acad Sci. 109 (36), 14416-14421 (2012).
- Dahmardeh, M., Mirzaalian Dastjerdi, H., Mazal, H., Köstler, H., Sandoghdar, V. Self-supervised machine learning pushes the sensitivity limit in label-free detection of single proteins below 10 kDa. Nat Meth. 20 (3), 442-447 (2023).
- Becker, J., et al. A quantitative description for optical mass measurement of single biomolecules. ACS Photon. 10 (8), 2699-2710 (2023).
- Houghtaling, J., et al. Estimation of shape, volume, and dipole moment of individual proteins freely transiting a synthetic nanopore. ACS Nano. 13 (5), 5231-5242 (2019).
- Plesa, C., et al. Fast translocation of proteins through solid state nanopores. Nano Lett. 13 (2), 658-663 (2013).
- Schmid, S., Stömmer, P., Dietz, H., Dekker, C. Nanopore electro-osmotic trap for the label-free study of single proteins and their conformations. Nat Nanotechnol. 16 (11), 1244-1250 (2021).
- Shi, X., Verschueren, D. V., Dekker, C. Active delivery of single DNA molecules into a plasmonic nanopore for label-free optical sensing. Nano Lett. 18 (12), 8003-8010 (2018).
- Verschueren, D. V., et al. Label-free optical detection of DNA translocations through plasmonic nanopores. ACS Nano. 13 (1), 61-70 (2019).
- Verschueren, D., Shi, X., Dekker, C. Nano-optical tweezing of single proteins in plasmonic nanopores. Small Meth. 3 (5), 1800465(2019).
- Peri, S. S. S., et al. Quantification of low affinity binding interactions between natural killer cell inhibitory receptors and targeting ligands with a self-induced back-action actuated nanopore electrophoresis (SANE) sensor. Nanotechnology. 32 (4), 045501(2020).
- Leong, I. W., Tsutsui, M., Yokota, K., Taniguchi, M. Salt gradient control of translocation dynamics in a solid-state nanopore. Anal Chem. 93 (49), 16700-16708 (2021).
- Juan, M. L., Righini, M., Quidant, R. Plasmon nano-optical tweezers. Nat Photon. 5 (6), 349-356 (2011).
- Juan, M. L., Gordon, R., Pang, Y., Eftekhari, F., Quidant, R. Self-induced back-action optical trapping of dielectric nanoparticles. Nat Phys. 5 (12), 915-919 (2009).
- Pang, Y., Gordon, R. Optical trapping of 12 nm dielectric spheres using double-nanoholes in a gold film. Nano Lett. 11 (9), 3763-3767 (2011).
- Pang, Y., Gordon, R. Optical trapping of a single protein. Nano Lett. 12 (1), 402-406 (2012).
- Kotnala, A., Gordon, R. Quantification of high-efficiency trapping of nanoparticles in a double nanohole optical tweezer. Nano Lett. 14 (2), 853-856 (2014).
- Booth, L. S., et al. Modelling of the dynamic polarizability of macromolecules for single-molecule optical biosensing. Sci Rep. 12 (1), 1995(2022).
- Yousefi, A., et al. Optical monitoring of in situ Iron loading into single, native ferritin proteins. Nano Lett. 23 (8), 3251-3258 (2023).
- Yousefi, A., et al. Structural Flexibility and Disassembly Kinetics of Single Ferritin Molecules Using Optical Nanotweezers. ACS Nano. 18 (24), 15617-15626 (2024).
- Peters, M., et al. Energy landscape of conformational changes for a single unmodified protein. NPJ Biosens. 1 (1), 14-14 (2024).
- Peters, M., McIntosh, D., Branzan Albu, A., Ying, C., Gordon, R. Label-free tracking of proteins through plasmon-enhanced interference. ACS Nanosci Au. 4 (1), 69-75 (2024).
- Ying, C., et al. Watching single unmodified enzymes at work. arXiv. , (2021).
- Yang-Schulz, A., et al. Direct observation of small molecule activator binding to single PR65 protein. NPJ Biosensing. 2 (1), 1-10 (2025).
- Yang, W., van Dijk, M., Primavera, C., Dekker, C. FIB-milled plasmonic nanoapertures allow for long trapping times of individual proteins. iScience. 24 (11), 103237(2021).
- Koya, A. N., et al. Novel plasmonic nanocavities for optical trapping-assisted biosensing applications. Adv Optical Mater. 8 (7), 1901481(2020).
- Goswami, A., Umashankar, R., Gupta, A. K., Aravindan, S., Rao, P. V. Development of a microstructured surface using the FIB. J Micromanufact. 1 (1), 53-61 (2018).
- Onuta, T. D., Waegele, M., DuFort, C. C., Schaich, W. L., Dragnea, B. Optical field enhancement at cusps between adjacent nanoapertures. Nano Lett. 7 (3), 557-564 (2007).
- Al-Ani, A., et al. The influence of PEG-thiol derivatives on controlling cellular and bacterial interactions with gold surfaces. Appl Surf Sci. 462, 980-990 (2018).
- Schuler, B., Hofmann, H. Single-molecule spectroscopy of protein folding dynamics-expanding scope and timescales. Curr Opin Str Biol. 23 (1), 36-47 (2013).
- Kopac, T. Protein corona, understanding the nanoparticle-protein interactions and future perspectives: A critical review. Int J Biol Macromol. 169, 290-301 (2021).
- Li, X., Guo, W., Xu, R., Song, Z., Ni, T. The interaction mechanism between gold nanoparticles and proteins: Lysozyme, trypsin, pepsin, γ-globulin, and hemoglobin. Spectrochim Acta A Mol Biomol Spectrosc. 272, 120983(2022).
- Emilsson, G., et al. Strongly stretched protein resistant poly(ethylene glycol) brushes prepared by grafting-To. ACS Appl Mater Inter. 7 (14), 7505-7515 (2015).
- Theil, E. C., Liu, X. S., Tosha, T. Gated pores in the ferritin protein nanocage. Inorg Chim Acta. 361 (4), 868-874 (2008).
- Theil, E. C., et al. The ferritin iron entry and exit problem. Inorg Chim Acta. 297 (1), 242-251 (2000).
- Takahashi, T., Kuyucak, S. Functional properties of threefold and fourfold channels in Ferritin D=deduced from electrostatic calculations. Biophys J. 84 (4), 2256-2263 (2003).
- Gemeinhardt, A., et al. Label-free imaging of single proteins secreted from living cells via iSCAT microscopy. J Vis Exp. (141), e58486(2018).
- Piliarik, M., Sandoghdar, V. Direct optical sensing of single unlabelled proteins and super-resolution imaging of their binding sites. Nat Comm. 5 (1), 4495(2014).
Przedruki i uprawnienia
