Tutaj wprowadzamy protokół do używania substratów z powierzchni drożdży do testów modyfikacji enzymatycznej. Platformę zademonstrowano, wykorzystując analizę aktywności defosforylacji fosfatazy tyrozynowej SHP-2 w stosunku do jednego z jej substratów jako reprezentatywny test modyfikacji enzymatycznej.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Modyfikacja enzymatyczna i cytometria przepływowa oceny białek powierzchniowych drożdży
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Wyświetlanie powierzchni drożdży to strategia łączenia genotypu z fenotypem, która umożliwia wysokoprzepustowe badania przesiewowe funkcji białek. Tradycyjnie, wyświetlanie powierzchni drożdży było stosowane do ewolucji nowych białek wiążących, przy czym cytometria przepływowa była wykorzystywana do oceny i sortowania według poziomów siły wiązania. W ostatnim czasie rośnie zainteresowanie zastosowaniem wyświetlacza powierzchni drożdży do przesiewowej modyfikacji enzymatycznej wariantów substratu, z modyfikacjami addytywnymi (np. fosforylacja) lub subtraktywnymi (np. proteoliza) zapewniającymi fenotyp czytelny za pomocą cytometrii przepływowej. Takie modyfikacje są regularnie stosowane przy użyciu kolokalizacji wewnątrzkomórkowej, ale zdolność do uzyskania zewnątrzkomórkowej modyfikacji enzymatycznej wyświetlanych substratów może otworzyć wiele innych reakcji do zbadania. W tym miejscu opisano techniki projektowania i stosowania testów przesiewowych do zewnątrzkomórkowej modyfikacji enzymatycznej substratów kandydujących wyświetlanych na powierzchni drożdży i późniejszej oceny za pomocą analizy cytometrii przepływowej. Przedstawiamy te protokoły w kontekście fosfataz defosforylujących drożdży wyświetlanych substratów zawierających fosforylowane reszty tyrozyny i komentujemy, w jaki sposób ten zastosowany framework można dostosować do opracowania testów przesiewowych dla innych par enzym-substrat.
Wprowadzenie
Zrozumienie interakcji między enzymami i ich celami staje się coraz bardziej interesującym obszarem badań ze względu na jego konieczność w biologicznej charakterystyce szlaków kontrolujących homeostazę komórkową i rozwój choroby1,2. Enzymy są odpowiedzialne za katalizę wielu reakcji, które utrzymują życie biologiczne, kontrolując niezbędne szlaki, takie jak metabolizm komórkowy3,4, signaling5, a nawet podstawowe procesy, takie jak naprawa genomu6,7. Ze względu na ich rolę w tych procesach, ich interakcje odgrywają również rolę w rozwoju wielu chorób, ponieważ odchylenia w ich aktywności mogą powodować poważne rozregulowanie aktywności komórek, powodując apoptozę lub proliferację szkodliwych komórek nowotworowych2. Badania nad aktywnością enzymatyczną miały ważne zastosowania w opracowywaniu nowych środków terapeutycznych8,9, wymagających testów dostosowanych do każdej konkretnej interakcji enzym-substrat10. Wiele testów enzymatycznych zostało ustalonych jako standardowe protokoły oceny i charakterystyki tych interakcji. Testy opracowane do analizy interakcji enzymatycznych są klasyfikowane jako testy detekcyjne, które monitorują wiązanie w celu aktywacji/hamowania11 lub testy, które monitorują modyfikację substratu przez enzymy12.
Jedną z głównych ról enzymów jest regulowanie zachowania komórek. Transdukcja sygnału, wewnątrzkomórkowa odpowiedź komórki na zewnątrzkomórkowy wyzwalacz13, jest odpowiedzialna za przetrwanie i funkcjonalność komórki. Proliferacja, różnicowanie i wiele innych procesów funkcjonalnych komórek obejmuje szlaki sygnałowe, którymi rządzą interakcje enzymatyczne14,15. Enzymy katalizują modyfikacje potranslacyjne, które często modulują masywne sieci sygnalizacyjne odpowiedzialne za prawidłowe przekazywanie wiadomości zewnątrzkomórkowych16. Fosforylacja białek jest najczęstszą modyfikacją potranslacyjną, wszechobecną w sygnalizacji komórkowej i wielu innych szlakach komórkowych. W związku z tym kinazy białkowe stały się znaczącą częścią potencjalnych celów terapeutycznych ze względu na ich krytyczną rolę regulacyjną17. Fosfatazy są naturalnymi cząsteczkami modulującymi dla komórkowych kompleksów sygnalizacji opartej na fosforanach18,19, posiadające zdolność usuwania reszt fosforanowych z białek docelowych20. W ciągu ostatniej dekady fosfatazy stały się głównym celem terapeutycznym w leczeniu nowotworów 21 i chorób zapalnych22 w oparciu o ich udział w regulacji dalszych szlaków sygnałowych w wielu typach komórek. Razem kinazy białkowe i fosfatazy zapewniają szeroki zakres interakcji, które można badać poprzez opracowanie specyficznych protokołów testów enzymatycznych.
Wyświetlanie powierzchni drożdży zostało użyte jako narzędzie do charakterystyki i oceny aktywności enzymatycznej23,24. Stanowi wysokoprzepustową platformę do badań przesiewowych procesów modyfikacji potranslacyjnej w połączeniu ze strategiami sekwestracji retikulum endoplazmatycznego25,26. Pozwala to na kolokalizację i zatrzymanie par kinaza-substrat w retikulum endoplazmatycznym poprzez wiązanie z receptorami KDEL27, gdzie fosforylacja substratu może zachodzić ze zwiększoną szybkością ze względu na bliskość między kinazami a ich celami. Wiązanie receptora KDEL odbywa się za pośrednictwem C-końcowej sekwencji retencji retikulum endoplazmatycznego FEHDEL, która wykazuje silniejszą zdolność zatrzymywania niż inne sekwencje HDEL25,28. Ufosforylowany substrat jest następnie zakotwiczony na powierzchni drożdży w celu jego późniejszej oceny za pomocą cytometrii przepływowej29. Obecnie nie ma uogólnionych protokołów ustalonych dla enzymatycznej modyfikacji substratów wyświetlanych na powierzchni drożdży. Rozszerzamy możliwości wyświetlania powierzchni drożdży, wykorzystując pozakomórkowo wyrażane warianty fosforylowanych substratów i modyfikując je poprzez defosforylację przez znaną fosfatazę. Analiza cytometrii przepływowej stanowi następnie platformę do oceny fenotypowej wyżej wymienionych substratów poprzez pomiar zmian mediany fosforylacji w wyniku inkubacji ze znaną fosfatazą. Zapewnia to adaptowalną metodę potranslacyjnej modyfikacji białek wyświetlanych powierzchniowo, a jednocześnie zapewnia metodę analizy modyfikacji enzymatycznych interakcji podczas korzystania z platformy wyświetlania powierzchni drożdży.
Prezentujemy techniki rozwoju i zastosowania testu modyfikacji enzymatycznej, który opisuje wprowadzenie interakcji kinaza-substrat do platformy wyświetlania powierzchni drożdży, koinkubację wyrażonego fosforylowanego substratu z rekombinowaną fosfatazą, a następnie analizę aktywności defosforylacji za pomocą cytometrii przepływowej. W tym raporcie osiąga się to poprzez kolokalizację domeny cytoplazmatycznej CD28 z kinazą limfocytów (LCK) w retikulum endoplazmatycznym drożdży, a następnie wyświetlanie fosforylowanego CD28 na powierzchni drożdży, a następnie defosforylację przez Src homologię regionu 2 zawierającą domenę fosfatazy-2 (SHP-2). Przeciwciało antyfosfotyrozynowe (w tym badaniu 4G10), które wykrywa fosforylowane reszty tyrozyny w szerokiej gamie sekwencji peptydowych, służy do ilościowego oznaczania poziomu fosforylacji w funkcji leczenia fosfatazą. Szczegółowy proces zapewnia uogólnione podejście do badania interakcji enzym-substrat; Prospektywny sposób badania enzymów i substratów w sposób oczyszczony.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Wzrost komórek drożdży zawierających plazmid i indukcja ekspresji białka
- Zgodnie z recepturą opisaną w Tabela 1przygotuj pożywki niezbędne do wzrostu drożdży niezawierających plazmidu (YPD), wzrostu komórek drożdży zawierających plazmid (SD-CAA) i indukcji ekspresji białka (SRG-CAA), a także szalki z pożywką SD-CAA.
- Wykonaj transformację komórek drożdży EBY-10 plazmidowym DNA do ekspresji powierzchniowej drożdży zawierającym parę kinaza-substrat, stosując metodę opartą na kationach litu30,31, powszechnie stosowane w zestawach do transformacji drożdży różnych producentów.
UWAGA: Elektroporacja32 lub można zastosować inne preferowane techniki transformacji plazmidowej drożdży, w zależności od transformowanego konstruktu plazmidowego. - Przygotować probówkę hodowlaną o pojemności 14 ml zawierającą 10 ml pożywki YPD. Zaszczepić komórki EBY-10 i hodować w inkubatorze wytrząsowym w 30 °C, 30 obr./min, aż kultura osiągnie gęstość optyczną (OD60 nm) od 0,8 do 1,0 (8 x 10⁶- 1 x 10⁷ komórek/ml).
UWAGA: OD60 nm pomiar wykonuje się poprzez przygotowanie kuwet z 3 ml próbek zawierających 10-krotne rozcieńczenia kultur drożdży w odpowiednich pożywkach oraz kuwet z 3 ml próbek kontrolnych (blank) zawierających pożywki użyte do rozcieńczeń próbek. Gęstość optyczną (OD)60 nm Program w spektrofotometrze służy do najpierw pomiaru kuwety z próbą kontrolną (blank), a następnie każdej kuwety z próbką poprzez ustawienie odpowiedniego rozcieńczenia przygotowanego dla każdej próbki. 1 OD60 nm odpowiada 1 × 10⁷ drożdży/ml. - Zebrać komórki poprzez odwirowanie hodowli przy 1 0 x g przez 3 min, a następnie przemyć 1st roztwór do płukania dołączony do zestawu do transformacji drożdży lub bufor TE (10 mM Tris-HCl i 1,0 mM EDTA)31.
- Ponownie odwirować komórki w celu uzyskania osadu przy 10 g. x g przez 3 min, a następnie resuspender w 1 ml buforu do transformacji dołączonego do zestawu do transformacji drożdży lub w sterylnej wodzie. Komórki należy podzielić na 50 µL alikwoty i mogą być przechowywane w temperaturze -80 °C do 6 miesięcy.
- W celu transformacji plazmidowej przygotowuje się jedną alikwot na plazmid i rozmraża go na lodzie, a następnie 0,5-1.5 µg plazmidowego DNA zawierającego konstrukt do ekspozycji drożdżowej dodaje się bezpośrednio do komórek. Dodaje się 0,5 ml roztworu do transformacji dostarczonego w zestawie do transformacji drożdży lub 0,5 ml sterylnego 50% roztworu glikolu polietylenowego i 0,1 M LiOAc31Dokładnie wymieszaj zawiesinę komórek, plazmidowego DNA i roztworu transformacyjnego, pipetując mieszaninę.
- Inkubować mieszaninę transformacyjną w warunkach statycznych przez 30–60 min w temperaturze 30 °Cmieszać na wirówce laboratoryjnej (vortex) w odstępach 15-minutowych. Zebrać komórki poprzez wirowanie przy 100 × g przez 3 min.
- Przygotuj probówkę do hodowli o objętości 14 ml, zawierającą 4,5 ml pożywki SD-CAA. Resuspenduj komórki zawierające pożądany plazmid w 500 µL SD-CAA i zaszczepić przygotowane 4,5 ml.
- Uważając, aby nie przebić agaru, rozdzielić 50 µL 5 ml zaszczepionej kultury na płytkę SD-CAA i inkubować w warunkach statycznych w 30 °C przez 48 h w celu określenia wydajności transformacji.
- Inkubować 5 ml hodowli komórkowej w medium SD-CAA w inkubatorze z wytrząsaniem w temperaturze 30 °C, 300 obr./min przez co najmniej 18 h. Monitorować gęstość optyczną (OD60 nm) po 16 h i 20 h. Po osiągnięciu przez próbkę wystarczającej gęstości optycznej, nieprzekraczającej 6, odwiruj kulturę przez 3 min przy 2 50 × gOdciąć supernatant, uważając, aby nie naruszyć osadu drożdżowego.
- Resuspender osad drożdżowy w pożywce SRG-CAA do końcowej wartości OD60 nm mniej niż 1 (<1 × 10⁷ drożdży/ml).
- Inkubować kulturę drożdży w inkubatorze wytrząsowym w temperaturze 30 °C, 30 obr./min przez co najmniej 8 h, lecz nie dłużej niż 24 h.
UWAGA: Indukcja ekspresji białka w komórkach drożdży może być zróżnicowana w zakresie od 20-37 °C. 30 °C nadaje się do syntezy par kinaza/substrat29,33 można go jednak dostosować, jeśli zostanie uznane to za konieczne dla badanych białek. - Pomiar OD60 nm w celu oznaczenia gęstości komórek.
UWAGA: Procedurę można na tym etapie przerwać, przechowując kultury drożdży w 4 °C.
2. Biotynilacja przeciwciała antyfosfotyrozynowego 4G10
- Resuspend fiolkę z 2 mg PEG4-NHS-Biotin do stężenia końcowego 5 mM, dodając 680 µL sterylnego PBS.
UWAGA: Resuspensję PEG4-NHS-Biotin należy przeprowadzić bezpośrednio przed reakcją biotinylacji. NHS ulega hydrolizie w roztworach wodnych. Stosowanie sterylnego PBS oraz fiolek jest istotne przy przygotowywaniu odczynników do długotrwałego przechowywania oraz do użycia w testach komórkowych, aby zminimalizować potencjalny wpływ zanieczyszczeń na żywotność odczynników lub wrażliwość przeprowadzanych analiz. - Na podstawie stężenia przeciwciała 4G10, przenieś 10 µg przeciwciała do sterylnej fiolki o objętości 1,7 mL.
- Do fiolki zawierającej 100 µg przeciwciała 4G10 dodaj 1 µL przygotowanego w kroku 2.1 roztworu 5 mM PEG4-NHS-Biotin, aby uzyskać stosunek molowy biotyny do przeciwciała wynoszący 7,5:1. Delikatnie wymieszaj zawartość pipetą w celu homogenizacji reakcji.
- Inkubuj mieszaninę w temperaturze pokojowej przy stałej rotacji przez co najmniej 2 h.
- Postępuj zgodnie z protokołem producenta dla kolumn do odsalania wirowego 0,5 mL, aby wymienić bufor z biotinylowanego 4G10 (B-4G10) na PBS.
UWAGA: Kolumny do odsalania z progiem odcięcia masy cząsteczkowej (MWCO) 7 kDa są powszechnie stosowane podczas biotinylacji przeciwciał, aby umożliwić usunięcie niezwiązanej biotyny i innych małych cząsteczek przy jednoczesnym zachowaniu większych cząsteczek przeciwciał. - Rozcieńcz przeciwciało B-4G10 do stężenia końcowego 1 µM w PBSA (PBS z dodatkiem 1 g/L albuminy surowicy bydlęcej). Rozdziel przeciwciało B-4G10 na mniejsze alikwoty, aby uniknąć wielokrotnych cykli zamrażania i rozmrażania.
UWAGA: Biotynylowane przeciwciała mogą być przechowywane w temperaturze 4 °C do codziennego użytku przez okres do 3 miesięcy bez znacznej utraty aktywności. Pozostałe nieużywane alikwoty przechowuj w temperaturze -20 °C przez maksymalnie 2 lata.
3. Defosforylacja substratów eksponowanych na powierzchni komórki drożdży
- Przygotować 2-krotny (2x) roztwór buforu roboczego zgodnie z opisem w literaturze.34.
UWAGA: Zaleca się przygotowanie podwójnej porcji (2x), aby ułatwić odmierzanie niezbędnych składników. - Przygotować bufor roboczy dla próbek w probówce o pojemności 1,7 ml, rozcieńczając 2-krotny roztwór buforu przygotowany w kroku 3.1 w stosunku 1:2 w wodzie dejonizowanej.
UWAGA: Całkowita objętość reakcji dla każdej próbki będzie wynosić 20 µL, a każda próbka będzie wymagać od 10 µL i 18 µL buforu roboczego. Przygotować wystarczającą ilość buforu roboczego dla wszystkich próbek lub kontroli. - Zgodnie z zalecanym przygotowaniem próbek opisanym w Tabela 2opisz probówki o pojemności 1,7 ml, podając odpowiednią nazwę kontroli lub próbki.
- Na podstawie gęstości optycznej (OD)60 nm pomiaru z kroku 1.9, obliczyć objętość hodowli niezbędną do odzyskania dwóch milionów (2 × 10⁶) komórki drożdżowe z odpowiadającej im kultury drożdży dla każdej próbki.
- Do probówki o objętości 1,7 ml dla każdej próbki należy dodać objętość kultury drożdży obliczoną w poprzednim kroku.
- Wiruj probówkę przez 1 min w temperaturze 4 50 obr./min. × gOstrożnie usuń supernatant za pomocą mikropipety i zutylizuj go jako odpad biologicznie niebezpieczny.
- Resuspendować osad komórkowy w 1 ml PBSA i powtórzyć procedurę krok 3.6.
UWAGA: Należy usunąć jak największą ilość supernatantu, uważając, aby nie naruszyć osadu komórkowego. - Na podstawie stężenia zapasu oblicz objętość rekombinowanej ludzkiej fosfatazy SHP-2 wymaganą do uzyskania stężenia końcowego 10 nM w 20 µL całkowita objętość reakcji.
UWAGA: Rekombinowane białko SHP-2 należy rozdzielić na małe alikwoty w taki sposób, aby białko wykorzystywane w każdym badaniu nie zostało poddane więcej niż dwóm cyklom zamrażania i rozmrażania. Wszelkie pozostałości SHP-2 z alikwotu po przygotowaniu wszystkich próbek do badania powinny zostać utylizowane.
Stężenia zapasowe enzymów rekombinowanych mogą się różnić w zależności od numeru partii. Rekombinowane SHP-2 jest zazwyczaj formułowane w stężeniu zapasowym 0,2–0,4 mg/ml. Dla stężenia zapasowego SHP-2 wynoszącego 0,324 mg/ml odpowiada to stężeniu zapasowemu wynoszącemu 4.696 µM (SHP-2 ma masę cząsteczkową 69 kDa). 4.26 µL roztworu zapasu SHP-2 w 20 µL reakcja prowadzi do końcowego stężenia SHP-2 w mieszaninie reakcyjnej wynoszącego 1 0 nM. - Do 10 ml wody dejonizowanej wlanej do probówki stożkowej o pojemności 15 ml należy dodać 7,7 mg DTT, aby przygotować 5 mM roztwór DTT. W przypadku ograniczeń sprzętowych ze względu na trudności z odważeniem ilości miligramowych, do 10 ml wody dejonizowanej należy dodać 0,7 g DTT, a następnie wykonać 10-krotne rozcieńczenie w celu przygotowania 5 mM roztworu DTT stosowanego w analizie.
UWAGA: Jeśli nie jest możliwe odmierzenie ilości rzędu miligramów przy użyciu dostępnego sprzętu, roztwór DTT można przygotować w formie stężonych roztworów zapasowych, a następnie rozcieńczyć go do stężenia 5 mM. Roztwór DTT należy przygotować bezpośrednio przed resuspensją komórek w buforze roboczym ze względu na jego tendencję do hydrolizy, co powoduje niestabilność przy długotrwałym rozcieńczeniu w wodzie. - Resuspender osad komórkowy w buforze roboczym przygotowanym w kroku 3.2 w taki sposób, aby końcowa objętość reakcji w każdej próbce lub kontroli wynosiła 20 µL.
UWAGA: Ilość dodanego buforu roboczego należy obliczyć na podstawie ilości DTT (2 µL) oraz SHP-2 (obliczone w kroku 3.8), które znajdą się w każdej próbce. - Dodaj 2 µL roztworu DTT o stężeniu 5 mM przygotowanego w kroku 3.9 do każdej próbki lub kontroli, aby uzyskać końcowe stężenie reakcyjne DTT wynoszące 0,5 mM.
- Do każdej próbki dodać objętość SHP-2 obliczoną w kroku 3.8, tak aby uzyskać objętość końcową wynoszącą 20 µL i delikatnie wymieszać za pomocą mikropipety.
- Owinięto nakrętki fiolek z próbkami parafilmem, aby zapobiec wyciekom lub kontaminacji krzyżowej.
- Inkubować próbki w temperaturze 37 °C przez 2 h w wirówce przy stałej prędkości.
- Wyjąć próbki z rotora i zatrzymać reakcję, dodając 1 ml PBSA do każdej próbki.
- Powtórz krok 3.6.
4. znakowanie komórek i analiza cytometrii przepływowej dla substratów defosforylowanych
- Resuspender próbki z etapu 3.16 w 20 µL mieszanina odpowiadających im odczynników pierwszorzędowych, zgodnie z opisem w Tabela 2Inkubować próbki przez 20 min w temperaturze pokojowej.
UWAGA: Wszystkie użyte stężenia odczynników zostały obliczone tak, aby występowały w nadmiarze w stosunku do liczby białek eksponowanych na powierzchni komórek drożdży. Obliczenia zakładają ekspresję 10 00 białek na komórkę dla wszystkich 2 x 10⁶ drożdże w próbce35, podczas gdy w rutynowych warunkach robi to jedynie około 50% z nich. Tabela 3 przedstawia stosunek nadmiaru odczynnika znakującego dla każdego z odczynników, wyrażony w Tabela 2, obliczoną w następujący sposób:
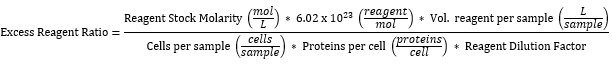
- Wirować próbki przy 4 50 obr./min × g przez 1 min, a następnie odrzucić supernatant jako odpady biologicznie niebezpieczne.
- Przemyj komórki raz, resuspendując je w 1 ml PBSA. Powtórz krok 4.2.
- Resuspendować próbki w 20 µL mieszanina odpowiadających im odczynników wtórnych, zgodnie z opisem w Tabela 2Inkubować próbki przez 15 min w ciemności.
- Powtórz krok 4.2.
- Powtórz krok 4.3.
- Resuspenduj przemyte próbki w 30-500 µL z PBSA i przenieść do polistyrenowych probówek o pojemności 5 ml w celu natychmiastowej analizy przy użyciu odpowiedniego cytometru przepływowego.
UWAGA: Jeśli próbki muszą być transportowane, należy przechowywać je w lodzie kruszonym. Nie jest to zalecane, ale próbki można przechowywać w 4 °C przez maksymalnie 2 h w formie mokrych pelletów. - Po przeprowadzeniu niezbędnego uruchomienia i przygotowaniu cytometru do nowego eksperymentu, kliknij w Nowy eksperyment przycisk wewnątrz Plik menu, nazwij eksperyment i kliknij Zapisz aby upewnić się, że pozyskane dane zostaną zapisane w wybranej ścieżce pliku.
- Wybierz ikonę wykresu kropkowego (dot-plot) na górnym pasku narzędzi, aby utworzyć dwa lub więcej wykresów kropkowych dla każdej próbki do analizy. W jednym z wykresów kropkowych wybierz nazwę osi X, aby wyświetlić kanał FSC-A, oraz nazwę osi Y, aby wyświetlić kanał SSC-A. Wykres ten przedstawia rozproszenie boczne (Side Scatter) – pole względem rozproszenia przedniego (Forward Scatter) – pole i służy do wyznaczania bramki dla komórek drożdży w celu przeprowadzenia dalszej analizy.
- Na innym wykresie kropkowym wybierz nazwę osi X, aby wyświetlić kanał, w którym fluorescuje odczynnik wtórny skierowany przeciwko pierwotnememu przeciwciału anty-epitopowemu. Wybierz nazwę osi Y, aby wyświetlić kanał, w którym fluorescuje odczynnik wtórny streptawidyna. Wykres ten będzie przedstawiał jedynie zdarzenia wyselekcjonowane z wykresu rozprosiania bocznego względem przedniego jako komórki drożdżaków i służy do obrazowania fosforylacji tyrozyny na osi Y oraz ekspresji substratu na powierzchni na osi X.
UWAGA: W niniejszym przykładzie odczynnik wtórny skierowany przeciwko przeciwciału pierwszorzędowemu przeciwko znacznikowi epitopowemu fluorescuje w kanale FITC (AF-48), a wtórny odczynnik streptawidynowy fluorescuje w kanale AF-647. Stosowane kanały mogą się różnić w zależności od odczynników pierwszorzędowych i wtórnych wykorzystanych podczas znakowania. - Umieść każdą probówkę z próbką w uchwycie cytometru i wybierz opcję Run, aby urządzenie rozpoczęło wprowadzanie próbki i akwizycję danych. W razie potrzeby dostosuj liczbę wyświetlanych zdarzeń, liczbę zapisywanych zdarzeń, czas zapisu oraz szybkość przepływu próbki.
- Zdefiniuj bramkę obejmującą zdrowe komórki drożdży na wykresie SSC-A vs FSC-A stworzonym w kroku 4.9. Rysunek 1 przedstawia opisową reprezentację strategii bramkowania do zastosowania.
UWAGA: Na wykresie SSC-A względem FSC-A dobrą wytyczną dla wizualizacji i gromadzenia wystarczającej ilości danych do dalszej analizy jest wyświetlenie 100 0 zdarzeń i zapisanie 50 0 zdarzeń w obrębie zdefiniowanej bramki dla drożdży. Można zastosować bardziej rygorystyczne strategie bramkowania w celu wyselekcjonowania pojedynczych komórek drożdży, opierając się na wykresie wysokości rozproszenia światła w przód (Forward Scatter-Height) względem pola rozproszenia światła w przód (Forward Scatter-Area), zgodnie z ostatnimi doniesieniami.36Strategia bramkowania przedstawiona w Rysunek 1 odpowiada mniej rygorystycznemu podejściu, obejmującemu singlety oraz niektóre dublety drożdżaków poprzez bramkowanie rozproszenia. - Zarejestruj fluorescencję wszystkich próbek kontrolnych przy użyciu analizatora cytometrii przepływowej. Próbki kontrolne są rutynowo zbierane w pierwszej kolejności, aby pomóc w zdefiniowaniu strategii bramkowania, zgodnie z opisem w kroku 4.14 poniżej.
- Zdefiniuj strategię bramkowania dla wykresu utworzonego w kroku 4.10 przed przeanalizowaniem próbek poddanych działaniu preparatu. Rysunek 1 przedstawia opisowy schemat zastosowanej strategii bramowania.
- Zarejestruj fluorescencję zdefosforylowanych próbek, korzystając z cytometru przepływowego oraz strategii bramkowania określonej w krokach 4.12 i 4.14.
- Analizuj dane z cytometrii przepływowej pozyskane przy użyciu oprogramowania do analizy cytometrii przepływowej.
- Oceń defosforylację, mierząc i porównując medianę wartości na osi Y dla komórek wykazujących obecność białka na powierzchni oraz bazową fosforylację wykazaną przez komórki niewykazujące obecności białka w próbkach i kontrolach. Oblicz procentową różnicę mediany fosforylacji według następującego wzoru:
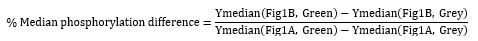
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Analiza cytometrii przepływowej z pojedynczego powtórzenia naszego systemu modelowego inkubowanego przez 2 h bez (Rycina 1A) oraz z (Rycina 1B) 1 0 nM SHP-2 wykazuje medianową różnicę fosforylacji na poziomie 63,6%, która jest określona jako stosunek mediany osi Y (fosforylacja) dla wszystkich zdarzeń z ekspresją powierzchniową pomniejszony o bazowy sygnał fosforylacji, zdefiniowany jako mediana osi Y zdarzeń bez ekspresji powierzchniowej, pomiędzy próbką trakto...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Przedstawiony protokół pozwala na analizę oddziaływań enzymatycznych z wykorzystaniem zewnątrzkomórkowego wyświetlania białek na powierzchni drożdży. Włączenie sekwestracji retikulum endoplazmatycznego do zastosowanego plazmidu z wyświetlaczem powierzchniowym wprowadza zdolność do analizy specyficznych interakcji między enzymami a substratami zmodyfikowanymi potranslacyjnie zewnątrzkomórkowo ze względu na interakcje wewnątrzkomórkowe, które można zaprojektować do występowania27,29
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają do ujawnienia żadnych konfliktów interesów związanych z tą pracą.
Podziękowania
Ta praca została wsparta nagrodą NSF CAREER dla L.A.S. (CBET - 2339172) oraz funduszami startowymi z University of South Florida.
Na rysunku 2A, ikona mikrorurki otwartej-półprzezroczystej firmy Servier https://smart.servier.com/ jest licencjonowana na licencji CC-BY 3.0 Unported https://creativecommons.org/licenses/by/3.0/. Modyfikacje obejmują dodanie buforu i komórki drożdży (po lewej) oraz dodanie przeciwciała (w środku po prawej).
Probówka, inkubator i cytometr przepływowy na rysunku 2A zostały dostarczone przez www.bioicons.com w ramach otwartego dostępu.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Butelki na media o pojemności 1 l | Corning | 06-414-1D | |
| 1,7/2,0 ml mikroprobówki | Axygen | MCT-175-C | |
| 10 i mikro; L Końcówki do pipet SureOne | Fisher Scientific | 02-707-438 | |
| 1000 µ L Końcówki do pipet SureOne | Fisher Scientific | 02-707-408 | |
| 12 ml polistyrenowe probówki okrągłodenne | Greiner | 07-000-212 | |
| Kuwety z tworzywa sztucznego 3 ml | BRAND | 759076D | |
| 300 µ L Końcówki do pipet SureOne | Fisher Scientific | 02-707-411 | |
| Pipety serologiczne 5 ml | Fisher Scientific | 13-678-11D | |
| Kazeina kwasowa (kazeiny kazaminowe) | Fisher Scientific | BP-1424-500 | |
| Waga analityczna | 30243397 | METTLER TOLEDO | |
| Szafy | Falcon 351008 | ||
| Labconco | Logic Class II, typ A2 302310102 | ||
| Biospektrometr | Eppendorf | Kinetic 6136000010 | |
| Albumina bydlęca | Bioreaktory Fishera | BP1600-100 | |
| Kwas cytrynowy | Fisher Scientific | A940-500 | |
| CytoFLEX Cytometria przepływowa Analizator | Beckam Coulter | Cytoflex C09745 | Oprogramowanie CytExpert |
| Dekstroza | Fisher Scientific | D16-1 | |
| Ditiothreitol | Fisher bioodczynniki | BP172-5 | |
| Osioł anty-kozy FITC | Invitrogen | A16000 | |
| EDTA | Alfa Aesar | H56165.30 | |
| Ez-Link PEG4-NHS-Biotin | Thermo Scientific | A39259 | |
| Zestaw do transformacji drożdży Frozen-EZ II | Zymo Research | T2001 | |
| Galactose | Fisher Scientific | BP656-500 | |
| Lodówka ogólnego przeznaczenia | Marvel Scientific | MS24RAS4RW | |
| Przeciwciało anty-myc tag | Wirówka mikrorurkowa Bethyl | A190-104A | |
| Eppendorf | 5425 R 5406000313 | ||
| Mini niskotemperaturowy inkubator z chłodzeniem | Fisher Scientific | 15-015-2632 | |
| Mysie przeciwciało antyfosfotyrozynowe 4G10 | BioXcell | BE0194 | |
| Parafilm M | Bemis | M PM999 | |
| Sól fizjologiczna buforowana fosforanem | Odczynniki Fisher | BP399-500 | |
| Kontroler pipet | Eppendorf | easypet 3 4430000018 | |
| Rafinoza | Thermo Scientific | J21060-36 | |
| Rekombinowane ludzkie aktywne białko SHP-2 | R& D Systems | 1894-SH | |
| Wirówka z chłodzeniem | Eppendorf | 5910 R | |
| Saccharomyces cerevisiae drożdży szczep powierzchniowy EBY 100 | ATCC | MYA-4941 | |
| Inkubator wytrząsarki | Eppendorf | M1335-0002 Nowy Brunszwik Innova 42 | |
| Zestaw pipet jednokanałowych | Eppendorf | 05-403-151 | |
| Chlorek sodu | Fisher Scientific | S671-500 | |
| Cytrynian sodu dwuwodny | Fisher Scientific | S279-500 | |
| Fosforan sodu dwuwodny siedmiowodny | Fisher Scientific | S373-500 | |
| Jednowodny fosforan sodu | Fisher Scientific | S468-500 | |
| Streptawidyna Alexa Fluor 647 | Invitrogen | S32357 | |
| Waga ładowana od góry | Chlorowodorek Mettler Toledo | ||
| Tris | EMD Millipore | 648317-100GM | |
| Rotator rewolwerowy rurkowy | Fisher Scientific | 11-676-341 | |
| Papier do ważenia | Fisher Scientific | 09-898-12B | |
| Drożdżowa baza azotowa | BD Difco | 291940 | |
| Kolumny odsalające Zeba Spin | Thermo Scientific | 89883 |
Bibliografia
- Lea, M. A., Weber, G. Role of enzymes in homeostasis: VIII. Inhibition of the activity of glycolytic enzymes by free fatty acids. J Biol Chem. 243 (6), 1096-1102 (1968).
- Mahé, M., Rios-Fuller, T. J., Karolin, A., Schneider, R. J. Genetics of enzymatic dysfunctions in metabolic disorders and cancer. Front Oncol. 13, 1230934(2023).
- Fernandez-de-Cossio-Diaz, J., Vazquez, A. A physical model of cell metabolism. Sci Rep. 8 (1), 8349(2018).
- Metallo, C. M., Vander Heiden, M. G. Understanding metabolic regulation and its influence on cell physiology. Mol Cell. 49 (3), 388-398 (2013).
- Mildvan, A. S. Mechanisms of signaling and related enzymes. Proteins. 29 (4), 401-416 (1997).
- Frosina, G. Overexpression of enzymes that repair endogenous damage to DNA. Eur J Biochem. 267 (8), 2135-2149 (2000).
- Schärer, O. D. Chemistry and biology of DNA repair. Angew Chem Int Ed. 42 (26), 2946-2974 (2003).
- de la Fuente, M., et al. Enzyme therapy: Current challenges and future perspectives. Int J Mol Sci. 22 (17), 9181(2021).
- Robertson, J. G. Enzymes as a special class of therapeutic target: clinical drugs and modes of action. Curr Opin Struct Biol. 17 (6), 674-679 (2007).
- Goddard, J. -P., Reymond, J. -L. Enzyme assays for high-throughput screening. Curr Opin Biotechnol. 15 (4), 314-322 (2004).
- Helm, J. S., Hu, Y., Chen, L., Gross, B., Walker, S. Identification of active-site inhibitors of MurG using a generalizable, high-throughput glycosyltransferase screen. J Am Chem Soc. 125 (37), 11168-11169 (2003).
- Veldhuyzen, W. F., Nguyen, Q., McMaster, G., Lawrence, D. S. A light-activated probe of intracellular protein kinase activity. J Am Chem Soc. 125 (44), 13358-13359 (2003).
- Torres, M., Forman, H. J. Encyclopedia of Respiratory. Laurent, G. J., Shapiro, S. D. , Academic Press. 10-18 (2006).
- Blume-Jensen, P., Hunter, T. Oncogenic kinase signalling. Nature. 411 (6835), 355-365 (2001).
- Martin, G. S. Cell signaling and cancer. Cancer Cell. 4 (3), 167-174 (2003).
- Lothrop, A. P., Torres, M. P., Fuchs, S. M. Deciphering post-translational modification codes. FEBS Lett. 587 (8), 1247-1257 (2013).
- Graves, J. D., Krebs, E. G. Protein phosphorylation and signal transduction. Pharmacol Ther. 82 (2), 111-121 (1999).
- Hafen, E. Kinases and phosphatases--A marriage is consummated. Science. 280 (5367), 1212-1213 (1998).
- Westphal, R. S., Anderson, K. A., Means, A. R., Wadzinski, B. E. A signaling complex of Ca2+-calmodulin-dependent protein kinase IV and protein phosphatase 2A. Science. 280 (5367), 1258-1261 (1998).
- Barford, D., Das, A. K., Egloff, M. -P. The structure and mechanism of protein phosphatases: Insights into catalysis and regulation. Annu Rev Biophys Biomol Struct. 27, 133-164 (1998).
- Liu, Q., Qu, J., Zhao, M., Xu, Q., Sun, Y. Targeting SHP2 as a promising strategy for cancer immunotherapy. Pharmacol Res. 152, 104595(2020).
- Pan, J., Zhou, L., Zhang, C., Xu, Q., Sun, Y. Targeting protein phosphatases for the treatment of inflammation-related diseases: From signaling to therapy. Signal Transduct Targeted Ther. 7 (1), 177(2022).
- Denard, C. A., et al. YESS 2.0, a tunable platform for enzyme evolution, yields highly active TEV protease variants. ACS Synth Biol. 10 (1), 63-71 (2021).
- Lim, S., Glasgow, J. E., Filsinger Interrante, M., Storm, E. M., Cochran, J. R. Dual display of proteins on the yeast cell surface simplifies quantification of binding interactions and enzymatic bioconjugation reactions. Biotechnol J. 12 (5), (2017).
- Yi, L., et al. Engineering of TEV protease variants by yeast ER sequestration screening (YESS) of combinatorial libraries. Proc Natl Acad Sci USA. 110 (18), 7229-7234 (2013).
- Yi, L., et al. Yeast endoplasmic reticulum sequestration screening for the engineering of proteases from libraries expressed in yeast. Methods Mol Biol. 1319, 81-93 (2015).
- Semenza, J. C., Hardwick, K. G., Dean, N., Pelham, H. R. ERD2, a yeast gene required for the receptor-mediated retrieval of luminal ER proteins from the secretory pathway. Cell. 61 (7), 1349-1357 (1990).
- Mei, M., et al. Characterization of aromatic residue-controlled protein retention in the endoplasmic reticulum of Saccharomyces cerevisiae. J Biol Chem. 292 (50), 20707-20719 (2017).
- Ezagui, J., Russell, B., Mairena, Y., Stern, L. A. Endoplasmic reticulum sequestration empowers phosphorylation profiling on the yeast surface. AIChE J. 68 (12), e17931(2022).
- Kawai, S., Murata, K. Genetic Transformation Systems in Fungi. van den Berg, M. A., Maruthachalam, K. 1, Springer International Publishing. 187-192 (2015).
- Kawai, S., Hashimoto, W., Murata, K. Transformation of Saccharomyces cerevisiae and other fungi: methods and possible underlying mechanism. Bioeng Bugs. 1 (6), 395-403 (2010).
- Loock, M., et al. High-efficiency transformation and expression of genomic libraries in yeast. Methods Protoc. 6 (5), 89(2023).
- Huang, D., Gore, P. R., Shusta, E. V. Increasing yeast secretion of heterologous proteins by regulating expression rates and post-secretory loss. Biotechnol Bioeng. 101 (6), 1264-1275 (2008).
- Yu, B., et al. Targeting protein tyrosine phosphatase SHP2 for the treatment of PTPN11-associated malignancies. Mol Cancer Ther. 12 (9), 1738-1748 (2013).
- Stern, L. A., et al. Geometry and expression enhance enrichment of functional yeast-displayed ligands via cell panning. Biotechnol Bioeng. 113 (11), 2328-2341 (2016).
- Pan, X., et al. Optimized single-cell gates for yeast display screening. Protein Eng Design Sel. 38, gzae018(2025).
- Margittai, É, et al. Production of H2O2 in the endoplasmic reticulum promotes in vivo disulfide bond formation. Antioxid Redox Signal. 16 (10), 1088-1099 (2012).
- Werner-Washburne, M., Braun, E., Johnston, G. C., Singer, R. A. Stationary phase in the yeast Saccharomyces cerevisiae. Microbiol Rev. 57 (2), 383-401 (1993).
- Ezagui, J., Stern, L. A. Tyrosine phosphorylation screening on the yeast surface by magnetic bead selection and FACS. Methods Mol Biol. 2681, 275-290 (2023).
- Yarnall, M. T. N., Kim, S. H., Korntner, S., Bishop, A. C. Destabilization of the SHP2 and SHP1 protein tyrosine phosphatase domains by a non-conserved “backdoor” cysteine. Biochem Biophys Rep. 32, 101370(2022).
- Dustin, C. M., Heppner, D. E., Lin, M. J., van der Vliet, A. Redox regulation of tyrosine kinase signalling: more than meets the eye. J Biochem. 167 (2), 151-163 (2020).
- Stern, L. A., Csizmar, C. M., Woldring, D. R., Wagner, C. R., Hackel, B. J. Titratable avidity reduction enhances affinity discrimination in mammalian cellular selections of yeast-displayed ligands. ACS Comb Sci. 19 (5), 315-323 (2017).
- Waldman, A. C., Rao, B. M., Keung, A. J. Mapping the residue specificities of epigenome enzymes by yeast surface display. Cell Chem Biol. 28 (12), 1772-1779.e4 (2021).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
