Protokół ten łączy w sobie oczyszczanie optyczne i znakowanie immunologiczne w celu obrazowania konfokalnego całej objętości organoidów siatkówki z pełnym mocowaniem. Zachowuje strukturę 3D, umożliwiając szczegółową wizualizację kluczowych ścieżek neuronalnych, usprawniając badanie dojrzewania siatkówki, organizacji przestrzennej i jej potencjalnych zastosowań w modelowaniu chorób i medycynie spersonalizowanej.
Artykuł metodologiczny
Wizualizacja organoidów siatkówki w całości z rozdzielczością komórkową
W tym artykule
Podsumowanie
Streszczenie
Organoidy siatkówki pochodzące z ludzkich pluripotencjalnych komórek macierzystych to skomplikowane struktury 3D, które naśladują ludzką siatkówkę, oferując potężną platformę do badania rozwoju siatkówki, mechanizmów chorobowych i potencjalnych strategii terapeutycznych. Co więcej, ponieważ pochodzą one od pacjentów, stają się coraz bardziej popularne, ponieważ są bardzo obiecujące jako narzędzie medycyny spersonalizowanej. W przeciwieństwie do konwencjonalnych hodowli komórkowych 2D, organoidy siatkówki zachowują natywną architekturę 3D siatkówki, co pozwala na bardziej realistyczne odwzorowanie i umożliwia bardziej fizjologicznie istotne badania. Jednak ich złożoność strukturalna, wysoka gęstość komórkowa i zróżnicowany skład stanowią poważne wyzwanie dla charakterystyki.
Aby sprostać tym wyzwaniom i poszerzyć naszą wiedzę na temat dojrzewania organoidów siatkówki przy jednoczesnym zachowaniu kontekstu 3D, połączyliśmy metody oczyszczania optycznego z immunoznakowaniem, aby zobrazować całą strukturę organoidów z całą mocą za pomocą mikroskopii konfokalnej. W tym celu zastosowaliśmy metodę oczyszczania kompatybilną z obiektywami o niskiej i wysokiej aperturze numerycznej, ułatwiając obrazowanie pełnej objętości i uchwycenie niektórych obszarów zainteresowania z rozdzielczością komórkową. Korzystając z tego podejścia, zidentyfikowaliśmy morfologię i rozmieszczenie w 3D trzech głównych ścieżek neuronalnych odpowiedzialnych za przekazywanie informacji wzrokowej: fotoreceptorów czopków i pręcików, komórek afektywnych dwubiegunowych i zwojowych. Nasze odkrycia rzucają więcej światła na techniki wizualizacji w celu zajęcia się organizacją przestrzenną komórek siatkówki w organoidzie.
Wprowadzenie
Organoidy siatkówki
Organoidy siatkówki to złożone struktury 3D, które naśladują ludzką siatkówkę, oferując cenną platformę do badania rozwoju siatkówki, mechanizmów chorobowych i potencjalnych strategii terapeutycznych1. Utrzymują naturalną architekturę 3D siatkówki, wykazują wierność transkryptomiczną i kompetencje funkcjonalne, odtwarzając fototransdukcję i łączność synaptyczną2. Ponadto ściśle naśladują rozwój in vivo 3,4, co pozwala na bardziej realistyczne odwzorowanie w porównaniu z płaskimi hodowlami komórkowymi. W poprzednich badaniach Isla-Magrané i in. ustanowili dwuetapowy protokół w celu uzyskania organoidów wielogałkowych pochodzących z ludzkich indukowanych pluripotencjalnych komórek macierzystych (hiPSC) w celu modelowania cech komórkowych ludzkiego oka w fazie rozwoju 5,6. Ze względu na niedobór tkanki płodowej, badania nad rozwojem ludzkiego oka zostały ograniczone do badań anatomicznych.
Organoidy siatkówki uzyskane za pomocą tego protokołu wykazywały prawidłowe warstwowanie i zawierały wszystkie główne podtypy komórek siatkówki, takie jak fotoreceptory, komórki dwubiegunowe, komórki zwojowe, komórki amakrynowe i poziome oraz makroglej, wraz z kluczowymi cechami morfologicznymi oraz prawidłową organizacją przestrzenną i połączeniami. Modele organoidowe, choć stanowią potencjalne rozwiązanie, wykazują znaczną zmienność, co utrudnia osiągnięcie spójnych wyników. W związku z tym istnieje pilna potrzeba zastosowania różnych zaawansowanych technologii w bardziej wiarygodnych modelach ludzkich. Do tej pory organoidy te były badane tylko przy użyciu przekrojów histologicznych, ponieważ ich złożony skład komórkowy, gęstość i rozmiar utrudniają penetrację światła, co skutkuje słabą wydajnością obrazowania optycznego w głębszych warstwach, ograniczając w ten sposób kompleksową analizę.
Obrazowanie z pełnym mocowaniem
Tradycyjne techniki histologiczne, które polegają na cięciu i barwieniu utrwalonych tkanek, mogą dostarczyć szczegółowych informacji o określonych regionach, ale nie są w stanie uchwycić ogólnej architektury i relacji przestrzennych w całym organoidzie. Aby przezwyciężyć to ograniczenie, obrazowanie całościowe staje się cennym narzędziem do badania organoidów siatkówki. Obrazowanie w całości umożliwia wizualizację całego organoidu w jego nienaruszonej formie 3D, zachowując przestrzenny rozkład typów komórek i składników macierzy zewnątrzkomórkowej. Takie podejście jest szczególnie korzystne dla badania składu komórkowego w obrębie organoidów i między nimi, zapewniając pełniejsze zrozumienie ich procesów rozwojowych i organizacji funkcjonalnej. Jednak ze względu na ich gęstość komórkową i zagęszczenie, organoidy siatkówki są nieprzezroczyste (ryc. 1, niewyjaśnione). Naturalna nieprzezroczystość próbek powoduje rozpraszanie światła, co utrudnia szczegółową wizualizację struktur wewnętrznych za pomocą mikroskopii. Tutaj techniki czyszczenia optycznego okazują się potężnym narzędziem.
Techniki oczyszczania optycznego
Oczyszczanie optyczne odnosi się do zabiegów fizykochemicznych, które sprawiają, że grube próbki biologiczne stają się przezroczyste poprzez homogenizację gradientów współczynnika załamania światła (RI) tkanki w celu dopasowania do gradientów środka czyszczącego i usuwania substancji pochłaniających światło7. Metody te radykalnie zmniejszają rozpraszanie światła i zwiększają przezroczystość. Ta transformacja pozwala nam zobaczyć cały organoid siatkówki, umożliwiając kompleksową analizę jego skomplikowanej organizacji komórkowej i morfologii za pomocą technik obrazowania całego montażu. W praktyce osiąga się to poprzez impregnację próbki substancją o wysokim RI oraz usunięcie lipidów i pigmentów.
Dostępne są różne metody oczyszczania, różniące się różnymi aspektami (np. stopień przezroczystości, kompatybilność z technikami mikroskopowymi, próbkami i cząsteczkami fluorescencyjnymi, wykonalność, czas trwania), ale żadna z nich nie wyróżnia się jako najlepszy wspólny protokół8. Są one podzielone na cztery główne grupy: (1) proste zanurzenie, (2) hydrofobowe na bazie rozpuszczalników organicznych, (3) oparte na hiperhydratacji i (4) oparte na transformacji tkankowej lub zatapianiu hydrożelu, jak ładnie podsumowali Avilov i wsp.7. Wszystkie metody obejmują etap dopasowania RI, zwykle poprzez zanurzenie próbki w roztworze, który odpowiada średniemu RI tkanki. W metodach hydrofobowych lipidy i woda są usuwane przez zanurzenie próbki w rozpuszczalniku organicznym o rosnącym stężeniu (takim jak metanol lub propanol).
Prezentowany protokół jest zoptymalizowaną metodą, która integruje oczyszczanie optyczne z immunoznakowaniem, aby ułatwić wizualizację 3D organoidów siatkówki w całości za pomocą mikroskopii konfokalnej, umożliwiając obrazowanie pełnej objętości przy zachowaniu integralności strukturalnej. Takie podejście pozwala na identyfikację kluczowych typów komórek siatkówki w organoidzie, zapewniając naukowcom potężne narzędzie do badania dojrzewania organoidów siatkówki i organizacji przestrzennej w fizjologicznie istotnym kontekście.
Protokół
1. Przygotowanie spersonalizowanych fluorescencyjnych przeciwciał wtórnych
UWAGA: Podejście to stanowi alternatywę dla stosowania komercyjnych przeciwciał fluorescencyjnych (zalety przygotowywania fluorescencyjnych przeciwciał wtórnych omówiono w sekcji dyskusja). Ponadto protokół ten można wykorzystać do koniugacji fluoroforów z przeciwciałami pierwotnymi w przypadku, gdy planowane jest przeprowadzenie bezpośredniej immunofluorescencji, a fluorescencyjne przeciwciało pierwotne nie jest dostępne komercyjnie. Kontrola stosunku fluoroforu do przeciwciała poprzez dostosowanie ilości fluoroforu w reakcji znakowania pozwala na uzyskanie jaśniejszych przeciwciał koniugowanych. Należy jednak pamiętać, że przeciwciała wtórne przygotowane samodzielnie są mniej stabilne, a stężenie otrzymanego koniugatu jest 10x niższe niż w przypadku komercyjnych przeciwciał fluorescencyjnych. Protokół ten został zaadaptowany z pracy opisanej przez Bálint et al9.
- Rozpuścić 1 mg fluoroforu w bezwodnym DMSO i rozdzielić na aliquoty do probówek, tak aby w każdej znalazło się 0,02 mg fluoroforu. Usunąć cały DMSO za pomocą wirówki próżniowej (speed vacuum concentrator), prowadząc proces przez 1 h 30 min. Alikwoty przechowywać w temperaturze -20 ºC, chroniąc przed światłem. W przypadku Alexa Fluor 405 odpowiednim rozpuszczalnikiem do przygotowania alikwotów jest ultrazczysta H2O.
- W celu przeprowadzenia reakcji znakowania rozpuścić jeden alikwot fluoroforu w 1-10 µL DMSO (lub ultrazczystej H2O dla Alexa Fluor 405).
UWAGA: Dokładna ilość DMSO jest określana na podstawie wcześniejszych kontrolnych testów sprzęgania. Testy te wykonuje się przy rozpoczęciu pracy z nową partią fluoroforu (lub po wyczerpaniu poprzedniej), a także przy pierwszym zastosowaniu nowego fluoroforu w procesie sprzęgania. Kontrolny test sprzęgania polega na przeprowadzeniu reakcji znakowania z różnymi ilościami fluoroforu w celu wyznaczenia optymalnego stosunku fluoroforu do przeciwciała w koniugacie. W naszym przypadku optymalny stosunek zazwyczaj mieści się w zakresie od 3 µL do 5 µL. - Inkubować 50 µL wtórnego IgG (lub pierwotnego), 6 µL 1 M NaHCO3 oraz 1-5 µL fluoroforu przez 40 min w temperaturze pokojowej (RT) na platformie kołyszącej, chroniąc przed światłem.
- W trakcie trwania reakcji przygotować kolumny do oczyszczania metodą wykluczania wielkości, zdejmując z nich nakrętki i pozwalając buforowi przepłynąć przez złoże. Zrównoważyć kolumnę (jedną dla każdej reakcji znakowania), przepuszczając przez nią 3 x 2-3 mL PBS. Jeśli ostatni etap równoważenia zakończy się przed końcem inkubacji, ponownie założyć nakrętki, aby zapobiec wysychaniu złoża, i odczekać do zakończenia reakcji znakowania.
UWAGA: Kolumny do oczyszczania metodą wykluczania wielkości działają grawitacyjnie. Należy upewnić się, że złoże kolumny w żadnym momencie nie wyschnie, w przeciwnym razie proces oczyszczania nie przebiegnie prawidłowo. - Po zakończeniu reakcji (krok 1.3) dodać 140 µL PBS do mieszaniny reakcyjnej, aby uzyskać objętość około 200 µL, a następnie wymieszać na wortexie. Przenieść ten roztwór do centrum kolumny, pozwolić próbce wniknąć w złoże, a po wypłukaniu ostatniej kropli dopełnić do 550 µL PBS. Gdy ciecz przestanie spływać, eluować, dodając 300 µL PBS i zbierając frakcję do probówki mikrocentryfugowej 1,5 mL.
- Obliczyć stężenie przeciwciał i stosunek znakowania, mierząc absorbancję próbki przy 280 nm oraz absorbancję użytych fluoroforów. Zastosować prawo Beer-Lamberta w celu wyznaczenia stężenia (w molarności) zgodnie z poniższym wzorem:

Gdzie A oznacza absorbancję, ε współczynnik ekstynkcji molowej, a CF280 jest miarą absorbancji konkretnego fluoroforu przy 280 nm, służącą jako współczynnik korekcji. Następnie stężenie przeciwciała wynosi:

A stosunek znakowania wynosi:

- Przechowywać znakowane przeciwciała w temperaturze 4 ºC, chroniąc przed światłem, przez okres do 6 miesięcy.
2. Markowanie immunofluorescencyjne
- Utrwal organoidy w 4% paraformaldehydzie (PFA) w RT przez 45 min.
UWAGA: OPCJONALNIE: Inkubuj organoidy z roztworem do odzyskiwania antygenów (kroki 2.2 i 2.3), aby zwiększyć immunoreaktywność antygenów. - Przygotuj 40 mL roztworu do odzyskiwania antygenów, mieszając 0,117 mg cytrynianu sodu trójzasadowego dwuwodnego w ultrapure H2O i dostosuj pH do 9.
- Inkubuj organoidy z roztworem do odzyskiwania antygenów przy łagodnym wstrząsaniu (30 rpm) w 60 °C przez 1 h.
- Przeprowadź permeabilizację organoidów za pomocą PBST (PBS z 1% Triton X-100) przy łagodnym wstrząsaniu w RT przez 4 h.
- Zablokuj organoidy roztworem blokującym (2% albuminy surowicy bydlęcej (BSA) z 0,1% Triton X-100) w RT przez noc (lub ponad 1 dobę).
UWAGA: Stężenia przeciwciał pierwszorzędowych i drugorzędowych zależą od konkretnego przeciwciała. W przypadku immunofluorescencji próbek w całości stosujemy wyższe stężenie w porównaniu do próbek sekcjonowanych. Inkubujemy przeciwciało pierwszorzędowe w stężeniu 10 µg/mL, co w większości przypadków odpowiada rozcieńczeniu 1:100 ze stoku (Tabela 1). Nasze autorskie przeciwciała drugorzędowe inkubujemy w stężeniu 20-50 µg/mL. - Inkubuj organoidy z przeciwciałami pierwszorzędowymi rozcieńczonymi w roztworze płuczącym (0,1% BSA z 0,1% Triton X-100) w 4 °C przez 2 dni przy łagodnym wstrząsaniu.
- Płucz organoidy 3 x 15 min w roztworze płuczącym przy łagodnym wstrząsaniu w RT.
- Inkubuj organoidy z przeciwciałami drugorzędowymi rozcieńczonymi w roztworze płuczącym w 4 °C przez 2 dni przy łagodnym wstrząsaniu.
- Płucz organoidy 3 x 15 min w roztworze płuczącym przy łagodnym wstrząsaniu w RT.
UWAGA: Po immunoznakowaniu można inkubować wybrane barwniki fluorescencyjne. Zazwyczaj stosujemy fluorescencyjne markery jąder komórkowych, takie jak DAPI (1:1 000) i DRAQ5 (1:500), lub faloidynę (1:100) do wizualizacji sieci filamentów aktynowych. - Inkubuj organoidy z barwnikami fluorescencyjnymi rozcieńczonymi w roztworze płuczącym w RT przez 1 h przy łagodnym wstrząsaniu.
- Płucz organoidy 3 x 15 min w roztworze płuczącym przy łagodnym wstrząsaniu w RT.
3. Przejaśnianie optyczne z użyciem FluoClear BABB
UWAGA: 1-propanol może uszkodzić pojemniki plastikowe, szczególnie w przypadku długotrwałej ekspozycji. Dla bezpieczeństwa należy stosować pojemniki szklane.
- Krok odwadniania
- Przygotować roztwory 1-propanolu w ultraczystej H2O o określonych stężeniach (15%, 30%, 45%, 60%, 75%, 90%), a następnie dostosować pH do 9,5 za pomocą trimetyloaminy.
OSTRZEŻENIE: Trietyloamina jest toksyczna w przypadku inhalacji. Pracować pod wyciągiem. Roztwory można wykorzystać ponownie, jeśli są przechowywane prawidłowo (w szczelnie zamkniętym pojemniku). Przed użyciem należy skorygować pH. - Inkubować próbki w roztworach 1-propanolu o rosnącym stężeniu (15%, 30%, 45%, 60%, 75%, 90%) przez 2 h w każdym stopniu w temperaturze 30 °C przy łagodnym wstrząsaniu.
- Inkubować próbki w 100% 1-propanolu przez noc w temperaturze 30 °C przy łagodnym wstrząsaniu.
- Przygotować roztwory 1-propanolu w ultraczystej H2O o określonych stężeniach (15%, 30%, 45%, 60%, 75%, 90%), a następnie dostosować pH do 9,5 za pomocą trimetyloaminy.
- Krok przejaśniania
OSTRZEŻENIE: BABB jest silną mieszaniną rozpuszczalników, znaną ze zdolności do rozpuszczania lub znacznego uszkadzania wielu tworzyw sztucznych. Dla bezpieczeństwa należy używać szklanych pojemników z odpowiednimi pokrywkami i pracować pod wyciągiem.- Przygotować BABB poprzez zmieszanie alkoholu benzylowego (BA) i benzoesanu benzylu (BB) w stosunku 1:2.
- Zanurzyć próbki w BABB w temperaturze pokojowej (RT) przez noc.
- Przed obrazowaniem wymienić roztwór BABB na świeży.
UWAGA: W przypadku organoidów o średnicy ok. 1 mm, BABB wywołuje efekt przejaśniania widoczny w ciągu kilkunastu minut. W zależności od rozmiaru i charakteru próbki stopień przejaśnienia może być inny i/lub może wymagać dłuższego czasu ekspozycji na roztwór przejaśniający. Zalecamy wykonanie obrazowania przed i po zanurzeniu w BABB w celu zoptymalizowania protokołu przejaśniania. - Próbki przejaśnione w BABB przechowywać długoterminowo w roztworze BABB w temperaturze 4 °C. Chronić przed światłem, aby zachować fluorescencję.
4. Pozyskiwanie obrazów całych preparatów
- Za pomocą szklanej pipety umieść organoid w szklanej płytce Petri z kroplą BABB. Upewnij się, że próbka styka się z powierzchnią szkiełka podstawowego.
UWAGA: Należy dopilnować, aby kropla BABB zawierająca próbkę nie miała kontaktu z plastikowymi krawędziami płytki, ponieważ może to doprowadzić do stopienia tworzywa, co zagraża próbce i jakości obrazowania. - Używając odwróconego konfokalnego mikroskopu skaningowego z obiektywami o małym i dużym powiększeniu, wykonaj obrazy w stosie Z (Z-stack), aby uzyskać pełny wgląd 3D w próbkę z zachowaniem szczegółów komórkowych.
UWAGA: W niniejszym badaniu zastosowano obiektyw powietrzny 10x o aperturze numerycznej (NA) 0,4 oraz obiektyw 63x NA 1,4, z rozmiarem kroku odpowiednio 3,5 µm i 1 µm.
5. Przetwarzanie obrazów
- Ponownie skalibruj wielkość kroku akwizycji stosu Z, biorąc pod uwagę niedopasowanie współczynnika załamania światła (RI) między roztworem do przejaśniania a medium imersyjnym.
- Oblicz ponowną kalibrację wielkości kroku w następujący sposób:
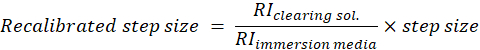
Dla próbki zatopionej w BABB, obrazowanej za pomocą obiektywu powietrznego z wielkością kroku 3.5 µm, obliczenia będą wyglądać następująco:
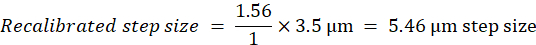
- Używając programu ImageJ, zmień głębokość woksela (kliknij Image | Properties...) na przeliczoną wielkość kroku.
- Oblicz ponowną kalibrację wielkości kroku w następujący sposób:
- Utwórz projekcje obrazów ze stosu Z.
- Używając programu ImageJ, sprawdź stos Z w głąb (kliknij Image | Stacks | Orthogonal views). Pojawią się widoki XY, XZ i YZ organoidu siatkówki.
- Zapisz interesujące obszary (kliknij File | Save as...).
- Utwórz animację renderu 3D stosu Z za pomocą oprogramowania do przetwarzania obrazu (patrz Tabela materiałów).
- Wybierz kanały do wizualizacji, zaznaczając odpowiadające im pola wyboru.
- Dostosuj płaszczyzny Z, aby zwizualizować wnętrze próbki (zaznacz pole Clipping).
- Nagraj animację za pomocą edytora filmów (zaznacz pole Movie editor). Przeciągaj, upuszczaj oraz przybliżaj i oddalaj obraz bezpośrednio za pomocą myszy. Kliknij Add, aby dołączyć do animacji inny klip. W przypadku regulacji płaszczyzn Z włącz opcję Clip planes (kliknij Settings... | zaznacz pole Clip planes).
Wyniki

Rycina 1: Porównanie trzech metod utrudniania. Lewo: Obrazy w polu jasnym próbek (A) nieutrudnionych oraz (B-D) utrudnionych. Prawo: Stos Z z ortogonalnymi widokami xz i yz organoidów siatkówki 90 DIV barwionych markerem jądrowym DRAQ5 (żółty), uzyskane za pomocą konfokalnego skaningowego mikroskopu laserowego wyposażonego w obiektyw 10x w powietrzu (RI = 1.00). (A) Nieutrudniony organoid siatkówki (N = 3). Organoidy siatkówki utrwalone w PFA nie są wystarczająco przezroczyste do wizualizacji 3D. (B) Organoid utrudniony metodą Fructose/Glycerol (N = 3). (C) Organoid utrudniony metodą ECi (N = 3). (D) Organoid utrudniony metodą FluoClear BABB (N = 3). Paski skali = 100 µm. Skróty: BF = pole jasne; CLSM = konfokalny skaningowy mikroskop laserowy; RI = współczynnik załamania światła; PFA = paraformaldehyd; ECi = cynamian etylu; BABB = alkohol benzylowy/benzoesan benzylu; DIV = dni in vitro. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Porównanie metod utleniania optycznego dla badań immunofluorescencyjnych w organoidach neuroretinalnych
W niniejszej pracy przedstawiamy wyniki trzech metod utrudniania (clearingu), aby wykazać skuteczność preparatu FluoClear BABB w czynieniu organoidów siatkówki przezroczystymi. Na Rysunku 1 obserwujemy organoidy siatkówki poddane clearingowi z użyciem fruktozy/glicerolu (Rysunek 1B), ECi (Rysunek 1C) oraz FluoClear BABB (Rysunek 1D). Przetestowane metody clearingu wybrano dlatego, że wszystkie one zostały uznane10,11 za kompatybilne z barwieniem immunofluorescencyjnym i zachowujące fluorescencję białek endogennych (np. GFP obecnego w GCaMPs).
Fruktoza/Glicerol12 to nietoksyczny, prosty protokół przejaśniania immersyjnego, który nie wymaga odwadniania, co znacznie skraca czas przetwarzania w porównaniu z innymi metodami. Wykazano, że jest on efektywny w procesie czynienia przezroczystymi organoidów pochodzących z różnych tkanek: dróg oddechowych, nerek, wątroby oraz ludzkiego raka piersi12.
ECi (cynamian etylu)11 jest zatwierdzonym przez FDA aromatem spożywczym oraz dodatkiem do kosmetyków13,14, uznawanym za nieszkodliwy, który okazał się doskonałym odczynnikiem do utleniania i przejrzyszczania tkanek ssaków. Charakteryzuje się szybkim działaniem przejrzyszczającym i minimalnym zniekształceniem tkanki. Jest klasyfikowany jako hydrofobowa metoda przejrzyszczania, jednak w porównaniu z rozpuszczalnikami opartymi na BABB jest nietoksyczny i dłużej zachowuje fluorescencję białek fluorescencyjnych (do 14 dni). Jak to zwykle bywa w większości protokołów przejrzyszczania, ECi wymaga wcześniejszego etapu odwodnienia. Dla uzyskania optymalnych wyników etap ten przeprowadza się poprzez zanurzanie próbki w roztworach o stopniowo zwiększonym stężeniu alkoholu. Ponieważ ECi nie jest szkodliwy, po przejrzyszczeniu próbka może być bezpiecznie manipulowana i przechowywana w plastikowych pojemnikach. Jednak etapy odwodnienia wykonuje się przy użyciu 1-propanolu, rozpuszczalnika organicznego, którym należy manipulować pod wyciągiem i który należy przechowywać w szklanych pojemnikach.
FluoClear BABB10 jest wariantem protokołu hydrofobowego, w którym jako roztwór dopasowujący współczynnik załamania światła stosuje się mieszaninę alkoholu benzylowego i benzoesanu benzylu (BABB). Substancja ta jest znana z wysokiej toksyczności i korozyjności, dlatego należy z nią obchodzić się ostrożnie. FluoClear BABB opisano jako wersję udoskonaloną, która zapewnia lepszą konserwację GFP i RFP niż wersje poprzednie oraz umożliwia zastosowanie 1-propanolu lub tert-butanolu jako czynników odwadniających.
Aby ocenić skuteczność trzech metod utrudniania (clearingu), obrazowano płaszczyzny Z za pomocą mikroskopu konfokalnego wyposażonego w obiektyw powietrzny 10x NA0.4, zapewniający duże pole widzenia (FoV) o wymiarach 2,5 x 2,5 x 2,56 mm, co pozwoliło na uchwycenie całej objętości organoidu siatkówki. Wykorzystano organoidy siatkówki na pośrednim etapie dojrzewania (90 dni in vitro (DIV)), które zawierają wszystkie neurony siatkówki (komórki zwojowe, komórki bipolarne i fotoreceptory), osiągając gęstość i zagęszczenie komórkowe sprawiające, że są one nieprzezroczyste. Jak wyjaśniono we wstępie, utrudnianie optyczne zostaje osiągnięte, gdy współczynnik załamania światła (RI) jest ujednolicony w całym obrazowanym obiekcie. W związku z tym media imersyjne stosowane do obrazowania mają drastyczny wpływ na uzyskaną przejrzystość. Tabela 2 szczegółowo przedstawia RI mediów imersyjnych oraz przetestowanych roztworów do utrudniania.
| Roztwór | Współczynnik załamania światła | |
| Media imersyjne | Powietrze | 1 |
| Woda | 1.33 | |
| Glicerol | 1.45 | |
| Olej | 1.51 | |
| Roztwory do klarowania | Fruktoza/Glicerol | 1.468 |
| Eci | 1.558 | |
| FluoClear BABB | 1.56 |
Tabela 2: Współczynnik załamania światła (RI) mediów imersyjnych najczęściej stosowanych w mikroskopii świetlnej oraz metodologii optycznego przejaśniania przetestowanych w celu przejaśnienia organoidów siatkówki. Skrót: RI = współczynnik załamania światła.
Porównując uzyskane obrazy konfokalne (Rysunek 1, prawy panel), stwierdzono, że traktowanie fruktozą/glicerolem przyniosło najmniejszą poprawę przejrzystości, co ograniczyło wizualizację warstw siatkówki i uniemożliwiło obrazowanie rdzenia organoidu. ECi pozwoliło na uzyskanie lepszej przejrzystości, umożliwiając wizualizację warstw siatkówki, jednak wizualizacja rdzenia organoidu siatkówki była nadal ograniczona ze względu na rozpraszanie światła, które utrudniało detekcję fluorescencji z wewnętrznych części próbki. FluoClear BABB zapewnił największą poprawę przejrzystości, umożliwiając wyraźną wizualizację zarówno rdzenia, jak i kory organoidu siatkówki przy wyższej rozdzielczości i podobnej intensywności fluorescencji.
Warto wspomnieć, że oba protokoły, ECi oraz FluoClear BABB, wywołały zauważalne kurczenie się próbek, co ilustrują odpowiadające im obrazy w polu jasnym dla każdego oczyszczonego organoidu siatkówki (Rysunek 1, panel lewy). Kurczenie się próbek wynika z wcześniejszych etapów odwadniania, które usuwają wodę, i jest to powód, dla którego protokół z fruktozą/glicerolem nie powoduje skurczu próbki. Zjawisko to stwarza jednak wyjątkową okazję do głębszej eksploracji. Chociaż zmniejsza ono ogólny rozmiar organoidu i potencjalnie prowadzi do niedoszacowania odległości wewnętrznych, zwiększa jednocześnie jego zwartość. Ta izotropowa zwartość, stosunkowo jednolita we wszystkich kierunkach, pozwala nam na wykorzystanie obiektywów o dużym powiększeniu i wysokiej rozdzielczości (dzięki większej NA), które w przeciwnym razie obrazowałyby jedynie zewnętrzną warstwę komórek ze względu na ich krótszą odległość roboczą (WD). Na przykład obiektyw powietrzny 10x NA 0.4 oferuje WD wynoszącą 2,53 mm, podczas gdy obiektyw olejowy 63x NA 1.4 o znacznie lepszej rozdzielczości ma WD wynoszącą zaledwie 0,14 mm. Wykorzystując bardziej zwarte organoidy oczyszczone metodą BABB, możemy skutecznie pokonać to ograniczenie i uzyskać obrazy wysokiej rozdzielczości głębszych struktur, takich jak warstwa komórek zwojowych znajdująca się wewnątrz organoidu (Rysunek 2).

Rycina 2: Rekonstrukcje 3D organoidu siatkówki (200 DIV) utkanego metodą FluoClear BABB i obrazowanego za pomocą laserowego skaningowego mikroskopu konfokalnego. Mikroskop był wyposażony w (A) obiektyw powietrzny 10x NA 0.4 oraz (B) obiektyw olejowy 63x NA 1.5. Proces utkania i obrazowania pozwala na wizualizację całego organoidu przy jednoczesnym obrazowaniu z dużą szczegółowością wybranych obszarów zainteresowania. DRAQ5 (jądra komórkowe), opsyna B+GR (czopki) oraz TUJ1 (neurony). Skróty: DIV = dni in vitro; BABB = alkohol benzylowy/benzoesan benzylu; NA = apertura numeryczna. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Podsumowując, do procesu przejrzystości wybraliśmy FluoClear BABB, ponieważ zapewniał on lepszą wizualizację całego organoidu siatkówki przy wysokiej rozdzielczości i korzystnym stosunku sygnału do szumu. Co istotne, BABB powoduje skurczenie się organoidu, zagęszczając go izotropowo. Ta zwartość pozwoliła nam wykorzystać obiektywy o dużym powiększeniu do szczegółowej eksploracji głębszych struktur. Wreszcie, kompatybilność BABB z obiektywami immersyjnymi olejowymi zapewniła minimalne rozproszenie światła i wysoką jakość obrazowania przy różnych powiększeniach.
Identyfikacja i rozkład spatiotemporalny komórek siatkówki w organoidach w trakcie dojrzewania
Postępując zgodnie z przedstawioną tutaj metodologią i stosując obrazowanie całych preparatów organoidów immunoznakowanych specyficznymi przeciwciałami wyszczególnionymi w Tabeli 1, zbadaliśmy sposób kształtowania się neuroretiny w organoidach na różnych etapach dojrzewania: od wczesnych stadiów rozwojowych (40 DIV) po stadia bardziej dojrzałe (do 250 DIV), wykazujące dobrze zdefiniowaną strukturę 3D. Podejście to pozwoliło nam zwizualizować formowanie się i organizację różnych komponentów siatkówki opisanych w tej sekcji.
| Przeciwciało | Swoistość | Cele | Lokalizacja w siatkówce | [ ]końcowe (rozcieńczenie) | Gospodarz | #RRDI |
| Przeciwciało anty-GFP | GFP | GFP | komórki GCaMP6s-dodatnie | 10 µg/mL (1:1,000) | Ch | AB_300798 |
| Chx10 | Ventromedial hypothalamus homeobox 2 (Vsx2) | Czynnik transkrypcyjny | Neuroblasty i komórki bipolarne | 10 µg/mL (1:2) | Ms | AB_10842442 |
| Opsyna B | Opsyna niebieska | Segment zewnętrzny czopków niebieskich | Czopki niebieskie | 10 µg/mL (1:100) | Rb | AB_177457 |
| Opsyna RG | Opsyna zielona i czerwona | Segmenty zewnętrzne czopków zielonych i czerwonych | Czopki zielone i czerwone | 10 µg/mL (1:100) | Ch | AB_11213279 |
| RECOV | Recoverina | Białko wiążące wapń | Fotoreceptory | 10 µg/mL (1:100) | Rb | AB_2253622 |
| RHO (RET-P1) | Rodopsyna | Segment zewnętrzny pręcików | Pręciki | 63 µg/mL (1:100) | Ms | AB_260838 |
| TUJ1 | Neuronowa beta-tubulina klasy III | izoforma beta-III tubuliny | Neurony | 50 µg/mL (1:200) | Ms | AB_2315514 |
Tabela 1: Przeciwciała pierwotne testowane w organoidach siatkówki na różnych etapach dojrzewania. Skróty: Chicken = Ch; Mouse = Ms; Rabbit = Rb.
Immunoznakowanie za pomocą różnych markerów pozwoliło na identyfikację komórek tworzących tę warstwową strukturę. TUJ1 to neuron-specyficzna beta-tubulina klasy III (Tabela 1), zazwyczaj stosowana w próbkach sekcjonowanych do znakowania komórek zwojowych siatkówki (RGCs)15 ze względu na jej wysoką zawartość. TUJ1 występuje we wszystkich neuronach siatkówki16 oraz od wczesnych etapów różnicowania neuronalnego17. Ekspresję TUJ1 stwierdzono na wszystkich etapach dojrzewania w korze organoidu, co umożliwiło śledzenie organizacji komórek siatkówki w warstwy. Na Rysunku 3 można zaobserwować, że we wczesnych etapach rozwoju (40 DIV), TUJ1 jest rozmieszczony równomiernie w pojedynczej, cienkiej i jednolitej warstwie. Od 90 DIV region apikalny organoidu staje się gęstszy i bardziej zwarty, ponieważ zasiedlają go znacznie liczniejsze komórki gromadzące się w obszarze apikalnym. W 170 DIV organoid siatkówki nabył 3D-stratyfikowaną strukturę siatkówki z wyraźną warstwą apikalną. W 200 DIV widać, że głębiej wewnątrz organoidu znajdują się inne ciała komórkowe emitujące długie wypustki, których jest znacznie mniej. Ostatecznie, w 250 DIV widoczna jest struktura składająca się z trzech warstw jądrowych, odpowiadających kolejno: (1) zewnętrznej warstwie jądrowej (ONL) tworzonej przez dojrzałe fotoreceptory, (2) wewnętrznej warstwie jądrowej (INL) zasiedlonej głównie przez komórki dwubiegunowe oraz (3) warstwie komórek zwojowych (GCL) utworzonej przez RGCs, co wskazano na Rysunku 3 (prawy dolny róg).

Rycina 3: Organizacja neuronów podczas dojrzewania organoidów siatkówki w strukturę warstwowo stratyfikowaną. Projekcje Z-stack obrazów konfokalnych organoidów siatkówki oczyszczonych metodą FluoClear BABB i zabarwionych TUJ1. W 40 DIV nie tworzą się struktury warstwowe. Od 170 DIV neuroretina ulega stratyfikacji na warstwy. Wskazano warstwy jądrowe siatkówki: ONL, INL oraz GCL (żółte groty strzałek). Paski skali = 25 µm (lewo) i 10 µm (prawo). Skróty: BABB = alkohol benzylowy/benzoesan benzylowy; DIV = dni in vitro; ONL = zewnętrzna warstwa jądrowa, INL = wewnętrzna warstwa jądrowa; GCL = warstwa komórek zwojowych. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Dzięki tej metodologii mogliśmy również zgłosić powstanie pęczków aksonów. Jak widać w powiększonych obszarach (Rysunek 4), zaobserwowaliśmy pęczki włókien rozciągające się od wewnętrznego rdzenia organoidu w kierunku peryferii, skierowane ku regionom oddalonym od siebie (do 1 mm). Co ciekawe, formowanie się tych włókien zachodziło na różnych etapach dojrzewania. W miarę wzrostu organoidu włókna grubieją, stają się bardziej złożone i gromadzą więcej wypustek komórkowych (Rysunek 4 [250 DIV] oraz Wideo uzupełniające S1). RGC są pierwszymi komórkami, które różnicują się podczas rozwoju siatkówki, a zatem mogą organizować swoje wypustki już na bardzo wczesnych etapach rozwoju. RGC mogą inicjować wzrost neurytów jeszcze przed zajęciem swojej ostatecznej pozycji w obrębie organoidu. Nasze odkrycia są zgodne z wcześniejszymi doniesieniami18, które wykazują tworzenie się struktur przypominających nerw wzrokowy w kokulturach organoidów siatkówki i mózgu.

Rycina 4: Formowanie się wypustek neuronalnych na różnych etapach dojrzewania. Włókna rozciągają się od wewnętrznych warstw organoidu siatkówki w kierunku peryferii. Formowanie się tych włókien występowało na różnych etapach dojrzewania, od 40 DIV do najpóźniejszego badanego punktu dojrzewania (250 DIV). Paski skali = 25 µm (górny rząd) i 100 µm (dolny rząd). Skróty: DIV = dni in vitro. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
W miejscu apikalnym organoidów siatkówki niektóre fotoreceptory dojrzewają do postaci pręcików, które zawierają rodopsynę w segmentach zewnętrznych w celu wykrywania obrazu monochromatycznego w warunkach słabego oświetlenia, podczas gdy inne dojrzewają do postaci czopków, które wykazują ekspresję opsyn niebieskich, zielonych i czerwonych i odpowiadają za widzenie barwne oraz wysoką ostrość widzenia w warunkach jasnego oświetlenia. Rycina 5 (góra) ilustruje populację fotoreceptorów czopkowych w obrębie organoidu siatkówki, które wykazują ekspresję opsyn niebieskich i/lub zielonych/czerwonych (OPSIN B i GR, Tabela 1). Komórki te wykazują wydłużoną morfologię, przy czym różne opsyny są rozmieszczone w całym ciele komórki, z wyłączeniem jądra. Co istotne, zewnętrzna końcówka tych komórek wydaje się jaśniejsza, co potencjalnie przypomina segment zewnętrzny fotoreceptora zawierający dyski. Aby zwizualizować zarówno czopki niebieskie, jak i zielone/czerwone przy użyciu jednego kanału detekcji fluorescencji, przeciwciała wtórne przeciwko opsynie niebieskiej (OPSIN B, królik) i opsynie zielonej/czerwonej (OPSIN GR, kura) zostały znakowane tym samym fluorophorem, co zoptymalizowało wykorzystanie kanału i usprawniło proces obrazowania, zapobiegając jednocześnie nakładaniu się widm. Podzbiór komórek fotoreceptorowych na Rycini 5 (dół) wykazywał ekspresję rodopsyny (RHO, Tabela 1 oraz Wideo uzupełniające S2), co jednoznacznie wskazuje na ich tożsamość jako pręcików. Komórki pręcików te wykazują wcześniej opisaną wydłużoną morfologię, z jądrem umieszczonym centralnie i bogatym w opsyny ciałem komórki zorientowanym w stronę peryferii organoidu.

Rycina 5: Organoidy siatkówki z późniejszych etapów rozwoju. Góra: dojrzałe czopki, dół: pręciki. Projekcja Z obrazów konfokalnych organoidów siatkówki utrwalonych i przejrzystych metodą FluoClear BABB, zabarwionych przeciwko TUJ1 (neurony), DRAQ5 (jądra), opsynie-B+GR (czopki) oraz RHO (pręciki). Do odniesienia przedstawiono rysunki schematyczne. Paski skali = 100 µm (lewo) i 10 µm (prawo). Skróty: DIV = dni in vitro; BABB = alkohol benzylowy/benzoesan benzylu. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Komórki bipolarne oraz ich rozkład czasowo-przestrzenny zidentyfikowano poprzez śledzenie ekspresji Chx10 (znanego również jako Vsx2) przez 250 DIV dojrzewania (Rysunek 6). Chx10 (Tabela 1) jest czynnikiem transkrypcyjnym kluczowym dla proliferacji komórek progenitorowych i determinacji komórek bipolarnych w rozwijającej się siatkówce19,20. Jako gen homeoboksowy, jest on wyrażany we wczesnych stadiach rozwoju w neuroblastach, a w dojrzałej siatkówce występuje wyłącznie w komórkach bipolarnych. Rysunek 6 przedstawia rozkład komórek Chx10-dodatnich w rozwijającym się organoidzie. Początkowo obserwuje się liczne komórki Chx10-dodatnie rozciągające się od peryferii neurosiatkówki w kierunku centrum. W miarę dojrzewania organoidu komórki te stają się rzadsze i przemieszczają się do INL, gdzie znajdują się komórki bipolarne.

Rysunek 6Ekspresja Chx10 w ciągu 250 dni dojrzewania in vitro (DIV). Obrazy konfokalne z projekcją Z organoidu siatkówki poddanego klarowności FluoClear BABB, wybarwionego DRAQ5 (jądra komórkowe) i Chx10 (neuroblasty i dojrzałe komórki dwubiegunowe). Pasek skali = 100 µm. Skróty: DIV = dni in vitro; BABB = alkohol benzylowy/benzoesan benzylu. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ilustracji.
Na koniec wykazujemy, że endogenne GFP z markerów wapniowych GCaMP zostaje zachowane po udrożnieniu tkanek przy zastosowaniu tej metody. Na Rysunku 7 można zaobserwować neurosiatkówkę organoidów siatkówki w 70. dniu hodowli (DIV), zainfekowanych wektorem Ad5-CMV-GCaMP6s i znakowanych immunochemicznie przeciwciałem anty-GFP (Tabela 1) w celu wzmocnienia fluorescencji po długotrwałej fiksacji.

Rysunek 7: Endogenny GCaMP zachowany w metodzie klarowania FluoClear BABB. Organoid siatkówki w 70 DIV zainfekowany Ad5-CMV-GCaMP6s, znakowany immunofluorescencyjnie przeciwciałem anty-GFP (komórki wykazujące ekspresję GCaMP), Chx10 (neuroblasty i wczesne komórki bipolarne) oraz DRAQ5 (jądra komórkowe). Paski skali = 100 µm (lewo) i 25 µm (prawo). Skróty: BABB = alkohol benzylowy/benzoesan benzylu; DIV = dni in vitro. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
Film uzupełniający S1: Rekonstrukcja 3D organoidu siatkówki prezentująca zespół projekcji neuronalnych. Projekcja Z obrazów konfokalnych organoidów siatkówki utrwalonych metodą FluoClear BABB w 250 DIV, barwionych TUJ1 (neurony) przedstawionym w kolorze fioletowym oraz DRAQ5 (jądra komórkowe) w kolorze żółtym. Skróty: BABB = alkohol benzylowy/benzoesan benzylu; DIV = dni in vitro. Kliknij tutaj, aby pobrać ten film.
Film uzupełniający S2: Rekonstrukcja 3D pręcików ułożonych w powierzchni organoidu siatkówki w późnych stadiach rozwoju (200 DIV). Projekcja Z obrazów konfokalnych organoidów siatkówki w 200 DIV, poddanych przejaśnianiu metodą FluoClear BABB i barwieniu przeciwciałami przeciwko RECOV (fotoreceptory) reprezentowanym kolorem zielonym oraz RHO (pręciki) kolorem fioletowym. Skróty: DIV = dni in vitro; BABB = alkohol benzylowy/benzoesan benzylu. Kliknij tutaj, aby pobrać ten film.
Dyskusja
Opisany tutaj protokół ułatwia badanie czasoprzestrzennego rozmieszczenia komórek tworzących organoid siatkówki na różnych etapach dojrzewania, zachowując jego naturalną architekturę 3D, co jest kluczowym aspektem dla zrozumienia tych modeli w kontekście przyszłej medycyny spersonalizowanej. Zapewnia szczegółowy wgląd w architekturę siatkówki na poziomie odrębnych warstw i poszczególnych typów komórek, umożliwiając wizualizację struktur subkomórkowych przy zachowaniu globalnego kontekstu 3D.
Alternatywą dla obrazowania całościowego jest obróbka końcowa próbki w celu wykonania obrazowania na konwencjonalnych przekrojach (parafinowych lub krioprezerwowanych). Podczas gdy sekcje dostarczają cennych informacji na temat lokalizacji białek i struktur, dane te są ograniczone do jednej płaszczyzny, co ogranicza zrozumienie przestrzennych połączeń komórkowych. W rezultacie, cechy takie jak proporcja czopków i pręcików lub tworzenie wiązek aksonalnych w określonych regionach mogą nie być dokładnie odwzorowane, co komplikuje interpretację w trzech wymiarach. Organoidy siatkówki są wysoce niejednorodne, z różnymi regionami potencjalnie zawierającymi różne typy komórek i/lub wykazującymi różny stopień złożoności i zróżnicowania. Obrazowanie całościowe rozwiązuje ten problem, ponieważ umożliwia globalną analizę gradientów niejednorodności bez polegania na wyborze podzbioru sekcji, które mogą nie reprezentować całej próbki.
Mikroskopia fluorescencyjna z arkuszami świetlnymi (LSFM)21,22,23 może być stosowana jako alternatywa dla laserowo-skaningowej mikroskopii konfokalnej. W LSFM próbka jest oświetlana cienką warstwą światła o grubości kilku mikronów, a cała fluorescencja generowana z oświetlonego przekroju optycznego jest wykrywana za pomocą kamery. LSFM to technika detekcji oparta na szerokim polu, która stanowi wysoce wydajną strategię szybkiej wizualizacji dużych objętości (próbek w skali do centymetra) przy minimalnym efekcie fotowybielania i fototoksyczności. Jednak organoidy mogą wykazywać znaczną aberrację sferyczną, ponieważ światło przechodzące przez zakrzywione powierzchnie jest załamywane w różny sposób w zależności od kąta padania. W tych eksperymentach zniekształcenie to powodowało utratę ostrości, co prowadziło do rozmycia i pogorszenia rozdzielczości głębszych struktur. Do obrazowania naszych organoidów siatkówki (o średnicy około 1 mm) najskuteczniejszym podejściem okazała się laserowa skaningowa mikroskopia konfokalna.
Protokół ten jest dostosowany do naszych wymagań eksperymentalnych. Może być używany jako przewodnik dla naukowców zapuszczających się w obrazowanie całościowe optycznie oczyszczonych organoidów siatkówki i powinien być dostosowany, jeśli te się różnią. W tej sekcji szczegółowo opisano krytyczne kroki, modyfikacje i ograniczenia metodologii.
Kluczowym krokiem jest podjęcie decyzji w sprawie protokołu rozliczeniowego. Należy wziąć pod uwagę wiele kryteriów. Po pierwsze, należy wziąć pod uwagę typologię próby. Oczyszczanie kości to nie to samo, co oczyszczanie tkanki mózgowej, tak jak oczyszczanie organoidów siatkówki różni się od oczyszczania organoidów żołądka, ponieważ każdy z nich wymaga odrębnego podejścia. Aby zobrazować oczyszczone organoidy innego typu, konieczne jest przejrzenie literatury w celu zidentyfikowania protokołów, które zostały zoptymalizowane specjalnie dla interesującej próbki. Fruktoza/glicerol to szybka i nietoksyczna metoda oczyszczania, która, jak udowodniono, jest przydatna do usuwania organoidów pochodzących z różnych tkanek (organoidy ludzkich dróg oddechowych, okrężnicy, nerek, wątroby i piersi oraz organoidy gruczołów sutkowych myszy)12 , ale nie była odpowiednia do zwiększania przezroczystości ludzkich organoidów siatkówki. Zgodnie z naszą najlepszą wiedzą, żadne badanie nie donosi o zastosowaniu fruktozy/glicerolu w tkance nerwowej/organoidzie. Dlatego dochodzimy do wniosku, że ta metoda oczyszczania nie jest odpowiednia do oczyszczania tkanek nerwowych. Dalsze badania są uzasadnione w celu wyjaśnienia przyczyn leżących u podstaw tej niezgodności.
Innym krytycznym czynnikiem, który należy wziąć pod uwagę, jest wymagane pole widzenia, ponieważ ma ono bezpośredni wpływ na strategię obrazowania i wybór komponentów optycznych. Duże pola widzenia są zwykle osiągane przy użyciu obiektywów o małym powiększeniu, które często są przeznaczone do użytku bez mediów zanurzeniowych (np. powietrze, RI = 1,00). Obiektywy te doświadczają większego niedopasowania RI podczas obrazowania próbek oczyszczonych przez BB (RI = 1,56), co prowadzi do przesunięć w ostrości głębokości, które należy skorygować podczas przetwarzania końcowego. W przeciwieństwie do tego, obiektywy immersyjne z olejem (RI = 1,51) wykazują mniejsze niedopasowanie RI do roztworów czyszczących, takich jak BABB (RI = 1,56) i dlatego nie wymagają ponownej kalibracji.
Proste metody zanurzeniowe zwykle nie zapewniają wysokiej przezroczystości i nie nadają się do uzyskiwania wysokiej jakości obrazów próbek z całego montażu. Protokoły oczyszczania tkanek wpływają na skuteczne rozwiązanie poprzez pęcznienie lub kurczenie się próbek. W zależności od celu eksperymentu, korzystne może być zarówno obrzęk, jak i kurczenie się. Protokoły, które rozszerzają próbkę, mogą zwiększyć rozdzielczość drobnych szczegółów w tym samym układzie optycznym, który wcześniej nie był w stanie pokazać tych samych szczegółów. Skurcz może być pożądany w celu wizualizacji dużych próbek, które w przeciwnym razie nie zmieściłyby się w komorze na próbki lub nie dostosowałyby się do obiektywnych odległości roboczych. Ponieważ jednak skurcz ściska próbkę i może zniekształcać odległości wewnętrzne, technika ta nie nadaje się do oceny wymiarowej ani precyzyjnego pomiaru odległości międzykomórkowych.
Innym ważnym czynnikiem, który należy wziąć pod uwagę, jest kompatybilność z białkami fluorescencyjnymi. W większości protokoły oparte na rozpuszczalnikach organicznych wygaszają białka fluorescencyjne, ponieważ wymagają wysokich temperatur lub degradują białka fluorescencyjne podczas zatapiania w roztworach pasujących do RI. Na szczęście większość metod jest kompatybilna z technikami znakowania immunologicznego. Jednak zgodność każdego epitopu powinna być potwierdzona eksperymentalnie.
Co więcej, przenikanie dużych cząsteczek IgG przez tkankę może być utrudnione, co zmniejsza skuteczność barwienia i ogranicza wizualizację docelowej struktury do powierzchni próbki. Barwienie całych próbek przeciwciałami może zająć kilka dni (a nawet tygodni), w zależności od wielkości i charakteru próbki, co znacznie wydłuża czas trwania protokołu.
Wreszcie, kompatybilność z przyrządem optycznym jest obowiązkowa. Większość metod opartych na rozpuszczalnikach organicznych (z wyjątkiem ECi) jest bardzo korozyjna i nie jest chemicznie kompatybilna z dostępnymi na rynku komorami na próbki i obiektywami zanurzeniowymi. Co więcej, niektóre rozwiązania odśnieżające mają RI który nie odpowiada zakresowi wymaganemu przez dostępne obiektywy (zwykle woda).
Jest kilka kroków w protokole, które wymagają szczególnej uwagi. FluoClear BABB, jako hydrofobowa metoda oczyszczania, wymaga wcześniejszego etapu odwodnienia. pH odgrywa ważną rolę w zachowaniu fluorescencji białek endogennych, takich jak GFP. Następnie ważne jest, aby upewnić się, że roztwory alkoholu mają odpowiednio dostosowane pH. Odwodnienie jest kluczem do całkowitego oczyszczenia. Optymalne wyniki uzyskuje się poprzez inkubację próbek z rosnącym gradientem roztworów alkoholu.
Wielkość próbki odgrywa ważną rolę w umożliwieniu przeciwciałom osiągnięcia określonych celów. Przeciwciała mogą nie przenikać jednorodnie i zostać zatrzymane na zewnątrz próbki. W takim przypadku należy rozważyć zmianę detergentu na inny rodzaj detergentu (Tween-20 lub Saponina), zwiększając stężenie i czas inkubacji detergentu i przeciwciał. Jeśli te dostosowania są niewystarczające, alternatywne strategie mogą poprawić przenikanie przeciwciał. W przypadku znakowania immunologicznego dużych próbek (w skali centymetrowej) naukowcy odkryli, że SDS może ułatwić głębszą penetrację przeciwciał24. SDS indukuje częściową utratę trzeciorzędowej struktury przeciwciał, skutecznie linearyzując białko i umożliwiając mu głębsze wnikanie w tkankę. Następnie wypłukanie SDS przywraca przeciwciałom właściwości wiązania antygenu, umożliwiając bardziej równomierne barwienie grubszych tkanek i zmniejszając powszechnie obserwowany gradient silniejszego znakowania na powierzchni próbki.
Przygotowanie własnych fluorescencyjnych przeciwciał drugorzędowych ma kilka zalet, ponieważ zapewnia większą elastyczność w projektowaniu znakowania immunologicznego, umożliwiając wybór specyficznej kombinacji przeciwciał fluoroforowo-drugorzędowych, zwiększając liczbę kolorów, które można zastosować w tej samej próbce. Dodatkowo stosunek fluoroforu do przeciwciał można dostosować, dzięki czemu są one na ogół jaśniejsze. Należy jednak wziąć pod uwagę pewne aspekty. Przeciwciała drugorzędowe wytwarzane na zamówienie są na ogół mniej stabilne niż te dostępne na rynku i powinny być używane świeże. Większość z nich zachowuje powinowactwo do ligandów przez 3-6 miesięcy w temperaturze 4 °C, ale stabilność musi zostać określona eksperymentalnie, ponieważ niektóre kombinacje mogą ulegać szybszej degradacji. Co więcej, niektóre pary przeciwciało-fluorofor mogą zmieniać powinowactwo przeciwciała do jego epitopu, powodując częściowe lub całkowite niespecyficzne znakowanie. Aby zapewnić wiarygodność, zaleca się najpierw przetestowanie specjalnie wykonanych przeciwciał drugorzędowych przy użyciu kontroli, takich jak komórki w hodowli, przed zastosowaniem ich do próbek eksperymentalnych.
Ten zoptymalizowany protokół integruje oczyszczanie optyczne z immunoznakowaniem, aby ułatwić obrazowanie konfokalne organoidów siatkówki z całym wierzchowaniem. Zachowuje integralność strukturalną i umożliwia identyfikację kluczowych typów komórek siatkówki w organoidzie. W ten sposób protokół zapewnia naukowcom potężne narzędzie do badania dojrzewania organoidów siatkówki i organizacji przestrzennej.
Oświadczenia
Autorzy nie mają do zadeklarowania konfliktu interesów.
Podziękowania
Jesteśmy wdzięczni Angelowi Sandovalowi, Ericowi Calatayudowi, Gustavo Castro-Olverze, Marcie Martin i Alinie Hirschmann (ICFO-Institut de Ciències Fotòniques) za ich wsparcie techniczne. Podmiotami finansującymi, które wsparły te prace, są: Fundació CELLEX; Fundació Mir-Puig; Program Ministerio de Economía y Competitividad - Severo Ochoa dla centrów doskonałości w dziedzinie badań i rozwoju (CEX2019-000910-S, [MCIN/AEI/10.13039/501100011033]); Ministerio de Ciencia, Innovación y Universidades - Agencia Estatal de Investigación (PID2021-122807OB-C31 i PID21-122807OB-C32); Instituto de Salud Carlos III (PI22/01747); Fundación La ONCE; Generalitat de Catalunya w ramach programu CERCA; Laserlab-Europe (EU-H2020 GA nr 871124); oraz Fondo Social Europeo (PRE2020-095721, M.C.).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Obiektyw 10x NA0.40 DRY | Księga Leica | HC PL APO CS2 | - |
| Obiektyw 63x NA1.40 OIL | Księga Leica | HC PL APO CS2 | - |
| przeciwciało anty-GFP | Księga Abcam | ab13970 powiedział: | - |
| Alkohol benzylowy (BA) | Sigma Aldrich | 13162 | - |
| Benzoesan benzylu (BB) | Sigma Aldrich | W213802 | - |
| Szalka Petriego ze szkła dolnego | MatTek powiedział: | P35G-1.5-14-C | - |
| Albumina surowicy bydlęcej (BSA) | Sigma Aldrich | A7030 (wersja angielska) | - |
| Przeciwciało Chx10 | Sta Cruz Biotech | SC-365519 | - |
| Kolumny filtracyjne żelowe Cytiva Illustra Nap-5, Sephadex G-25 | Sigma Aldrich | 17-0853-02 | - |
| DAPI (interfejs DAPI) | Sigma Aldrich | Zobacz materiał D9542 | - |
| DMSO | Sigma Aldrich | Zobacz materiał D8418 | - |
| DRAQ5 powiedział: | Rybak termiczny | 62251 | - |
| Barwnik (kwas karboksylowy, ester sukcynimidylowy) | Invitrogen lub Abberior | - | - |
| ImageJ/Fidżi | NIH | Wersja 1.50i | - |
| Odwrócony konfokalny laserowy mikroskop skaningowy | Mikrosystemy Leica | TCS SP8 STED 3X-FALCON | - |
| Oprogramowanie do obróbki 3D LAS X | Mikrosystemy Leica | - | - |
| mQ H2O | - | - | Ultraczysta woda z systemu oczyszczania wody Synergy |
| NaHCO3 | Acros Organics | 424270010 | - |
| Nieznakowane drugorzędowe IgG | Jackson Immunoresearch | - | - |
| Niebieskie przeciwciało opsyny | Milipore | AB5407 | - |
| Przeciwciało opsyny RG | Milipory | AB5745 | - |
| Paraformaldehyd (PFA) 4% | Termo naukowy | J199943-K2 | - |
| Rozwiązanie PBS | Gibco (firma Gibco) | 18912-014 | - |
| Sondy do znakowania falloidyny | Rybak termiczny | - | - |
| sól fizjologiczna buforowana fosforanami (PBS) | Gibco | 10010023 | - |
| Przeciwciało RECOV | Milipory | AB5585-I | - |
| Przeciwciało RHO (RET-P1) | Sigma Aldrich | O4886 | - |
| Cytrynian sodu trójzasadowy dwuwodny | Sigma Aldrich | Zobacz materiał C8532 | - |
| Tryton X-100 | Sigma Aldrich | Zobacz materiał T8787 TGL | - |
| Przeciwciało TUJ1 | Covance | MMS-435P | - |
Bibliografia
- Lee, Y. J., Jo, D. H. Retinal organoids from induced pluripotent stem cells of patients with inherited retinal diseases: A systematic review. Stem Cell Rev Rep. 21 (1), 167-197 (2025).
- Onyak, J. R., Vergara, M. N., Renna, J. M. Retinal organoid light responsivity: Current status and future opportunities. Trans Res. 250, 98-111 (2022).
- O’Hara-Wright, M., Gonzalez-Cordero, A. Retinal organoids: A window into human retinal development. Development. 147 (24), dev189746(2020).
- Wahle, P., et al. Multimodal spatiotemporal phenotyping of human retinal organoid development. Nat Biotechnol. 41 (12), 1765-1775 (2023).
- Isla-Magrané, H., Veiga, A., García-Arumí, J., Duarri, A. Multiocular organoids from human induced pluripotent stem cells displayed retinal, corneal, and retinal pigment epithelium lineages. Stem Cell Res Ther. 12 (1), 581(2021).
- Isla-Magrané, H., Zufiaurre-Seijo, M., García-Arumí, J., Duarri, A. All-trans retinoic acid modulates pigmentation, neuroretinal maturation, and corneal transparency in human multiocular organoids. Stem Cell Res Ther. 13 (1), 376(2022).
- Avilov, S. V. Navigating across multi-dimensional space of tissue clearing parameters. Methods Appl Fluoresc. 9 (2), 022001(2021).
- Brenna, C., et al. Optical tissue clearing associated with 3D imaging: application in preclinical and clinical studies. Histochem Cell Biol. 157 (5), 497(2022).
- Bálint, Š, Verdeny Vilanova, I., Sandoval Álvarez, Á, Lakadamyali, M. Correlative live-cell and superresolution microscopy reveals cargo transport dynamics at microtubule intersections. Proc Nat Acad Sci USA. 110 (9), 3375-3380 (2013).
- Schwarz, M. K., et al. Fluorescent-protein stabilization and high-resolution imaging of cleared, intact mouse brains. PLoS One. 10 (5), e0124650(2015).
- Klingberg, A., et al. Fully automated evaluation of total glomerular number and capillary tuft size in nephritic kidneys using lightsheet microscopy. J Am Soc Nephrol. 28 (2), 452-459 (2017).
- Dekkers, J. F., et al. High-resolution 3D imaging of fixed and cleared organoids. Nat Protoc. 14 (6), 1756-1771 (2019).
- Wang, Y., Zhang, D. -H., Zhang, J. -Y., Chen, N., Zhi, G. -Y. High-yield synthesis of bioactive ethyl cinnamate by enzymatic esterification of cinnamic acid. Food Chem. 190, 629-633 (2016).
- Schellinger, A. P., Carr, P. W. Solubility of buffers in aqueous-organic eluents for reversed-phase liquid chromatography. LCGC North America. 22 (6), 544(2004).
- Jiang, S. -M., et al. β-III-Tubulin: A reliable marker for retinal ganglion cell labeling in experimental models of glaucoma. Int J Ophthalmol. 8 (4), 643-652 (2015).
- Guo, J., Walss‐Bass, C., Ludueña, R. F. The β isotypes of tubulin in neuronal differentiation. Cytoskeleton. 67 (7), 431-441 (2010).
- Lee, S., et al. TuJ1 (class III β-tubulin) expression suggests dynamic redistribution of follicular dendritic cells in lymphoid tissue. Eur J Cell Biol. 84 (2-3), 453-459 (2005).
- Fernando, M., et al. Differentiation of brain and retinal organoids from confluent cultures of pluripotent stem cells connected by nerve-like axonal projections of optic origin. Stem Cell Rep. 17 (6), 1476-1492 (2022).
- Belecky-Adams, T., et al. Pax-6, Prox 1, and Chx10 homeobox gene expression correlates with phenotypic fate of retinal precursor cells. Invest Ophthalmol Vis Sci. 38 (7), 1293-1303 (1997).
- Rowan, S., Cepko, C. L. Genetic analysis of the homeodomain transcription factor Chx10 in the retina using a novel multifunctional BAC transgenic mouse reporter. Dev Biol. 271 (2), 388-402 (2004).
- Andilla, J., et al. Imaging tissue-mimic with light sheet microscopy: A comparative guideline. Sci Rep. 7, 44939(2017).
- Olarte, O. E., Andilla, J., Gualda, E. J., Loza-Alvarez, P. Light-sheet microscopy: A tutorial. Adv Opt Photonics. 10, 111(2018).
- Power, R. M., Huisken, J. A guide to light-sheet fluorescence microscopy for multiscale imaging. Nat Methods. 14 (4), 360-373 (2017).
- Darche, M., et al. Light sheet fluorescence microscopy of cleared human eyes. Commun Biol. 6 (1), 1025(2023).
Przedruki i uprawnienia
