Octan retinylu jest zwykle oznaczany dwoma 13C, gdy do analizy surowicy i mleka kobiecego stosuje się spektrometrię mas chromatografii gazowej, spalania i izotopów. W pracy opisano syntezę octanu 13C 2-retinylu oraz przygotowanie dawek do testów rozcieńczenia izotopów retinolu za pomocą pipety wyporowej lub strzykawki tuberkulinowej .
Artykuł metodologiczny
Synteza octanu 13C 2-retinylu i przygotowanie dawki do testów rozcieńczenia izotopów retinolu
W tym artykule
Podsumowanie
Streszczenie
Test rozcieńczenia izotopu retinolu (RID) jest najbardziej czułą metodą oceny stanu witaminy A poprzez oszacowanie całkowitych rezerw wątrobowych, uważanych za normę referencyjną. W przypadku wykrywania spektrometrii mas metodą chromatografii gazowej, spalania i izotopów, do ugrupowania retinolu dodaje się 13C. Procedura syntezy octanu 13C-retinylu rozpoczyna się od naturalnie występującego β-jononu. Krótko mówiąc, keton C18-tetraenowy jest syntetyzowany z β-jononu i oczyszczany. Jeśli pożądany jest octan 13C 4-retinylu, karbanion 13C2 znakowany trietylofosfooctanem można użyć do dodania dwóch 13C do ugrupowania β-jononu przed dodaniem trzech atomów węgla acetonu w celu syntezy ketonu C18-tetraen. Jeśli pożądany jest octan 13C 3-retinylu, trzy atomy węgla acetonu można oznaczyć 13C.
W przypadku najczęściej stosowanego octanu 13C 2-retinylu do przyszłej analizy za pomocą spektrometrii mas proporcji izotopów chromatografii gazowej i spalania stosuje się zmodyfikowaną procedurę Wittiga-Hornera, a nieznakowany keton tetraenowy C18 reaguje się z karbanionem 13C2 znakowanego trietylofosfonooctanu w celu dodania dwóch-13C do pozycji 14 i 15 cząsteczki retinolu. Otrzymany ester etylowy redukuje się do alkoholu i estryfikuje do 13C octanu 2-retinylu z bezwodnikiem octowym. Izomer all-trans jest oczyszczany na 8% dezaktywowanym wodą tlenku glinu przy użyciu stosunkowo nieszkodliwych, wysoce lotnych rozpuszczalników - heksanów i eteru dietylowego - które są usuwane przez odparowanie obrotowe i sonifikację dawek oleju. Produkt charakteryzuje się spektroskopią w zakresie ultrafioletu w zakresie widzialnym (UV-Vis), chromatografią cienkowarstwową (TLC) oraz wysokociśnieniową chromatografią cieczową (HPLC) w stosunku do wzorców analitycznych. Skoncentrowana dawka jest przechowywana rozpuszczona w oleju sojowym w temperaturze -80 °C. Końcowe dawki rozcieńcza się w oleju sojowym (~200 μL/dawkę) i określa ilościowo za pomocą spektroskopii UV-Vis w stosunku do nośnika oleju sojowego. Dawki są mierzone w celu podania ludziom za pomocą pipety wyporowej lub strzykawek tuberkulinowych do testu RID. Korzystając z odpowiednich założeń, oblicza się całkowite zapasy w organizmie i szacuje całkowite rezerwy wątrobowe.
Wprowadzenie
Rozcieńczenie izotopu retinolu (RID) jest jedynym biomarkerem stanu witaminy A, który mierzy całkowite zapasy witaminy A w organizmie (TBS) ilościowo i przy odpowiednich założeniach może oszacować całkowite rezerwy wątroby (TLR). Jest to najbardziej czuły sposób pomiaru poziomu witaminy A i wpływu interwencji zawierających preformowany retinol lub karotenoidy prowitaminy A. Chociaż jest to technicznie trudne, RID jest dokładny i minimalnie inwazyjny, ponieważ wymaga tylko próbek krwi, a nie biopsji wątroby1. Test RID polega na podaniu deuterowanego lub znakowanego 13C octanu retinylu, w zależności od platformy spektrometru mas. Przed podaniem dawki pobiera się wyjściową próbkę krwi, która jest niezbędna w przypadku stosowania 13znaczników C, ale można ją wykonać na losowo wybranej podgrupie. Drugą próbkę pobiera się po zmieszaniu octanu retinylu znakowanego 13C z TBS1.
Interwencje witaminy A mające na celu zapobieganie niedoborom obejmują wzbogacanie żywności, biofortyfikację, dywersyfikację diety i suplementację. Jednak w niektórych krajach doszło do nakładających się na siebie interwencji ukierunkowanych na te same osoby, co doprowadziło do hiperwitaminozyA2, co wymagało ram monitorowania w celu oceny wyników programu. W związku z tym potrzebne są metody, które ilościowo mierzą stan witaminy A. Współpracując z państwami członkowskimi, Międzynarodowa Agencja Energii Atomowej (MAEA) promuje pokojowe wykorzystanie izotopów w badaniach i ocenach, co wspiera stosowanie testu RID. Test RID nabiera rozpędu i wkrótce może być stosowany w badaniach dużych populacji w celu oceny stanu witaminy A od niedoboru do nadmiaru w krajach wdrażających interwencje witaminy A3.
Wcześniej octan 4-retinylu 10,11,14,15-13 C został zsyntetyzowany przy użyciu modyfikacji Bergen i wsp. dla deuterowanego octanu retinylu 4,5. Związek ten był używany w eksperymentach na szczurach6 i ludziach ze spektrometrią mas chromatografii gazowej, spalania i izotopów (GCCIRMS) przystosowaną do analizy7. Na podstawie tych cennych eksperymentów ustaliliśmy, że GCCIRMS był tak czuły, że cztery 13C nie były wymagane do testu RID przy użyciu GCCIRMS. W związku z tym koszt znacznika jest zmniejszony przez użycie tylko dwóch 13C w pozycjach 14 i 15 cząsteczki retinolu (ryc. 1). Modyfikacja ta zmniejsza koszty związane z syntezą i prowadzi do zwiększenia plonów dzięki szlakowi syntezy. W tym miejscu opisano rozszerzony protokół jego syntezy.
GCCIRMS jest bardziej czuły niż inne rodzaje spektrometrii mas do pomiaru stabilnych izotopów8 i może reagować na zmiany w diecie i naturalne zmiany wzbogacające 13C w retinolu w surowicy. Zostało to opisane u myszoskoczków9 i ludzi10spożywających kukurydzę oraz u ludzi uczestniczących w interwencji warzywnej11. Rzeczywiście, naturalna obfitość 13C różni się w różnych populacjach i musi zostać określona u osób włączonych do ocen RID12. Jednak małe podgrupy zostały wykorzystane do pomiaru naturalnego wzbogacenia RID u dzieci z Ghany i Tajlandii13,14 oraz kobiet z Tajlandii15. W celu jak najdokładniejszego oznaczenia TBS na poziomieindywidualnym 12 należy określić indywidualne podstawowe wzbogacenie 13C.
Protokół
UWAGA: Podczas rekrutacji ludzi do badań, interwencji lub badań oceniających, zgoda Instytucjonalnej Komisji Rewizyjnej (IRB) musi być uzyskana z odpowiednimi procedurami świadomej zgody.
1. Synteza octanu 13C 2 -retinylu (ryc. 2)
UWAGA: Wszystkie procedury syntetyczne i oznaczanie ilościowe są wykonywane w świetle fluorescencyjnym złota, aby zapobiec degradacji i izomeryzacji związku.
- Zsyntetyzuj octan β-jonylu w dużej partii z dostępnych na rynku β-jononu. Na przykład przykryj wodorek sodu (NaH) (4 g, 0,16 mola) 100 ml eteru. Dodać nieznakowany trietylofosfonooctan (36 g, 0,16 mola) w 100 ml eteru kroplami i mieszać przez 2 godziny. Uwalnia sięH2 , a początkowa zawiesina staje się klarowna i bursztynowa.
UWAGA: Wodorek sodu (NaH) jest silnym środkiem redukującym, który jest przydatny w szerokim zakresie reakcji chemicznych. Jednak pożary laboratoryjne mogą wystąpić z powodu wysoce egzotermicznej reakcji z wodą w atmosferze16,17. Zaleca się dostęp do karty charakterystyki; Opublikowano dodatkowe wytyczne dotyczące postępowania z umiarkowanie piroforycznymi ciałami stałymi, takimi jak NaH,18. Przechowywać go w zawieszeniu w oleju lub niereaktywnym rozpuszczalniku podczas przenoszenia, płukania naczyń reakcyjnych i pojemników do przechowywania gazem obojętnym (takim jak azot lub argon), chłodzenia naczynia reakcyjnego i przechowywania w szczelnych pojemnikach przechowywanych w suchym środowisku. W naszym laboratorium NaH jest przenoszony w małych ilościach (~1 g) w środowisku azotu do fiolek, a następnie przechowywany w szczelnie zamkniętym eksykatorze do czasu użycia. - Dodać β-jonon (21 g, 0,12 mola) w 40 ml eteru i reagować przez noc (~15 h w temperaturze 20 °C). W dniu 2 wygasić reakcję wodą i wyekstrahować octan etylo-β-ionylidenu do heksanów i wielokrotnie przemyć wodą w szeregu rozdzielających się lejków, aby zmaksymalizować odzysk. Wysuszyć warstwę organiczną (bezwodnyMgSO4), przefiltrować i zagęścić
UWAGA: Chromatografia cienkowarstwowa (TLC) zwykle wykrywa tylko drobne zanieczyszczenia na tym etapie syntezy. Można go przechowywać przez dłuższy czas w temperaturze -80 °C przed przejściem do kolejnych kroków. - Octan etylo-β-jonylidenu (28 g, 0,11 mola) reaguje ze 120 ml 1 molowego wodorku litu glinowo-glinowego (LiAlH4) w eterze dietylowym. Zanurzyć naczynie reakcyjne w kąpieli acetonowej z suchym lodem i ciągle mieszać roztwór, aby uzyskać β-ionylideneetanol.
UWAGA: Wodorek litowo-glinowy (LiAlH4) jest silnym środkiem redukującym. Uzyskaj dostęp do karty charakterystyki i zapoznaj się z dodatkowymi wytycznymi dotyczącymi postępowania z umiarkowanie piroforycznymi ciałami stałymi, takimi jak LiAlH418,19. Podstawowym celem większości środków ostrożności jest zminimalizowanie ryzyka narażenia LiAlH4 na działanie atmosfery i zapobieganie niekontrolowanym reakcjom. Zazwyczaj obejmuje to utrzymywanie tych związków zawieszonych w oleju lub niereaktywnym rozpuszczalniku podczas obsługi, płukania naczyń reakcyjnych i pojemników do przechowywania gazem obojętnym (takim jak azot lub argon), chłodzenia naczynia reakcyjnego i przechowywania LiAlH4 w szczelnych pojemnikach przechowywanych w suchym środowisku. W naszym laboratorium wodorek litowo-glinowy jest kupowany w szczelnych butelkach o pojemności 1 mola zamiast w postaci sproszkowanej, z wymaganymi objętościami usuwanymi za pomocą strzykawki i zastępowaną atmosferą butelki azotem. - Rozpuścić 28 g (0,12 mola) etanolu β-ionylidenu w 300 ml heksanów. Dodawać około 50 g dziennie 90%MnO2 przez 3 dni (51 g, 52 g i 54 g) i mieszać mieszaninę reakcyjną przez dłuższy czas (często 2 dni w temperaturze 20 °C). Na koniec dodać 35 g MnO2 i pozostawić na noc na około 15 godzin; Reakcja jest zakończona w około 90%. Przefiltrować i przepłukać aldehyd octowy β-ionylidenu zMnO2 dichlorometanem.
- Rozpuścić surowy aldehyd octowy β-ionylidenu (22 g, 0,10 mola) w 150 ml acetonu, ciągle mieszając, i dodawać kroplami 10 ml 1 N wodorotlenku sodu. Pozostaw reakcję na 6 godzin.
- Wyekstrahuj keton tetraenowy C18 za pomocą heksanów i wielokrotnie przemyj wodą, używając szeregu rozdzielających lejków, aby zmaksymalizować odzysk. Wysuszyć otrzymany roztwór za pomocą wyparki obrotowej, aby uzyskać surowy keton tetraenowy cis-trans C18. Ponieważ izomer trans jest najbardziej pożądany w badaniach na ludziach, należy oczyścić mieszaninę na 4% dezaktywowanym wodą żelu krzemionkowym (300 g) przy użyciu powolnego gradientu 0-10% octanu etylu w heksanie.
- Wymieszać NaH (1,2 g, 0,05 mola) z 50 ml eteru. Dodać kroplami 13C 2-trietylofosfonooctan (11 g, 0,049 mola) rozpuszczony w 50 ml eteru i mieszać przez 2 godziny. Rozpuścić C18 keton tetraenowy (12 g, 0,044 mola) w 50 ml eteru i reagować przez noc przez około 15 godzin w temperaturze 20 °C.
- Stłumić reakcję wodą i wyekstrahować ester etylowy 14,15-13 Ckwasu 2-retinowego za pomocą heksanów i przemyć wodą w rozdzielaczu. Wysuszyć warstwę organiczną bezwodnymMgSO4 i zagęścić; Oczyszczać z 8% dezaktywowanego wodą obojętnego tlenku glinu (400 g) za pomocą powolnego 0 do 3% eteru dietylowego w gradianiu heksanu, aby uzyskać izomery cis/trans.
UWAGA: Często pierwsze oczyszczanie zawiera zanieczyszczenia, które ocenia TLC. Zanieczyszczenia są wizualizowane poprzez reakcję płytki TLC z parami jodu. W przypadku obecności zanieczyszczeń ważne jest, aby ponownie oczyścić 400 g 8% dezaktywowanego wodą obojętnego tlenku glinu ze 100% heksanami, aby uzyskać czysty ester etylowy kwasu 14,15-13 C2-retinowego. - Zredukuj 14,15-13 C estru etylowego kwasu2-retinowego (3,7 g) za pomocą 15 ml 1 molowego wodorku litowo-glinowo-glinowego w kąpieli acetonowej z suchym lodem, mieszając, aby uzyskać 14,15-13 C2-retinolu (Rysunek 1).
- Rozpuść 14,15-13 C 2-retinolu (3,5 g) w 20 ml trietyloaminy. Mieszając roztwór, zmieszać 3,5 ml bezwodnika octowego z 7 ml trietyloaminy i dodawać kroplami do kolby. Pozostawić kolbę na noc w lodówce w celu wytworzenia octanu 2-retinylu o temperaturze 14,15-13 C (około 15 godzin).
- Wyekstrahować 3,9 g surowego octanu 2-retinylu 14,15-13 C do heksanów, wysuszyć, skoncentrować i oczyścić na 500 g 8% dezaktywowanego wodą obojętnego tlenku glinu z powolnym 0-3% eterem dietylowym w gradiencie heksanu. Monitorować frakcje za pomocą spektrofotometru ultrafioletowego światła widzialnego (UV-Vis) o długości fali 325 nm. Usunąć wszystkie pozostałe rozpuszczalniki za pomocą wyparki rotacyjnej. Oceń produkt końcowy za pomocą HPLC i detekcji fotodiody w celu określenia stosunku cis/trans. Przykład zaawansowanego systemu gradientowego do separacji profilu cis/trans za pomocą ultraciśnieniowej chromatografii cieczowej jest dostępny na rysunku uzupełniającym S1.
UWAGA: Na tym etapie stosunek cis/trans wynosi zwykle >95% all-trans. - Do przechowywania rozpuścić octan 2-retinylu all-trans 14,15-13 C w spożywczym oleju sojowym bez żadnych innych dodatków i przechowywać w szkle bursztynowym przepłukanym azotem w temperaturze -80 °C i oznaczyć jako skoncentrowany bulion.
2. Przygotowanie dawki oleistych roztworów stabilnego octanu retinylu znakowanego izotopowo
UWAGA: Izotopowo znakowany octan retinylu podawano w kapsułkach20 lub w roztworach olejowych dostarczanych za pomocą pipety wyporowej250 μl 21 lub strzykawki medycznej22 (ryc. 3). Przetestowaliśmy stabilność kapsułek (ryc. 4), opisaną poniżej.
- Bezpośrednio po syntezie rozpuść znakowany octan retinylu w ~15 ml niewzbogaconego oleju roślinnego (np. oleju sojowego o jakości spożywczej), zanim zacznie krystalizować i przechowywać w bursztynowej fiolce o pojemności 24 ml w temperaturze od -30 do -80 °C, aż będzie gotowy do przygotowania ostatecznych dawek.
- Jeśli zakupiono oznakowany octan retinylu, ostrożnie oderwij górną część zamkniętej próżniowo ampułki, nacinając pilnikiem lub zerwij uszczelkę na zakręcanej butelce. W zależności od potrzebnej masy umieść zważoną ilość w brązowo-bursztynowej butelce o pojemności 24 ml i dodaj niewielką ilość oleju roślinnego (prawdopodobnie wystarczy 10 ml). Sonikować mieszaninę, aż stanie się klarownym roztworem.
- Oszacuj potrzebną ilość końcowego oleju, mnożąc liczbę badanych przez 200 μl. Na przykład, jeśli ma zostać włączonych 60 osób, należy przygotować około 70 dawek, aby wystarczyło na marnotrawstwo (około 10-20%). Tak więc 70 × 200 μL to 14 ml.
UWAGA: Nie polegaj na masie oleju syntetycznego lub kryształów. Do ilościowego określenia dawek należy użyć spektrofotometru. Wszystkie syntetyczne witaminy A zawierają pozostałości rozpuszczalników. Mogą one zostać rozproszone przez sonifikację lub pod delikatnym strumieniem azotu, ale są głównym powodem, dla którego sama masa nie może być używana do określania dawek izotopów.
Jeśli oznakowane roztwory octanu retinylu są przechowywane przez bardzo długi czas w zamrażarce bez użycia, należy je ponownie przeanalizować w celu ustalenia, czy nastąpiła znaczna degradacja. - Aby określić ilościowo octan retinylu:
- Włącz spektrofotometr UV-Vis (preferowany skaningowy spektrofotometr dwuwiązkowy) i podłączony komputer, jeśli ma to zastosowanie. Uruchom spektrofotometr UV-Vis zgodnie z instrukcjami producenta. Pozwól spektrofotometrowi rozgrzać się przez co najmniej 30 minut przed odczytem.
- Ustaw dwie kolby miarowe i nakrętki o pojemności 25 ml i napełnij każdą z nich 25 ml heksanów prawie do linii. Oznaczyć jedną kolbę "Olej" lub "Ślepa próba", a drugą "Witamina A" lub "Dawka"; następnie odłóż kolbę z witaminą A do czasu, aż półfabrykaty zostaną uruchomione.
- Wlej trochę czystego oleju sojowego do jednorazowego plastikowego kubka i dodaj 20-40 μl do kolby olejowej, aby wygasić system.
UWAGA: Często używamy 20 μL, ale tak długo, jak ślepa próba i objętość dawki izotopowej są takie same, można użyć więcej. - Odwróć 4-5x, aby wymieszać olej i heksany, a następnie przepłucz oba spektrofotometryczne kuwety kwarcowe tym roztworem i napełnij obie do ~75%.
- Włóż obie kuwety do spektrofotometru, uważając, aby nie dotknąć przezroczystego przodu iz tyłu (uchwyt tylko za matowe boki). Aby uzyskać najlepszą dokładność, skieruj numerowany przód każdej dopasowanej kuwety w stronę użytkownika.
- Zamknąć drzwiczki blokujące światło nad próbkami.
- Kliknij funkcję Ślepa próba lub Linia bazowa i pozwól systemowi zmierzyć podstawową absorbancję oleju i heksanów. Koryguje to absorpcję roztworu heksanów Oil Blank. Skanowanie od 260 do 400 nm; Upewnij się, że odczyt wynosi "zero" przy 400 nm po zakończeniu tego procesu. Jeśli nie, naciśnij przycisk zero i uruchom ponownie skanowanie. Po zakończeniu system jest gotowy do pomiaru absorbancji dawki octanu retinylu.
- Wyrzucić zawartość kuwety na próbkę i napełnić ją roztworem heksanów w dawce. Umieść próbkę w odpowiednim miejscu i zeskanuj widma. Wybierz pik i odczytaj absorbancję. Czysty octan retinylu ma tylko jedno maksimum lambda przy 325 nm.
UWAGA: Jeśli masz więcej niż jeden pik lub masz jeden przy 280 nm, octan retinylu uległ degradacji i nie powinien być stosowany do dawkowania.
- Obliczenia dla kroku 2.3
UWAGA: E 1%, 1 cm dla retinolu wynosi 1,810 przy 325 nm w heksanach. Będziesz określać ilościowo octan retinylu w ekwiwalentach retinolu.- Podzielić absorbancję przez 0,181, aby otrzymać μg/ml roztworu.
- Pomnóż przez 25 ml, aby uzyskać μg w 20 mikrolitrach roztworu oleju.
UWAGA: Przykład: Absorbancja 20 μl oleju w 25 ml heksanów wynosi 0,295.
0,295/0,181 = 1,630 μg/ml × 25 ml = 40,75 μg w 20 μl oleju
Jeśli potrzebujesz 286 μg na dawkę, to jest to 140,4 μL. Jest to 1 μmol, ale 288 μg 13C 2-retinolu zostanie wytworzone w jelitach z powodu etykiety. Można wykonać rozcieńczenie, aby zbliżyć się do dawki 200 μl i ponownie wykonać powyższą ocenę ilościową.
- Przygotowanie kapsułek do badania stabilności
- Oddziel kapsułki na większe białe dno i mniejsze niebieskie nakrętki.
- Umieść białe dna kapsułek w pudełkach z końcówkami do pipet (96 kapsułek w pudełku) i zamknij, aby zapobiec przedostawaniu się kurzu do kapsułek, a następnie włóż na noc niebieskie nakrętki do plastikowej torby zapinanej na zamek. Wyrzuć kapsułki, które są pęknięte.
- Pozwól, aby roztwór oleju z octanu retinylu osiągnął temperaturę pokojową. Wlej niewielką ilość (~5 ml) do małego, nieużywanego plastikowego kubka.
- Przygotuj pipetę powtarzalną, ładując strzykawkę o pojemności 5 ml (gdzie 1 = 100 μl) i ustawiając ją na "2", aby dozować 200 μl na naciśnięcie spustu.
- Załaduj olej z octanu retinylu do pipety powtarzalnej, wyciągając ramię ładujące. Dozuj co najmniej 4 porcje po 200 μl z powrotem do kubka, aby usunąć pęcherzyki powietrza z końcówki.
- Dozować 1 x 200 μl porcji na dno białej kapsułki, lekko dotykając końcówką pipety wewnętrznej ścianki kapsułki i naciskając spust.
- Gdy pipeta powtarzalna jest bliska opróżnienia, nabrać więcej oleju.
- Po skompletowaniu całego zestawu 96 kapsułek wlej olej z powrotem do kubka, a następnie zacznij delikatnie przesuwać niebieskie nakrętki na każde białe dno, uważając, aby nie pęknąć nakrętki.
- Gdy wszystkie nakrętki znajdą się na kapsułkach, wyjmij każdą kapsułkę, delikatnie upewnij się, że nasadka jest dobrze założona, a następnie umieść ją w pudełku z końcówkami.
- Kapsułki należy przechowywać w wybranych temperaturach i warunkach. Ciemność można osiągnąć, przechowując kapsułki w stojakach pod folią aluminiową. Poniżej znajdują się przykłady:
a. w zamrażarce: -20 °C w ciemności
b. w lodówce: 4 °C w ciemności
c. na ławce: 20 °C (temperatura pokojowa) w ciemności
d. na ławce, ale poza nią: 20 °C (temperatura pokojowa) wystawiona na standardowe oświetlenie fluorescencyjne
e. w piecu, odtwarzając wyższe temperatury otoczenia w innych miejscach: 37 °C w ciemności
3. Podawanie dawki
UWAGA: Pipeta wyporowa została porównana bezpośrednio ze strzykawkami tuberkulinowymi w celu określenia dokładności i precyzji wśród techników (rysunek 5).
Dawki podaje się za pomocą pipet wyporowych Rainin o pojemności 250 μl lub strzykawek tuberkulinowych o pojemności 1 ml.
- Rozmrozić zamrożone dawki lub umieścić je w lodówce z okładami z lodu, jeśli wybierasz się na teren. Podczas transportu dawki zwykle rozmrażają się.
- Wyjąć fiolkę z bursztynowego szkła z chłodziarki i otworzyć. Przechowywać fiolkę w "kubku" lub zlewce, aby zapobiec jej przewróceniu.
- Włóż końcówkę pipety lub strzykawkę tuberkulinową do oleju i nabierz niewielką ilość. Szybko wcisnąć tłok, aby usunąć wszelkie pęcherzyki, które mogły się utworzyć. Powoli nabrać potrzebną objętość do pipety lub strzykawki. Upewnij się, że nie ma bąbelków.
- Wytrzyj zewnętrzną część końcówki chusteczką. Nie należy dotykać końcówki pipety ani strzykawki, ponieważ spowoduje to usunięcie płynu.
- Włóż końcówkę do ust uczestnika, wypuść olej do ust i poinstruuj osobę, aby zamknęła usta i połknęła.
UWAGA: Pomocne jest, jeśli uczestnicy mogą lekko odchylić głowę do tyłu w celu dozowania. - Po zażyciu dawki należy podać "chaser" lub tłustą przekąskę dostarczającą co najmniej 10 g tłuszczu. W przypadku małych dzieci podawaj 1 ml niewzbogaconego oleju podawanego na plastikowej łyżce jako ścigacz. Dla starszych dzieci i dorosłych pół kanapki z masłem orzechowym, smażony biały ziemniak lub bagietka z pastą czekoladową to dobre przekąski.
UWAGA: Należy przeprowadzić badania informacyjne w celu określenia, jaka przekąska jest lokalnie dopuszczalna.
Wyniki
Wykorzystując komercyjnie dostępny β-ionon, zsyntetyzowano 28 g octanu etylo-β-ionylidenowego. Po redukcji 22 g aldehydu β-ionylidenowego poddano reakcji z acetonem w warunkach zasadowych w celu otrzymania ketonu C18-tetraenowego; uzyskano 12 g oczyszczonego ketonu C18-tetraenowego, który był w ~90% w formie all-trans. Następnie przeprowadzono reakcję z karbanionem 13C2-trietylfosfonoacetanu, stosując zmodyfikowaną procedurę Wittiga-Hornera, aby wprowadzić dwa atomy 13C w pozycjach 14 i 15 cząsteczki retinolu. Otrzymany ester etylowy (wydajność 3,7 g) zredukowano do alkoholu, a następnie zestrowano do 13C2-octanu retinylu przy użyciu bezwodnika octowego rozpuszczonego w trietyloaminie. Syntetyczną witaminę oczyszczono na tlenku glinu dezaktywowanym wodą (8%) z wykorzystaniem bardzo lotnych rozpuszczalników organicznych – heksanów i eteru dietylowego. Otrzymany preparat scharakteryzowano za pomocą spektroskopii UV-Vis, TLC i HPLC. Do długoterminowego przechowywania znakowany octan retinylu przechowuje się w postaci roztworu w oleju sojowym w temperaturze -80 °C.
Skuteczny schemat syntezy 14,15-13C2-octanu retinylu opisany powyżej przedstawiono na Rysunku 2. Cała ścieżka syntezy, rozpoczynająca się od β-iononu, składa się z siedmiu etapów. Pierwsza wydajność wyniosła 0,9 g all-trans 14,15-13C2-octanu retinylu. Frakcje izomerów cis/trans (1,2 g) połączono i poddano ponownemu oczyszczaniu na 300 g neutralnej tlenku glinu dezaktywowanego 8% wodą, co pozwoliło uzyskać dodatkowe 0,3 g all-trans 14,15-13C2-octanu retinylu.
Aby określić stabilność octanu retinylu w kapsułkach, octan retinylu (1 g) rozpuszczono w heksanach i oczyszczono za pomocą otwartej chromatografii kolumnowej, wykorzystując 300 g 8% tlenku glinu dezaktywowanego wodą z heksanami jako rozpuszczalnikiem. Czystość octanu retinylu monitorowano za pomocą TLC oraz spektroskopii UV-Vis, a do dalszych etapów wykorzystano wyłącznie frakcje czyste. Proces ten jest identyczny z procesem stosowanym podczas syntezy i oczyszczania 13C2-octanu retinylu w laboratorium Tanumihardjo na potrzeby testu RID, opisanego powyżej. Oczyszczony octan retinylu rozpuszczono w oleju sojowym, rozpuszczalnik organiczny usunięto za pomocą ewaporatora rotacyjnego, a następnie dodano więcej oleju do uzyskania stężenia końcowego 7,5 µM (aby otrzymać 1,5 µmole na 200 µL, co stanowi wartość pośrednią między dawką dla osoby dorosłej i dziecka w teście RID przy zastosowaniu analizy GCCIRMS). Stężenie określono metodą spektroskopii UV-Vis zgodnie z powyższym opisem.
Aplikację 200 µL oleju umieszczono w celulozowych kapsułkach rozmiaru 3 (maksymalna objętość 300 µL) w celu przeprowadzenia badania stabilności. Kapsułki dla każdej dawki przechowywano w pięciu różnych warunkach. Brak dostępu światła zapewniono poprzez przechowywanie kapsułek w statywach przykrytych folią aluminiową. Dla każdego warunku przygotowano 150 kapsułek, co dało łącznie 750 kapsułek: i) w zamrażarce: -20 °C w ciemności; ii) w lodówce: 4 °C w ciemności; iii) na blacie: 20 °C (temperatura pokojowa) w ciemności; iv) na blacie, pozostawione na zewnątrz: 20 °C (temperatura pokojowa) z ekspozycją na standardowe oświetlenie fluorescencyjne; v) w inkubatorze, w celu symulacji wyższych temperatur otoczenia występujących w innych lokalizacjach: 37 °C w ciemności.
W badaniu stabilności kapsułek mierzono trzy kapsułki z każdego wariantu w każdym punkcie czasowym (-20 °C, 4 °C, temperatura pokojowa w ciemności, temperatura pokojowa na świetle, 37 °C). Wszystkie kapsułki doprowadzono do temperatury pokojowej (kapsułki przechowywane w temperaturze pokojowej analizowano w pierwszej kolejności); zmienność temperatury powoduje zmiany absorbancji. Pomiary kapsułek prowadzono do 480 dni. Kapsułki pozostały stabilne przez dziewięć miesięcy w temperaturze -20 °C i 4 °C (Rycina 4).
Przeprowadzono porównanie metod w celu zestawienia jednorazowych strzykawek tuberkulinowych z pipetami wypierającymi Rainin, które posłużyły jako standard referencyjny. Pipetę wypierającą Rainin skalibrowano przy użyciu wody, uwzględniając lokalną temperaturę i ciśnienie, a następnie przetestowano z trzema końcówkami w trzech powtórzeniach, aby określić docelową objętość oleju dozowanego przy ustawieniu 200 µL do zważonej wcześniej łódeczki wagowej. Protokół dozowania został wykonany przez 10 techników o różnym stopniu doświadczenia. Dla każdego technika przetestowano w trzech powtórzeniach osiem strzykawek i porównano je z referencją pipety. Ścianki pipety wycierano chusteczką, a olej dozowano do łódeczki wagowej pod kątem, aby zapewnić uwolnienie maksymalnej ilości oleju. Technicy byli zaślepieni co do wyników masy dozowanej podczas całego protokołu; masa oleju była rejestrowana przez osobnego technika. Proces powtórzono z 200 µL oleju sojowego, wykorzystując osiem strzykawek tuberkulinowych (np. Norm-Ject).
Do dopasowania modelu składowych wariancji (FitVCA)22 (Rysunek 5>) wykorzystano oprogramowanie statystyczne R. Zmierzone czynniki zmienności obejmowały technika, strzykawkę w ramach pracy technika oraz błąd powtórzeń. Średnia (95% CI) znormalizowana wartość dostarczenia cieczy ze strzykawki w porównaniu do objętości dostarczonej pipetą wyniosła 0,996 (0,912, 1,08). Wariancja wynikająca z błędu powtórzeń stanowiła 64,8% całkowitej wariancji, co wskazuje, że największym źródłem zmienności były pomiary powtórzone w obrębie tej samej strzykawki. Procent wariancji wynikający z technika oraz strzykawki w ramach pracy technika był znacznie niższy i wynosił odpowiednio 22,9% i 12,3%.
Analizę podgrup przeprowadzono poprzez podział techników na dwie grupy (n = 5/grupa) na podstawie doświadczenia. Średnie znormalizowane dostarczanie strzykawką było podobne w obu grupach, jednak 95% CI było węższe dla techników z większym doświadczeniem; odpowiednio 1,001 (0,939, 1,063) i 0,998 (0,900, 1,100). Wśród techników bardziej doświadczonych większość wariancji wynikała ze strzykawki w obrębie technika (57,0%) oraz błędu powtórzeń (42,9%), podczas gdy w przypadku techników mniej doświadczonych większość wariancji wynikała z technika (32,7%) oraz błędu powtórzeń (67,2%).
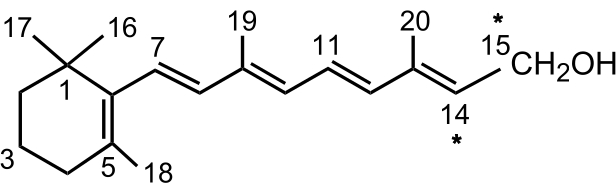
Rysunek 1: Struktura retinolu z ponumerowanymi atomami węgla. Atomy 13C są zazwyczaj wprowadzane w pozycjach 14 i 15 do zastosowań w chromatografii gazowej sprzężonej z masową spektrometrią spalania. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
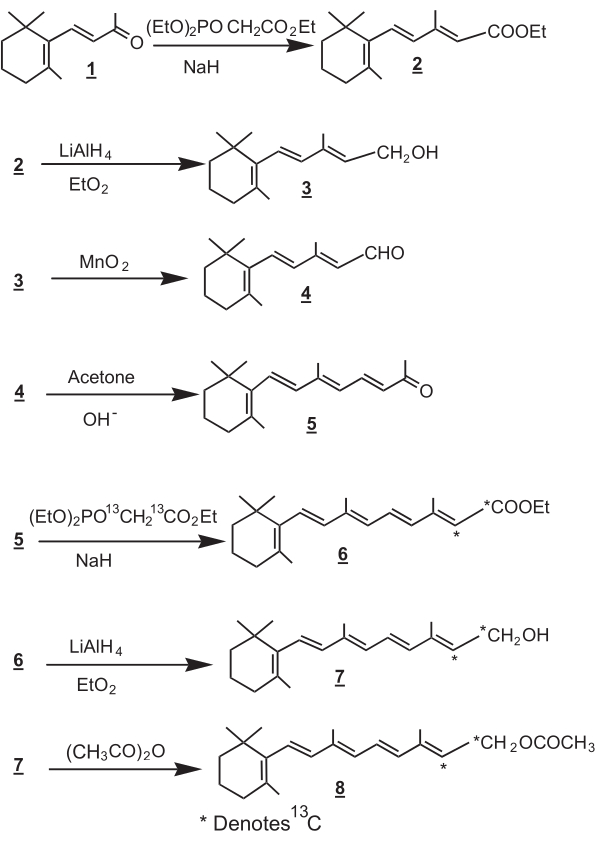
Rycina 2: Schemat syntezy 14,15-13C2-octanu retinylu stosowanego w testach rozcieńczenia izotopowego retinolu, gdy do analizy surowicy lub mleka kobiecego wykorzystuje się chromatografię gazową sprzężoną ze spalaniem i spektrometrią mas izotopową. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
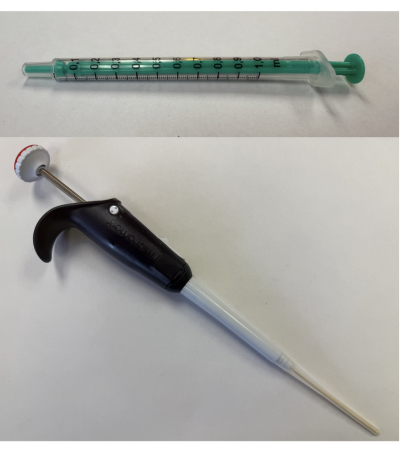
Rysunek 3: Strzykawka tuberkulinowa 1 mL bez martwej objętości w końcówce oraz pipeta wypierająca 250 µL wykorzystywane do dozowania w badaniach z użyciem znacznika. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
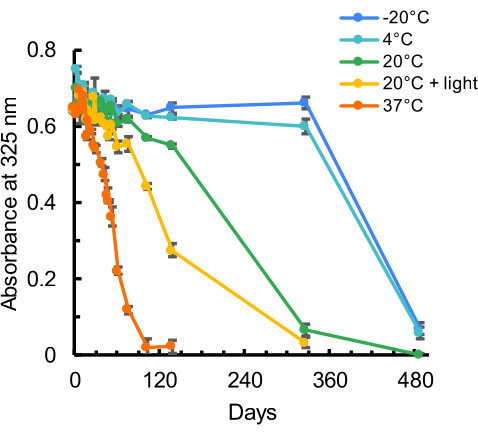
Rysunek 4: Krzywe degradacji octanu retinylu przechowywanego w kapsułkach w pięciu różnych warunkach. Warunki to -20 °C, 4 °C, 20 °C (temperatura pokojowa) w ciemności, 20 °C (temperatura pokojowa) pod standardowym światłem fluorescencyjnym oraz 37 °C. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
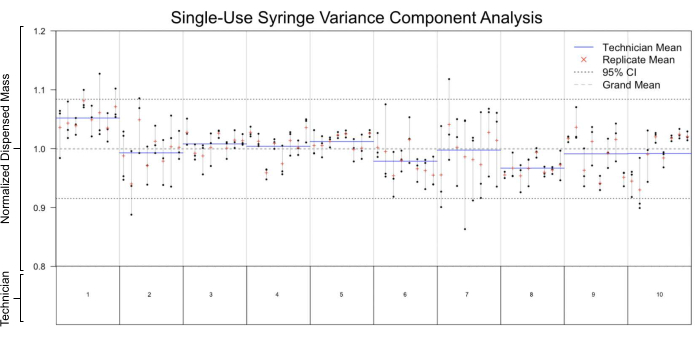
Rycina 5: Analiza komponentów wariancji ilości dostarczonej dawki w porównaniu strzykawek tuberkulinowych 1 mL do pipety wypierającej 250 µL przeprowadzona przez 10 techników, którzy podczas oceny nie znali wyników. Wartości przedstawiają masę dozowanego oleju (200 µL) ze strzykawek, znormalizowaną względem pipety wypierającej. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Rycina dodatkowa S1: Przykład końcowej kontroli czystości 14,15-13C-octanu retinylu przy użyciu ultra-wydajnej chromatografii cieczowej. Odpowiednie widma są charakterystyczne dla form cis/trans witaminy. Warunki UPLC obejmowały rozpuszczalnik A 70:25:5 (acetonitryl:woda:izopropanol) z 10 mM octanu amonu oraz rozpuszczalnik B składający się w 75% z acetonitrylu i w 25% z izopropanolu. Wykorzystano kolumnę Acquity UPLC, BEH C18 1.7 µM, 2,1 x 100 mm. Temperaturę kolumny ustawiono na 29 °C, a szybkość przepływu wynosiła 0,4 mL/min. Gradient rozpoczęto od 100% rozpuszczalnika A, utrzymując go przez 5,0 min, następnie nastąpiło przejście do 98% rozpuszczalnika B do 7 min i utrzymanie tej wartości przez 8 min, po czym w ciągu 1 min powrócono do 100% rozpuszczalnika A i utrzymano go przez 4 min w celu ekwilibracji. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Chociaż istnieją komercyjne źródła deuterowanego i znakowanego 13C octanu retinylu, w literaturze dla wykwalifikowanych chemików organicznych istnieje wiele syntetycznych ścieżek retinolu. Wybraliśmy syntetyczną ścieżkę dla deuterowanego octanu retinylu i dokonaliśmy odpowiednich korekt, aby dodać 13C do szkieletu ugrupowania retinolu, które opisano powyżej. Syntezę octanu14,15-13 C 2-retinylu przeprowadzono przy użyciu siedmioetapowej procedury, rozpoczynającej się od dostępnego na rynku β-jononu. β-ionon jest naturalnie występującym składnikiem roślinnym i przyczynia się do powstawania zapachów, takich jak róże. Najważniejszym krokiem w szlaku syntezy jest tworzenie ketonu tetraenowego C18. Ten związek pośredni musi być czysty w co najmniej 90%, aby kolejne etapy przyniosły dobre plony.
Znakowanie przeprowadzono przy użyciu zmodyfikowanej procedury Wittiga-Homera z dostępnym na rynku 13C 2-trietylofosfonooctanem. Znakowane związki są używane w teście RID do określenia TBS i oszacowania TLR. Metoda wykorzystuje GCCIRMS do analizy retinolu oczyszczonego z surowicy lub mleka matki osób, którym podano fizjologiczne poziomy znakowanych związków. Najczęstsze dawki to 1 μmol dla dzieci i 2 μmol dla dorosłych. Podczas gdy analiza GCCIRMS jest czuła na wzbogacanie izotopów, analiza surowicy wymaga co najmniej 400 μl surowicy, aby uzyskać wystarczającą masę retinolu do wprowadzenia do GC.
Test 13C-RID był stosowany w badaniach klinicznych23,24 oraz w grupach afrykańskich dzieci25 z planami na przyszłość, aby udostępnić go do pracy populacyjnej. Przeprowadziliśmy eksperymenty z kapsułkami i strzykawkami, aby zbadać, czy te modyfikacje są odpowiednie do pracy populacyjnej. Kapsułki musiały znajdować się w pozycji pionowej, w przeciwnym razie przeciekały; Szybko odrzuciliśmy pomysł, że można je przechowywać w zwykłych bursztynowych butelkach na pigułki do użytku w terenie. Kapsułki były stabilne tylko przez ~9 miesięcy w temperaturach lodówki i zamrażarki. Produkcja szczelnie zamkniętych kapsułek może poprawić stabilność poprzez zmniejszenie niewielkiego narażenia na działanie atmosfery podczas przechowywania. Stosowanie kapsułek powinno być przetestowane i zatwierdzone przez grupy użytkowników przed wdrożeniem.
Końcowe roztwory oleju są stabilne w temperaturze pokojowej przez ~2 miesiące, ale gdy zaczną ulegać degradacji, degradacja postępuje szybko. Nie ma częściowej aktywności dopuszczalnej dla testów RID, ponieważ dozowana ilość jest używana do obliczania TBS. Podczas użytkowania najlepiej przechowywać roztwory na okładach z lodem w terenie i ponownie je zamrozić tak szybko, jak to możliwe po zakończeniu dozowania. Najlepiej jest zabrać ze sobą tylko kilka dawek więcej niż potrzeba na dany dzień, a resztę przechowywać w stanie zamrożonym. Zamrażanie i rozmrażanie nie ma wpływu na te roztwory, ponieważ sam olej zawiera przeciwutleniacze. Roztwory oleju są bardziej wytrzymałe niż próbki krwi, ale nadal muszą być przechowywane w ciemności przez cały czas i zamrażane, gdy nie są używane.
Dawki podaje się za pomocą pipet wyporowych Rainin o pojemności 250 μl lub strzykawek tuberkulinowych o pojemności 1 ml. Pipety wyporowe nie nadają się do dawek rozpuszczonych w oleju. Nasze laboratorium eksperymentalnie porównało te dwie metody (patrz Reprezentatywne wyniki). Podawanie za pomocą pipety lub strzykawki jest podobne, z kilkoma odchyleniami. Pipety wyporowe firmy Rainin są zalecane do badań naukowych lub klinicznych, ale strzykawki mogą być używane do pracy populacyjnej. Aby zmaksymalizować precyzję dawki, zaleca się stosowanie strzykawek z małą objętością martwą w końcówce (np. Norm-Ject).
Obliczenia dla testu RID obejmują ilość podanej dawki, a błąd w ilości podanej dawki jest proporcjonalny do błędu w wynikowym oszacowaniu TBS. W przypadku stosowania strzykawek tuberkulinowych w porównaniu z pipetami wyporowymi, średnie znormalizowane podawanie strzykawki było bliskie 1, co wskazuje, że strzykawki mogą zapewnić dokładne dostarczanie dawki w badaniach populacyjnych. 95% granice ufności wynosiły około ± 8% dawki docelowej. Technicy z większym doświadczeniem ze strzykawkami mieli węższy CI wynoszący 95% (± 6%) i niższy udział wariancji technika w porównaniu z technikami z mniejszym doświadczeniem (± 10%). Sugeruje to, że przed wdrożeniem w terenie należy przeprowadzić protokół szkolenia i walidację przy użyciu oleju samochodowego. Wyniki te zasługują na dalszą walidację w każdym laboratorium, które chce używać jednorazowych strzykawek tuberkulinowych jako opłacalnej i oszczędzającej czas metody podawania dawek w testach dawka-odpowiedź i RID w badaniach populacyjnych.
Zdecydowaliśmy się na pipetę wyporową do badań naukowych i klinicznych z wykorzystaniem testu RID, aby zmaksymalizować dokładność na poziomie indywidualnym, ponieważ ich deklarowana dokładność i precyzja wynoszą ≤1%. Dla porównania, zmodyfikowany test względnej odpowiedzi na dawkę ma charakter jakościowy i żadne obliczenia nie są oparte na ilości podanej dawki1. Z tego względu w badaniach populacyjnych zaleciliśmy użycie strzykawek do badania populacyjnego oraz rozpuszczenie dawki w około 0,7 ml nośnika.
Test RID jest czułą metodą ilościowego określania TBS i szacowania TLR, który jest wzorcem odniesienia do oceny stanu witaminy A. Jest używany w wielu zastosowaniach badawczych przy użyciu znakowania deuterem lub 13C. Obecne i przyszłe zastosowania będą wykorzystywać test RID w warunkach klinicznych i podgrupach populacji w ankietach. Uproszczenie dozowania będzie miało istotne znaczenie dla tych zastosowań.
Oświadczenia
Autorzy nie pozostają w konflikcie interesów z treścią niniejszego manuskryptu.
Podziękowania
Prace te zostały sfinansowane przez NIH-R01 DC019357 i koordynowany przez MAEA projekt badawczy E43035. Dziękujemy Nicholasowi Keulerowi z grupy Statistical Consulting na University of Wisconsin-Madison za pomoc w analizie porównania metody jednorazowej strzykawki.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| bezwodnik octowy | Sigma Aldrich | 242845 | |
| aceton | Sigma Aldrich | 179124 | |
| tlenek glinu | Sigma Aldrich | 199974 | |
| Zlewki | Jakikolwiek | Dowolna firma dostarczająca szkło | |
| beta-jonon | Sigma Aldrich | W259500 | |
| eter | Sigma Aldrich | 673811 | |
| szklane pipety Pasteura | Jakikolwiek | Dowolna firma dostarczająca szkło | |
| Heksany | Sigma | 178918 | |
| znakowany trietylofosfonooctan | Sigma Aldrich | 293202 | |
| roztwór wodorku litowo-glinowego | Acros organiczny | 199511000 | |
| tlenek manganu | Sidma Aldrich | 310700 | |
| Pipety wyporowe | Rainin | 17008579 | |
| Octan retinylu | Sigma Aldrich | Czynnik R4632 | |
| Lejki separacyjne | Jakikolwiek | Dowolna firma dostarczająca szkło | |
| Żel krzemionkowy | Sigma Aldrich | 1.07734 | |
| Wodorek sodu | Aldrich | 223441 | |
| wodorotlenek sodu | Fisher Naukowy | Zobacz materiał S318-100 | |
| Spektrofotometr | Dowolne skanowanie | Preferowana jest podwójna belka | |
| trietyloamina | Sigma Aldrich | 471283 | |
| trietylofosfonooctan | Aldrich | Zobacz materiał T61301 TGL | |
| strzykawka tuberkulinowa | Norma-Ject | Numer katalogowy: 19G334 | |
| olej roślinny | Soi | Sklep spożywczy | |
| kolby miarowe (25 ml) | Jakikolwiek | Dowolna firma dostarczająca szkło |
Bibliografia
- Tanumihardjo, S. A., et al. Biomarkers of nutrition for development (BOND) - Vitamin A review. J Nutr. 146 (9), 1816S-1848S (2016).
- Tanumihardjo, S. A., Kaliwile, C., Boy, E., Dhansay, M. A., van Stuijvenberg, M. E. Overlapping vitamin A interventions in the United States, Guatemala, Zambia, and South Africa: case studies. Annals NY Acad Sci. 1446 (1), 102-116 (2019).
- Sheftel, J., Loechl, C., Mokhtar, N., Tanumihardjo, S. A. Use of stable isotopes to evaluate bioefficacy of provitamin A carotenoids, vitamin A status, and bioavailability of iron and zinc. Adv Nutr. 9 (5), 625-636 (2018).
- Bergen, H. R., Furr, H. C., Olson, J. A. Synthesis of tri-, tetra-, and penta-deuterated forms of vitamin A. J Labelled Cpd Radiopharm. 25 (1), 11-21 (1988).
- Tanumihardjo, S. A. Synthesis of 10, 11, 14, 15-13C4- and 14, 15-13C2-retinyl acetate. J Labelled Cpd Radiopharm. 44 (5), 365-372 (2001).
- Tanumihardjo, S. A. Vitamin A status assessment in rats using 13C4-retinyl acetate and gas chromatography-combustion isotope ratio mass spectrometry (GCCIRMS). J Nutr. 130 (1), 2844-2849 (2000).
- Gannon, B. M., Valentine, A. R., Davis, C. R., Howe, J. A., Tanumihardjo, S. A. Duration of retinol isotope dilution studies with compartmental modeling affects model complexity, kinetic parameters, and calculated vitamin A stores in US women. J Nutr. 148 (8), 1387-1396 (2018).
- Preston, T. Existing and emerging technologies for measuring stable isotope labelled retinol in biological samples: isotope dilution analysis of body retinol stores. Int J Vitam Nutr Res. 84 (Suppl 1), 30-39 (2014).
- Gannon, B. M., et al. 13C natural abundance of serum retinol is a novel biomarker for evaluating provitamin A carotenoid-biofortified maize consumption in male Mongolian gerbils. J Nutr. 146 (7), 1290-1297 (2016).
- Sheftel, J., Gannon, B. M., Davis, C. R., Tanumihardjo, S. A. Provitamin A-biofortified maize consumption increases serum xanthophylls and 13C-natural abundance of retinol in Zambian children. Exp Biol Med. 242 (15), 1508-1514 (2017).
- Howe, J. A., Valentine, A. R., Hull, A. K., Tanumihardjo, S. A. 13C natural abundance in serum retinol acts as a biomarker for increases in dietary provitamin A. Exp Biol Med. 234 (2), 140-147 (2009).
- Gannon, B. M., et al. Comparison of total body vitamin A stores using individual versus population 13C-natural abundance of serum retinol in preschool children and women residing in 6 diverse African countries. J Nutr. 153 (4), 949-957 (2023).
- Newton, S., et al. Vitamin A status and body pool size of infants before and after consuming fortified home-based complementary foods. Arch Public Health. 74, 10(2016).
- Pinkaew, S., et al. Triple-fortified rice containing vitamin A reduced marginal vitamin A deficiency and increased vitamin A liver stores in school-aged Thai children. J Nutr. 144 (4), 519-524 (2014).
- Nimmannun, K., et al. Breast milk retinol concentrations reflect total liver vitamin A reserves and dietary exposure in Thai lactating women from urban and rural areas. J Nutr. 152 (12), 2689-2698 (2023).
- A campus laboratory fire involving lithium aluminum hydride. , https://ehs.stanford.edu/reference/campus-laboratory-fire-involvinglithium- aluminum-hydride (2025).
- Merlic, C. A., Ferber, C. J., Schroder, I. Lessons learned− lithium aluminum hydride fires. ACS Chem. Health Saf. 29 (4), 362-365 (2002).
- Chandra, T., Zebrowski, J. P. A safety guidance document for lithium aluminum hydride (LAH) reduction: A resource for developing specific SOPs on LAH manipulations. ACS Chemical Health & Safety. 31 (2), 162-171 (2024).
- Procedures for safe use of pyrophoric solids accessed. , https://ehs.ucsc.edu/programs/research-safety/documents/ucla-pyrophoric-solid.pdf (2025).
- Tang, G., et al. Green and yellow vegetables can maintain body stores of vitamin A in Chinese children. Am J Clin Nutr. 70 (6), 1069-1076 (1999).
- Gannon, B., et al. Biofortified orange maize is as efficacious as a vitamin A supplement in Zambian children even in the presence of high liver reserves of vitamin A: a community-based, randomized placebo-controlled trial. Am J Clin Nutr. 100 (6), 1541-1550 (2014).
- R Core Team. R: A Language and Environment for Statistical Computing. R Foundation for Statistical Computing. , R Foundation for Statistical Computing. Vienna, Austria. (2024).
- Valentine, A. R., Davis, C. R., Tanumihardjo, S. A. Vitamin A isotope dilution predicts liver stores in line with long-term vitamin A intake above the current Recommended Dietary Allowance for young adult women. Am J Clin Nutr. 98 (5), 1192-1199 (2013).
- Sheftel, J., et al. Findings in 3 clinical trials challenge the accuracy of the Institute of Medicine's estimated average requirements for vitamin A in children and women. Am J Clin Nutr. 113 (5), 1322-1331 (2021).
- Suri, D., et al. Association between biomarkers of inflammation and total liver vitamin A reserves estimated by 13C-retinol isotope dilution among preschool children in five African countries. J Nutr. 153 (3), 622-635 (2023).
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny