Ten artykuł demonstruje inżynierię genomu pośredniczoną przez CRISPR-Cas9 w Steinernema hermafroditum, nicieniu entomopatogenicznym (EPN: pasożytniczym owadziem) oraz rozwijającym się modelem genetycznym. Opisana technologia jest przydatna do tworzenia mutantów, umożliwiając wyjaśnienie funkcji genów w biologii nicieni, które są istotne dla symbiozy mutualistycznej i pasożytniczej.
Artykuł metodologiczny
Mutageneza oparta na CRISPR-Cas9 w nicieniu entomopatogenicznym Steinernema hermafroditum oraz utrzymanie linii mutantów
W tym artykule
Podsumowanie
Streszczenie
Nicienie entomopatogeniczne (EPN) z rodzajów Steinernema i Heterorhabditis utrzymują wzajemne interakcje z bakteriami symbiotycznymi Xenorhabdus i Photorhabdus , odpowiednio. Razem te pary nicieni-bakterie infekują i zabijają żywicieli owadów, które są głównie larwami z rzędów motyli i chrząsków, tworząc rozstrzygalny system trójdzielny do analizy molekularnych podstaw mutualizmu i pasożytnictwa. Kluczowym krokiem w pełnym wykorzystaniu tego modelu jest opracowanie stabilnych i transgeneracyjnych narzędzi genetycznych u EPN. Tutaj demonstrujemy wiarygodną platformę do edycji genomu CRISPR–Cas9 w rozwijającym się modelu Steinernema hermaphroditum, gatunku łatwym do utrzymywania in vivo i in vitro, który jest wysoce podatny na mikroiniekcje gonada. Co ważne, jej hermafrodytyczne rozmnażanie znacznie usprawnia generowanie i utrzymanie homozygotycznych linii mutantów. Dostarczamy szczegółowy protokół efektywnego, ukierunkowanego rozbicia genów przy użyciu mikroiniekcji kompleksów rybonukleoproteinowych Cas9. Jako dowód koncepcji zmodyfikowaliśmy zachowany gen związany z mięśniami unc-22, generując charakterystyczny fenotyp drgawki, który potwierdza ukierunkowaną mutagenezę w tym systemie. Ta platforma CRISPR–Cas9 otwiera drzwi do stabilnej manipulacji genetycznej u S. hermaphroditum, takiej jak ekspresja transgenów, i zapewnia ramy, które można rozszerzyć na dodatkowe gatunki EPN o znaczeniu rolniczym i ekologicznym.
Wprowadzenie
Nicienie entomopatogeniczne (EPN) to pasożyty zabijające owady, które tworzą specyficzne dla gatunku wzajemne partnerstwa ze swoimi symbiontami bakteryjnymi1. EPN składają się z dwóch rodzin: Steinermatidae i Heterorhabditidae, które łączą się z bakteriami Gram-ujemnymi z gatunków Photorhabdus i Xenorhabdus, odpowiednio 2,3. W okresie wolnożyjącego, zakaźnego stadium młodocianego (IJ) nicieni Steinernema, bakterie Xenorhabdus są umieszczone w kieszeni jelitowej nicieni zwanej receptacle, a po przeniknięciu żywiciela-owada do hemokola bakterie są uwalniane, po czym się mnożą i zabijają owada przez sesekę 3,4. W tej mutualistycznej relacji bakterie produkują związki przeciwdrobnoustrojowe i owadobójcze, które chronią przed odpowiedzią immunologiczną gospodarza i zapewniają wsparcie żywieniowe nicieni. W zamian bakterie korzystają z ochrony zapewnianej przez żywicionika przed mikroorganizmami środowiskowymi i ułatwiają ich rozprzestrzenianie się na nowe owady 6,7.
W ciągu ostatnich kilku dekad partnerstwo Steinernema-Xenorhabdus zostało ustanowione jako potężny system eksperymentalny do badania różnych aspektów interakcji pasożytniczych i mutualistycznych, takich jak zachowania poszukiwania żywicielaowadów 3, kolonizacja bakterii u nicieni8 oraz adaptacyjne zachowania bakterii symbiotycznych, które ułatwiają ich przejścia między nicieniem a zwierzętami żywicielamiowadów 9. EPN są również ważnym gatunkiem dla zrównoważonego rozwoju gleby i są wykorzystywane jako organiczne środki zwalczania szkodników w celu zwiększenia produktywności rolniczej10,11.
Pomimo szybkiego rozwoju narzędzi genetycznych u symbiotycznych bakterii Xenorhabdus i Photorhabdus12, spójne narzędzia genetyczne w EPN były rzadkie. Mikroiniekcje gonada zostały z powodzeniem ustanowione zarówno u heterorhabditis, jak i Steinernema nematodes 13,14. Wcześniej mikroiniekcje gonadalne w bakterii Heterorhabditis były stosowane do konsekwentnego dostarczania podwójnie niciowego RNA do wyniszczenia genu u pierwszego pokolenia potomstwa13,15. Ostatnio opracowano edycję genomu CRISPR-Cas9 w Steinernema, dostarczaną za pomocą mikroiniekcji gonad, co doprowadziło do precyzyjnych, stabilnych i dziedzicznych mutacji14.
Jedna z gatunków Steinernema, S. hermaphroditum, została wykazana jako bardzo łatwa do opanowania i ma duży potencjał jako rozwijający się organizm modelowy genetyczny 4,14. Początkowo izolowany z gleby w Indonezji16 i ponownie izolowany w Indiach17, S. hermaphroditum jest konsekwentnie hermafrodytą, z niewielką liczbą samców w każdym pokoleniu, co ułatwia adaptację narzędzi genetycznych klasycznego nicienia modelowego C. elegans4. Ponadto genom S. hermaphroditum został zsekwencjonowany i złożony w chromosomy, co upraszcza identyfikację potencjalnych miejsc docelowych Cas9 i projektowanie primerów18.
Podczas mikroiniekcji EPN mieszanka z odpowiednimi odczynnikami, takimi jak dsRNA, białko Cas9 lub RNA przewodnie, jest dostarczana do gonady nicieni syncytialnej za pomocą igły wyciągniętej z kapilary kwarcu. Odpowiednia objętość i ciśnienie wtrysku powodują widoczny "przepływ" cieczy przez ramię gonada. Ponieważ nicienie te mają parę gonad syncytialnych złożone z jąder linii zarodkowych, które dzielą ten sam cytosol19, podejście mikroiniekcji pozwala na dostęp do wielu komórek zarodkowych do edycji, zanim nastąpi cytokineza, rozdzielając jądra linii zarodkowej na rozwijające się oocyty20. Chociaż mikroiniekcje gonada stanowią spójną technikę modulacji genetycznej u kilku gatunków nicieni niemodelowych 14,21,22,23,24,25, kluczowe jest dostosowanie technik wstrzykiwania do odpowiednich struktur gonad, stadium życiowego i stanu fizjologicznego każdego gatunku nicienia, aby zapewnić sukces i wysoką efektywność podawania. Techniki odzyskiwania po wstrzyknięciu oraz utrzymanie linii mutantów są ważne, aby zapewnić opłacalność tej metody.
Badanie to demonstruje protokół edycji genomu CRISPR-Cas9 w Steinernema hermafroditum. Mikroiniekcja gonada opisana jest u młodego dorosłego, stadium odporne na mikroiniekcje pod wysokim ciśnieniem i podatne na edycję genów14. Ponadto przedstawiono szczegółowe metody opisujące utrzymanie dziedzicznych i stabilnych linii mutantów, zarówno poprzez kriokonserwację, jak i rozmnażanie przez owady.
Protokół
Odczynniki i używany sprzęt są wymienione w Tabeli Materiałów.
1. Przygotowanie nicieni przed mikroiniekcją
- Przygotuj płytki z pośrodku wzrostu nicieni (NGM) zasiane bakteriami Xenorhabdus griffiniae i Comamonas aquaticus.
UWAGA: Hodować nicienie S. hermaphroditum na ich rodzimej symbiotycznej bakterii Xenorhabdus griffiniae przed mikroiniekcją, aby zmaksymalizować wzrost nicieni i odzyskać zwierzęta po wstrzyknięciu bakterii Comamonas aquaticus , aby zwiększyć przeżywalność po wstrzyknięciu14.- Bakteria pasma X. griffiniae na płytkach agaru z LB-piruwianem (2,5 g ekstraktu drożdżowego, 5 g tryptonu, 2,5 g chlorku sodu, 0,5 g pirowierianu sodu, 7,5 g agaru w 500 mL wody) i inkubuje przez noc w temperaturze 30 °C.
- Bakteria prążkowa C. aquaticus na płytkach agarowych LB i inkubuje się przez noc w temperaturze 37 °C.
- Wybierz pojedynczą kolonię bakterii do inokulacji ciemnego płynnego medium LB (5 g ekstraktu drożdżowego, 10 g tryptonu, 5 g chlorku sodu w 1 litrze wody). Hodować kultury bakteryjne przez noc (maksymalnie 16 godzin) z aeracją (X. griffiniae w 30 °C i C. aquaticus w 37 °C).
- Przygotuj agar NGM: (3 g NaCl, 2,5 g peptonu i 20 g agaru dodane do 975 mL wody, z 1 mL cholesterolu, 1 mL 1 M CaCl2, 1 mL 1 M MgSO4, 25 mL 1 M KPO4 dodane po autoklawingu) 10 mL na 60 mm x 15 mm szalki Petriego.
- Bakterie nasienne: Dodaj kilka kropelek nocnej hodowli bakteryjnej na każdą płytkę agaru NGM, delikatnie potrząśnij, aby rozprowadzić krople bakteryjne w jednym miejscu.
- Inkubuj płytki NGM z nasionami bakterii w temperaturze pokojowej, aby umożliwić agarowi wyschnięcie i rozwój bakterii.
UWAGA: Płytki z nasionami X. griffiniae powinny być używane jak najszybciej; Płytki C. aquaticus można przechowywać w temperaturze pokojowej przez 1-2 tygodnie.
- Etap nicieni
UWAGA: Wybierz stadium J3 hermafrodyty w nocy przed wstrzyknięciem i młodych dorosłych w dniu wstrzyknięcia.- Na przygotowanych płytkach NGM z X. griffiniae można zebrać lub podzielić nicienie S. hermaphroditum na kawałki. Inkubuj w temperaturze 25-28 °C, aby zapewnić optymalny wzrost.
- Noc przed mikroiniekcją pobierz stadium J3 hermafrodytów na agar NGM z X . griffiniae. Jak pokazano na Rysunku 1A, stadium J3 szacuje się na podstawie wielkości nicienia oraz morfologii gonad i sromu.
- W dniu mikroiniekcji zbieraj młode dorosłe hermafrodyty (Rysunek 1B).
2. Przygotowanie CRISPR-Cas9 do mikroiniekcji
- Wybór crRNA CRISPR i magazynowania odczynników
- Wyodrębnić docelową sekwencję genu z referencyjnego genomu Steinernema hermaphroditum za pomocą BlastP, PRJNA982879.
- Wybierz wczesną sekwencję kodującą ekson, jeśli to możliwe, najlepiej pierwszy egzon, i wprowadź sekwencję do CRISPRScan używając domyślnych ustawień26 , aby wygenerować listę możliwych RNA (crRNA) CRISPR.
- Uderz najwyższe crRNA w genom S. hermaphroditum , aby zapewnić wybór tylko unikalnych crRNA.
UWAGA: Opcjonalnie: Potwierdź sekwencję docelowego regionu genomu za pomocą amplifikacji PCR i sekwencjonowania Sangera przed projektowaniem crRNA, aby zapewnić efektywne wiązanie crRNA. - Przechowuj RNA CRISPR (crRNA) oraz uniwersalne transaktywujące RNA CRISPR (tracrRNA) w ilości 100 μM każda w buforze dupleksowym w -80 °C.
- Przechowuj białko Cas9 w dawce 10 mg/ml w temperaturze -20 °C lub -80 °C. Przechowuj 1 M KCl w 4 °C.
- Tworzenie podkładki z 2% agarozy do zastrzyków (adaptacja z Berkowitz i in.27)
- Roztop 2% agarozy w wodzie w mikrofalówce.
- Przelej 50 μL stopionej agarozy na szkło pokrywowe (48 x 60 mm nr 1). Natychmiast przykryj kroplę agarozy kolejnym szkłem przykrywkowym.
- Pozwól agarozę wyschnąć w temperaturze pokojowej przez 20 minut. Zdejmij górne szkło pokrywy. Oznacz przednią stronę agarozowej podkładki.
UWAGA: Opcjonalnie: Piecz agarozowy podkład w 37 °C przez noc, aby dodatkowo go wysuszyć. - Przechowuj podkładki z agarozą o stężeniu 2% w temperaturze pokojowej przez miesiące lub lata.
- Przygotowanie igły
- Produkuj igły kwarcowe według następujących parametrów na wyciągarce filamentu laserowego. Stosowany w tym badaniu zastosowano w programie do wyciągania igieł następująco: Ciepło: 700, Włókno: 4, Prędkość: 60, Opóźnienie: 145, Ciągnięcie: 175.
- Usuń igły kwarcowe (przemierzenie: 1,0 mm, średnica: 0,7 mm) tuż przed wstrzyknięciem lub przed terminem i przechowuj je w pudełku na pipety.
UWAGA: Alternatywnie, mamy również sukcesy w wstrzykiwaniu igieł borokrzemowych (średnica średnicy: 1,2 mm, średnica: 0,68 mm). Należy zauważyć, że różne rozmiary drutów będą pasować do różnych rozmiarów uchwytów na igły.
3. Mikroiniekcja CRISPR-Cas9 i odzyskiwanie nicieni po mikrowstrzyknięciu
- Przygotuj mieszankę mikroiniekcji CRISPR-Cas9 (adaptację Wang i in.28)
- Przygotuj świeże duplexy RNA prowadzące, mieszając wybrane crRNA i uniwersalne tracrRNA w stosunku 1:1, czyli całkowite crRNA do tracrRNA w rurce PCR:
crRNA #1 (100 μM) - 1,5 μL
crRNA #2 (100 μM) - 1,5 μL
tracrRNA (100 μM) - 3,0 μL
UWAGA: Jeśli używamy co-CRISPR, crRNA #1 celuje w gen markerowy unc-22 , podczas gdy crRNA #2 może zostać zastąpione inną sekwencją skierowaną na drugi gen zainteresowania. - Inkubuj rurkę PCR w termocyklerze w temperaturze 94 °C przez 2 minuty, a następnie schłodzić do temperatury pokojowej.
- Złóż mieszankę do wstrzykiwania, łącząc następujące składniki, a następnie inkubuj przez 5 minut w temperaturze pokojowej:
Cas9 (10 mg/mL) - 2 μL
1M KCl - 0,58 μL
duplexy gRNA (od kroku 3.1.1) - 2,7 μL - Wymieszaj trzy razy, przekręcając probówkę PCR, a następnie krótko obróć (10-15 s) w mini wirówce, aby zebrać zawartość probówki. Po końcowym wymieszaniu odkręcaj dłużej, do 1 minuty.
- Przygotuj świeże duplexy RNA prowadzące, mieszając wybrane crRNA i uniwersalne tracrRNA w stosunku 1:1, czyli całkowite crRNA do tracrRNA w rurce PCR:
- Załaduj i złam igłę
- Załaduj igłę 1-2 μL mieszanki wtryskowej za pomocą końcówki mikroładowającej.
- Złóż igłę do uchwytu na pipetę (igłę), a następnie rozbij końcówkę, przeciągając igłę po kawałku taśmy dwustronnej pokrytej olejem halowęglowodorowym. Sprawdź otwarcie igły za pomocą funkcji CLEAN mikrowtryskiwacza.
- Mikrowstrzykiwanie do gonad syncytialnych młodego dorosłego nicienia
- Przelej małą kroplę oleju z halowęglowodoru na 2% agarozową podkładkę.
- Pod stereoskopem rozcinającym użyj cienkiego (miękkiego) platynowego drutu, aby podnieść młodego dorosłego nicienia hermafrodyta i przemyć go w buforze M9 (na litr: 3 g KH2PO4, 11,3 g Na2HPO4, 5 g NaCl, z 1 ml 1 M MgSO4 dodanym po autoklawingu), aby usunąć bakterie (patrz młody dorosły nicienie na Rysunku 1).
- Przełóż umyty nicienie na agarozową podkładkę i umieść ją w kropli oleju z halowęglowodorem. Użyj miękkiego platynowego drutu, aby delikatnie szczotkować nicienie, aż zwierzę zostanie unieruchomione.
- Ostrożnie umieść podkładkę agarozową na etapie mikroiniekcji. Orientacja syncytium gonada powinna być skierowana na igłę pod kątem około 45°. Zacznij od 5x powiększenia, potem przejdź na 20x i 40x powiększenia dla zastrzyków.
- Upewnij się, że igła przenika przez syncyt, a następnie użyj funkcji CLEAN mikrowtryskiwacza, aby wprowadzić mieszankę do wstrzykiwania przy temperaturze około 99 psi, aż do wyraźnego przepływu gonadalnej wstrzykniętej cieczy, aby umożliwić dostęp odczynników do komórek zarodkowych w syncytium gonad.
- Jeśli drugie ramię gonady jest dostępne, przesuń stopień, aby ustawić igłę do wstrzyknięcia do drugiego ramienia.
- Regeneracja nicieni po wstrzyknięciu
- Bezpośrednio po wstrzyknięciu ponownie zawiesij wstrzyknięte zwierzę w 1-2 μL buforu M9 na agarozowym podkładce.
- Używając cienkiego platynowego drutu, zdejmij wstrzyknięty nicienie z agarozowej podkładki i zmyj olej buforem M9.
- Odzyskanie nicieni na płytkach NGM z trawnikiem bakterii C. aquatica (przygotowanie płytek NGM: patrz krok 1.1), co zwiększa wskaźnik przeżycia nicieni po wstrzyknięciu14. Inkubować w 25 °C przez noc.
- Następnego dnia izoluj każdego wstrzykniętego nicienia (P0) na pojedynczej płycie NGM zasianej X. griffiniae. Pozwól zwierzętom P0 wydać potomstwo F1 przez noc (składając jaja lub pakując do worków) w celu fenotypowania i genotypowania (patrz krok 4).
4. Badanie w celu potwierdzenia nokautów pośredniczonych przez CRISPR-Cas9
- Nikotynowy (UWAGA) przesiew F1 pod kątem fenotypu drgającego przy użyciu unc-22 jako markera co-CRISPR
- Przenieś potomstwo F1 z wstrzykniętych zwierząt P0 do roztworu 2% nikotyny.
- Wybierz pojedyncze drgające zwierzę z miejsca nikotyny i natychmiast przyłóż je na agar NGM z X . griffiniae. Wyizoluj każdy drgający F1 na osobnej płycie i pozwól mu produkować zwierzęta F2 do genotypowania (patrz krok 4.2).
- Genotypowanie
- Wybierz osiem potomków F2 lub F3 z każdej linii F1 do genotypowania. Do tych zwierząt należą prawdopodobnie zarówno heterozygotyczne +/mut, jak i homozygotyczne mut/mut.
- Przygotuj świeży bufor do ekstrakcji DNA, dodając 20 μL proteinazy K (10 mg/mL) do 180 μL buforu lizy robaka (50 mM KCl, 10 mM Tris pH 8,0, 2,5 mM MgCl2, 0,45% NP-40, 0,45% Tween 20, 0,01% żelatyny).
- Dodaj nicienie do 10 μL buforu ekstrakcyjnego DNA w probówkach PCR. Inkubować w 65 °C przez 10 minut, następnie w 95 °C przez 15 minut, aby wyodrębnić DNA genomowe.
- Genotypizując nicienie poprzez amplifikację PCR docelowego obszaru Cas9 zgodnie z instrukcjami producenta, używając 1-2 μL lizatu z etapu 4.2.2. Ważne jest, aby zapewnić odpowiednią przestrzeń, jeśli to możliwe (co najmniej 300 bp), między miejscami cięcia Cas9 a miejscami wiązania podkładu na wypadek dużych wydzieleń.
UWAGA: Elektroforeza żelowa agarozowa może być użyta do potwierdzenia skutecznego wzmocnienia przed sekwencjonowaniem. - Oczyść produkt PCR zgodnie z instrukcjami producenta, aby zapewnić dokładną analizę śladów sekwencjonowania Sanger.
- Sekwencjonowanie amplikonów PCR wygenerowanych w kroku 4.2.4 za pomocą sekwencjonowania Sangera i analizowanie chromatogramów za pomocą programu ICE29.
- Jeśli w kroku 4.2.6 potwierdzono mutacyjne allele, wróć do oryginalnej płytki drgającej F1 i wyizoluj co najmniej osiem hermafrodytów na poszczególnych płytkach. Pozwól każdemu nicieniu wydać potomstwo, a następnie masowo je genotypować, aby potwierdzić homozygotyczność. Linie homozygotyczne można utrzymywać w laboratorium, zgodnie z krokiem 5.
5. Konserwacja linii CRISPR
UWAGA: Istnieją trzy główne metody utrzymania linii. Należą do nich krioprezerwacja oparta na trehalozie i DMSO (krok 5.1), przepuszczanie in vivo przez robaki woskowe (krok 5.2) oraz konserwacja in vitro na płytkach NGM (krok 5.3).
- Trehaloza-DMSO kriokonserwacja linii typu dzikiego i mutantów
UWAGA: Stosując trehalozowo-DMSO metodę kriokonserwacji4, S. hermaphroditum może być stabilnie przechowywany przez długi czas w temperaturze -80 °C i odzyskiwany na nośniku NGM. Nicienie zamraża się w fiolkach kriogenicznych o pojemności 2 mL. Optymalne zamrożenie osiąga się poprzez stopniowe chłodzenie przy użyciu pojemnika z pianki polistyrenowej.- Uprawiaj S. hermaphroditum na NGM zasianym X. griffiniae (patrz krok 1.1), aż większość populacji stanowi J1 lub worek z hermafrodytami.
UWAGA: Unikaj zakaźnych stadiów młodocianych (IJ), ponieważ nie mrozą się dobrze przy tej metodzie. - Zmyj nicienie z płytek agarowych NGM w buforze M9 i zbieraj w stożkowych probówkach o pojemności 15 mL do poziomu 5 mL. Koncentruj przez wirowanie (wystarczy 1372 x g przez 1-2:30 minut).
- Usuń supernatant i przepłucz raz w buforze zamrażającym Trehalosa i DMSO w temperaturze pokojowej 5 mL przez wirowanie, zgodnie z parametrami podanymi w kroku 5.1.2.
- Ponownie zawiesij robaki w buforze zamrażającym Trehalose-DMSO o temperaturze pokojowej 5 mL. Inkubuj w temperaturze pokojowej przez 30 minut z rurką na boku. To zwiększa szanse na przeżycie.
- Podawaj 1 mL na probówkę w 4 fiolkach kriogenicznych.
- Umieść fiolki w pudełkach z pianki polistyrenowej w zamrażarce o temperaturze -80 °C.
- Tydzień później rozmroz jedną z fiolek.
- Resztę fiolek przełóż do zamrażarek o temperaturze o temperaturze 80°C i przechowuj je na stałe.
- Testowe rozmrażanie lub odzyskiwanie S. hermaphroditum z mrożonych zapasów
- Wyjmij fiolkę z zamrażarki i pozwól jej całkowicie rozmrozić w temperaturze pokojowej.
- Wylej zawartość płynu na świeżą płytkę NGM. Należy zauważyć, że dodanie bakterii symbiotycznej nie jest konieczne, ponieważ zamrożony zapas zwykle zawiera wystarczającą ilość bakterii symbiotycznych. Robaki powinny zacząć się regenerować w ciągu kilku minut do godzin.
- Obserwuj ruch i rozmnażanie nicieni. Po dniu lub dwóch przenieś kilka nicieni na nowe płytki NGM z X . griffiniae.
- Uprawiaj S. hermaphroditum na NGM zasianym X. griffiniae (patrz krok 1.1), aż większość populacji stanowi J1 lub worek z hermafrodytami.
- Utrzymanie in vivo poprzez Galleria mellonella
UWAGA: Dla wzrostu in vivo rozmnażaj linie mutantów S. hermaphroditum przez larwy Galleria mellonella (woskowca) w 5. stadium . Ta metoda jest szczególnie przydatna dla linii, które nie są żywotne po kriochronie. Szczegółowy i podobny protokół naturalnego rozmnażania nicieni entomopatogenicznych przez owady oraz inne podłoża do wzrostu EPN można znaleźć w (McMullen i in.30). W skrócie:- Pozwól nicieniom głodować i stać się IJ-ami na płytkach NGM.
- Użyj bufora M9, aby usunąć IJ-y z płyt NGM.
- Przenieś IJ, aby zainfekować owady Galleria za pomocą pułapki białej.
- Aby utrzymać płyty NGM in vitro , postępuj zgodnie z krokami:
- Nasienki NGM z około 100 μL świeżej płynnej hodowli symbionta S. hermaphroditum , X. griffiniae.
- Pozwól bakteryjnemu plastrowi całkowicie wyschnąć, zanim przeniesiesz nicienie na płytkę.
- Przechowuj płytki w temperaturze 25 °C i przenosi nicienie na świeżo nasione płytki mniej więcej raz w miesiącu.
Wyniki
Zaprojektowano dwa CRISPR RNA (zidentyfikowane numerem sekwencji PAM – Pam 3 i Pam 5), celujące w homolog unc-22 u S. hermaphroditum w wcześniej opublikowanych miejscach Pam14 (Rysunek 2A). Każdy crRNA utworzył kompleks z tracrRNA, tworząc pojedynczy przewodnik RNA (sgRNA), który następnie włączono do Cas9 w celu utworzenia rybonukleoproteiny, zgodnie z opisem w kroku 3.1. W niniejszym protokole zaprojektowano dwa crRNA celujące w ten sam gen; jednakże, stosując metodę co-CRISPR opracowaną dla C. elegans31, crRNA nr 2 można zastąpić crRNA celującym w gen zainteresowania. Alternatywnie, crRNA dla unc-22 można dodać do dwóch crRNA celujących w gen zainteresowania, dbając o zachowanie stosunku 1:1 między całkowitą ilością crRNA a tracrRNA.
Dzień przed mikroiniekcjami, dobrze odżywione nicienie w stadium wczesnego J3 z widocznymi ramionami gonad (Rysunek 1A) przeniesiono na świeżą płytkę z zasianą symbiotyczną bakterią Xenorhabdus griffiniae i pozostawiono do wzrostu w młode osobniki dorosłe przez noc w temperaturze pokojowej (Rysunek 1B). W dniu iniekcji młode osobniki dorosłe (Rysunek 1B) z niewielką liczbą lub brakiem zapłodnionych embrionów wyizolowano na nową szalkę Petriego do iniekcji. Na podstawie obserwacji stwierdzono, że młodsze nicienie miały względnie bardziej przenikalną kutykulę, jednak rzadziej przeżywały iniekcję. Igłę przygotowano (patrz krok 2.3), napełniono mieszaniną do iniekcji i złamano zgodnie z opisem w kroku 3.2. Nicienia przemyto w buforze M9 i unieruchomiono w kropli oleju halocarbonowego na podkładce agarozowej (krok 2.2). W miejscu iniekcji (Rysunek 1C) zastosowano ciśnienie zewnętrzne z mikroinjektora, aby wywołać widoczny przepływ cieczy w syncytium gonadalnym, zapewniając tym samym kąpiel jąder linii zarodkowej w mieszaninie do iniekcji (krok 3.3). W miarę możliwości przeprowadzano iniekcje do obu gonad, aby zwiększyć prawdopodobieństwo uzyskania edytowanego potomstwa F1.
Wstrzyknięte nicienie (P0) szybko odzyskano poprzez przemycie w buforze M9, a następnie inkubowano przez noc na płytkach NGM z posiewem bakterii Comamonas aquaticus w celu regeneracji (krok 3.4). Około 40%-90% wstrzykniętych zwierząt P0 odzyskało sprawność wkrótce po wstrzyknięciu, a 20%-90% wstrzykniętych nicieni P0 przeżyło noc na C. aquatica (Tabela 1). Pojedyncze przeżyłe zwierzęta P0 izolowano następnie na szalkach Petriego z NGM z posiewem X. griffiniae przy współczynniku przeniesienia wynoszącym 20%-90%. Przesiewanie nikotynowe w celu wykrycia fenotypu delecji unc-22 przeprowadzono na zwierzętach F1, F2 i F3, aby określić dziedziczność delecji (krok 4.1). Nicienie S. hermaphroditum z delecją genu unc-22 drgają pod wpływem 2% nikotyny, podczas gdy nicienie typu dzikiego ulegają paraliżowi, co umożliwia przesiewanie i selekcję zwierząt z domniemanymi delecjami28. W tym eksperymencie do 64% nicieni F1 izolowanych z wstrzykniętych P0 daje potomstwo F2 wykazujące stałe drgania (Tabela 1). Dla ułatwienia przesiewania wstrzyknięć co-CRISPR, pojedyncze drgające nicienie można monitorować i kwantyfikować przy użyciu systemów obrazowania i śledzenia, czego przykład przedstawiono na Rysunku 2B.
W celu potwierdzenia genotypu potomstwa wykazującego drżenie, z nicieni F3 wyekstrahowano DNA genomowe, aby przeprowadzić genotypowanie locus unc-22 (krok 4.2). Po amplifikacji metodą PCR regionu genomowego otaczającego miejsca docelowe zaobserwowano wiele słabych prążków, co wskazywało na obecność małych i dużych insercji oraz delecji (indels) (Rysunek 2C,D), z których niektóre potwierdzono w analizie sekwencjonowania (Rysunek 2E). Dane te sugerują, że CRISPR-Cas9 wywołał pęknięcia dwuniciowe w genomowych miejscach docelowych, które zostały naprawione via niehomologiczne łączenie końców (NHEJ). Aby potwierdzić konkretną modyfikację genomu na poziomie nukleotydów, produkty amplifikacji PCR z miejsc docelowych przeanalizowano za pomocą sekwencjonowania metodą Sangera: dopasowanie chromatogramów z nicieni wykazujących drżenie oraz nicieni typu dzikiego pozwoliło na identyfikację insercji lub delecji w miejscach docelowych (Rysunek 2E). Po potwierdzeniu poprzez fenotypowanie i genotypowanie, linie mutantów CRISPR mogą być utrzymywane w laboratorium poprzez pasażowanie w owadzie Galleria mellonella (wciornik woskowy) lub przechowywane metodą krioterapii (krok 5). W przypadku stosowania unc-22 jako markeru co-CRISPR, zapoznać się z Rysunkiem 3, który przedstawia sugerowaną strategię izolacji potomstwa F2 i F3 posiadającego mutacje w genie docelowym.
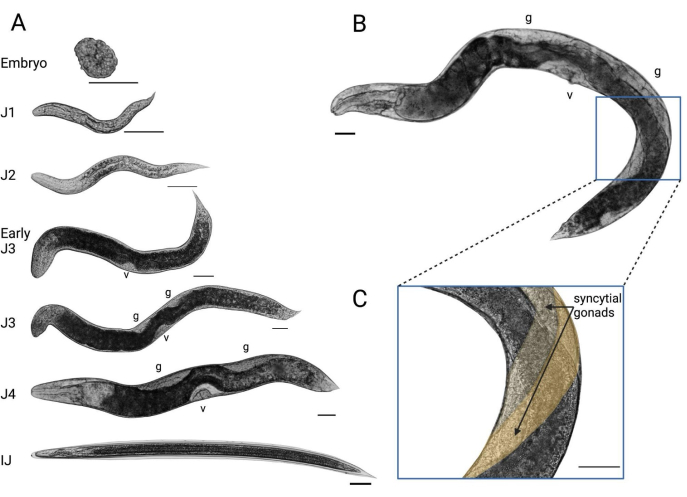
Rycina 1: Rozwój S. hermaphroditum w warunkach laboratoryjnych. (A) Przewidywane stadia rozwojowe hermafrodyt hodowanych na agarze NGM i żywiących się symbiotyczną bakterią X. griffiniae. Pasek skali = 50 µM. v = sromnik; g = gonada. (B) Młoda dorosła hermafrodyta w stadium rozwojowym odpowiednim do mikroiniekcji gonadalnej. Niebieska ramka: miejsce iniekcji do gonady. (C) Syncytialna gonada hermafrodyty wyznaczona do mikroiniekcji. Dwie gonady są zabarwione na różne odcienie żółtego w celu ułatwienia wizualizacji. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
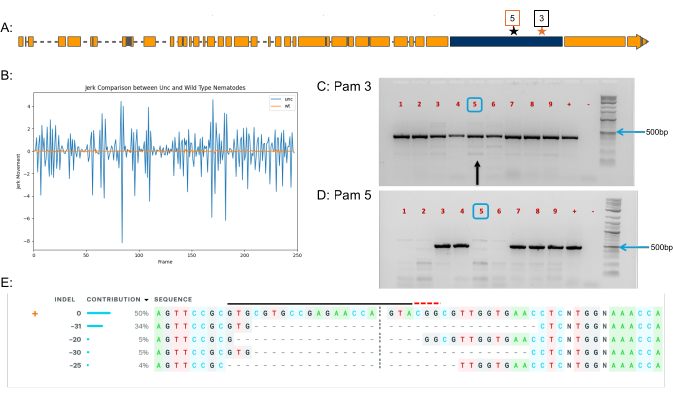
Rysunek 2: Reprezentatywne wyniki edycji genomu CRISPR-Cas9 u S. hermaphroditum. (A) Struktura genu homologu S. hermaphroditum unc-22. Niebieskie pole: celowany egzon. Czarna gwiazdka: miejsce docelowe Pam 3. Czerwona gwiazdka: miejsce docelowe Pam 5. (B) Analiza fenotypowa reprezentatywnego potomstwa wykazującego drżenia (twitching) na podstawie ruchów szarpanych po podaniu 2% nikotyny. Kolor niebieski: drżący osobnik dorosły z linii mutantów unc-22. Kolor pomarańczowy: osobnik dorosły typu dzikiego sparaliżowany 2% nikotyną. (C,D) Genotypowanie dziewięciu niezależnych drżących linii F3 (1-9) z dwóch wstrzykniętych zwierząt P0. Każda próbka zawiera cztery potomki F3 z tej samej linii F1. Startery zostały użyte do amplifikacji regionu genomowego wokół Pam 3 (C) oraz Pam 5 (D). '+': kontrola typu dzikiego; "-": kontrola negatywna bez naniesionego DNA. Niebieskie pola: przykład potwierdzonego amplikonu z próbki heterozygotycznej na żelu agarozowym. Czarna strzałka w (C) wskazuje amplikon analizowany w (E). (E) Analiza ICE mutanta unc-22 w miejscu Pam 3. Próbka PCR nr 5 z (C) (czarna strzałka) została zsekwencjonowana i poddana analizie ICE, która wykazała, że 50% alleli to typ dziki, natomiast w DNA genomowym wykryto różne mutacje delecyjne (od 20 bp do 31 bp). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
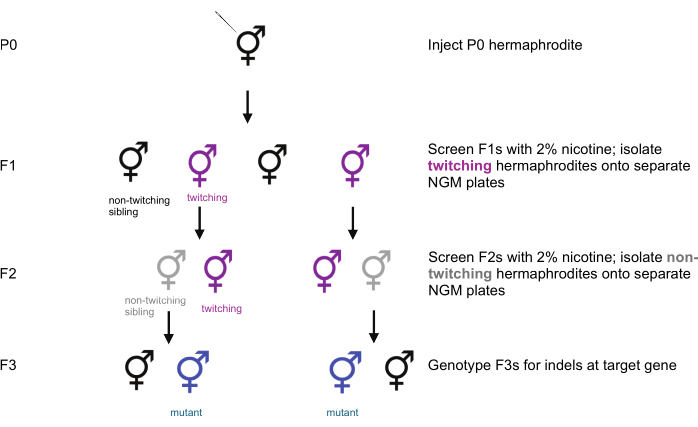
Rycina 3Schemat przesiewania metodą co-CRISPR w celu izolacji mutantów w genie docelowym. Podczas stosowania unc-22 jako marker współ-CRISPR, w badaniu nicieni F1 zastosowano 2% nikotyny, a wykazujące drżenia osobniki F1 wyizolowano na oddzielne płytki NGM zaszczepione symbiontem bakteria *X. griffiniae*Następnie przesiewane jest potomstwo F2 osobników F1 wykazujących drżenia, a osobniki F2 niewykazujące drżeń izoluje się na oddzielne płytki. Po uzyskaniu potomstwa F2, przeprowadza się genotypowanie osobników F3 w celu ustalenia, czy gen docelowy został wyłączony. Rodzeństwo osobników niewykazujących drżeń, które wykazują drżenia, może również posiadać indele w badanym genie i powinno zostać uwzględnione w genotypowaniu. Kliknij tutaj, aby wyświetlić większą wersję tej ilustracji.
| Powtórzyć | Liczba wstrzykniętych P0 | Liczba osobników P0, które przeżyły iniekcje* | Liczba P0, które przetrwały noc. | Nr P0 przeniesiono do *X. griffiniae* plastry | Nr P0 z drżeniem F2 | % wstrzykniętych P0, które doprowadziły do powstania drgających F2 |
| 1 | 8 | 4 | 4 | 3 | 0 | 0 |
| 2 | 9 | 4 | 4 | 4 | 3 | 33.33 |
| 3 | 11 | 10 | 10 | 10 | 7 | 63.64 |
| 4 | 9 | 4 | 2 | 2 | 2 | 22.22 |
Tabela 1: Reprezentatywne wyniki S. hermaphroditum unc-22 modyfikacja homologu poprzez mikroiniekcja i wskaźnik sukcesu potwierdzony drżeniem potomstwa. Przeżycie określano na podstawie ruchu pompy gardłowej około 30 min po mikrowstrzyknięciu.
Dyskusja
Niekonwencjonalne modele genetyczne zwierząt dają cenne możliwości badania funkcji genów eukariotycznych w kontekstach ekologicznych i fizjologicznych, w których te cechy naturalnie występują, na przykład w obecności gospodarza pasożytniczego lub rodzimego mikrobiomu organizmu. W entomopatogenicznych nicieniu (EPN) manipulacja genetyczna opierała się na niektórych przypadkach podejść opartych na RNAi13,32. Chociaż RNAi umożliwia funkcjonalne badania genetyczne u niektórych gatunków, jest ograniczone przez przejściowy charakter dsRNA, a wyciszanie genów może nie być niezawodnie dziedziczne. Te ograniczenia podkreślają potrzebę stabilnych, transgeneracyjnych narzędzi genetycznych33,34. Niniejsze prace opisują pierwszy protokół precyzyjnej edycji genomu u dziobków niedzigłowych steiner, jednej z dwóch rodzin EPN w rzędzie Rhabditida, co wykazano w Cao (2023)14.
Udana mutageneza CRISPR–Cas9 przy użyciu tego protokołu zależy od ostrożnego traktowania nicieni. Osoby słabo odżywione często wykazują zapadnięte gonady, które trudno przebić igłą do wstrzykiwania. Objętość wtrysku musi być regulowana, albo poprzez niewielkie powiększenie otworu igły, albo przez precyzyjne dostrojenie ciśnienia wtrysku, aby zapewnić prawidłowe przepłukanie gonady mieszanką do wtrysku. Szybki transfer wstrzykniętych zwierząt z agarozowej poduszki na płytę regeneracyjną C. aquatica jest niezbędny dla przeżycia po wstrzyknięciu, a szybkość egzekucji znacznie poprawia się wraz z doświadczeniem. Po wstrzyknięciu ważne jest, aby ranne nicienie nie były narażone na działanie swojej symbiotycznej bakterii, ponieważ wyzdrowienie na X. griffiniae wynosiniskie 14.
Zatoranie igły to częste wyzwanie techniczne podczas mikroiniekcji. Zatory czasem można pozbyć, delikatnie przeciągając igłę po dwustronnej taśmie zanurzonej w oleju halowęglowym. Dokładne płukanie nicieni w M9 przed mikroiniekcją zapobiega również przenikaniu i zatykaniu igły przez bakterie symbiotyczne. Jeśli blokada utrzymuje się, ostrożne powiększenie otworu na końcówkę igły może przywrócić przepływ, choć nadmierne stosowanie może prowadzić do niekontrolowanego wypychania mieszanki do wtrysku. Przejście z borokrzemianu14 na kapilary kwarcowe do produkcji igieł znacznie poprawiło wydajność wtrysku. Igły kwarcowe dają ostrzejsze końcówki, co ułatwia skuteczne wstrzyknięcia u nieco starszych dorosłych z grubszymi skórkami, zwiększając tym samym szanse na przeżycie.
Obecnym ograniczeniem tego protokołu jest to, że inserwacja transgenów oparta na CRISPR pozostaje trudna i wymaga dalszej optymalizacji. Naprawa homologicznie ukierunkowana (HDR) podwójnych pęknięć wywołanych przez Cas9 była trudna do osiągnięcia u S. hermaphroditum przy użyciu krótkich dawców ssDNA14,35. Precyzyjna inserwacja transgenów jest kluczową zdolnością w każdym modelu genetycznym, umożliwiającą modyfikacje wysokiej wierności, takie jak podstawienie pojedynczych aminokwasów czy transkrypcyjne reportery36. Dlatego opracowanie wiarygodnego protokołu knock-in pośredniczonego przez CRISPR-Cas9 znacząco rozwinie genetyczny zestaw narzędzi dla EPN i przyniesie korzyści szerszym społecznościom badawczym w dziedzinie pasożytologii, symbiozy mikroorganizmów i nie tylko.
Oświadczenia
Autorzy twierdzą, że nie ma konfliktu interesów.
Podziękowania
Dziękujemy Margaret McFall-Ngai i Edwardowi Ruby za korzystanie z ich mikroskopu konfokalnego. Dziękujemy Alexis (Cody) Hargadon i Grischa Chen za szkolenie z mikroskopii konfokalnej oraz Carly R. Myers za pomoc w pozyskiwaniu zdjęć i analizie filmów z drganiami. Dziękujemy również Stephanie Hampton za przydzielenie środków na zakup systemu mikroiniekcji. Carnegie Institution for Science wspierała tę pracę.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Agar (siatka 80-100) | Fisher Scientific | BP26411 | Stosowane także w płytkach LB Pyruvate |
| Agarose | Fisher Scientific | 16500500 | Stosowane także w genotypowaniu |
| Alt-R CRISPR-Cas9 tracrRNA | IDT | 1072532 | |
| Alt-R S.p. Cas9 Nuclease V3 | IDT | 1081058 | |
| Igły borokrzemowe | Światowy Instrument Precyzyjny | 1B120F-4 | |
| Chlorek wapnia (CaCl2) | Sigma Aldrich | C4901 | |
| Cholesterol | VWR | 433 | 5 mg/mL w etanolu |
| Comamonas aquatica (DA1877) | |||
| Szkło pokrywowe na podkład agarozowy | Laboratoria badawcze nad mózgiem | #4860-1D | 48 x 60 mm grubości no1 |
| CRISPRScan | https://www.crisprscan.org/ | ||
| Dimetylsulfotlenek (DMSO) | Sigma-Aldrich | 472301 | 0,5 M |
| DNA Clean i Conkoncentrator-5 | Zymo Research | D4014 | |
| FemtoJet 4x mikroinjektor z zestawem głowic chwytowych 4, uchwyt na igły rozmiar 0 | Eppendorf/Calibre | 5253000017 | |
| Larwy 5. stadium Galleria melonella | GrubCo | https://www.grubco.com/index.cfm | |
| System obrazowania żelowego | Azure400 | AZI400-01 | |
| Barwnik do załadunku żelowego | Thermo Fisher Scientific | B72 | |
| Żelatyna (2%) | Sigma Aldrich | G1393 | |
| GelRed | Biot | #41003 | |
| Primery genotypizacyjne: oligomorfometryka DNA, 25 nmol | IDT | Nie ma | |
| Gibco Bacto Peptone | Fisher Scientific | DF0118-17-0 | |
| Gibco Bacto trypton | Fisher Scientific | DF0123-17-3 | Stosowane także w płytach Dark LB, LB Pyruvate |
| Ekstrakt drożdżowy Gibco Bacto | Fisher Scientific | DF0127-17-9 | Stosowane także w płytach Dark LB, LB Pyruvate |
| Zestaw głowic chwytu 4 rozmiar 1 uchwyt na igły | Kaliber | EPE-5196083008 | (w połączeniu z igłą borokrzemową 1B120F-4) |
| Olej halowęglowodowy 700 | Sigma Aldrich | H8898 | |
| Twardy draty z drutu do codziennej konserwacji | Badania Tritech | PT-9901 | |
| Wnioskowanie o edycjach CRISPR (ICE) | Synthego | Nie ma | Oprogramowanie używane do analizy sekwencji Sangera w celu identyfikacji indelów |
| KCl | Sigma Aldrich | P9541 | |
| Laserowy wyciągacz igieł P-2000 | Sutter | P-2000G | |
| Chlorek magnezu (MgCl2) | Sigma Aldrich | M8266 | |
| Siarczan magnezu (MgSO4) | Sigma Aldrich | M7506 | Dla bufora M9, również stosowany w NGM |
| Grot mikroładowarki 2x96ST | Kaliber | 930001007 | |
| Adapter montażowy mikromanipulatora dla Zeiss Axio Observer i Axiovert 200 | Badania Tritech | NZ-19-2 | |
| Mikroskop | Tritech | SMT1 | |
| Nikotyna | Sigma Aldrich | N3876 | |
| NP-40 | Thermo Fisher Scientific | 85124 | |
| Bufor dupleksowy wolny od nukleazy | IDT | 11-01-03-01 | |
| OneTaq MasterMix | NEB | M0486 | |
| Skrzynka na pipety | Instrumenty Sutter | BX10 | |
| Chlorek potasu (KCl) | Sigma Aldrich | 793590 | |
| Fosforan potasu, dibazowy (K2HPO4) | Sigma Aldrich | P3786 | KOH dla NGM |
| Fosforan potasu, monozasadowy (KH2PO4) | Sigma Aldrich | P5655 | Dla bufora M9, również stosowany w NGM |
| Proteinaza K | Sigma Aldrich | P6556 | |
| Igły kwarcowe | Instrumenty Sutter | QF100-70-10 | |
| S. hermaphroditium genom | NCBI | https://www.ncbi.nlm.nih.gov/datasets/genome/GCA_030435675.1/ | |
| sh-unc-22 Alt-R CRISPR-Cas9 crRNA | IDT | Nie ma | |
| Chlorek sodu (NaCl) | VWR | SS0430 | Stosowane także w płytach M9, Dark LB, LB Pyruvate |
| Fosforan sodu, dibazowy (Na2HPO4.7H20) | Sigma Aldrich | S9390 | Dla bufora M9 |
| Pirorotroczan sodu | Sigma Aldrich | P2256 | Stosowane także w płytkach LB Pyruvanet |
| Miękki draty z platyny w kształcie robaka do mikrowstrzyknięcia | Surepure Chemetals | 6824 | Platyna 90%, iryd 10% drut stopowy, średnica 0,002 cala x długość 5 stóp |
| Standardowy uchwyt na igły | Badania Tritech | HI-7 | |
| Steinernema hermaphroditum | |||
| Mikroskop stereo | Leica | Inveta 3 | |
| Trehaloza | Cole-Parmer | EW-88195-99 | 0,08 M |
| Tris | Fisher Scientific | AM9855G | pH 8,0 |
| Tween 20 | Sigma Aldrich | P1379 | |
| Pionowy adapter montażowy mikromanipulatora | Badania Tritech | NR2 | |
| Xenorhabdus griffiniae (HGB2511) |
Bibliografia
- Stock, S., Blair, H. G. Entomopathogenic nematodes and their bacterial symbionts: The inside out of a mutualistic association. Symbiosis. 46, 65-75 (2008).
- Murfin, K. E., et al. Nematode-bacterium symbioses--cooperation and conflict revealed in the "omics" age. Biological Bull. 223 (1), 85-102 (2012).
- Dillman, A. R., et al. An entomopathogenic nematode by any other name. PLoS Pathog. 8 (3), e1002527(2012).
- Cao, M., Schwartz, H. T., Tan, C. -H., Sternberg, P. W. The entomopathogenic nematode Steinernema hermaphroditum is a self-fertilizing hermaphrodite and a genetically tractable system for the study of parasitic and mutualistic symbiosis. Genetics. 220 (1), iyab170(2022).
- Sergeant, M., et al. Identification, typing, and insecticidal activity of Xenorhabdus isolates from entomopathogenic nematodes in United Kingdom soil and characterization of the xpt toxin loci. Appl Environ Microbiol. 72 (9), 5895-5907 (2006).
- Walsh, K. T., Webster, J. M. Interaction of microbial populations in Steinernema (Steinernematidae, Nematoda) infected Galleria mellonella larvae. J Invertebr Pathol. 83 (2), 118-126 (2003).
- Herbert, E. E., Goodrich-Blair, H. Friend and foe: The two faces of Xenorhabdus nematophila. Nat Rev Microbiol. 5 (8), 634-646 (2007).
- Flores-Lara, Y., Renneckar, D., Forst, S., Goodrich-Blair, H., Stock, P. Influence of nematode age and culture conditions on morphological and physiological parameters in the bacterial vesicle of Steinernema carpocapsae (Nematoda: Steinernematidae). J Invertebr Pathol. 95 (2), 110-118 (2007).
- Cao, M., Goodrich-Blair, H. Ready or Not: Microbial adaptive responses in dynamic symbiosis environments. J Bacteriol. 199 (15), e00883-e00916 (2017).
- Lacey, L. A., et al. Insect pathogens as biological control agents: Back to the future. J Invertebr Pathol. 132 (C), 1-41 (2015).
- Campos-Herrera, R., et al. Intraspecific virulence of entomopathogenic nematodes against the pests Frankliniella occidentalis (Thysanoptera: Thripidae) and Tuta absoluta (Lepidoptera: Gelechiidae). J Nematol. 53 (1), 1-14 (2021).
- Rill, A., Zhao, L., Bode, H. B. Genetic toolbox for Photorhabdus and Xenorhabdus: pSEVA based heterologous expression systems and CRISPR/Cpf1 based genome editing for rapid natural product profiling. Microb Cell Fact. 23 (1), 98(2024).
- Ratnappan, R., et al. RNAi-mediated gene knockdown by microinjection in the model entomopathogenic nematode Heterorhabditis bacteriophora. Parasit Vectors. 9 (1), 160(2016).
- Cao, M. CRISPR-Cas9 genome editing in Steinernema entomopathogenic nematodes. bioRxiv. , (2023).
- Heryanto, C., Ratnappan, R., O'Halloran, D. M., Hawdon, J. M., Eleftherianos, I. Culturing and genetically manipulating entomopathogenic nematodes. J Vis Exp. (181), e63885(2022).
- Stock, S. P., Griffin, C. T., Chaerani, R. Morphological and molecular characterisation of Steinernema hermaphroditum n. sp. (Nematoda: Steinernematidae), an entomopathogenic nematode from Indonesia, and its phylogenetic relationships with other members of the genus. Nematology. 6 (3), 401-412 (2004).
- Bhat, A. H., Chaubey, A. K., Shokoohi, E., William Mashela, P. Study of Steinernema hermaphroditum (Nematoda, Rhabditida), from West Uttar Pradesh, India. Acta Parasitol. 64 (4), 720-737 (2019).
- Schwarz, E. M., et al. Genomes of the entomopathogenic nematode Steinernema hermaphroditum and its associated bacteria. bioRxiv. , (2025).
- Haglund, K., Nezis, I. P., Stenmark, H. Structure and functions of stable intercellular bridges formed by incomplete cytokinesis during development. Commun Integr Biol. 4 (1), 1-9 (2011).
- Ghanta, K. S., Ishidate, T., Mello, C. C. Microinjection for precision genome editing in Caenorhabditis elegans. STAR Protoc. 2 (3), 100748(2021).
- Gang, S. S., et al. Targeted mutagenesis in a human-parasitic nematode. PLoS Pathog. 13 (10), e1006675(2017).
- Adams, S., Pathak, P., Shao, H., Lok, J. B., Pires-daSilva, A. Liposome-based transfection enhances RNAi and CRISPR-mediated mutagenesis in non-model nematode systems. Sci Rep. 9 (1), 483(2019).
- Culp, E., et al. Genome editing in the nematode Caenorhabditis briggsae using the CRISPR/Cas9 system. Biol Methods Protoc. 5 (1), bpaa003(2020).
- Hellekes, V., et al. CRISPR/Cas9 mediated gene editing in non-model nematode Panagrolaimus sp. PS1159. Front Genome Ed. 5, 1078359(2023).
- Patel, R., et al. The generation of stable transgenic lines in the human-infective nematode Strongyloides stercoralis. G3 (Bethesda). 14 (8), jkae122(2024).
- Moreno-Mateos, M. A., et al. CRISPRscan: Designing highly efficient sgRNAs for CRISPR-Cas9 targeting in vivo. Nat Methods. 12 (10), 982-988 (2015).
- Berkowitz, L. A., Knight, A. L., Caldwell, G. A., Caldwell, K. A. Generation of stable transgenic C. elegans using microinjection. J Vis Exp. (18), e833(2008).
- Wang, H., Park, H., Liu, J., Sternberg, P. W. An efficient genome editing strategy to generate putative null mutants in Caenorhabditis elegans using CRISPR/Cas9. G3 (Bethesda). 8 (11), 3607-3616 (2018).
- Conant, D., et al. Inference of CRISPR Edits from Sanger Trace Data. CRISPR J. 5 (1), 123-130 (2022).
- McMullen, J. G. 2nd, Stock, S. P. In vivo and in vitro rearing of entomopathogenic nematodes (Steinernematidae and Heterorhabditidae). J Vis Exp. (91), e52096(2014).
- Kim, H., et al. A co-CRISPR strategy for efficient genome editing in Caenorhabditis elegans. Genetics. 197 (4), 1069-1080 (2014).
- Ciche, T. A., Sternberg, P. W. Postembryonic RNAi in Heterorhabditis bacteriophora: A nematode insect parasite and host for insect pathogenic symbionts. BMC Dev Biol. 7 (1), 101(2007).
- Du, X., McManus, D. P., French, J. D., Jones, M. K., You, H. CRISPR/Cas9: A new tool for the study and control of helminth parasites. Bioessays. 43 (1), e2000185(2021).
- Quinzo, M. J., Perteguer, M. J., Brindley, P. J., Loukas, A., Sotillo, J. Transgenesis in parasitic helminths: A brief history and prospects for the future. Parasit Vectors. 15 (1), 110(2022).
- Schwartz, H. T., Tan, C. -H., Peraza, J., Raymundo, K. L. T., Sternberg, P. W. Molecular identification of a peroxidase gene controlling body size in the entomopathogenic nematode Steinernema hermaphroditum. Genetics. 226 (2), (2024).
- Dokshin, G. A., Ghanta, K. S., Piscopo, K. M., Mello, C. C. Robust genome editing with short single-stranded and long, partially single-stranded DNA donors in Caenorhabditis elegans. Genetics. 210 (3), 781-787 (2018).
Przedruki i uprawnienia
