Tutaj opisujemy protokół in vitro modelujący niedotlenienie/uszkodzenia reoxygenacji w wysokometabolicznych komórkach nabłonka rurkowo-rurkowego. Model ten został zaprojektowany tak, aby wywołać uszkodzenia wywołane stresem metabolicznym, które można zmierzyć poprzez ekspresję markerów uszkodzenia kanałów bliższych oraz ocenę funkcji oddechowej mitochondriów.
Artykuł metodologiczny
Modelowanie niedotlenienia/uszkodzeń reoxygenacji w bliższych komórkach nabłonka rurkowego
W tym artykule
Podsumowanie
Streszczenie
Przeszczep nerki stanowi około 60%-65% wszystkich przeszczepionych narządów stałych. Większość nerek dawcy pochodzi od osób zmarłych, co wymaga długotrwałej konserwacji zimna, co jest znanym czynnikiem złych wyników przeszczepów. Pomimo obecnych strategii zachowania, uszkodzenia niedokrwieniowe i reperfuzyjne (IRI) pozostają nieuniknionym skutkiem przejściowych przerw w przepływie krwi, prowadzącym do niedotlenienia i niedoboru składników odżywczych. W obrębie nefronu proksymialne nabłonkowe komórki rurkowaste (PTEC) segmentu S3 są szczególnie podatne na IRI ze względu na wysokie zapotrzebowanie metaboliczne oraz zależność od mitochondrialnej fosforylacji oksydacyjnej. Na poziomie molekularnym IRI zakłóca metabolizm mitochondrialny i zmniejsza produkcję ATP, co ogranicza zapotrzebowanie na energię komórek nabłonka rurkowo-rurkowego (PTEC) oraz sprzyja apoptozie i martwicy. Aby zbadać te mechanizmy i ocenić potencjalne strategie terapeutyczne, niezbędne są solidne i powtarzalne modele in vitro nerkowego IRI, które dokładnie oddają metaboliczne podatności PTEC. Tutaj opisujemy protokół indukcji i oceny urazów hipoksji/reoxygenacji (H/R) u uśmiechniętych PTEC-ów (IM-PTECs). Protokół zawiera szczegółowe informacje o składzie podłoża i warunkach hodowli niezbędnych do utrzymania tych komórek, a następnie następuje indukcja uszkodzeń H/R poprzez kontrolowaną hipoksję i fazy reoxygenacji, które ściśle naśladują niedokrwienie i reperfuzję w przeszczepionych nerkach. Model ten stanowi cenną podstawę do oceny efektów różnych interwencji na komórki nabłonkowe nerek narażone na uszkodzenia H/R. Wpływ tych terapii można ocenić poprzez analizę ekspresji markerów związanych z uszkodzeniami PT, a także poprzez ocenę funkcji oddechowej mitochondriów. Razem te odczyty dostarczają mechanistycznych wglądów w skuteczność związków chemicznych i procesy komórkowej regeneracji, wspierając rozwój ukierunkowanych terapii dla IRI nerek.
Wprowadzenie
Według Global Observatory on Donation and Transplantation, przeszczep nerki stanowi około 60%-65% wszystkich przeszczepów narządów stałych na świecie, przy czym liczba przeprowadzonych zabiegów w 2023 roku była prawie trzykrotnie wyższa niż przeszczepów wątroby, przy czym ten ostatni jest drugim najczęściej spotykanym typem. W 61% przeszczepów nerek wykonanych w tym roku organ pochodził od zmarłych dawców1, co wiąże się z dłuższym okresem zachowania w porównaniu do przeszczepów od żywych dawców, gdzie czas oczekiwania jest znacznie krótszy2. W tym okresie zachowania nerki są zazwyczaj konserwowane poprzez statyczne przechowywanie zimna, aby spowolnić metabolizm komórkowy, co zmniejsza zapotrzebowanie na tlen i energię, a tym samym ogranicza uszkodzenia niedokrwienne3. Jednak statyczne przechowywanie zimna zapewnia jedynie częściową ochronę, ponieważ nie jest w stanie w pełni utrzymać metabolizmu komórkowego ani dostarczania tlenu, co prowadzi do postępujących zaburzeń metabolicznych podczas zachowania 4,5. Alternatywnie, zachowanie normotermiczne ex vivo pojawiło się jako realna strategia utrzymania narządu w temperaturze bliskiej fizjologicznej, wspierając tym samym metabolizm komórkowy i natlenienie, a w konsekwencji zmniejszając uszkodzenia niedokrwieniowe i reperfuzyjne (IRI)6.
Jednak podczas przeszczepu nerki ostre uszkodzenie nerek (AKI) spowodowane IRI jest nieuniknioną konsekwencją. IRI powstaje w wyniku przerwania przepływu krwi przez organ, co prowadzi do nierównowagi między podażą a popytem tlenu i składników odżywczych7. Proces ten ma bezpośredni wpływ na funkcjonowanie przeszczepionej nerki i zwiększa ryzyko ostrego odrzucenia oraz obniżenia funkcji przeszczepu długoterminowego 8,9.
PTEC – szczególnie liczne w korze nerki – są szczególnie podatne na IRI. Komórki te stanowią około 60%-70% nabłonka rurkowego i odpowiadają za reabsorpcję większości filtratów kłębuszkowych, w tym wody, jonów, glukozy i aminokwasów10. Ich wysoka aktywność metabolyczna jest wspierana przez rozległą sieć mitochondrialną, aby zaspokoić zapotrzebowanie na transport zależny od ATP.11. W związku z tym są niezwykle wrażliwe na zaburzenia metaboliczne, takie jak niedobór tlenu i dysfunkcja mitochondrialnych, które są centralnymi cechami IRI12.
Podczas IRI brak tlenu zakłóca mitochondrialną fosforylację oksydacyjną, prowadząc do wyczerpania ATP i upośledzenia funkcji reabsorpcji 13,14. To inicjuje metaboliczne przejście z utleniania kwasów tłuszczowych (FAO) na glikolizę beztlenową oraz aktywację szlaku fosforanu pentozowego, który choć tymczasowo chroni, nie jest wystarczający, by w pełni zaspokoić potrzeby energetyczne i redoksowe tych komórek15. Jeśli supresja FAO utrzymuje się podczas fazy naprawy, następuje nagromadzenie lipidów16 i lipotoksyczność17, co dodatkowo uszkadza komórki i osłabia ich zdolność regeneracyjną18. Ten nieprzystosowalny stan metaboliczny może ostatecznie prowadzić do zaniku jajowód, włóknienia śródmiąższowego oraz postępu do przewlekłej choroby nerek19.
To zaburzenie metaboliczne spowodowane wadliwym FAO, utrudnia zaspokojenie wysokich wymagań energetycznych cewki nerkowej17,19. Wynikające z tego wyczerpanie ATP i nagromadzenie lipidów sprzyja dysfunkcji mitochondriów oraz powstawaniu reaktywnych form tlenu, które aktywują sygnalizację prozapalną i infiltrację leukocytów 20,21,22. Utrzymujące się zapalenie i uszkodzenia oksydacyjne destabilizują integralność mitochondriów, wzmacniając niewydolność energetyczną i ostatecznie wywołując śmierć komórek apoptotycznych i martwiczych23,24. W tej fazie ostrego urazu specyficzne biomarkery, takie jak Kidney Injury Molecule 1 (KIM-1) oraz Neutrofil Gelatynaza Lipocalina (NGAL), są podwyższane, służąc jako wrażliwe wskaźniki uszkodzenia rurówek bliższych i wczesnego AKI25.
Po ostrym urazie mechanizmy nieadaptacyjnej naprawy sprzyjają nadmiernemu osadzaniu się macierzy zewnątrzkomórkowej, co jest charakterystyczne dla włóknienia nerek26. Wśród składników macierzy zewnątrzkomórkowej kolagen, szczególnie kolagen typu I (kodowany przez gen Col1a1), gromadzi się w przestrzeni śródmiąższowej, przyczyniając się do zaniku rurówek i utraty funkcjonalnego miąższu27. Ta fibrotyczna remodelacja jest w dużej mierze napędzana starzeniem rurkowym i częściowym przejściem z nabłonka do mezenchymu (pEMT) w komórkach nabłonka rurkowego, co ostatecznie prowadzi do spadku funkcji nerek 28,29,30. Początek nerkowego pEMT i włóknienia wspomaga postęp od AKI do przewlekłej choroby nerek (CKD), co kończy się nieodwracalną utratą funkcji nerek i zaburzoną przeżywalnością przeszczepu31,32.
W tym protokole opisujemy model in vitro urazu H/R, wykorzystując mysze SV40-uwiecznione przez komórki nabłonkowe proksymalne rurkowate (IM-PTEC), poddane kontrolowanym warunkom H/R. Większość przedklinicznych badań IRI nerek tradycyjnie opierała się na modelach zwierzęcych, które odtwarzają złożone odpowiedzi naczyniowe i immunologiczne nerek, ale wiążą się z wyższymi kosztami, kwestiami etycznymi i znacznie większą zmiennością biologiczną33,34. Te ograniczenia spowolniły rozwój komplementarnych systemów opartych na komórkach, odpowiednich do szczegółowych badań mechanistycznych i wysokoprzepustowych. To eksperymentalne rozwiązanie umożliwia powtarzalną symulację niedotlenienia i odbudowy, naśladując kluczowe cechy IRI obserwowane w przeszczepionych nerkach. Model ten stanowi cenne narzędzie do badania mechanizmów komórkowych i molekularnych leżących u podstaw urazów rurkowobiegowych, ekspresji markerów biomarkerów oraz odpowiedzi fibrotycznych w kontrolowanym środowisku. Ponadto zapewnia istotną platformę do przesiewowego badania i oceny potencjalnych strategii terapeutycznych mających na celu zapobieganie lub łagodzenie uszkodzeń niedokrwiennych oraz poprawę wyników po przeszczepie.
Protokół
Komórki użyte w tym protokole nie zostały wyizolowane w kontekście tego badania. Wcześniej zostały wyizolowane i udostępnione przez innych badaczy35. W związku z tym nie przeprowadzono nowych eksperymentów na zwierzętach i nie wymagano zatwierdzenia etycznego dla obecnych prac.
1. Kultura IM-PTEC
- Przygotuj medium L3 zgodnie z Tabelą 1.
- Rozmroz fiolkę z IM-PTEC. Hodować około 1 x 10⁶ komórek w temperaturze 33 °C w nawilżonym inkubatorze w warunkach standardowych (5%CO2, atmosferyczneO2) do 80% połączenia (zwykle osiągnięte po 3 dniach).
UWAGA: IM-PTEC są izolowane od myszy Immorto. Szczegółowy protokół dotyczący izolacji IM-PTEC można znaleźć wartykule 35. - Podhodowla komórek 2 razy w tygodniu, w proporcji około 1:10. Do przepuszczania odłącz przylegającą warstwę monowarstwową przy użyciu 0,05% trypsyny-EDTA na 2-3 minuty w 33 °C, zneutralizuj pełnym podłożem do wzrostu i ponownie zasiew w świeżych kolbach hodowlanych.
| Składnik | Ilość/Końcowa koncentracja ośrodka |
| DMEM/F12 | 500 mL |
| Serum łydki płodu (FCS) | 10% |
| Penicylina | 10 000 U/mL |
| Streptomycyna | 10 000 μg/mL |
| L-glutamina | 0,02 μM |
| Insulina | 5 μg/mL |
| Transferrin | 5 μg/mL |
| Selenit sodu | 5 μg/mL |
| Trijodotyronina | 40 pg/mL |
| Hydrokortyzon | 36 ng/mL |
| Czynnik wzrostu naskórka | 20 ng/mL |
| Interferon γ (IFN-γ) | 10 ng/mL |
Tabela 1: Kompozycja medium L3.
2. Kultura restrykcyjna IM-PTEC
- Subkultura, jak opisano w kroku 1.3, oraz przenieść całą zawiesinę ogniwa z jednej kolby T-25 z IM-PTEC do kolby T-75 zawierającej około 10 mL medium L3 bez interferonu-γ (IFN-γ). Hodować w temperaturze 37 °C w standardowych warunkach aż do 80% zbiórki (zwykle osiągniętej po 3 dniach).
- Podhodowla, jak opisano w kroku 1.3, oraz przenieść całą zawiesinę ogniwa z jednej kolby T-75 do dwóch kolb T-175 zawierających około 20 mL pożywki L3 bez IFN-γ. Hodować w temperaturze 37 °C w standardowych warunkach aż do 80% zbiórki (zwykle osiągniętej po 3 dniach).
- Płyty IM-PTEC do eksperymentów poprzez odłączenie komórek od konfluentnych hodowli przy użyciu 0,05% trypsyny-EDTA, ponowne zawieszenie ich w pełnym nośniku i zasiewanie z pożądaną gęstością (około 1 x 10⁵). Do analizy ekspresji markerów molekularnych używaj płytek 6-dołkowych lub mikropłyt hodowli komórek z 96 dołkami odpowiednich do badań oddychania mitochondrialnego.
UWAGA: W innych eksperymentach należy stosować odpowiedni format hodowli.- Podczas powlekania komórek w mikropłytce z 96 dołkami do badań oddechu mitochondrialnego pozostaw cztery dołki w narożnikach, aby wykorzystać je jako korekcję tła. Pozostawić mikropłytkę na 1 godzinę w temperaturze pokojowej przed umieszczeniem jej w inkubatorze, aby komórki mogły się ustabilizować.
3. Procedura hipoksji/reoxygenacji (Rysunek 1)
- Odświeżaj IM-PTEC, usuwając podłoże hodowlane i dodając świeże medium L3 bez IFN-γ (0,1 mL/dołek dla płyt 96-dołkowych lub 2 mL/dołek dla płyt 6-dołowych). Umieść komórki w inkubatorze hipoksji w temperaturze 1%O2, 5%CO2, w 37 °C przez 48 godzin.
- Usuń komórki z inkubatora hipoksji i odśwież je medium L3 bez IFN-γ. Umieść komórki w inkubatorze do hodowli komórkowej w standardowych warunkachO2 i 5%CO2 w 37 °C przez 24 godziny.
UWAGA: Warunki hipoksyjne można osiągnąć za pomocą inkubatora hipoksji lub modułowej komory hipoksji podłączonej do kontrolowanego zasilania gazem.
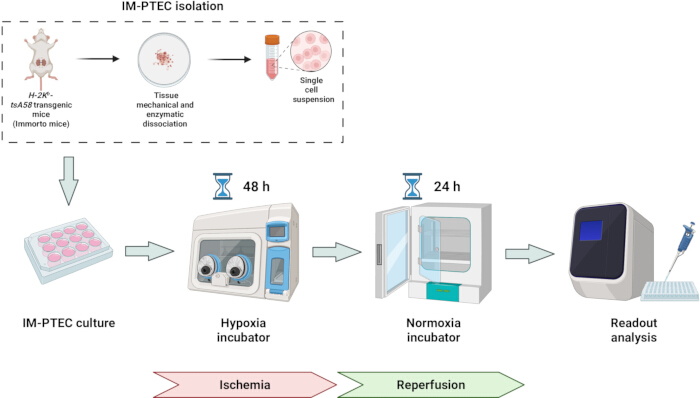
Rysunek 1: Schematyczne przedstawienie modelu in vitro H/R w uwiecznionych bliskich komórkach nabłonkowych rurkowych (IM-PTEC). IM-PTEC pochodzące z myszy transgenicznych H-2Kb-tsA58 (Immorto) były hodowane w warunkach normoksycznych, narażone na hipoksję (1% 02, 48 h), a następnie ponownie natlenione (standardowe warunkiO2, 24 godziny), w celu analizy odczytu. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
4. Analiza ekspresji markerów molekularnych
- Izolacja RNA
- Dodaj 800 μL odczynnika izolacyjnego RNA do każdej dołki płyty 6-dołkowej. Inkubuj przez 5 minut w temperaturze pokojowej. Przenieś próbki do probówek mikrowirówek o pojemności 1,5 mL wolnych od RNA.
- Dodaj 200 μL chloroformu i dobrze wymieszaj przez 15 sekund przez pipetowanie. Inkubuj w temperaturze pokojowej przez 2-3 minuty.
- Wirować w 12 000 x g w temperaturze 4 °C przez 12 minut. Przenieś wodną fazę górną do wolnej od RNAse rurki mikrowirówki o pojemności 1,5 mL.
- Dodaj 500 μL izopropanolu. Inkubuj w temperaturze pokojowej przez 10 minut. Wiruj w 12 000 x g w 4 °C przez 10 minut.
- Usuń supernatant i umyj granulkę 1 mL 70% etanolu. Wirować w 5 000 x g w 4 °C przez 5 minut. Usuń nadmiar.
- Susz granulat na powietrzu. Rozpuszcz granulkę w 12 μL wody wolnej od RNAs.
- Podgrzej próbkę w temperaturze 56 °C przez 15 minut. Zmierz stężenie RNA w mikroobjętościowym spektrofotometrze UV-Vis.
UWAGA: Zawsze trzymaj próbki w lodzie między etapami inkubacji, aby uniknąć degradacji RNA.
- Transkrypcja odwrotna
- Na lodzie dodaj następujące składniki reakcji do rurki mikrowirówki wolnej od RNAse 0,2 mL: 10 μL mieszanki głównej (2x), 2 μL mieszanki enzymacyjnej, 1-5 μg RNA oraz do 20 μL H2O wolnej od nukleazy.
- Delikatnie wymieszaj i inkubuj w 25 °C przez 10 minut, a następnie inkubuj w 50-55 °C przez 10 minut.
- Dezaktywuj reakcję, podgrzewając ją w 85 °C przez 5 minut i schłodz na lodzie. Rozcieńcz cDNA w proporcjach 1:5 lub 1:10.
- Ilościowe PCR w czasie rzeczywistym (RT-qPCR)
- Przygotuj zestawy podkładów, mieszając je w końcowym stężeniu 10 μM (Tabela 2).
- Aby każdy gen mógł zmierzyć, przygotuj mieszankę qPCR w czasie rzeczywistym (RT) zawierającą następujące odczynniki na dołek: 5 μL RT-qPCR Master Mix; 0,4 μL 10 μM zapalnika przedniego, 0,4 μL zapalnika odwrotnego 10 μM oraz 2,2 μL beznukleazowego H2O.
- Dodaj 8 μL mieszanki RT-qPCR do każdej studni płytki PCR z 384 dołkami. Do każdego dołka dodaj 2 μL próbki cDNA, pozostawiając kroplę na krawędzi dołka.
- Po dodaniu wszystkich próbek delikatnie stukaj w płytkę, aż wszystkie krople spadną do dołków. Szczelnie uszczelnij płytę membraną. Obróć płytkę PCR z 384 dołkami.
- Mierz w systemie RT qPCR z następującym programem: 98 °C przez 30 s, 40 cykli po 98 °C przez 10 s, a następnie 60 °C przez 30 s, oraz krzywa topnienia w 95 °C.
| Gene | Sekwencje pierwsze |
| Kim-1 | F: 5' - TGGTTGCCTTCCGTGTCTCT |
| R: 5' - TCAGCTCGGGAATGCACAA | |
| Ngal | F: 5' - ATGTCACCTCCATCCTGGTCAG |
| R: 5' - GCCACTTGCACATTGTAGCTCTG | |
| Acta2 | N: 5' - GCCATCTTTCATTGGGATGGA |
| R: 5' - CCCCTGACAGGACGTGTTA | |
| Col1a1 | N: 5' - CCTCAGGGTATTGCTGGACAAC |
| R: 5' - CAGAAGGACCTTGTTTTTGCCAGG |
Tabela 2: Sekwencje pierwsze używane w RT-qPCR.
5. Ocena funkcji oddechowych mitochondriów
- Dzień przed badaniem
- Włącz analizator szybkości zużywania tlenu (OCR)/szybkości zakwaszania zewnątrzkomórkowego (ECAR) i pozwól mu się rozgrzać co najmniej 5 godzin przed eksperymentem.
- Nawadnij wkład czujnikowy w temperaturze 37 °C w inkubatorze bezCO2 na noc.
- Dzień testu
- Przygotuj podłoże testowe dla jednej mikropłytki z 96-dołkami zawierającą: 33,4 mL podłoża DMEM o pH 7,4; 0,875 mL glukozy 1 M (końcowe stężenie 25 mM); 0,35 mL pirogroiganianu 100 mM (końcowe stężenie 1 mM); oraz 0,35 mL glutaminy 200 mM (końcowe stężenie 2 mM).
- Przygotuj roztwory inhibitorowe zgodnie z Tabelą 3.
- Wyjmij złożony wkład czujnikowy z inkubatora. Załaduj 25 μL każdego inhibitora do odpowiadającego mu portu za pomocą pipety wielokanałowej i prowadnicy ładowania.
- Usuń pożywkę wzrostu hodowli komórkowej z mikropłytki hodowli komórkowej. Dodaj 175 μL podgrzanego (37 °C) medium do każdego otworu za pomocą pipety wielokanałowej.
- Umieść mikropłytę hodowli komórkowej w inkubatorze o temperaturze 37 °C bezCO2 na 45-60 minut przed badaniem.
- Umieść płytkę kalibracyjną z załadowanym wkładem sensora do analizatora OCR/ECAR w celu kalibracji.
- Umieść mikropłytkę hodowli komórkowej w przyrządzie do pomiaru.
- Po przeprowadzeniu zachowaj mikropłytę hodowli komórkowej do ilościowego określenia całkowitego białka do normalizacji danych.
| [Nabój] (μM) | [Średni test testowy] (μM) | Port A | Port B | Port C | |
| Oligomicyna | 12 | 1.5 | 8,4 μL | ||
| FCCP | 9 | 1 | 6,3 μL | ||
| Antymycyna A | 25 | 2.5 | 17,5 μL | ||
| Rotenone | 12.5 | 1.25 | 8,75 μL | ||
| Medium testowe | 3,5 mL | 3,5 mL |
Tabela 3: Roztwory hamujące do oceny oddychania mitochondrialnego.
Wyniki
Najpierw przeprowadzono walidację biegu czasowego, aby określić optymalne warunki niedotlenienia/reoxygenacji (H/R) w celu reprodukcji urazu niedokrwiennego u IM-PTEC. Aktywacja kaspazy-3, będąca znakiem rozpoznawczym uszkodzenia niedokrwienia nerek i reperfuzji zarówno in vivo, jak i in vitro, została wykorzystana jako wskaźnik wierności modelu36,37. Stwierdziliśmy, że 48 godzin hipoksji, a następnie 24 godziny reoxygenacji, dały największy wzrost aktywności kaspazy-3. Żywotność komórek, oceniana testem MTT, pozostała porównywalna z normoksyjną kontrolą w tych warunkach, co wskazuje, że choć rozpoczęto sygnalizację apoptotyczną, komórki pozostawały zdolne do dalszych badań farmakologicznych (Rysunek uzupełniający 1). Ten zwalidowany protokół został następnie użyty do wywołania urazu H/R poprzez kontrolowaną hipoksję/reoxygenację IM-PTEC.
Po uszkodzeniu niedokrwiennym wykonano RT-qPCR w celu określenia ekspresji kilku markerów uszkodzenia nerek (Rysunek 2). RT-qPCR wykazał, że w kontekście IRI ekspresja Kim-1 38,39 i Ngal40,41, znanych markerów ostrego uszkodzenia nerek, była istotnie zwiększona. Ponadto zwiększona była ekspresja Acta2 42,43 oraz Col1a1 44,45,46, markerów nerkowego pEMT/włóknienia. Oprócz tego, że jest markerem pEMT/włóknienia nerek, ekspresja Col1a1 może być powiązana z nasileniem PRENKA47. /p>
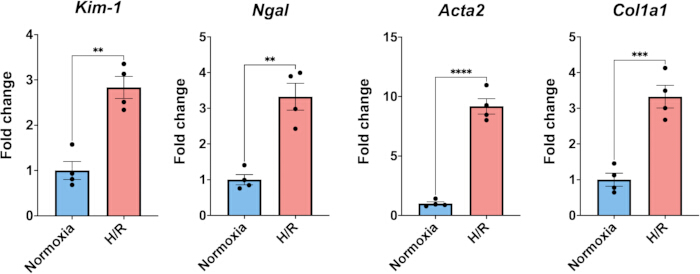
Rysunek 2: Ekspresja molekularna markerów uszkodzenia nerek pod normoksją lub hipoksją/reoxygenacją (H/R). Po H/R ekspresja molekularnych markerów uszkodzenia nerek Kim-1, Ngal, Acta2 i Col1a1 jest istotnie zwiększona w IM-PTEC. Dane przedstawiane są jako średnia ± standardowy błąd średniej (SEM) z czterech biologicznych replikacji na warunki. Istotność statystyczna oceniono za pomocą niesparowanego dwustronnego testu Student's t. Poziomy istotności są podawane następująco: p < 0,05 (*), p < 0,01 (**), p < 0,001 (***) oraz p < 0,0001 (****). Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
Przeprowadzono również badania oddechu mitochondrialnego w celu określenia pojemności oddechowej mitochondriów po H/R (Rysunek 3). Poprzez pomiar tempa zużycia tlenu (OCR) ustaliliśmy, że po wyzwaniu niedokrwiennym wszystkie parametry oddechu mitochondrialnego (oddech podstawowy, produkcja ATP, wyciek protonów, maksymalne oddychanie i pojemność zapasowa) zostały zmniejszone, co wskazuje na utrudniony metabolizm mitochondrialny.
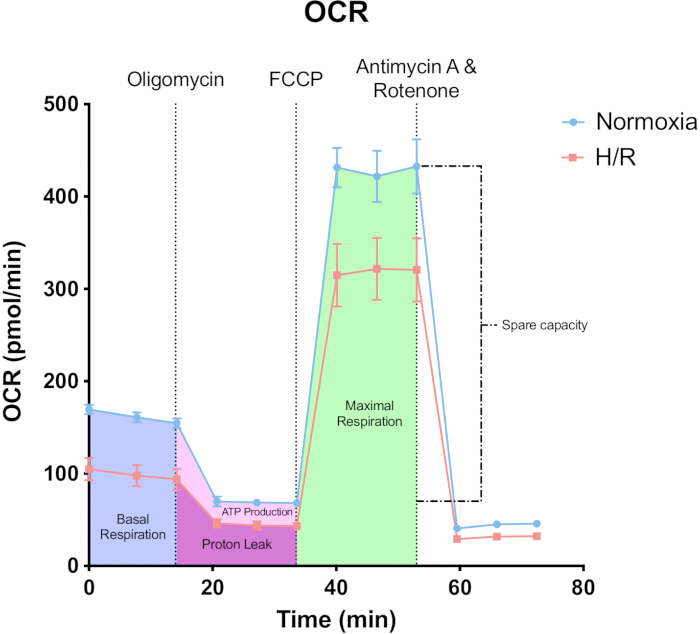
Rysunek 3: OCR (tempo zużycia tlenu) u IM-PTEC w warunkach normoksycznych lub hipoksycznych. Po niedotlenieniu/reoxygenacji (H/R) im-PTEC wykazują zmniejszoną funkcję oddechową mitochondriów. Oddychanie mitochondrialne oceniano poprzez kolejne dodawanie inhibitorów łańcucha transportu elektronów: oligomycyny, FCCP (karbonyl cyjanidu-p-trifluorometoksyfenylhydrazonu), antymycyny A oraz rotenonu. Dane przedstawiane są jako średnia ± standardowy błąd średniej (SEM) z czterech biologicznych replikacji na warunki. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
Wyniki te potwierdzają, że protokół H/R skutecznie indukuje molekularne i metaboliczne zmiany zgodne z niedokrwiennym uszkodzeniem nerek u IM-PTEC48,49. Protokół ten stanowi zatem użyteczne ramy do odtwarzania stanów podobnych do niedokrwienia nerek in vitro.
Rysunek uzupełniający 1. Żywotność komórek i aktywność kaspazy-3 w warunkach normoksji oraz niedotlenienia/reoxygenacji (H/R). (A) Żywotność komórek. Żywotność komórek oceniano za pomocą testu MTT po ekspozycji na normoksię lub niedotlenienie/reoxygenację (H/R). Wyniki wyraża się jako względna żywotność (%) znormalizowana do normoksycznych kontroli. (B) Rozcięta kaspaza-3. Aktywność rozszczepionego kaspazy-3 (białko nmol/min/mg) została zmierzona w komórkach poddanych różnym okresom trwania normoksji (N), hipoksji (H) i reperfuzji (R). Dane są prezentowane jako średnia ± SEM, a każda kropka reprezentuje indywidualny biologiczny replikat. Kliknij tutaj, aby pobrać tę figurkę.
Dyskusja
Większość danych przedklinicznych dotyczących AKI indukowanej nerkami IRI pochodzi z modeli in vivo 50, 51, 52, 53, ze względu na brak ustalonych modeli in vitro. To, w połączeniu z ograniczoną dostępnością dobrze scharakteryzowanych, uwiecznionych na mysach znieśmiertelnych linii nabłonkowych, ogranicza badania in vitro, czyniąc rozwój tego protokołu cennym zasobem. Ta metoda zapewnia bardziej dostępną i powtarzalną platformę do badania mechanizmów urazów H/R nerek w warunkach kontrolowanych, jednocześnie zmniejszając potrzebę stosowania zwierząt.
Ponadto protokół ten w dużej mierze wykorzystuje standardowy sprzęt laboratoryjny, ułatwiając jego wdrożenie bez potrzeby stosowania specjalistycznych i kosztownych instrumentów. Jedynym wyjątkiem jest wymóg posiadania inkubatora hipoksji, który zazwyczaj jest dostępny w laboratoriach badań onkologicznych do odtwarzania mikrośrodowisk nowotworowych niedotlenionych 54,55,56. Ta dostępność wspiera szerszą adaptację i promuje powtarzalność w różnych laboratoriach.
Kluczowym aspektem tego protokołu jest właściwa kultura IM-PTEC. Komórki muszą być hodowane w temperaturze 33 °C i uzupełniane IFN-γ, aby uniknąć obniżenia aktywności SV40. Przed rozpoczęciem procedur eksperymentalnych IM-PTEC są następnie przesuwane do warunków restrykcyjnych na 7 dni przed rozpoczęciem eksperymentów. Hodowla restrykcyjna odbywa się poprzez podniesienie temperatury do 37 °C i usunięcie interferon-gamma (IFN-γ) z podłoża na 1 tydzień, co zmniejsza ekspresję antygenu SV40 o dużym T – białko wirusowe kodowane przez wirusa małpi 40, używane do uwiecznienia komórek35,57 – powodujące utratę statusu uwiecznienia komórek oraz promowanie bardziej zróżnicowanego i fizjologicznie istotnego fenotypu58. Warto zauważyć, że IM-PTEC mogą rozwijać wyraźne cytoplazmatyczne wakuole po kilku dniach hodowli; Jeśli dojdzie do wakuolacji, należy pominąć hydroksykortyzon z pożywki hodowlanej, aby zapobiec lub odwrócić tę zmianę.
Chociaż użycie uwiecznionych PTEC-ów daje przewagę stabilności i łatwości utrzymania, naukowcy mogą również rozważyć wykorzystanie pierwotnych komórek nabłonkowych proksymalnych rurkowych, aby zwiększyć znaczenie fizjologiczne. Jednak pierwotne PTEC-y myszy wykazują większą zmienność między dawcami59,60 i mają ograniczoną zdolność proliferacji61,62, co czyni je mniej odpowiednimi do eksperymentów o wysokiej przepustowości lub długoterminowych eksperymentach. Ich zastosowanie może być bardziej odpowiednie w badaniach walidacyjnych lub przy analizie konkretnych odpowiedzi pochodzących od pacjentów
Protokół ten stanowi cenną platformę do badania molekularnych mechanizmów leżących u podstaw urazu H/R, identyfikacji i oceny potencjalnych podejść terapeutycznych oraz badania odpowiedzi komórkowych, takich jak stan zapalny, stres oksydacyjny i szlaki śmierci komórki w kontrolowanym środowisku63,64.
Niemniej jednak ważnym ograniczeniem tego modelu jest to, że nie odtwarza on niektórych cech niedokrwienia obserwowanych podczas przeszczepu nerek, takich jak hipotermia czy niedobór składników odżywczych podczas przechowywania w zimnie9. Te schorzenia znacząco wpływają na metabolizm komórkowy i wzorce urazów, a ich brak może ograniczać przeniesienie wyników do środowiska klinicznego65,66.
Podsumowując, ten model in vitro H/R u IM-PTEC zapewnia powtarzalne, dostępne i etycznie korzystne podejście do badania urazu niedokrwiennego nerek i reperfuzji w warunkach kontrolowanych. Choć nie oddaje w pełni złożoności niedokrwienia in vivo , stanowi cenne narzędzie uzupełniające do wyjaśniania mechanizmów komórkowych, przesiewowego badania kandydatów terapeutycznych oraz ograniczenia zależności od eksperymentów na zwierzętach w badaniach nerek.
Oświadczenia
Autorzy deklarują, że nie mają konfliktów interesów związanych z ujawnieniem tego dzieła
Podziękowania
Mariano Marin-Blazquez należy do "Programa de Doctorado en Ciencias de la Salud" Katolickiego Uniwersytetu w Murcji (UCAM). Prace w grupie Rubena Rabadan-Rosa i Rubena Zapaty-Pereza są wspierane grantem od Ministerio de Ciencia, Innovación y Universidades - Proyectos de Generación de Conocimiento 2023 (PID2023-147560OA-I00). Ruben Rabadán-Ros jest wspierany grantem od Fundación Séneca - Agencia de Ciencia y Tecnología de la Región de Murcia (22524/JLI/24, Ayudas a Proyectos para la Generación de Nuevo Liderazgo Científico Jóvenes Líderes en Investigación 2024). R.Z.-P. jest częścią programu badawczo-innowacyjnego Horyzont Europy (NADIS - 101073251) Unii Europejskiej. Alessandra Tammaro jest finansowana przez grant NWO-FAPESP na Healthy Ageing realizowany przez Zonmw (nr 457002002) oraz grant Junior Talent od Nierstichting.
Autorzy z wdzięcznością dziękują Universidad de Murcia (UM) oraz Universidad Católica de Murcia (UCAM) za udostępnienie swoich obiektów, gdzie nagrywano nagrania wideo.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Płytka qPCR z 384 dołkami | Biosystemy stosowane | 4309849 | |
| Wirówka | Ortoalresa | Biocen22R | |
| Chloroform | VWR | 0757-500ML | |
| DMEM/F12 | Gibco | 21331020 | |
| Czynnik wzrostu naskórka | Sigma-Aldrich | E9644 | |
| Etanol | PanReac AppliChem | 141086.1214 | |
| FCS | Biowest | S181B-500 | |
| Blok grzewczy | Eppendorf | ThermoMixer C | |
| Hydrokortyzon | Sigma-Aldrich | H0135 | |
| Inkubator Hipoksji | Memmert | ICO 50med | |
| IFN-γ | ProspecBIo | CYT-358 | |
| Inkubator | Memmert | ICO 105 | |
| Izopropanol | VWR | 0918-1L | |
| ITSe | Gibco | 41400045 | |
| L-glutamina | Gibco | 25030081 | |
| Pipeta wielokanałowa | Eppendorf | 3125000052 | |
| Inkubator nie2 | |||
| Startery PCR | Genomika Eurofins | ||
| Penicylina - Streptomycyna | Gibco | 15140-122 | |
| qPCR Master Mix | NZYTech | MB22303 | |
| System qPCR w czasie rzeczywistym | Biosystemy stosowane | QuantStudio 5 | |
| Master Mix transkrypcji odwrotnej | NZYTech | MB12502 | Zawiera mieszankę enzymatyczną |
| Woda wolna od RNAse | HyClone | SH3053802 | |
| Zestaw do testu obciążeniowego Seahorse XF Cell Mito | Agilent | 103015-100 | Zawiera oligomycynę, FCCP, antymycynę A i rotenon |
| Seahorse XF DMEM medium | Agilent | 103575-100 | |
| Seahorse XF Glukoza | Agilent | 03577-100 | |
| Seahorse XF Glutamine | Agilent | 103579-100 | |
| Seahorse XF Pyruvate | Agilent | 103578-100 | |
| Analizator Seahorse XFe96 | Agilent | S7800BR | |
| Seahorse XFe96 FluxPak | Agilent | 103792-100 | Zawiera mikropłytkę do hodowli komórek XFe96 oraz wkład sensorowy XFe96 |
| Cykler termiczny | BIO-RAD | Termiczny cykler T100 | |
| Trijodotyronina | Sigma-Aldrich | T5516 | |
| Trizol | Invitrogen | 15596026 | |
| Spektrofotometr UV-Vis | DeNovix | DS-11 |
Bibliografia
- Use of the data/quoting data. GODT. , Global Observatory on Donation and Transplantation. https://www.transplant-observatory.org/uses-of-dataquoting-data (2016).
- van de Laar, S. C., Lafranca, J. A., Minnee, R. C., Papalois, V., Dor, F. J. M. F. The Impact of Cold Ischaemia Time on Outcomes of Living Donor Kidney Transplantation: A Systematic Review and Meta-Analysis. J Clin Med. 11 (6), 1620(2022).
- Tingle, S. J., et al. Machine perfusion preservation versus static cold storage for deceased donor kidney transplantation. Cochrane Database Syst Rev. 3 (3), CD011671(2019).
- Jing, L., Yao, L., Zhao, M., Peng, L., Liu, M. Organ preservation: from the past to the future. Acta Pharmacol Sin. 39 (5), 845-857 (2018).
- Smith, T. B., Nicholson, M. L., Hosgood, S. A. Advances in Hypothermic and Normothermic Perfusion in Kidney Transplantation. Transplantology. 2 (4), 460-477 (2021).
- Montagud-Marrahi, E., et al. Ex vivo normothermic preservation of a kidney graft from uncontrolled donation after circulatory death over 73 hours. Front Bioeng Biotechnol. 11, 1330043(2023).
- Malek, M., Nematbakhsh, M. Renal ischemia/reperfusion injury; from pathophysiology to treatment. J Renal Inj Prev. 4 (2), 20-27 (2015).
- Ditonno, P., et al. Effects of ischemia-reperfusion injury in kidney transplantation: risk factors and early and long-term outcomes in a single center. Transplant Proc. 45 (7), 2641-2644 (2013).
- Salvadori, M., Rosso, G., Bertoni, E. Update on ischemia-reperfusion injury in kidney transplantation: Pathogenesis and treatment. World J Transplant. 5 (2), 52-67 (2015).
- Park, J., et al. Single-cell transcriptomics of the mouse kidney reveals potential cellular targets of kidney disease. Science. 360 (6390), 758-763 (2018).
- Curthoys, N. P., Moe, O. W. Proximal Tubule Function and Response to Acidosis. Clin J Am Soc Nephrol. 9 (9), 1627-1638 (2014).
- Bhargava, P., Schnellmann, R. G. Mitochondrial energetics in the kidney. Nat Rev Nephrol. 13 (10), 629-646 (2017).
- Erpicum, P., Rowart, P., Defraigne, J. O., Krzesinski, J. M., Jouret, F. What we need to know about lipid-associated injury in case of renal ischemia-reperfusion. Am J Physiol Renal Physiol. 315 (6), F1714-F1719 (2018).
- Vasko, R. Peroxisomes and Kidney Injury. Antioxid Redox Signal. 25 (4), 217-231 (2016).
- Lan, R., et al. Mitochondrial Pathology and Glycolytic Shift during Proximal Tubule Atrophy after Ischemic AKI. J Am Soc Nephrol. 27 (11), 3356-3367 (2016).
- Lipke, K., Kubis-Kubiak, A., Piwowar, A. Molecular Mechanism of Lipotoxicity as an Interesting Aspect in the Development of Pathological States-Current View of Knowledge. Cells. 11 (5), 844(2022).
- Jang, H. S., Noh, M. R., Kim, J., Padanilam, B. J. Defective Mitochondrial Fatty Acid Oxidation and Lipotoxicity in Kidney Diseases. Front. Med. 7, 65(2020).
- Rinaldi, A., et al. Impaired fatty acid metabolism perpetuates lipotoxicity along the transition to chronic kidney injury. JCI Insight. 7 (18), e161783(2022).
- Kang, H. M., et al. Defective fatty acid oxidation in renal tubular epithelial cells has a key role in kidney fibrosis development. Nat Med. 21 (1), 37-46 (2015).
- Chen, Y., et al. Mitochondrial metabolism and targeted treatment strategies in ischemic-induced acute kidney injury. Cell Death Discov. 10 (1), 69(2024).
- Bhatia, D., Capili, A., Choi, M. E. Mitochondrial dysfunction in kidney injury, inflammation, and disease: potential therapeutic approaches. Kidney Res Clin Pract. 39 (3), 244-258 (2020).
- Zhao, L., et al. Energy metabolic reprogramming regulates programmed cell death of renal tubular epithelial cells and might serve as a new therapeutic target for acute kidney injury. Front Cell Dev Biol. 11, 1276217(2023).
- Fontecha-Barriuso, M., et al. Tubular Mitochondrial Dysfunction, Oxidative Stress, and Progression of Chronic Kidney Disease. Antioxidants. 11 (7), 1356(2022).
- Wang, H., Zhang, S., Guo, J. Lipotoxic Proximal Tubular Injury: A Primary Event in Diabetic Kidney Disease. Front Med (Lausanne). 8, 751529(2021).
- Bhosale, S. J., Kulkarni, A. P. Biomarkers in Acute Kidney Injury. Indian J Crit Care Med. 24 (Suppl 3), S90-S93 (2020).
- van der Rijt, S., Leemans, J. C., Florquin, S., Houtkooper, R. H., Tammaro, A. Immunometabolic rewiring of tubular epithelial cells in kidney disease. Nat Rev Nephrol. 18 (9), 588-603 (2022).
- Liu, Y. Cellular and molecular mechanisms of renal fibrosis. Nat Rev Nephrol. 7 (12), 684-696 (2011).
- Lovisa, S., et al. Epithelial-to-mesenchymal transition induces cell cycle arrest and parenchymal damage in renal fibrosis. Nat Med. 21 (9), 998-1009 (2015).
- Luo, C., et al. Wnt9a Promotes Renal Fibrosis by Accelerating Cellular Senescence in Tubular Epithelial Cells. J Am Soc Nephrol. 29 (4), 1238-1256 (2018).
- Mylonas, K. J., et al. Cellular senescence inhibits renal regeneration after injury in mice, with senolytic treatment promoting repair. Sci Transl Med. 13 (594), eabb0203(2021).
- Mimura, I., Nangaku, M. The suffocating kidney: tubulointerstitial hypoxia in end-stage renal disease. Nat Rev Nephrol. 6 (11), 667-678 (2010).
- Fine, L. G., Norman, J. T. Chronic hypoxia as a mechanism of progression of chronic kidney diseases: from hypothesis to novel therapeutics. Kidney International. 74 (7), 867-872 (2008).
- Lerink, L. J. S., et al. Preclinical models versus clinical renal ischemia reperfusion injury: A systematic review based on metabolic signatures. American Journal of Transplantation. 22 (2), 344-370 (2022).
- Harwood, R., et al. Murine models of renal ischemia reperfusion injury: An opportunity for refinement using noninvasive monitoring methods. Physiol Rep. 10 (5), e15211(2022).
- Leemans, J. C., et al. Renal-associated TLR2 mediates ischemia/reperfusion injury in the kidney. J Clin Invest. 115 (10), 2894-2903 (2005).
- Havasi, A., Borkan, S. C. Apoptosis and acute kidney injury. Kidney Int. 80 (1), 29-40 (2011).
- Wang, X., Wang, W., Wang, J. Z., Yang, C., Liang, C. -Z. Effect of apigenin on apoptosis induced by renal ischemia/reperfusion injury in vivo and in vitro. Ren Fail. 40 (1), 498-505 (2018).
- Bonventre, J. V. Kidney injury molecule-1: a translational journey. Trans Am Clin Climatol Assoc. 125, discussion 299 293-299 (2014).
- Ichimura, T., et al. Kidney injury molecule-1 (KIM-1), a putative epithelial cell adhesion molecule containing a novel immunoglobulin domain, is up-regulated in renal cells after injury. J Biol Chem. 273 (7), 4135-4142 (1998).
- Clerico, A., Galli, C., Fortunato, A., Ronco, C. Neutrophil gelatinase-associated lipocalin (NGAL) as biomarker of acute kidney injury: a review of the laboratory characteristics and clinical evidences. Clin Chem Lab Med. 50 (9), 1505-1517 (2012).
- Xu, C., Lin, S., Mao, L., Li, Z. Neutrophil gelatinase-associated lipocalin as predictor of acute kidney injury requiring renal replacement therapy: A systematic review and meta-analysis. Front Med (Lausanne). 9, 859318(2022).
- Huang, R., Fu, P., Ma, L. Kidney fibrosis: from mechanisms to therapeutic medicines. Sig Transduct Target Ther. 8 (1), 1-20 (2023).
- Schreibing, F., Anslinger, T. M., Kramann, R. Fibrosis in Pathology of Heart and Kidney: From Deep RNA-Sequencing to Novel Molecular Targets. Circ Res. 132 (8), 1013-1033 (2023).
- Wang, Q., et al. CircCSPP1 Functions as a ceRNA to Promote Colorectal Carcinoma Cell EMT and Liver Metastasis by Upregulating COL1A1. Front Oncol. 10, 850(2020).
- Zhu, X., Luo, X., Jiang, S., Wang, H. Bone Morphogenetic Protein 1 Targeting COL1A1 and COL1A2 to Regulate the Epithelial-Mesenchymal Transition Process of Colon Cancer SW620 Cells. J Nanosci Nanotechnol. 20 (3), 1366-1374 (2020).
- Salimian, N., Peymani, M., Ghaedi, K., Hashemi, M., Rahimi, E. Collagen 1A1 (COL1A1) and Collagen11A1(COL11A1) as diagnostic biomarkers in Breast, colorectal and gastric cancers. Gene. 892, 147867(2024).
- Mavrogeorgis, E., et al. Collagen-Derived Peptides in CKD: A Link to Fibrosis. Toxins. 14 (1), 10(2022).
- Kurian, G. A., Pemaih, B. Standardization of in vitro Cell-based Model for Renal Ischemia and Reperfusion Injury. Indian J Pharm Sci. 76 (4), 348-353 (2014).
- Strazdauskas, A., et al. In Vitro Hypoxia/Reoxygenation Induces Mitochondrial Cardiolipin Remodeling in Human Kidney Cells. Int J Mol Sci. 25 (11), 6223(2024).
- Wang, H. J., Varner, A., AbouShwareb, T., Atala, A., Yoo, J. J. Ischemia/reperfusion-induced renal failure in rats as a model for evaluating cell therapies. Ren Fail. 34 (10), 1324-1332 (2012).
- Greite, R., et al. Renal ischemia-reperfusion injury causes hypertension and renal perfusion impairment in the CD1 mice which promotes progressive renal fibrosis. Am J Physiol Renal Physiol. 314 (5), F881-F892 (2018).
- Skrypnyk, N. I., Harris, R. C., de Caestecker, M. P. Ischemia-reperfusion Model of Acute Kidney Injury and Post Injury Fibrosis in Mice. J Vis Exp. (78), e50495(2013).
- Le Clef, N., Verhulst, A., D'Haese, P. C., Vervaet, B. A. Unilateral Renal Ischemia-Reperfusion as a Robust Model for Acute to Chronic Kidney Injury in Mice. PLoS One. 11 (3), e0152153(2016).
- Ma, R., He, X., Wang, H., Jia, W., Zeng, X. Hypoxic microenvironment promotes proliferation and invasion of non-small cell lung cancer A549 Cells through Wnt/β-catenin signaling pathway. Biomed Res. 29 (2), 268-273 (2018).
- Metsälä, O., et al. Transportable system enabling multiple irradiation studies under simultaneous hypoxia in vitro. Radiat Oncol. 13, 220(2018).
- Nushtaeva, A. A., et al. Establishment of primary human breast cancer cell lines using "pulsed hypoxia" method and development of metastatic tumor model in immunodeficient mice. Cancer Cell Int. 19 (1), 46(2019).
- Stokman, G., et al. Stem Cell Factor Expression after Renal Ischemia Promotes Tubular Epithelial Survival. PLoS One. 5 (12), e14386(2010).
- Stokman, G., et al. Epac-Rap signaling reduces cellular stress and ischemia-induced kidney failure. J Am Soc Nephrol. 22 (5), 859-872 (2011).
- Bejoy, J., Qian, E. S., Woodard, L. E. Tissue Culture Models of AKI: From Tubule Cells to Human Kidney Organoids. J Am Soc Nephrol. 33 (3), 487-501 (2022).
- Li, Y., et al. An in vitro method for the prediction of renal proximal tubular toxicity in humans. Toxicol Res. 2 (5), 352-365 (2013).
- Wilmer, M. J., et al. Novel conditionally immortalized human proximal tubule cell line expressing functional influx and efflux transporters. Cell Tissue Res. 339 (2), 449-457 (2010).
- Terryn, S., et al. A primary culture of mouse proximal tubular cells, established on collagen-coated membranes. Am J Physiol Renal Physiol. 293 (2), F476-F485 (2007).
- Zapata-Pérez, R., et al. Reduced nicotinamide mononucleotide is a new and potent NAD+ precursor in mammalian cells and mice. FASEB J. 35 (4), e21456(2021).
- Tammaro, A., et al. HDAC1/2 inhibitor therapy improves multiple organ systems in aged mice. iScience. 27 (1), 108681(2024).
- Verstraeten, L., Den abt, R., Ghesquière, B., Jochmans, I. Current Insights into the Metabolome during Hypothermic Kidney Perfusion-A Scoping Review. J Clin Med. 12 (11), 3613(2023).
- Turkmen, K., et al. Apoptosis and Autophagy in Cold Preservation Ischemia. Transplantation. 91 (11), 1192(2011).
Przedruki i uprawnienia
