Ten protokół opisuje kluczowe kroki uprawy pierwotnych komórek T, w tym ich izolację, aktywację, ekspansję oraz przejściową transfekcję przez elektroporację mRNA. Dodatkowo proponowany jest przepływ pracy i panel przeciwciał do analizy cytometrycznej fenotypu, markerów aktywacji, żywotności oraz ekspresji chimerycznych receptorów antygenowych (CAR).
Artykuł metodologiczny
Izolacja, hodowla i przejściowa transfekcja pierwotnych ludzkich komórek T w celu wygenerowania komórek T z chimerycznym receptorem antygenowym (CAR)
W tym artykule
Podsumowanie
Streszczenie
Aby ocenić skuteczność i moc komórek T z chimerycznym receptorem antygenowym (CAR), konieczne jest odizolowanie, aktywowanie, rozmnażanie, scharakteryzowanie i genetyczne modyfikowanie pierwotnych ludzkich komórek T. W porównaniu ze zwykłymi liniami komórek T, komórki pierwotne mogą zapewnić bardziej realistyczny układ modelowy, ponieważ są wysoce zmienne, zdolne do zabijania komórek T i różnicowania się. Przedstawiamy tutaj szczegółowy protokół obejmujący wszystkie niezbędne kroki uprawy pierwotnych komórek T, w tym ich izolację z produktów krwi, aktywację, in vitro rozmnażanie i przejściową transfekcję. Opisujemy różnice w kinetyce rozmnażania i różnicowaniu się pierwotnych komórek T po aktywacji dwoma różnymi reagentami oraz udostępniamy panel przeciwciał do analizy przepływowej fenotypu komórek T i stanu aktywacji. Oferujemy szczegółowe instrukcje dotyczące elektroporacji ludzkich komórek T z mRNA kodującym CAR oraz oceny kinetyk ekspresji CAR w czasie. Ten protokół zawiera zalecenia dotyczące idealnych punktów czasowych dla dalszych testów potencji i skuteczności komórek CAR T oraz wpływu różnych ilości mRNA na intensywność sygnału. Biorąc pod uwagę przejściowy charakter tej metody, zapewnia ona szybką i łatwą do zaimplementowania możliwość testowania i porównywania wielu konstrukcji CAR równolegle.
Wprowadzenie
Pierwotne ludzkie komórki T stanowią fizjologicznie istotny i wszechstronny model do badań nad biologią komórek T oraz rozwoju i oceny terapii komórkowych, w tym inżynierii CAR. W przeciwieństwie do unieśmiertelnione linii komórkowych, komórki T pochodzące od zdrowych donorów odzwierciedlają funkcjonalną różnorodność, stany aktywacji, zróżnicowanie fenotypowe i dynamiki sygnalizacji komórek T in vivo, zapewniając bardziej dokładne przedstawienie reakcji immunologicznych i wydajności terapii1,2. Co więcej, najczęściej stosowanych linii komórek T Jurkat, pochodzących z białaczki limfoblastycznej, stwierdzono, że wykazują niestabilność genomową po przedłużonej kulturze, co jest zjawiskiem powszechnym w przypadku linii komórkowych.3 Podczas gdy linie komórek T, w tym linie komórek reporterów4, mogą być cennym narzędziem do wczesnego przesiewania i umożliwiają szybkie odczyty, stosowanie pierwotnych komórek T pochodzących od pacjentów bardziej odzwierciedla ostateczne zastosowanie. Jednak ograniczona dostępność i suboptymalna jakość komórek T pochodzących od pacjentów często ograniczają ich zastosowanie, szczególnie na wcześniejszych etapach rozwoju produktów przedklinicznych5,6,7. Zastosowanie komórek od zdrowych donorów dodatkowo minimalizuje zmienność wywołaną przez zmiany immunologiczne związane z chorobą i poprzednie leczenia oraz umożliwia powtarzalną ocenę funkcji, aktywacji i ekspresji transgenów komórek T wśród wielu donorów.
Mając na uwadze, że pierwotne komórki T są dostępne, protokoły dotyczące izolowania, aktywacji i ekspansji pierwotnych komórek T są krytycznymi wymaganiami wstępnymi dla ich manipulacji genetycznych i badań funkcjonalnych. Powszechne strategie aktywacji wykorzystują albo magnesyczne kuleczki pokryte przeciwciałami, polimeryczne reagenty zawierające agonisty komórek T, albo rozpuszczalne formulacje przeciwciał. Zazwyczaj reagenty aktywujące naśladują fizjologiczną aktywację receptora komórek T (TCR) poprzez kompleks CD3 i współstymulacyjne sygnałowanie przez CD28, co przypomina silniejszą aktywację niż tylko przez CD38. Aktywacja kuleczkiem CD3/28 pozwala na precyzyjną kontrolę siły aktywacji i stosunku kuleczki do komórki. Po początkowej fazie stymulacji kuleczki mogą zostać usunięte lub pozostać w kulturze w celu ciągłej aktywacji. Komórki T zwykle ekspandują szybko przez trzy do czterech tygodni, zanim tempo wzrostu komórek spowolniej. Natomiast TransAct zawiera koloidalną matrycę polimerową, a nadmiar reagentu może zostać po prostu usunięty przez wirowanie i wymianę nadkultury. Dlatego też, zapewnia alternatywę, która umożliwia jednorodną aktywację w kulturze i przypomina aktywację komórek T z niższym bodźcem w porównaniu z kuleczkiem CD3/28. Jednak proliferacja jest indukowana przez około dwa tygodnie, a ponowna stymulacja jest wymagana dla dłuższych okresów ekspansji. Po początkowej aktywacji komórek T reagentem aktywującym, komórki T są kultywowane i ekspandowane in vitro przez jeden do czterech tygodni, zanim mogą zostać wykorzystane w eksperymentach. Należy zauważyć, że rodzaj reagentu aktywującego, wybór cytokin9,10,11 oraz okres ekspansji wpływają na bezwzględną liczbę komórek T, fenotyp i stan aktywacji. Zazwyczaj optymalne warunki, takie jak stężenie reagentu, gęstość kultury, suplementacja cytokinami i czas ekspansji, powinny być początkowo testowane i określone empirycznie, aby osiągnąć mocną proliferację bez wywoływania śmierci komórek indukowanej aktywacją lub wyczerpania komórek T. Przedstawiamy tutaj porównanie dwóch różnych protokołów aktywacji i ich wpływ na profil różnicowania i aktywacji pierwotnych ludzkich komórek T, aby wspomóc decyzje dotyczące wyboru reagentu aktywującego i czasu eksperymentów.
Dodatkowo sugerujemy panel cytometrii przepływowej użyteczny do analizy składu fenotypowego i statusu aktywacji komórek T, wspierającego planowanie eksperymentów. W celu modyfikacji genetycznej pierwotnych komórek T, przejściowa transfekcja za pomocą elektroporacji kwasu rybonukleinowego przekaźnikowego (mRNA) stanowi bezpieczną, efektywną i elastyczną alternatywę dla transdukcji wirusowej12. Podczas gdy wektory lentiwirusowe umożliwiają stabilną i długotrwałą ekspresję transgenów, wymagają one złożonych środków bezpieczeństwa biologicznego, wiążą się z integracją w genomie gospodarza i mogą prowadzić do zmiennej ekspresji w zależności od miejsca integracji. Dodatkowo, produkcja nadkultur lentiwirusowych, po której następuje transdukcja komórek T i selekcja przetransdukowanych komórek jest czasochłonna. Natomiast elektroporacja mRNA pozwala na szybkie i przejściowe wyrażanie genów docelowych bez integracji genomowej lub składników wirusowych, zmniejszając w ten sposób regulacyjne obciążenie i umożliwiając szybkie i iteracyjne testowanie konstrukcji. Jest to szczególnie korzystne na wczesnych etapa
Protokół
Niniejszy protokół wykonywany jest zgodnie z wytycznymi etycznymi Uniwersytetu Medycznego w Wiedniu. Propozycje etyczne zostały zatwierdzone przez komitet etyczny Uniwersytetu Medycznego w Wiedniu (1087/2025 i 1198/2025).
1. Izolacja komórek T pierwotnych z produktów krwi
UWAGA: Surowcem wyjściowym mogą być krew pełna, produkt aferezy lub komory redukcji leukocytów. Przechowuj próbkę w temperaturze 4 °C do momentu przetworzenia i rozpocznij izolację tak wcześnie, jak to możliwe, ale nie później niż 24 godziny po pobraniu próbki. Dostępne są różne strategie izolacji komórek T, w tym selekcja negatywna i pozytywna. Sekcje 1.1 i 1.2 przedstawiają dwa różne protokoły, aby zapewnić opcje do izolacji komórek T. Obsługa produktów krwi powinna być wykonywana w szafie bezpieczeństwa biologicznego, przechowując próbkę w temperaturze pokojowej (RT) podczas przetwarzania.
- Izolacja komórek T selekcją negatywną z wykorzystaniem centryfugacyjnego gradientu gęstości
- Zgodnie z instrukcjami zestawu, dodaj wymaganą ilość koktajlu przeciwciał na 1 mL próbki. Inkubatorz przez wskazany czas w temperaturze pokojowej. Dla proponowanego zestawu wzbogacania ludzkich komórek T: Użyj 50 μL koktajlu przeciwciał na 1 mL próbki i inkubatorz przez 20 minut w temperaturze pokojowej (na przykład dla 5 mL próbki dodaj 250 μL koktajlu przeciwciał).
UWAGA: Dla tego konkretnego zestawu, do pomyślnej izolacji komórek T, musi być obecna minimalna ilość czerwonych krwinek (RBC). Zalecana minimalna proporcja to 100 RBC na komórkę jądrową. Zwykle jest to przypadek, gdy jako surowcem wyjściowym używa się krwi pełnej lub komór redukcji leukocytów. W przypadku użycia produktu aferezy, ta strategia izolacji może nie być skuteczna, ponieważ proporcja RBC jest zazwyczaj zbyt niska. Dlatego zalecana jest wcześniejsza izolacja komórek mononuklearnych krwi obwodowej (PBMC) z następującym etapem izolacji komórek T, jak opisano w sekcji 1.2. - Przygotuj medium gęstościowe (Ficoll, Pancoll lub podobne) w odpowiednim probówce. Dla objętości próbki poniżej 3 mL, użyj 3 mL medium gęstościowego (w 15 mL probówce do centryfugacyjnej). Dla objętości próbki 4 mL i więcej, użyj 15 mL medium gęstościowego (w 50 mL probówce do centryfugacyjnej).
- Pod koniec czasu inkubacji, rozcieńcz próbkę równą objętością buforu fosforanowego (PBS) zawierającego 2% surowicy wołowej płodowej (FBS) i wymieszaj przez pipetowanie. To odpowiada rozcieńczeniu 1:2 (na przykład rozcieńcz 3 mL próbki 3 mL PBS z 2% FBS). Ostrożnie ułóż rozcieńczoną próbkę na szczycie medium gęstościowego za pomocą pipety serologicznej i pomocnika do pipetowania z prędkością pipetowania ustawioną na minimum.
- Przytrzymaj probówkę pod kątem 45°, aby zwiększyć powierzchnię medium gęstościowego i wspomóc układanie.
- Centryfuguj próbkę z 1.200 x g, RT, przez 20 minut. Wyłącz hamulec centryfugy lub ustaw go na minimum. Po centryfugacyjnym, warstwa biała powinna być widoczna między interfejsem medium gęstościowego a osoczem. Ta biała, mglista pierścień zawiera pożądane komórki T.
- Pozbądź się komórek T przez ostrożne zebranie warstwy za pomocą sterylnej pipety przelewowej lub pipety serologicznej o pojemności 2 mL i przeniesienie ich do świeżej probówki. Zakłócaj warstwy tak mało, jak to możliwe, aby uniknąć przenoszenia medium gęstościowego lub osoczy.
- Kontynuuj z sekcji 1.3.
- Zgodnie z instrukcjami zestawu, dodaj wymaganą ilość koktajlu przeciwciał na 1 mL próbki. Inkubatorz przez wskazany czas w temperaturze pokojowej. Dla proponowanego zestawu wzbogacania ludzkich komórek T: Użyj 50 μL koktajlu przeciwciał na 1 mL próbki i inkubatorz przez 20 minut w temperaturze pokojowej (na przykład dla 5 mL próbki dodaj 250 μL koktajlu przeciwciał).
- Izolacja komórek T selekcją pozytywną z wykorzystaniem zestawu do przepływu grawitacyjnego
- Przeprowadź krok izolacji gradientu gęstości, aby wyodrębnić PBMC z próbki: Przygotuj medium gęstościowe zgodnie z sekcją 1.1.2. Rozcieńcz próbkę równą objętością PBS z 2% FBS. To odpowiada rozcieńczeniu 1:2 (na przykład rozcieńcz 3 mL próbki 3 mL PBS + 2% FBS).
- Ostrożnie ułóż rozcieńczoną próbkę na szczycie medium gęstościowego za pomocą pipety serologicznej i pomocnika do pipetowania z prędkością pipetowania ustawioną na minimum. Przytrzymaj probówkę pod kątem 45°, aby zwiększyć powierzchnię medium gęstościowego i wspomóc układanie.
- Centryfuguj z 400 x g, RT, przez 30 minut z wyłączonym hamulcem lub ustawionym na minimum. Po centryfugacyjnym, warstwa biała powinna być widoczna na interfejsie medium gęstościowego i osoczy. Ta biała, mglista pierścień zawiera PBMC, ponieważ ich gęstość jest niższa niż gęstość RBC.
- Pozbądź się PBMC przez ostrożne zebranie białej, mglistej warstwy i przeniesienie jej do świeżej probówki. Użyj sterylnej pipety przelewowej lub pipety serologicznej o pojemności 2 mL dla tego kroku i zakłócaj warstwy tak mało, jak to możliwe.
- Przepłucz zebrane komórki: Dodaj 20 mL PBS z 2% FBS. Policz komórki i oblicz całkowitą liczbę komórek. Centryfuguj z 300 x g
Wyniki
Aktywacja i ekspansja pierwotnych ludzkich komórek T
Pierwotne komórki T zostały rozmrożone i aktywowane w dniu 0 za pomocą pereł CD3/28 lub TransAct, ekspansjonowane przez 23 dni i liczone co 2-3 dni (Rysunek 2A). W dniach liczenia gęstość komórek była dostosowywana do 0,3-0,5 x 10⁶ komórek/mL. W dniach 0/2/5/9/14/20, komórki T były używane do analizy cytometrii przepływowej w celu oceny fenotypu i ekspresji markerów aktywacji. W ciągu pierwszego tygodnia po aktywacji, komórki T proliferały i ekspansjonowano szybko przy użyciu obu środków aktywacji (Rysunek 2B), z nieco niższymi wielokrotnymi ekspansjami w kolejnych dniach dla komórek T aktywowanych przez TransAct (Rysunek 2C). Warto zauważyć, że aktywacji komórek T można było również dostrzec w analizie mikroskopowej, z klastrami komórek T tworzącymi się wokół środków aktywacji (Rysunek 2D).
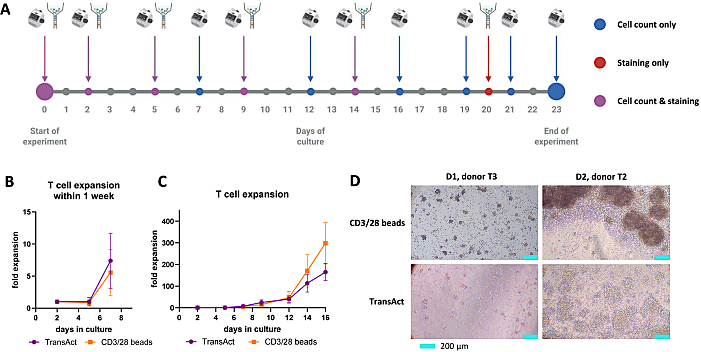
Rysunek 2: Aktywacja i ekspansja pierwotnych komórek T za pomocą dwóch różnych środków aktywacji. (A) Schematyczne przedstawienie osi czasu eksperymentu. Komórki zostały aktywowane albo za pomocą pereł CD3/28 albo TransAct w dniu 0 i hodowane przez 23 dni. Niebieskie kropki przedstawiają dni, w których komórki były liczone, czerwone kropki przedstawiają dni, w których komórki były analizowane za pomocą cytometrii przepływowej, a fioletowe kropki przedstawiają dni, w których wykonano oba rodzaje analiz. (B) i (C) Ekspansja pierwotnych komórek T w ciągu (B) pierwszego tygodnia lub (C) w ciągu 16 dni kultury. Wartości przedstawiają średnią ± odchylenie standardowe dla 4 (pereł CD3/28) lub 3 (TransAct) różnych zdrowych donorów komórek T. (D) Reprezentatywne mikroskopowe obrazy aktywowanych komórek T z widocznym skupianiem komórek w dniach 1 i 2 po aktywacji. Obrazy zostały wykonane za pomocą mikroskopu odwróconego. Linijka odpowiada 200 µm. Proszę kliknąć tutaj, aby zobaczyć większą wersję tego rysunku.
Barwienie fenotypu komórek T i markerów aktywacji
Do analizy cytometrii przepływowej zastosowano następującą strategię bramkowań (Rysunek 3): Zastosowano pierwszą bramę (FSC-Height vs. SSC-Height) w celu usunięcia zanieczyszczeń komórkowych i pereł, następnie bramkowano na pojedyncze komórki (FSC-Width vs. SSC-Area). Procent komórek CD3+ powinien wynosić w zakresie 98-100%. Dalsze podbramkowanie wyznaczało procent komórek CD4+ (pełniących funkcję uczenicową) i CD8+ (cytotoksycznych) komórek T, które były następnie bramkowane na różne fenotypowe podzbiory komórek T przy użyciu markerów CD45RA i CD62L. Dodatkowo, komórki T CD3+ były analizowane na ekspresję markerów aktywacji (CD25/CD69/CD134/CD137/CD154).
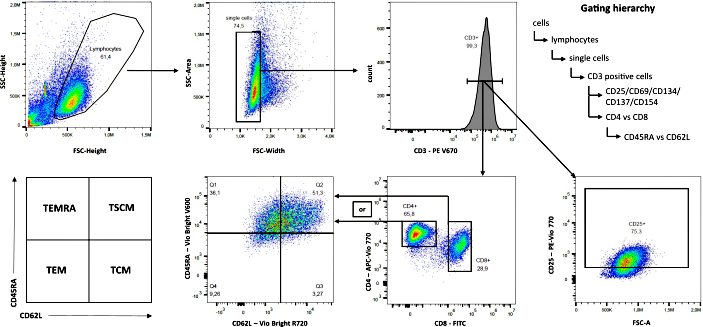
Rysunek 3: Strategia bramkowań dla analizy cytometrii przepływowej. Przedstawiono reprezentatywne kropki jednego donora komórek T aktywowanych za pomocą pereł CD3/28 w dniu 5 (n = 4). Skróty; TEMRA = komórki pamięci efektorowej re-ekspresujące CD45RA; TSCM = komórki pamięci podobne do komórek macierzystych; TEM = komórki pamięci efektorowej; TCM = komórki pamięci centralnej. Proszę kliknąć tutaj, aby zobaczyć większą wersję tego rysunku.
Po aktywacji za pomocą pereł CD3/28, procent komórek T CD4+ w porównaniu z komórkami T CD8+ zmniejszał się z czasem, z 74,3% (± 7,4%) komórek T CD4+ w dniu 5, co zmniejszyło się do 14,6% (± 3,4%) w dniu 20 po aktywacji. Komórki T CD8+ zwiększyły się z 20,7% (± 6,4%) w dniu 5 do 82,4% (± 3,1%) w dniu 20 (Rysunek 4A). Podobne trendy wykryto po aktywacji za pomocą TransAct, z nieco niższymi procentami komórek T CD8+ w dniu 20 (72,5% ± 0,7%). Dlatego lekko wolniejsza ekspansja komórek T, która była obserwowana po aktywacji za pomocą TransAct, odpowiada
Dyskusja
Izolacja i uprawa pierwotnych ludzkich komórek T stanowią podstawę badań in vitro i in vivo. Jest dobrze znane, że po aktywacji i ekspansji in vitro, komórki T różnicują się na fenotyp przypominający efektorowy, a wybór suplementów cytokin silnie wpływa na te losy różnicowania9. Komórki CAR T hodowane z IL-7 i IL-15 wykazały lepsze utrzymanie się i lepsze działanie przeciwnowotworowe w modelach na myszach w porównaniu z komórkami T rozwijanymi z IL-229. Dlatego wybór zarówno środków aktywujących, jak i suplementów cytokin jest ważny, aby uzyskać komórki T o pożądanym fenotypie. Porównaliśmy dwa środki aktywujące (CD3/28 kulki i TransAct), które różnicują się pod względem kinetyki ekspansji komórek T, wydajności i stosunku CD4/CD8, przez okres trzech tygodni. Ogólnie rzecz biorąc, komórki T rozwijane po aktywacji kulkami CD3/28 wykazywały wyższy procent komórek CD8+ i niższą częstość komórek CD4+ niż po aktywacji TransAct. Ponieważ komórki T CD8⁺ różnicują się preferencyjnie na fenotyp przypominający TEMRA efektorowy, wybór środka jest kluczową zmienną, która powinna pasować do celów eksperymentu. Oprócz fenotypowych markerów powierzchniowych, ekspresja markerów aktywacji dostarcza informacji o stanie komórek T i funkcjach efektorowych. Zarówno CD25 jak i CD69 są wrażliwymi markerami aktywacji i są zwykle ekspresowane wcześnie po aktywacji. Są one powszechnie używane do oceny aktywacji komórek T, ale także innych typów komórek, takich jak komórki natural killer (NK)30,31,32. Natomiast markery aktywacji CD137 i CD154 wykazywały niższą ekspresję w rozwijanych komórkach T, podkreślając ich potencjał do oceny specyficznej ekspresji CAR T podczas współhodowania z celami. Warto zauważyć, że przy zastosowaniu panelu markerów aktywacji do oceny aktywności CAR T podczas współhodowania z celami (tj. komórkami nowotworowymi), konieczna jest staranna selekcja markerów aktywacji, aby uniknąć wysokiej ekspresji tych markerów na komórkach T nawet w przypadku braku komórek docelowych.
Podczas pracy z pierwotnymi komórkami T należy pamiętać, że ich ekspansja i różnicowanie są silnie zależne od dawcy. Jednak przechowywanie wstępnej próbki w temperaturze 4 °C przed izolacją komórek T i ogólnie krótki czas manipulacji poprawiają wydajność i jakość izolowanych komórek. Wydajność komórek zależy od czasu trwania kroków zamrażania i rozmrażania, ponieważ medium do zamrażania zawiera kryoprotektanty, takie jak dimetylosulfon (DMSO). Podczas gdy DMSO jest niezbędny do zachowania struktur komórkowych podczas zamrażania, jest toksyczny dla komórek w temperaturze pokojowej. Dlatego po rozmrożeniu konieczne jest szybkie manipulowanie i rozcieńczanie DMSO. Podczas elektroporacji komórek T, komórki są najbardziej wrażliwe po impulsie elektrycznym, którego celem jest uczynienie ściany komórkowej przepuszczalną dla mRNA. Ostrożna obsługa komórek, unikanie dodatkowego stresu ścinającego i praca z roztworami podgrzanymi znacznie zwiększy odzyskiwanie i żywotność komórek. Może być korzystne dodanie pozytywnego kontrolnego mRNA, takiego jak CAR o znanej ekspresji lub białka reportera takiego jak GFP, podczas testowania nowej konstrukcji CAR. Zaleca się również włączenie co najmniej komórek transfektowanych MOCK (tj. komórek elektroporowanych bez mRNA) jako kontroli negatywnej. W przypadku badań funkcjonalnych można zastosować mRNA kodujące CAR skierowane przeciwko innemu celowi, aby ocenić specyficzną dla CAR aktywację.
Ponieważ kinetyka ekspresji może zależeć od sekwencji mRNA, ocena kinetyki indywidualnie jest cennym narzędziem do wyboru idealnego punktu czasowego na przeprowadzenie dalszych badań. Ta metoda transfekcji jest przede wszystkim przeznaczona jako szybki, łatwy sposób na równoległe przesiewanie wielu konstrukcji CAR. Ze względu na krótki czas trwania, w którym CAR jest ekspresowany na powierzchni komórki T, nie można przeprowadzić długoterminowych badań. Jednak z wstępnych eksperymentów transfekcyjnych można określić najlepszy projekt CAR, aby przejść do transdukcji wirusowej, jeśli jest to pożądane.
Wreszcie, przeciwciała lub ich sprzężone fluorofory mogą być zamieniane, aby dopasować się do ustawienia eksperymentalnego. Jednak ważne jest, aby wziąć pod uwagę odpowiednie widma ekscytacji i emisji fluoroforów, aby wiarygodnie interpretować wyniki. Co więcej, pojedyncze barwienie jednym przeciwciałem można przeprowadzić w wstępnych eksperymentach, aby zapewnić prawidłową kompensację panelu wielobarwnego. Chociaż nie potrzebowaliśmy kompensacji spektralnej dla proponowanego panelu przeciwciał, może być konieczne ustawienie macierzy kompensacji, gdy panel zostanie zmieniony.
Przedstawiony protokół IVT i elektroporacji oferuje prostą i elastyczną alternatywę dla transdukcji wirusowej wprowadzania konstrukcji CAR do pierwotnych ludzkich komórek T. Ponieważ opiera się całkowicie na dostarczaniu opartym na RNA, można go przeprowadzić w laboratoriach bez dostępu do infrastruktury BSL-2, co
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
To dzieło zostało wsparte przez Austriański Fundusz Naukowy (Projekt FWF ESP 465-B). Wyrażamy wdzięczność dla Zakładu Badań Klinicznych Uniwersytetu Medycznego, Jednostki Cytometrii Przepływowej. Dziękujemy wszystkim ochotnikom, którzy wzięli udział w badaniu i oddali próbki, oraz zespołowi pielęgniarskiemu za ich wsparcie.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 1.5 mL Microcentrifuge Tubes, High Performance | VWR | 525-1164 | |
| 12-well plates, flat bottom, TC-treated | VWR | 734-2324 | |
| 24-well plates, flat bottom, TC-treated | VWR | 734-2325 | |
| 6-well plates, flat bottom, TC-treated | VWR | 734-2323 | |
| 7-AAD staining solution | Miltenyi Biotec | 130-111-568 | |
| Anti-Flag DYKDDDDK Antibody, APC, REAfinity | Miltenyi Biotec | 130-119-584 | |
| BD FACSCanto II Clinical Flow Cytometry System | BD Biosciences | FACSCanto II | |
| Bovine Serum Albumin | Merck | A4503-10G | For gravity flow isolation |
| CD134 (OX40) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-126-048 | Conjugate: PE |
| CD137 (4-1BB) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-764 | Conjugate: APC |
| CD154 (CD40L) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-114-142 | Conjugate: PerCP-VIO 700 |
| CD25 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-114-541 | Conjugate: PE-Vio 770 |
| CD3 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-132-352 | Conjugate: PE-Vio 670 |
| CD4 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-113-223 | Conjugate: APC-Vio 770 |
| CD4 MicroBeads, human | Miltenyi Biotec | 130-045-101 | For gravity flow isolation |
| CD45 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-775 | Conjugate: VioBlue |
| CD45RA Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-132-270 | Conjugate: Vio Bright V600 |
| CD62L Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-127-499 | Conjugate: Vio Bright R720 |
| CD69 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-112-800 | Conjugate: VioGreen |
| CD8 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-677 | Conjugate: FITC |
| CD8 MicroBeads, human | Miltenyi Biotec | 130-045-201 | For gravity flow isolation |
| Cellstar 96 Well Suspension Culture Plate, U-bottom | Greiner Bio-one | 650 185 | |
| Centrifuge 5810 R | Eppendorf | 5811000015 | |
| CO2 incubator ICO150 | Memmert | ICO150 | |
| CoolNat Ice Machine | Ziegra Eismaschinen GmbH | ZBE 30-10 | |
| Corning CoolCell Freezer Container | Corning | CLS432000 | |
| Counting chamber, Bürker-Türk pattern, BLAUBRAND | Brand | 719520 | |
| CryoPure tubes, 2 mL, QuickSeal screw cap | Sarstedt | 72,380 | |
| CytoFLEX LX Flow Cytometer | Beckmann Coulter | C11185 | |
| Deoxynucleotide (dNTP) Solution Mix | New England Biolabs | N0447S | |
| Dimethyl sulfoxide (DMSO) Cell culture grade | AppliChem | A3672 | |
| DPBS, no calcium, no magnesium | Gibco | 14190-144 | |
| Dynabeads Human T-Activator CD3/CD28 | Gibco | 11131D | |
| Electroporation Cuvettes with 4 mm gap size, yellow cap | VWR | 732-1137 | |
| Eppendorf Research plus pipette, 0.1–2.5 µL | Eppendorf | 3123000012 | |
| Eppendorf Research plus pipette, 100–1000 µL | Eppendorf | 3123000063 | |
| Eppendorf Research plus pipette, 2–20 µL | Eppendorf | 3123000039 | |
| Eppendorf Research plus pipette, 20–200 µL | Eppendorf | 3123000055 | |
| Ethylenediaminetetraacetic acid (EDTA) | Merck | E6758-100G | For gravity flow isolation |
| Falcon 15 mL PP Centrifuge Tube, Conical Bottom | Corning | 352196 | |
| Falcon 5 mL Round Bottom Polystyrene Test Tube | Corning | 352008 | |
| Falcon 50 mL PP Centrifuge Tube, Conical Bottom | Corning | 325098 | |
| Fetal Bovine Serum, Value FBS | Gibco | A52567-01 | |
| Ficoll PM 400 | Sigma-Aldrich | F4375-10G | For density gradient isolation |
| Fisherbrand Sterile Graduated Transfer Pipets | Fisher Scientific | 13469108 | |
| Gene Pulser Xcell Total System | BioRad | 1652660 | with PC Module and CE Module |
| HiScribe T7 ARCA mRNA Kit (with tailing) | New England Biolabs | E2060S | |
| Human IL-15, research grade | Miltenyi Biotec | 130-093-955 | |
| Human IL-7, research grade | Miltenyi Biotec | 130-095-367 | |
| Integra Biosciences Corp PIPETBOY acu 2 pipet aid | Fisher Scientific | NC0085685 | |
| LE Agarose | Biozym | 840004 | |
| LS Columns | Miltenyi Biotec | 130-042-401 | For gravity flow isolation |
| Microplate, 96 well, PS, V-bottom, clear, non-binding | Greiner Bio-one | 651901 | |
| Monarch RNA Cleanup Kit (50 μg) | New England Biolabs | T2040S | |
| Monarch Spin PCR & DNA Cleanup Kit | New England Biolabs | T1130S | |
| MSC- |
Bibliografia
- Bartelt, R. R., Cruz-Orcutt, N., Collins, M., Houtman, J. C. Comparison of T cell receptor-induced proximal signaling and downstream functions in immortalized and primary T cells. PLoS One. 4 (5), e5430(2009).
- Smeets, R. L., et al. Molecular pathway profiling of T lymphocyte signal transduction pathways; Th1 and Th2 genomic fingerprints are defined by TCR and CD28-mediated signaling. BMC Immunol. 13 (12), (2012).
- Wilson, A., et al. Jurkat T-cell lines exhibit marked genomic instability affecting karyotype, mutational profile, gene expression, immunophenotype and function. Sci Rep. 15 (1), 22426(2025).
- Dobersberger, M., et al. An engineering strategy to target activated EGFR with CAR T cells. Cell Rep Methods. 4 (4), 100728(2024).
- Van Bruggen, J. A. C., et al. Chronic lymphocytic leukemia cells impair mitochondrial fitness in CD8+ T cells and impede CAR T-cell efficacy. Blood. 134 (1), 44-58 (2019).
- Hoffmann, J. M., et al. Differences in expansion potential of naive chimeric antigen receptor T cells from healthy donors and untreated chronic lymphocytic leukemia patients. Front Immunol. 8 (1956), (2017).
- Zhang, D. K. Y., et al. Enhancing CAR-T cell functionality in a patient-specific manner. Nat Commun. 14 (1), 506(2023).
- Li, Y., Kurlander, R. J. Comparison of anti-CD3 and anti-CD28-coated beads with soluble anti-CD3 for expanding human T cells: differing impact on CD8 T cell phenotype and responsiveness to restimulation. J Transl Med. 8 (104), (2010).
- Xu, X. J., et al. Multiparameter comparative analysis reveals differential impacts of various cytokines on CART cell phenotype and function ex vivo and in vivo. Oncotarget. 7 (50), 82354-82368 (2016).
- Cornish, G. H., Sinclair, L. V., Cantrell, D. A. Differential regulation of T-cell growth by IL-2 and IL-15. Blood. 108 (2), 600-608 (2006).
- Zhou, J., et al. Chimeric antigen receptor T (CAR-T) cells expanded with IL-7/IL-15 mediate superior antitumor effects. Protein Cell. 10 (10), 764-769 (2019).
- Foster, J. B., Barrett, D. M., Kariko, K. The emerging role of in vitro-transcribed mRNA in adoptive T cell immunotherapy. Mol Ther. 27 (4), 747-756 (2019).
- Becker, S. A., et al. Enhancing the effectiveness of gammadelta T cells by mRNA transfection of chimeric antigen receptors or bispecific T cell engagers. Mol Ther Oncolytics. 29, 145-157 (2023).
- Wiesinger, M., et al. Clinical-scale production of CAR-T cells for the treatment of melanoma patients by mRNA transfection of a CSPG4-specific CAR under full GMP compliance. Cancers (Basel). 11 (8), 1198(2019).
- Wu, J., Wu, W., Zhou, B., Li, B. Chimeric antigen receptor therapy meets mRNA technology. Trends Biotechnol. 42 (2), 228-240 (2024).
- Sahin, U., Kariko, K., Tureci, O. mRNA-based therapeutics--developing a new class of drugs. Nat Rev Drug Discov. 13 (10), 759-780 (2014).
- Underwood, S., et al. T cell activators exhibit distinct downstream effects on chimeric antigen receptor T cell phenotype and function. Immunohorizons. 8 (6), 404-414 (2024).
- Zajc, C. U., Teufl, M., Traxlmayr, M. W. Affinity and stability analysis of yeast displayed proteins. Methods Mol Biol. 2491, 155-173 (2022).
- Seigner, J., et al. Solving the mystery of the FMC63-CD19 affinity. Sci Rep. 13 (1), 23024(2023).
- Jalkanen, A. L., Coleman, S. J., Wilusz, J. Determinants and implications of mRNA poly(A) tail size--does this protein make my tail look big. Semin Cell Dev Biol. 34, 24-32 (2014).
- Foster, J. B., et al. Purification of mRNA encoding a chimeric antigen receptor is critical for the generation of a robust T-Cell response. Hum Gene Ther. 30 (2), 168-178 (2019).
- Kitte, R., et al. Optimal chimeric antigen receptor (CAR)-mRNA for transient CAR T cell generation. Int J Mol Sci. 26 (3), 965(2025).
- Kiesgen, S., Messinger, J. C., Chintala, N. K., Tano, Z., Adusumilli, P. S. Comparative analysis of assays to measure CAR T-cell-mediated cytotoxicity. Nat Protoc. 16 (3), 1331-1342 (2021).
- Hu, L., et al. A nonviral approach to generate transient chimeric antigen receptor T cells using mRNA for cancer immunotherapy. J Vis Exp. (216), e67548(2025).
- Foster, J. B., et al. Transient mRNA CAR T cells targeting GD2 provide dose-adjusted efficacy against diffuse midline glioma and high grade glioma models. Neuro Oncol. 27 (10), 2684-2696 (2025).
- Usheva, Z. I., Petersen, D. L., Barington, T., Mouritzen, P., Barnkob, M. B. Droplet-based cytotoxicity assay to assess chimeric antigen receptor T cells at the single-cell level. J Vis Exp. (217), e67657(2025).
- Subham, S., et al. Rapid in vitro cytotoxicity evaluation of Jurkat expressing chimeric antigen receptor using fluorescent imaging. J Vis Exp. (200), e65560(2023).
- Zhao, Y., et al. High-efficiency transfection of primary human and mouse T lymphocytes using RNA electroporation. Mol Ther. 13 (1), 151-159 (2006).
- Xu, Y., et al. Closely related T-memory stem cells correlate with in vivo expansion of CAR.CD19-T cells and are preserved by IL-7 and IL-15. Blood. 123 (24), 3750-3759 (2014).
- Clausen, J., et al. Functional significance of the activation-associated receptors CD25 and CD69 on human NK-cells and NK-like T-cells. Immunobiology. 207 (2), 85-93 (2003).
- Poloni, C., et al. T-cell activation-induced marker assays in health and disease. Immunol Cell Biol. 101 (6), 491-503 (2023).
- Rotta, G., et al. Protocol for flow cytometry immunophenotyping of human antigen-specific T cells by activation-induced marker and Th1 cytokine detection. STAR Protoc. 6 (1), 103343(2025).
- Elsallab, M., et al. Second primary malignancies after commercial CAR T-cell therapy: analysis of the FDA adverse events reporting system. Blood. 143 (20), 2099-2105 (2024).
- Verdun, N., Marks, P. Secondary cancers after chimeric antigen receptor T-cell therapy. N Engl J Med. 390 (7), 584-586 (2024).
- Krug, C., et al. Stability and activity of MCSP-specific chimeric antigen receptors (CARs) depend on the scFv antigen-binding domain and the protein backbone. Cancer Immunol Immunother. 64 (12), 1623-1635 (2015).
- Kitte, R., et al. Lipid nanoparticles outperform electroporation in mRNA-based CAR T cell engineering. Mol Ther Methods Clin Dev. 31, 101139(2023).
- Sauerer, T., et al. Electroporation of mRNA as a universal technology platform to transfect a variety of primary cells with antigens and functional proteins. Methods Mol Biol. 2786, 219-235 (2024).
- Bimbo, J. F., et al. T cell-specific non-viral DNA delivery and in vivo CAR-T generation using targeted lipid nanoparticles. J Immunother Cancer. 13 (7), (2025).
- Hudecek, M., et al. Going non-viral: the Sleeping Beauty transposon system breaks on through to the clinical side. Crit Rev Biochem Mol Biol. 52 (4), 355-380 (2017).
- Prommersberger, S., et al. Minicircles for CAR T cell production by sleeping beauty transposition: a technological overview. Methods Mol Biol. 2521, 25-39 (2022).
- Aronovich, E. L., McIvor, R. S., Hackett, P. B. The Sleeping Beauty transposon system: a non-viral vector for gene therapy. Hum Mol Genet. 20 (R1), R14-R20 (2011).
- Soundara Rajan, T., Gugliandolo, A., Bramanti, P., Mazzon, E. In vitro-Transcribed mRNA chimeric antigen receptor T cell (IVT mRNA CAR T) therapy in hematologic and solid tumor management: A preclinical update. Int J Mol Sci. 21 (18), (2020).
- Granit, V., et al. Safety and clinical activity of autologous RNA chimeric antigen receptor T-cell therapy in myasthenia gravis (MG-001): a prospective, multicentre, open-label, non-randomised phase 1b/2a study. Lancet Neurol. 22 (7), 578-590 (2023).
- Dagher, O. K., et al. Preclinical efficacy of multi-targeting mRNA-based CAR T cell therapy in resection models of glioblastoma. Mol Ther Nucleic Acids. 36 (3), 102676(2025).
Przedruki i uprawnienia
