Protokół ten opisuje metodę produkcji i oceny aktywności przeciwdrobnoustrojowej oraz cytotoksyczności peptydu kationowego Mel4 oraz naśladowcy peptydu RK758. Integrując syntezę chemiczną, ekspresję rekombinowaną oraz standaryzowane testy funkcjonalne, zapewnia usprawniony proces produkcji i testowania peptydów oraz naśladowców małych cząsteczek.
Artykuł metodologiczny
Produkcja i testowanie peptydów przeciwdrobnoustrojowych oraz ich naśladowców
W tym artykule
Podsumowanie
Streszczenie
Peptydy przeciwdrobnoustrojowe (AMP) i ich syntetyczne naśladowce stają się obiecującą alternatywą dla konwencjonalnych antybiotyków, szczególnie w odpowiedzi na rosnące zagrożenie opornością na środki przeciwdrobnoustrojowe. Naturalnie występujące AMP są niezbędnymi składnikami wrodzonego układu odpornościowego i wykazują szerokospektralną aktywność wobec różnych patogenów drobnoustrojów, podczas gdy ich syntetyczne naśladowce, w tym peptydometyki i analogi polimerowe, zostały zaprojektowane tak, aby zwiększyć stabilność, zmniejszyć toksyczność i poprawić farmakokinetykę. Celem tego badania jest wykazanie produkcji, charakteryzacji i biologicznej oceny AMP oraz naśladowców peptydów w małych cząsteczkach. AMP są generowane za pomocą systemów ekspresji rekombinowanych lub syntezy peptydów w fazie stałej, co umożliwia precyzyjną kontrolę sekwencji aminokwasów i właściwości strukturalnych. Małocząsteczkowe naśladowce peptydów są syntetyczne przy użyciu strategii chemicznych, w tym rusztowania kwasu anthranilowego (2-aminobenzoedozowego), aby zwiększyć stabilność strukturalną i właściwości farmakologiczne. Po syntezie związki są oczyszczane i chemicznie charakteryzowane przed badaniami biologicznymi. Aktywność przeciwdrobnoustrojowa ocenia się za pomocą testów in vitro o minimalnym stężeniu hamującym (MIC), a cytotoksyczność wobec linii komórkowych ssaków w celu określenia selektywności. Reprezentatywne wyniki pokazują, że zarówno AMP, jak i ich mimiki wykazują silną aktywność przeciwko Klebsiella pneumoniae i Escherichia coli, podkreślając ich szerokospektralny potencjał antybakteryjny. Ogólnie rzecz biorąc, protokół ten zapewnia kompleksowe i powtarzalne ramy do rozwoju i systematycznej oceny peptydów przeciwdrobnoustrojowych oraz ich naśladowców jako środków przeciwinfekcyjnych nowej generacji.
Wprowadzenie
Oporność na środki przeciwdrobnoustrojowe (AMR) stała się poważnym globalnym zagrożeniem dla zdrowia1. Według Światowej Organizacji Zdrowia (WHO), AMR był bezpośrednio odpowiedzialny za około 1,27 miliona zgonów w 2019 roku i przyczynił się do szacunkowych 4,95 miliona zgonów na całym świecie2. Nadużywanie i niewłaściwe stosowanie istniejących antybiotyków uwypukliło pojawienie się patogenów opornych na wiele leków, pozostawiając ograniczone opcje leczenia takich jak bakterie, grzyby, wirusy i pierwotniaki 2,3. Ten kryzys AMR zapoczątkował poszukiwania alternatywnych strategii antybakteryjnych, które są skuteczne, stabilne i mniej podatne na rozwój oporności. Do najbardziej obiecujących kandydatów należą AMP i ich syntetyczne mimiki4.
AMP to naturalnie występujące cząsteczki, które odgrywają kluczową rolę w wrodzonym układzie odpornościowym ludzi, zwierząt i roślin5. Zazwyczaj wykazują szerokospektralną aktywność przeciwdrobnoustrojową poprzez mechanizmy takie jak zakłócenia błon, zakłócenia metabolizmu mikroorganizmów oraz modulację odpowiedzi immunologicznych6. Na przykład ludzki peptyd katelicidyny LL-37 wykazał silną aktywność przeciwko bakteriom, grzybom i wirusom7. Jednak pomimo obiecującego potencjału4, masowe terapeutyczne zastosowanie naturalnych AMP często jest ograniczone przez ich niską naturalną ilość. Dodatkowo, uzyskanie aktywnych form z naturalnych źródeł może być wyzwaniem, ponieważ wiele peptydów wymaga specyficznych modyfikacji potranslacyjnych, aby stały się aktywnefunkcjonalnie 8.
Aby sprostać ograniczeniom związanym z naturalnymi AMP, naukowcy opracowali syntetyczne analogi i naśladowce peptydów. Mimiki mogą być małymi, racjonalnie zaprojektowanymi cząsteczkami, które zachowują przeciwdrobnoustrojową skuteczność naturalnych AMP, jednocześnie oferując lepszą stabilność, selektywność i właściwości farmakokinetyczne9.
Najnowsze osiągnięcia w chemii peptydów i biologii molekularnej umożliwiły efektywną produkcję AMP dzięki metodom takim jak synteza peptydów w fazie stałej (SPPS), synteza peptydów w fazie ciekłej (LPPS) oraz systemy ekspresji rekombinantnej, zapewniając precyzyjną kontrolę kluczowych parametrów strukturalnych, takich jak skład sekwencji, rozkład ładunku i amfipaticzność10. Systemy ekspresji rekombinowanej nadają się do produkcji na dużą skalę oraz do dłuższych lub bardziej złożonych polipeptydów. Po optymalizacji metody rekombinacyjne – zazwyczaj wykorzystujące fermentację lub systemy bioreaktorowe – oferują opłacalne i skalowalne podejście do produkcji peptydów terapeutycznych11.
Niniejszy artykuł prezentuje uzupełniające się podejścia do produkcji i oceny AMP oraz ich naśladowców. Chociaż synteza chemiczna w fazie stałej jest szeroko stosowana do generowania peptydów, może stać się nieefektywna i kosztowna dla dłuższych sekwencji lub wysoce kationowych peptydów ze względu na agregację, niskie wydajności i wyzwania związane z oczyszczaniem12. Natomiast synteza chemiczna pozostaje bardzo korzystna dla generowania krótkich naśladowców peptydów z precyzyjnymi modyfikacjami strukturalnymi oraz nienaturalnych reszt13. Systemy ekspresji rekombinowanej natomiast umożliwiają opłacalną i skalowalną produkcję biosyntetyczną dłuższych lub strukturalnie złożonych peptydów w mikroorganizmach, pokonując ograniczenia długości i wydajności związane z czysto syntetycznymi podejściami12. Integrując strategie produkcji chemicznej i biologicznej, ten połączony system oferuje większą elastyczność, skalowalność i potencjał translacyjny niż każda z tych metod, co czyni je szczególnie odpowiednimi do badań mechanistycznych i rozwoju terapeutycznego.
Po produkcji przeprowadza się biologiczną ocenę tych związków za pomocą dwóch kluczowych testów. Test aktywności przeciwdrobnoustrojowej mierzy potencjał hamujący każdego peptydu lub mimiki wobec reprezentatywnych mikroorganizmów, dostarczając informacji o ich spektrum i silności. Test toksyczności ocenia cytokompatybilność z wykorzystaniem linii komórkowych ssaków, aby zapewnić bezpieczeństwo i selektywność. Integrując te eksperymentalne projektowanie kroków, syntezę i testy funkcjonalne, protokół ten zapewnia kompleksowe ramy do charakteryzacji skuteczności i bezpieczeństwa AMP oraz ich syntetycznych analogów. Razem te metody ustanawiają systematyczne podejście do opracowywania i walidacji nowych środków przeciwdrobnoustrojowych, aby sprostać rosnącemu globalnemu wyzwaniu AMR.
Protokół
1. Synteza peptydowego mimika anthranilamidu RK758
- RK758 jest syntetyzowany wewnętrznie z kluczowych organicznych elementów budulcowych: L-tryptofanu chronionego karbaminianem N-benzylem oraz bezwodnika izatoowego 5-bromo. Zgłoszono kilka syntetycznych metod; Jednak opisane poniżej podejście wykazało dobrą skalowalność i ogólną wydajność, co jest poprawą w stosunku do wcześniej opublikowanych protokołów syntetycznych14,15.
- Metoda 1: Synteza benzylu (S)-(1-((2-((tert-butoksydkarbonyl)amino)etyloamino)3-(1H-indol-3-yl)-1-oksopropan-2-yl) karbamatu (2):
- W kolbie o pojemności 250 mL z pojedynczą szyjką, wyposażonej w magnetyczny pręt mieszający, odważ Cbz-L-tryptofan (10,0 g, 29,6 mmol) i rozpuścij w 30 mL DMF i 80 mL DCM.
UWAGA: DMF podejrzewa się o wywoływanie wad wrodzonych; Unikaj dotykania w ciąży i dotykaj tylko w okapie oparowym. - Dodaj HOBt (4,08 g, 29,6 mmol), N-Boc-etylendiaminę (4,66 mL, 29,6 mmol) oraz diizopropyletylaminę (8,31 mL, 59,0 mmol) i mieszaj przez 15 minut.
- Dodaj sól chlorowodorku EDC (11,3 g, 59 mmol). Mieszaj w temperaturze pokojowej przez 20 godzin.
UWAGA: Karbodimidydy, takie jak EDC, są znane z tego, że mogą uwrażliwiać na reakcje anafilaktyczne przy wielokrotnej ekspozycji; Upewnij się, że noszę odpowiednie rękawiczki. - Sprawdź TLC używając 1:1 (v/v) DCM/octan etylu, aby zobaczyć, czy całe Cbz-L-Trp zostało spożyte.
- Po zakończeniu reakcji użyj parownika obrotowego, aby skoncentrować reakcję i usunąć dichlorometan z mieszaniny.
- Rozpuścić zawiesinę w około 300-400 ml octana etylu
UWAGA: Krok 1.1.1.6 daje zawiesinę w dimetyloformamidzie. Użyj wystarczającej ilości octana etylu, aby rozpuścić zawiesinę. - Wlej roztwór do lejka separatorowego o pojemności 500 mL wraz z 50 mL wody. Potrząśnij lejkiem rozdzielającym.
UWAGA: Ponieważ używa się tu dużej ilości lotnego rozpuszczalnika, konieczne jest przerywane odpowietrzenie lejka separatora. - Spuszczaj warstwę wodną, zachowując organiczną warstwę octanu etylu.
- Powtórz krok 1.1.1.7-1.1.1.8 z użyciem 50 mL wody, 50 mL nasyconego wodorowęglanu sodu oraz 50 mL nasyconego chlorku sodu.
- Przenieś zachowaną warstwę organiczną do kolby stożkowej o pojemności 1 L. Susz materiały organiczne, dodając bezwodny siarczan sodu i mieszając kolbę, aż powstanie swobodnie płynący proszek.
- Przefiltruj mieszankę w kolbce o pojemności 1 L z okrągłym dnem, a następnie skoncentruj do wyschnięcia na parowniku obrotowym (kąpiel wodna 40 °C przy próżni 180 mbar).
- Dodaj 50 ml eteru dietylowego i magnetyczny baton mieszający, a następnie mieszaj zawiesinę przez 45-60 minut.
UWAGA: Skuteczne jest zeskrobywanie ciał stałych ze ściany kolby metalową łopatką. - Przefiltruj zawiesinę, aby zebrać wytrącone substancje stałe. Opłucz ciasto filtracyjne jeszcze dwa razy porcjami eteru dietylowego o pojemności 50 mL eteru. Susz ciała stałe pod ssaniem, aby uzyskać związek 2 jako beżowy proszek o wydajności 87%.
- W kolbie o pojemności 250 mL z pojedynczą szyjką, wyposażonej w magnetyczny pręt mieszający, odważ Cbz-L-tryptofan (10,0 g, 29,6 mmol) i rozpuścij w 30 mL DMF i 80 mL DCM.
- Metoda 2: Synteza tert-butylu (S)-(2-(2-amino-3-(1H-indol-3-yl) propanamidu) etylokarbamatu (3)
- W kolbie o mieszanym dnie o pojemności 250 mL z dwoma szyjkami i gumowym przegrodą i szklanym korkiem rozpuszcz produkt 2 (10,8 g, 22,3 mmol) w 100 mL metanolu za pomocą magnetycznego mieszania
UWAGA: Nie smaruj korek szkła, ponieważ może to prowadzić do zanieczyszczenia. - Podczas mieszania dodaj 10% palladu na węgiel (1,07 g) przez otwór z korekiem szklanym. Za pomocą kolektora Schlenka przepuszczaj azot przez mieszaninę przez co najmniej 30 minut.
UWAGA: Można użyć dowolnego gazu obojętnego, takiego jak argon; jednak w tym przypadku wystarczy dom N2. - Wymień szklany korek na dwukierunkowy adapter szlifowego złącza szklanego, z jedną linią podłączoną do balonu wodorowego, a drugą do podciśniaczki. Otul staw taśmą PTFE, aby uzyskać szczelne uszczelnienie.
- Otwórz kolbę, aby odkurzyć, aż metanol zacznie wrzeć, a potem szybko otwórz kolbę na balonie wodorowym. Powtórz jeszcze dwa razy.
- Monitoruj reakcję za pomocą chromatografii cienkowarstwowej (używając 1:1 octana etylu/dichlorometanu jako eluentu), pobierając małe aliquoty mieszaniny reakcyjnej przez gumową przegrodę za pomocą strzykawki i filtrując przez membranowy filtr PTFE o pojemności 40 μm.
- W kolektorze Schlenka przełącz podciśnienie na azot. Wyjmij gumową przegrodę z kolby i pozwól, by przez około 5 minut azot wypróżnił pozostały wodór.
UWAGA: Pallad na węglu może samoistnie zapalić się w powietrzu, gdy wodór zostanie na nim adsorbowany. Ważne jest, aby obsłużyć reakcję pod warstwą gazu obojętnego. - Przygotuj warstwę ziemi okrzemkowej, formując zawiesinę ziemi okrzemkowej w octanie etylu, przelewając zawiesinę do lejka filtrującego o średniej porowatostwie, przymocowanego do kolby o pojemności 500 mL z okrągłym dnem, i wyciągając lekką próżnię, aż rozpuszczalnik znajdzie się tuż powyżej poziomu ziemi okrzemkowej
UWAGA: Kolumna ziemi okrzemkowej powinna mieć co najmniej 2–4 cm wysokości po załadunku do lejka.
UWAGA: Ziemia okrzemkowa/krzemka krystaliczna jest wysoce rakotwórcza i znana jest z wywoływania międzybłoniaka poprzez ekspozycję na drogę oddechową. Zawsze należy to robić w okapie wyparowym lub z odpowiednim respiratorem. - Za pomocą pipety lub innego narzędzia przenieś zawiesinę reakcyjną na górę kolumny celitowej, uważając, aby nie zakłócić górnej warstwy celitu. Powtarzaj, aż w kolbie pozostanie tylko niewielka ilość zawiesiny reakcyjnej (<2 mL)
UWAGA: Po umieszczeniu wystarczającej ilości rozpuszczalnika nad warstwą, zawartość kolby może zostać wlana do lejka filtracyjnego. - Okresowo wyciągaj lekką próżnię na lejku/kolbie, aż głowica rozpuszczalnika znajdzie się tuż nad dnem, myj zawartość kolby niewielką ilością octana etylu, powtarzając 3–4 razy
UWAGA: Warstwa palladu/węgla na celicie nigdy nie powinna być wystawiona na działanie powietrza. - Myj podpaskę, aż wszystkie produkty zostaną przefiltrowane; można to sprawdzić, kapając trochę filtrowanego rozpuszczalnika na mały kawałek płyty TLC i wizualizując pod światłem UV.
- Usuń cały rozpuszczalnik z parownika obrotowego. Do reszty należy dodać minimalną ilość dichlorometanu (5 mL) i wytrącić produkt przez dodanie eteru dietylowego (50 mL).
- Przefiltruj mieszaninę, zachowując osad, który zapewnia pośredni poziom 3 w ilościowym wykończeniu.
- W kolbie o mieszanym dnie o pojemności 250 mL z dwoma szyjkami i gumowym przegrodą i szklanym korkiem rozpuszcz produkt 2 (10,8 g, 22,3 mmol) w 100 mL metanolu za pomocą magnetycznego mieszania
- Metoda 3: Synteza tert-butylo-(S)-(2-(2-(2-amino-5-bromobenzamido)-3-(1H-indol-3-yl)propanamido)etylowego karbamatu (4)
- W suszonej w piecu kolbie o okrągłym dnie o pojemności 250 mL z pojedynczą szyjką w pieczarni odważ produkt 3 (5,00 g, 14,5 mmol) oraz bezwodnik bromoizatoowy (5) (3,50 g, 14,5 mmol). Dodaj 50 mL bezwodnego acetonitrylu.
UWAGA: Bezwodny acetonitryl uzyskano z systemu oczyszczania rozpuszczalnika poprzez przepuszczanie rozpuszczalnika przez kolumnę aktywowanej glinu. - Załóż w kolbę chłodzony wodą skraplacz refluksowy i rurkę suszącą wypełnioną bezwodnym chlorkiem wapnia oraz uszczelnij połączenia taśmą PTFE.
- Podgrzej mieszaninę do refluksu (np. acetonitryl = 82 °C), temperatura kąpieli olejowej = 100 °C. Mieszaj przy refluksie przez 18 godzin lub do momentu, gdy TLC zużywa trzy godziny. Po zakończeniu skoncentruj mieszaninę reakcji do wyschnięcia pod próżnią.
- Do ciał stałych należy dodać 30 mL acetonitrylu i 50 mL eteru dietylowego, a następnie przefiltrować mieszaninę, zachowując produkt stały. Zbierz produkt stały, aby uzyskać tytuł złożonego 4 na 78% plonów.
- W suszonej w piecu kolbie o okrągłym dnie o pojemności 250 mL z pojedynczą szyjką w pieczarni odważ produkt 3 (5,00 g, 14,5 mmol) oraz bezwodnik bromoizatoowy (5) (3,50 g, 14,5 mmol). Dodaj 50 mL bezwodnego acetonitrylu.
- Metoda 4: Synteza tert-butylo-(S)-(2-(2-(2-(2-(2-naftamid)-5-bromobenzamido)-3-(1H-indol-3-yl)propanamido)etylowo-karbamatowego) karbamatu (6)
- W suszonej w piecu kolbie o pojemności 50 mL z pojedynczą szyjką i okrągłym dnem rozpuścić 2-chlorek naftoilu (572 mg, 3,0 mmol) w 10 ml dichlorometanu. Załóż do kolby gumową przegrodę. Od tego czasu ta kolba jest nazywana "kolbą A".
UWAGA: W badaniu użyto chlorku naftoilu od komercyjnego dostawcy, ale uzyskano podobne rezultaty generujące go z 2-naftowego kwasu przy użyciu chlorku szczawia, zgodnie zartykułem 14). - W osobnej suszonej w piekarniku kolbie o pojemności 100 mL z pojedynczą szyjką i okrągłym dnem odważ produkt 4 (544 mg, 1,0 mmol). Od tego czasu ta kolba jest nazywana "Flaszką B".
- Załóż do Kolby B gumową przegrodę i podłącz do kolektora Schlenka za pomocą igły strzykawki i adaptera Luer. Płucz Flaszkę B pod próżnią i uzupełnij azotem, powtarzaj dwa razy.
- Dodaj 20 mL bezwodnego dichlorometanu strzykawką do Kolby B. Dodaj trietylaminę (455 μL, 3,24 mmol) strzykawką do Kolby B. Schłodz w kąpieli lodowej przez 10 minut.
- Nałóż zawartość piersiówki A do odpowiednio dużej strzykawki. Roztwór ze strzykawki dodaj do piersiówki B kropelo i mieszając.
UWAGA: Produkcja chlorowodorku trietyloaminy może być postrzegana jako białe opary nad rozpuszczalnikiem. Wyjmij z kąpieli lodowej po dodaniu roztworu chlorku kwasu. - Mieszaj mieszankę, aż cała substancja 4 zostanie zużyta na podstawie analizy TLC. Skoncentruj mieszankę do niemal suchości na parowniku obrotowym (600 mbar, 40 °C).
- Podziel mieszaninę między wodę (30 mL) a octan etylu (70 mL). Wprowadzaj warstwy, potrząsając w lejku rozdzielającym i wyrzucając warstwę wodną.
- Przemyj organiczną mieszaninę nasyconymi roztworami wodnymi NaHCO3 (30 mL) i NaCl. Susz warstwę organiczną, dodając bezwodny Na2SO4 , aż po mieszaniu zaobserwuje się swobodnie płynący proszek.
- Koncentruj się do wysuszenia na parowniku obrotowym (170 mbar, 40 °C). Surowe substancje stałe tryturuje acetonitrylem (15 mL) i eterem dietylowym (15 mL), aby uzyskać tytuł związku jako kremowy stały o 70% wydajności.
- W suszonej w piecu kolbie o pojemności 50 mL z pojedynczą szyjką i okrągłym dnem rozpuścić 2-chlorek naftoilu (572 mg, 3,0 mmol) w 10 ml dichlorometanu. Załóż do kolby gumową przegrodę. Od tego czasu ta kolba jest nazywana "kolbą A".
- Metoda 5: Synteza (S)-N-(2-((1-((2-aminoetyloamino)amino)-3-(1H-indol-3-yl)-1-oksopropan-2-yl)karbamoyl)-4-bromofenylu)-2-naftamidu (7)
- Należy leczyć zawiesinę pośredniego 6 (1,5 g, 2,15 mmol) w dichlorometanie (0,2 M końcowe stężenie) 1,2-etanolem (20% objętości w stosunku do objętości DCM).
UWAGA: 1,2-etanol ma nieprzyjemny zapach, który może powodować nudności, nawet przy niskich stężeniach. Trzymaj się w okapie spalinowym. - Schłodzić mieszaninę w kąpieli lodowej, a następnie potraktować kwasem trifluorooctowym (taka sama objętość jak DCM). Mieszaj mieszankę w temperaturze 0 °C przez 2 godziny.
- Po zakończeniu koncentruj mieszaninę reakcji poprzez przepłukanie gazem azotowym
UWAGA: Spaliny mogą być przepuszczane przez pułapkę wybielającą, aby ograniczyć uwalnianie zapachów. - Surowe substancje stałe trituruj za pomocą eteru dietylowego (10 mL) i filtruj, aby zebrać substancje stałe. Opłucz ciasto filtracyjne dwukrotnie eterem dietylowym (po 10 mL), a następnie pozwól ciałom stałym wyschnąć pod ssaniem.
- Należy leczyć zawiesinę pośredniego 6 (1,5 g, 2,15 mmol) w dichlorometanie (0,2 M końcowe stężenie) 1,2-etanolem (20% objętości w stosunku do objętości DCM).
- Metoda 6: Synteza tert-butylu (S,Z)-(3-((1H-indol-3-yl)metylu)-1-(2-(2-naftamid)-5-bromofenylu)-1,4-diokso-9-(fenylimino)-2,5,8,10-tetraazadodekan-12-yl) karbamatu (9)
- Naładuj kolbę z pojedynczą szyjką i okrągłym dnem pośrednim składnikiem 7 (1,0 g, 1,4 mmol), pochodną tiourey 8 (415 mg, 1,4 mmol) oraz trietyloaminą (1,01 mL, 4,2 mmol) w N, N-dimetyloformamid (5 mL).
- Schłodź reakcję do -5 °C w kąpieli lodowo-solowej, dodaj chlorek rtęci (II) (760 mg, 2,8 mmol) i mieszaj przez 16 godzin.
UWAGA: Chlorek rtęci (II) jest śmiertelny w wyniku narażenia doustnego, skórnego i oddechowego. Jest również wysoce toksyczny dla życia wodnego. Noś rękawice odporne na chemikalia, ochronę oczu i ciało. Dodatkowo unikaj roztworów aerozolizujących zawierających chlorek rtęci(II) i obchodz się z nimi w okapie wypalanym. Upewnij się, że odpady z tego procesu są oddzielane od innych strumieni odpadów organicznych i nie dostarczaj odpadów rtęci do kanalizacji. - Po zakończeniu rozcieńcz mieszaninę 2-propanolem i przefiltruj przez warstwę celitu, zbierając filtrat.
- Skoncentruj filtrat do wyschnięcia na parowniku obrotowym i poddaj resztę błyskowej chromatografii kolumnowej na krzemie, używając metanolu/dichlorometanu w skali 3:97 jako eluentu.
- Przeanalizuj zebrane ułamki za pomocą TLC, a następnie zbierz czyste ułamki, aby uzyskać tytuł złożony.
- Metoda 7: Synteza RK758
- Metoda deochrony pośredniego 8 przez Boc w celu uzyskania RK758 jest identyczna z krokiem 1.1.5.
- Rozpuszcz powstały produkt w 5 mL wody acetonitrylowej/ultraczystej w stosunku 1:1 (v/v) i przelej do fiolki z nakrętką borokrzemową. Zamroz roztwór w kąpieli ciekłego azotu, a następnie liofilizuj, aby uzyskać produkt.
UWAGA: Ważne jest, aby fiolka była borokrzemowana, aby zapobiec pęknięciu podczas zamarzania.
UWAGA: Ekspozycja na ciekły azot może powodować odmrożenia lub uszkodzenia skóry. Upewnij się, że nosisz odpowiednie rękawice i ochronę oczu.
- Metoda 1: Synteza benzylu (S)-(1-((2-((tert-butoksydkarbonyl)amino)etyloamino)3-(1H-indol-3-yl)-1-oksopropan-2-yl) karbamatu (2):
2. Rekombinowana produkcja i oczyszczanie wysoce kationowego peptydu przeciwdrobnoustrojowego Mel4 (KNKRKRRRRRRRRRR)
- Zoptymalizowany protokół produkcyjny
- Synteza genów
- Zaprojektować i zsyntetyzować kasetę genową z następującymi komponentami: HIS (6x/7x histidynowy tag do izolacji rekombinowanych peptydów), znacznik izomerazy ketosteroidowej (KSI) do tworzenia ciała inkluzyjnego (IB) oraz miejsce rozszczepienia wirusa tytoniowego (TEV) (ENLYFQ↓G, S, A, M, C, H), dla trwałej, wolnej od chemii wycięcia KSI i His z motywu białka.
- Wybierz aminokwas zaraz po cięciu (G, S, A, M, C, H) tak, aby nie wpływał na aktywność AMP.
UWAGA: Glicyna zapewnia najwyższą efektywność rozszczepienia TEV. Pojedynczy aminokwas umieszczony na końcu N lub C może wpływać na właściwości fizykochemiczne AMP, stąd ich aktywność. - Syntetyzuj syntetyczną sekwencję genową, w tym obszary flankujące, z miejscami restrykcyjnymi o średnicy 5' XbaI i 3' XhoI. Sekwencja aminokwasów została przedstawiona w Tabeli 1 oraz schematycznie na Rysunku 1.
- Klonowanie
- Trawić wektor pET przy użyciu kompatybilnych enzymów restrykcyjnych.
UWAGA: W tym przypadku plazmid p15TVL (pochodny pET15b, Ampr, promotor T7) został trawiony razem z XbaI, XhoI i ScaI (aby rozszczepić niepożądany fragment). - Aby zapobiec ponownemu ligowaniu strawionych fragmentów, należy poddać się alkaliczną fosfatazą jelitową cieląt przez 10 minut w temperaturze 37 °C. Trawić syntetyczny gen His-KSI-Mel4 z XbaI i XhoI w reakcji 20 μL.
- Oczyść fragmenty ze wszystkich enzymów restrykcyjnych za pomocą zestawu QIAquick PCR Purification Kit. Alternatywnie, wykonaj elektroforezę żelową i wycinaj pasmo związane z pożądanym fragmentem wektora, a następnie wyekstrahuj fragment z żelu za pomocą zestawu do ekstrakcji żelowej.
UWAGA: Upewnij się, że oczyszczone fragmenty są ilościowe za pomocą metody spektrofotometrycznej (NanoDrop) w celu optymalizacji ligacji.
- Trawić wektor pET przy użyciu kompatybilnych enzymów restrykcyjnych.
- Ligacja i transformacja
- Swiązać strawiony syntetyczny gen wprowadzony do wektora pET. Upewnij się, że proporcja wkładki i wektora jest równomolarna.
- Inkubuj mieszaninę z ligazą T4 przez noc w temperaturze 16 °C. Przekształcaj ją odpowiednio w chemicznie lub elektrokompetentny DH5α metodami wstrząsu cieplnego lub elektroporacji.
- Delikatnie mieszaj chemicznie kompetentne komórkiα DH5 z plazmidowym DNA i inkubuj na lodzie, aby umożliwić przyłączenie DNA. Następnie poddaj komórkom szok cieplny przez 30 sekund w temperaturze 42 °C, aby ułatwić pochłanianie DNA, a następnie szybko schłodzić na lodzie.
- Po wybudowaniu w bezantybiotykowym podłożu bulionowym 450 μL LB w temperaturze 37 °C przez godzinę, należy położyć komórki na selektywnym agarze zawierającym odpowiedni antybiotyk.
UWAGA: Przekształcone kolonie zazwyczaj pojawiają się po inkubacji przez noc. Dla elektrokompetentnych komórek DH5α mieszaj niewielką objętość oczyszczonego, wolnego od soli plazmidowego DNA (zazwyczaj 1–2 μL 10–100 ng w komórkach ~50 μL) z komórkami w schłodzonej elektroporacyjnej kuwecie. - Po krótkim schłodzieniu podaj pojedynczy impuls (typowe ustawienia: 1,8 kV dla kuwety o szczelinie 0,2 cm, co daje stałą czasową ~5 ms; dostosuj do urządzenia/cuwetty), uważając na unikanie łuku dzięki użyciu odsolonego DNA i lodowatych odczynników.
- Natychmiast dodaj ~450 μL podgrzanego LB, odzyskaj temperaturę w 37 °C z potrząskiem przez godzinę, a następnie nakładam na selektywny agar.
- Hodować transformanty przez noc w bulionie LB do izolacji plazmidów przy użyciu zestawu do oczyszczania plazmidów. Zweryfikować ostateczną konstrukcję plazmidu za pomocą PCR za pomocą primerów z Tabeli 1 i potwierdź sekwencję sekwencjonowania Sangera.
- Przekształc zweryfikowany plazmid w gospodarza ekspresyjnego (chemicznie lub elektrokompetentnego), E. coli BL21(DE3), jak powyżej.
- Synteza genów
- Optymalizacja ekspresji i produkcji ciała inkluzyjnego (IB)
- Zaszczep bulion 10 mL LB (100 μg/mL ampicyliny) i uprawiaj w 37 °C przez noc. Użyj tego do zaszczepienia 100 mL, a następnie do produkcji 1 L.
- Rozcieńcz w LB do gęstości optycznej (OD600) hodowli w czasie 0 = 0,1. Stosuj medium LB z dodatkiem 1% glukozy i 100 μg/ml ampicyliny.
- Inkubuj w temperaturze 37 °C i monitoruj przedawkowanie, aby osiągnąć fazę log (OD600 0,5–0,6). Indukować przy niskim stężeniu izopropylu β-1-tiogalaktoparanozydu IPTG, zazwyczaj 0,1 mM.
Utrzymuj temperaturę 37 °C przez 16–24 godziny, aby wzmocnić formowanie ciał inkluzywnych. - Kontynuuj inkubację przez 16 do 24 godzin. Komórki pobieraj przez wirowanie (5 000 x g, 4 °C) przez 10 minut i przechowuj granulki w temperaturze -80 °C.
- Liza komórek i frakcjonowanie białek
- Rozmrażaj granulki komórkowe na lodzie i ponownie zawiesiny w odczynniku Bugbuster, aby rozpocząć chemiczną lizę. Wiruj lizat w dawce 4000 x g przez 20 minut w temperaturze 4 °C. Pobierz supernatant jako frakcję rozpuszczalnego białka.
- Umyj pozostałe granulki i ponownie zawiesij je w 10% (v/v) Bugbusterze w wodzie MilliQ. Poddać zawiesinę sonikacji, aby w pełni odzyskać nierozpuszczalną frakcję białek (ciała inkluzyjne).
- Próbki należy traktować 100 μL buforu SDS-PAGE zawierającego 5% β-merkaptoetanolu. Inkubuj mieszankę w temperaturze 95 °C przez 5 minut, aby zapewnić całkowitą denaturację białka.
- Elektroforeza SDS-PAGE
- Załaduj zdenaturowane lizaty na duplikaty żeli 15% SDS-PAGE do standardowego elektroforetycznego rozdzielania.
- Jeden żel przemyj wodą przez godzinę. Bejcuj przez noc za pomocą odczynnika GelCode Blue Stain. Następnego dnia odłóż wodę, aż zespoły będą wyraźnie widoczne.
- Wizualizuj i dokumentuj (Rysunek 2A) barwiony żel, aby ocenić całkowite profile białek (TCP) i rozkład frakcji za pomocą instrumentu Biorad Gel Doc w Image Lab.
- Western blotting (immundetekcja)
- Wyrównaj niezabarwiony żel, membranę nitrocelulozową, papiery filtracyjne i gąbki w buforze transferowym (20 mM Tris-HCl pH 7,4, 150 mM NaCl, 0,1% Tween 20). Złóż kanapkę transferową i wykonaj transfer przy napięciu 100 V przez 1 godzinę w temperaturze otoczenia.
- Inkubuj błonę w buforze blokującym (5% odtłuszczonego mleka w TBST) przez 1 godzinę w temperaturze pokojowej, aby zapobiec wiązaniu niespecyficznym.
- Inkubuj błonę z pierwotnym przeciwciałem Mouse anty-HisTag (rozcieńczonym 1:1 000 w buforze blokującym) przez noc w temperaturze 4 °C z delikatnym poruszeniem.
- Myj błonę trzy razy TBST przez 5 minut każdy. Inkubuj błonę z HRP-sprzężonym antymyszim IgG (rozcieńczonym w stężeniu 1:5 000 w buforze blokującym) przez 1 godzinę w temperaturze pokojowej.
- Wykonaj ostatnią rundę trzech myć TBST. Nałóż podłoże o wzmocnionej chemiluminescencji (ECL) na membranę przez 1 minutę i wizualizuj za pomocą obrazowania chemiluminescencji lub przez ekspozycję na film rentgenowski. Dokumentuj obraz (jak widać na Rysunku 2B).
- Izolacja IB i oczyszczanie powinowactwa
- Ponownie zawiesić osad komórkowy w buforze lizy (100 mM Tris·Cl, pH 7,0, 5 mM EDTA, 5 mM DTT (770 mg/litr), 5 mM benzamidyny·HCl (780 mg/litr)) i wykonać mechaniczną lizę (np. prasa francuska/sonacyjna). Wirówka (20 000 x g, 4 °C przez 20 minut) do izolacji nierozpuszczalnego granulatu KSI-Mel4 IB.
- Dokładnie myj pellet buforem do płukania (100 mM Tris·Cl, pH 7, 5 mM EDTA, 5 mM DTT, 2 M mocznika, 2% (w/v) Triton X-100). Rozpuszczaj granulek w stężeniu mocznika nie większym niż 2M.
UWAGA: Stężenie mocznika używanego do rozpuszczania IB powinno mieścić się w zakresie pracy proteazy TEV. - Ilościowo określić izolowany IB za pomocą zestawu BCA zgodnie z instrukcjami producenta.
- Wymieszaj odczynnik Pierce B i odczynnik A w stosunku objętości 1:50. Oblicz całkowitą potrzebną objętość na podstawie liczby standardów i próbek do przeprowadzenia w trzech egzemplarzach.
- Korzystając z albuminy surowicy bydlęcej (BSA) jako odniesienia, przygotuj serię rozcieńczeń w celu stworzenia standardowej krzywej w zakresie od 3 000 μg/mL do 200 μg/mL.
- Używając płyty z 96 dołkami, pipetuję 25 μL każdego standardu BSA i próbki (w tym oczyszczonego supernatantu i ponownie zawiesowanego osadu) do studni.
- Dodaj 200 μL przygotowanego odczynnika roboczego BCA do każdej studni zawierającej standard lub próbkę. Krótko wymieszaj płytkę i inkubuj przez 1 do 2 godzin w temperaturze 37 °C, aby umożliwić rozwój koloru.
- Po inkubacji zmierz absorpcję płyty przy 562 nm za pomocą spektrofotometru. Wykres absorpcji standardów BSA względem ich znanych stężeń, aby uzyskać liniową lub kwadratową krzywą standardową.
- Określ stężenie białka w próbkach His-KSI-Mel4 lub rekombinowanym Mel4, porównując ich wartości absorpcji z wygenerowaną krzywą standardową. Stężenia przed i po rozszczepieniu TEV pokazano na Rysunku 3.
- Enzymatyczne rozszczepienie i usuwanie znaczników
- Reakcja rozszczepienia: Proteaza TEV His-tag (zalecany stosunek molowy 1:50 do 1:100, Proteaza: Białko fuzyjne). Inkubuj przez 16 godzin w temperaturze 4 °C dla maksymalnej wydajności.
- Usuwanie znaczników i oczyszczanie chromatografii powinowactwa unieruchomionego metalu (IMAC):
- Mieszanina reakcji rozszczepiania przechodzi przez świeżą kolumnę niklowo-nitriotrioctowego kwasu (Ni-NTA). Wyrównaj żywicę Ni-NTA z buforem wiązającym (buforem lizy).
- Załaduj mieszankę reakcji szczerbości. Komponenty oznaczone tagiem His (fragment KSI i proteaza TEV) wiążą się z żywicą.
- Zbierz przepływ przecieku, który zawiera nieoznakowany rekombinowany peptyd Mel4 z resztkami aminokwasów G, S, A, M, C i H z miejsca rozszczepienia TEV.
- Upewnij się, że ten dodatkowy aminokwas nie wpływa na aktywność AMP, wykonując test MIC z chemicznie syntetyzowanym Mel4 jako kontrolą.
- Eluć związany fragment KSI i proteazę TEV za pomocą gradientu buforu elucyjnego (500 mM Imidazolu, 500 mM NaCl, 20 mM buforu fosforanu sodu, pH 8).
- Wykonaj test BCA zgodnie z krokiem 2.6.3.
3. Działanie przeciwdrobnoustrojowe
- Przygotowanie medialne
- Przygotuj media [Bulion Mueller Hinton, skorygowany o kationy (CAMHB), Trypticase Soy Rozwodowy (TSB), Trypticase Neutralizujący D/E oraz Trypticase Soy Agar (TSA)] zgodnie z instrukcjami producenta. Przygotuj także 1× fosforanowej soli fizjologicznej (PBS) z 10 × skoncentrowanego PBS. Następnie autoklawuj je w temperaturze 121 °C przy 15 lbs/2.
- Przygotowanie zapasów peptydowych
- Rozpuszcza AMP i naśladuje go w wodzie sterylnej w wysokim stężeniu, np. 20 mM lub co najmniej 2 mg/mL. Jeśli peptyd jest nierozpuszczalny, użyj wody sterylnej zawierającej końcowe stężenie 0,01% kwasuoctowego 16. Jeśli spodziewane jest adsorpcje do powierzchni plastikowych, uzupełnij roztwór zapasowy 0,2% (w/v) BSA, ponieważ działa on jako środek blokujący17.
UWAGA: Dimetylosiarkowotlenkowy (DMSO) jest również zalecany do rozpuszczania peptydów lub naśladowców nierozpuszczalnych w wodzie. Przygotuj skoncentrowany roztwór zapasowy, na przykład 20 mM lub 2 mg/mL. - Filtruj i sterylizuj zapas peptydów za pomocą filtra strzykawkowego o średnicy 0,22 μm w warunkach aseptycznych.
- Przygotuj aliquoty zapasu AMP i przechowuj je w temperaturze -20 °C (lub zgodnie ze stabilnością AMP). Przygotuj identyczną dawkę rozpuszczalnika.
- Rozpuszcza AMP i naśladuje go w wodzie sterylnej w wysokim stężeniu, np. 20 mM lub co najmniej 2 mg/mL. Jeśli peptyd jest nierozpuszczalny, użyj wody sterylnej zawierającej końcowe stężenie 0,01% kwasuoctowego 16. Jeśli spodziewane jest adsorpcje do powierzchni plastikowych, uzupełnij roztwór zapasowy 0,2% (w/v) BSA, ponieważ działa on jako środek blokujący17.
- Przygotowanie szczepionki bakteryjnej
- Rozpraszaj izolat bakteryjny do testowania na bogatym w składniki odżywcze, takim jak TSA, aby uzyskać czyste, dobrze izolowane kolonie.
- Inkubuj płytę aerobalnie w temperaturze 36 ± 1 °C przez 18-24 godziny.
- Wybierz trzy do pięciu morfologicznie podobnych, dobrze izolowanych kolonii z płyty hodowlanej, używając sterylnej pętli inokulacyjnej. Przełóż je do przebudówki sterylnej zawierającej 5–10 mL TSB lub CAMHB. Aby uzyskać równomierne zawieszenie, delikatnie pocieraj pętlę z koloniami bakterii o wewnętrzną ścianę pochylonej rurki, aby uzyskać jednorodną zawiesienność.
- Inkubuj kulturę bulionu w temperaturze 36 ± 1 °C, potrząsając przy 180 obr./min przez 18 do 24 godzin.
- Rozwiń hodowlę nocną w 3000 x g przez 10 minut w 25 °C i przemyj granulat bakteryjne trzy razy sterylnym 1 × PBS.
- W sterylnym pojemniku podawaj 2 mL 1 × PBS, następnie dodaj 50–100 μL umytej zawiesina bakteryjnej i zachowuj wir przez 5–10 sekund, aby uzyskać jednolitość.
- Zmierz gęstość optyczną na 600 nm (OD600) za pomocą spektrofotometru. Krótko mówiąc, dodaj 200 μL zawiesiny bakteryjnej do płytki z 96 dołkami, wraz z taką samą objętością 1× PBS jak pusta płyta, i zmierz OD600 , aby uzyskać równowartość 0,1, odpowiadającą około 1–2 × 10⁸ CFU/mL (zweryfikować na podstawie prawidłowej liczby płytek w TSA).
- Rozcieńcz skorygowane zawieszenie 1:100 w CAMHB, aby uzyskać ostateczną inokulum 10,6 CFU/mL.
- Ustawianie płyt
- Oznacz sterylną, płaską płytkę z 96 dołkami z odmianą bakterii, nazwą AMP, datą i inicjałami naukowca. Na płytce zaznacz miejsca na dołki testowe, blankowe i kontrolne na pokrywce.
- Do pierwszej kolumny płytki należy podać 200 μL roztworu AMP (najwyższe stężenie). Do pozostałych odwiertów, od kolumny 2 do 12, dodaj 100 μL CAMHB.
- Za pomocą pipety wielokanałowej wykonaj podwójne szeregowe rozcieńczenia wzmacniacza od kolumny 1 do 10, odrzucając 100 μL z dziesiątej kolumny.
- Dodaj 100 μL przygotowanego szczepu bakteryjnego (10,6 CFU/mL) do każdego dołka, z wyjątkiem testu kontroli bezpłodności (pusty). Daje to końcowe stężenie bakterii około 5 × 10,5 CFU/mL w dołkach testowych. Dodaj 100 μL CAMHB do pustych otworów, aby uzyskać ostateczną objętość do 200 μL. Przygotuj potrójne odwierty dla każdego stężenia.
UWAGA: W przypadku AMP, które wydzielają się po rozcieńczeniu w CAMHB, dodanie kwasu octowego o stężeniu 0,1–0,2% BSA może rozwiązać problem; optymalizacja może wymagać testów empirycznych16. W takich przypadkach należy uwzględnić studnie kontrolne rozpuszczalników (zawierające CAMHB oraz kwas octowy i/lub BSA). - Podobnie wykonaj MIC dla naśladowcy AMP (RK758) oraz antybiotyku porównawczego (np. kolistyna).
- Przykryj talerz pokrywką, zabezpiecz folią spożywczą, aby zapobiec parowaniu, i inkubuj w temperaturze 36 ± 1 °C przez 18–24 godziny.
- Równolegle włącz referencyjny szczep E. coli (np. mcr-1-zawierający E. coli NCTC 13846) i przetwarzaj podobnie jak peptyd lub mimik peptydu.
- Po inkubacji zapisz MIC.
- Określenie MIC
- Zmierz OD600 każdego dołka za pomocą czytnika mikropłytek. Oblicz procentowe zmniejszenie wzrostu w porównaniu do nieleczonej kontroli wzrostu. MIC definiuje się jako najniższe stężenie AMP, które skutkuje co najmniej 90% obniżeniem OD600 w porównaniu do kontroli wzrostu18.
- Określ wartości MIC z co najmniej trzech niezależnych eksperymentów przeprowadzonych w trzech egzemplarzach. Raportuj wyniki jako średnią ± odchyleniu standardowym, aby zapewnić powtarzalność.
UWAGA: MIC dla szczepu kontrolnego, E. coli NCTC 13846, powinien być w granicach dwukrotnego rozcieńczenia oczekiwanego MIC kolistyny. Potwierdź, że rozpuszczalniki zawierające DMSO, kwas octowy i BSA nie miały samodzielnej aktywności hamującej.
- Określenie minimalnego stężenia bakteriobójczego (MBC)
- Z dołków przy i powyżej MIC, a także z jednego stężenia poniżej, przenosi się 100 μL zawiesiny bakteryjnej do 900 μL bulionu D/E, aby przygotować rozcieńczenia seryjne.
- Nakładanie 20 μL każdej rozcieńczonej zawiesiny na TSA w trzech egzemplarzach, aby określić żywotną liczbę bakterii.
- Po nocnej inkubacji w temperaturze 36 ± 1 °C przez 24 godziny policz kolonie, pomnoż przez odpowiedni współczynnik rozcieńczenia i porównaj żywotne liczby z tymi z studni kontrolującej wzrost, przetworzoną w ten sam sposób.
- MBC definiuje się jako najniższe stężenie środka przeciwdrobnoustrojowego, które skutkuje 99,9% (≥ 3 log10) spadkiem liczby żywotnych bakterii w porównaniu do początkowego inokulum po 24 godzinach inkubacji (kontrola wzrostu) w warunkach standardowych19.
- Relacje
- Raportuj MIC i MBC w μg/mL i μM.
- Przelicz μg/mL na μM, używając μM = μg/mL × 1 000/masa cząsteczkowa (g/mol)
- Utylizacja odpadów zakaźnych
- Usuń wszystkie materiały, które miały kontakt z żywymi kulturami bakteryjnymi, w tym mikromiareczki z 96 dołkami, końcówki pipet i rurki Falcon, do wyznaczonych worków na odpady biologiczne.
- Autoklawuj zebrane odpady biologiczne w temperaturze 121 °C przez 15–20 minut pod ciśnieniem 15 psi, aby zapewnić pełną sterylizację przed utylizacją, zgodnie z wytycznymi instytucjonalnego bezpieczeństwa biologicznego.
4. Cytotoksyczność
- Liczenie komórek i zasiewanie pod kątem testu toksyczności
- Utrzymuj komórki, takie jak fibroblasty L929 myszy w kolbie o pojemności 75cm 2, w minimalnym ośrodku esencjalnym Dulbecco (DMEM) zawierającym 10% surowicy płodowej bydła (FBS) i 1% antybiotyków (siarczan streptomycyny i penicylina G) w temperaturze 37 °C z 5%CO2.
- Przemyj komórki 1x PBS i trystynuj 0,25% trypsyną-EDTA. Policz komórki, mieszając 50 μL zawiesiny z 50 μL 0,4% Trypan Blue i załaduj 10 μL do hemocytometru.
- Policz żywotne (niebarwione) i martwe (niebieskie) komórki w czterech narożnych kwadratach i oblicz całkowitą liczbę komórek, używając: Całkowita liczba komórek = (średnia liczba żywych komórek × 104 × 2 [współczynnik rozcieńczenia]).
- Oblicz żywotność (%) = (żywy / [żywy + martwy]) × 100.
- Dostosuj końcowe stężenie komórek do 5 × 10⁴ komórek /mL (odpowiadające 5 000 komórek/studni w 100 μL przy użyciu medium DMEM).
- Zasiewaj 100 μL zawiesiny komórkowej do każdego dołku sterylnej płyty z 96 dołkami. Inkubuj przez 24 godziny w 37 °C z 5%CO2 , aby umożliwić przyleganie.
- Przygotowanie roztworów testowych Mel4 i RK758
- Przygotuj roztwory robocze Mel4/RK758 w czystym DMEM (bez FBS i antybiotyków) przy docelowych stężeniach (1 000, 500, 250, 125, 62,5, 31,25, 15,6, 7,8 i 3,9 μM) przy użyciu roztworu zapasowego przygotowanego zgodnie z krokiem 3.2.
- Usuń podłoże hodowlane z każdego dołu. Dodaj 100 μL odpowiadającego roztworu roboczego 1× Mel4/RK758 bezpośrednio do otworów.
- Dodaj 100 μL DMEM do wyznaczonych studni kontroli ujemnej (NC).
- Dodaj 100 μL DMSO do dołków oznaczonych pozytywną kontrolą (PC) (oprócz DMSO zaleca się cytotoksyczny czynnik, taki jak Triton X-100 jako kontrolę pozytywną).
- Dodaj 100 μL 1 x PBS jako kontrolę blank.
UWAGA: Wszystkie zabiegi i kontrolne procedury wykonuj w trzech egzemplarzach. Obchodzić się z DMSO w rękawiczkach i ochronie oczu; Unikaj kontaktu ze skórą i utylizuj odpady rozpuszczalne zgodnie z procedurami instytucjonalnymi.
- Badanie bromku 3-(4,5-dimetylotiazol-2-yl)-2,5-difenylotetrazolu (MTT)
- Po 24 godzinach ekspozycji na Mel4/RK758 ostrożnie aspiruj podłoże testowe, nie zakłócając komórek.
UWAGA: Czas trwania leczenia związkami przeciwdrobnoustrojowymi może się różnić w zależności od konkretnego projektu eksperymentu. - Przygotuj roztwór roboczy MTT, rozcieńczając roztwór zapasowy 5 mg/mL w proporcji 1:9 czystym DMEM (końcowe stężenie 0,5 mg/mL).
- Dodaj 100 μL roztworu roboczego MTT do każdego otworu. Przykryj płytkę folią aluminiową, aby chronić ją przed światłem i inkubuj przez 2 godziny w 37 °C, aż utworzą się fioletowe kryształy formazu.
UWAGA: MTT jest wrażliwe na światło i toksyczne. Obsługa rękawiczek i utylizacja odpadów zgodnie z instytucjonalnymi procedurami bezpieczeństwa biologicznego. Zawsze wyłączaj światło podczas przetwarzania z odczynnikiem MTT.
- Po 24 godzinach ekspozycji na Mel4/RK758 ostrożnie aspiruj podłoże testowe, nie zakłócając komórek.
- Rozpuszczanie formazonu i pomiar absorpcji
- Ostrożnie usuń roztwór MTT z każdego dołku. Dodaj 100 μL DMSO do każdego dołku, aby rozpuścić kryształy formazonu.
- Umieść talerz na shakerze na 5 minut, aby zapewnić całkowite rozpuszczenie. Zmierz absorpcję przy 570 nm za pomocą czytnika mikropłytek.
- Analiza danych i określenie stężenia cytotoksycznego na poziomie 50% (IC50 lub CC50)
- Odejmij wartości absorpcji pustej (PBS) od wszystkich odczytów i użyj pustej pozycji skorygowanej do obliczeń.
- Oblicz żywotność komórek (%) według równania: Żywotność (%) = (Aleczona/A NC (komórka)) × 100.
- Oblicz IC50 lub CC50 za pomocą oprogramowania GraphPad Prism.
UWAGA: Powtarzaj eksperymenty w trzech egzemplarzach i podawaj dane jako średnią ± odchylenie standardowe.
Wyniki
Synteza RK758
Dane analityczne do średniego 7 zostały opublikowane wcześniej14. Dane analityczne dla RK758 i pośrednich 8–9 są następujące:
Tert-butyl (2-(3-fenylotioureido)etyl)karbamatan (8):
Produkt 8 uzyskano jako kremowy materiał stały (1,89 g, 87%); m.p. 167,4–168,3 °C; 1H NMR (300 MHz, DMSO-d 6) δ 9,58 (s, 1H), 7,71 (s, 1H), 7,44–7,29 (m, 4H), 7,11 (t, J = 12,0 Hz, 1H), 6,88 (br s, 1H), 3,55-3,53 (m, 2H), 3,13 (q, J = 4,0 Hz, 2H), 1,59 (s, 9H); 13C NMR (75 MHz, DMSO-d6) δ 180,9, 156,3, 139,5, 129,1, 124,7, 123,7, 78,2, 44,3, 28,7; HRMS (ESI+): m/z obliczone dla C14H21N3O2SNa+ [M + Na]+: 318.1247, znalezione: 318.1252.
tert-butyl (S,Z)-(3-((1H-indol-3-yl)metylo)-1-(2-(2-naftamid)-5-bromofenyl)-1,4-diokso-9-(fenylimino)-2,5,8,10-tetraazadodekan-12-yl)karbamat (9):
Produkt 9 uzyskano jako biały stały materiał (0,253 g, 62%); m.p. 173,4–174,9 °C; 1H NMR (400 MHz, DMSO-d 6) δ 12,23 (s, 1H), 10,86 (s, 1H), 9,61 (s, 1H), 9,27 (d, J = 8,0 Hz, 1H), 8,57-8,54 (m, 2H), 8,44 (s, 1H), 8,11 (d, J = 4,0 Hz, 1H), 8,06-8,03 (m, 3H), 7,84 (dd, J = 4,0, 12,0 Hz, 1H), 7,78 (d, J = 12,0 Hz, 2H), 7,69–7,60 (m, 2H), 7,36 (t, J = 8,0 Hz, 2H), 7,27-7,23 (m, 5H), 7,01-6,97 (m, 3H), 4,82-4,78 (m, 1H), 3,14-3,13 (m, 10H), 1,32 (s, 9H); 13C NMR (100 MHz, DMSO-d 6) δ 172.3, 167.8, 165.1, 156.3, 154.4, 138.9, 136.5, 135.4, 134.9, 132.6, 131.7, 129.9, 129.1, 128.7, 128.4, 128.2, 127.6, 127.6, 126.4, 124.8, 124.1, 123.6, 122.8, 121.4, 118.9, 118.7, 115.1, 111.8, 110.9, 78.4, 55.2, 42.3, 41.9, 39.4, 38.3, 29.5, 28.6, 27.9; HRMS (ESI+): m/z obliczone dla C45H47BrN8O5 [M + H]+: 859.2926, znalezione: 859.2925.
(S,E)-N-(2-((1-((2-((3-(2-aminoetylo)-2-fenylguanidino)etyloamino)amino)3-(1H-indol-3-yl)-1-oksopropan-2-yl)karbamoyl)-4-bromofenyl)-2-naftamid (RK758) (10):
RK758 uzyskano jako kremowy stały (0,039 g, 75%); m.p. 240,0–240,9 °C; 1 H NMR (400 MHz, MeOD-d 4): δ 8,39 (s, 1H), 8,27 (d, J = 12,0 Hz, 1H), 7,98–7,95 (m, 3H), 7,88 (d, J = 8,0 Hz, 1H), 7,79 (d, J = 4,0 Hz, 1H), 7,71-7,60 (m, 4H), 7,40 (t, J = 8,0 Hz, 1H), 7,30-7,20 (m, 4H), 7,16 (s, 1H), 7,05-6,97 (m, 2H), 4,88-4,86 (m, 1H), 3,33-3,32 (m, 3H), 3,27-3,24 (m, 5H); 13C NMR (100 MHz, MeOD-d 4): δ 174,3, 168,5, 166,4, 154,6, 137,1, 136,7, 135,1, 134,7, 131,4, 132,6, 131,3, 130,8, 129,8, 128,9, 127,97, 127,8, 127,9, 127,6, 127,5, 127,2, 126,8, 125,6, 123,5, 123,24, 123,2, 118,6, 117,8, 116,1, 111,1, 109,6; HRMS (ESI+): m/z obliczone dla C40H39BrN8O3 [M + H]+: 759.2401, znalezione: 759.2407.
Synteza RK758 została przeprowadzona z całkowitą wydajnością 17% z Cbz-L-Tryptofanu w 7 etapach (Rysunek 4). Całkowita wydajność tego procesu wyniosła 44% do kluczowego poziomu pośredniego 7 oraz 19% do RK758. Dane NMR 1H wskazują na wysoką czystość końcowego związku bez istotnych wykrywalnych zanieczyszczeń.
Badanie PCR w kolonii potwierdziło pomyślne wprowadzenie kaset Mel4 i His-KSI-Mel4 do wybranych transformantów (rysunek 5A). Analiza PCR plazmidów izolowanych miniprepem dodatkowo potwierdziła oczekiwany rozmiar amplikonu, wspierając prawidłowe składanie konstrukcji przed transformacją w BL21(DE3) dla ekspresji (Rysunek 5B).
Produkcja rekombinowana i oczyszczanie wysoce kationowego peptydu przeciwdrobnoustrojowego Mel4
Chociaż Mel4 pozyskano komercyjnie od firmy AusPep Peptide Company o minimalnej czystości 90%, był syntetyzowany przez SPPS, a do biologicznej produkcji Mel4 zastosowano również podejście rekombinowane. Na koniec protokołu analiza Western blot białka całkowitego (TCP) z lizowanego osadu komórkowego potwierdziła ekspresję rekombinowanego białka fuzyjnego HIS-KSI-Mel4. Próbki białek zostały rozdzielone za pomocą SDS-PAGE i zwizualizowane za pomocą drabiny białek jako odniesienia masy cząsteczkowej. Zaobserwowano wyraźny pas odpowiadający oczekiwanej masie cząsteczkowej białka fuzyjnego HIS-KSI-Mel4, potwierdzający skuteczną ekspresję docelowego białka w komórkach gospodarza (rysunek 5B).
Na podstawie sekwencji białkowej wybranego motywu obliczono teoretyczny skład aminokwasów i porównano je z wynikami eksperymentalnej analizy aminokwasów uzyskanymi z oczyszczonego peptydu HIS-KSI-TEV-Mel4 IB. Porównanie wykazało dobrą korelację między przewidywanymi a eksperymentalnie określonymi stosunkami aminokwasów, potwierdzając dokładność ekspresowanej sekwencji peptydowej oraz jej skuteczną izolację w frakcji ciała inkluzyjnego (Tabela 2).
Asparagina przekształca się w kwas asparaginowy, a glutamina w kwas glutaminowy. Metoda analizy aminokwasów jest niewrażliwa na cysteinę i tryptofan, a te metody nie są analizowane tą metodą. Należy to uwzględnić przy analizie wyników.
Działanie przeciwbakteryjne Mel4 i RK758
Minimalne stężenia hamujące (MIC) RK758, Mel4 i kolistyny oceniono w odniesieniu do dwóch szczepów bakterii Gram-ujemnych, K. pneumoniae JIE 2709 oraz E. coli NCTC 13846 (Tabela 3). RK758 wykazywał MIC 16 μg/mL (21 μM) zarówno przeciwko K. pneumoniae , jak i E. coli. Dla porównania, Mel4 wykazał MIC 62,5 μg/mL (26,6 μM) dla K. pneumoniae oraz 125 μg/mL (53,2 μM) dla E. coli, co wskazuje na niższą moc niż RK758. Kolistyna była stosowana jako antybiotyk porównawczy, wykazując najniższy MIC wynoszący 1 μg/mL (0,87 μM) dla K. pneumoniae, podczas gdy referencyjny szczep oporny na kolistinę E. coli wykazywał MIC 8 μg/mL (6,9 μM).
Efekt cytotoksyczności Mel4 i RK758
Potencjał cytotoksyczny Mel4 i RK758 oceniono w komórkach fibroblastów myszy L929 (ATCC CCL-1) za pomocą testu MTT po 24-godzinnej ekspozycji na stężenia seryjne. Oba związki wykazywały typowe sigmoidalne krzywe dawka-odpowiedź analizowane przez regresję nieliniową w modelu "inhibitor vs. normalizowana odpowiedź - zmienny nachylenie" w GraphPad Prism (wersja 9.5.1), potwierdzając zależną od stężenia hamowanie żywotności komórek. RK758 wykazał wartość CC50 wynoszącą 172,6 μM, podczas gdy Mel4 wykazał nieco wyższą moc cytotoksyczną z CC50 wynoszącą 147,5 μM, co reprezentuje około 1,17 razy większą cytotoksyczność niż RK758 (Rysunek 6 i Rysunek 7).
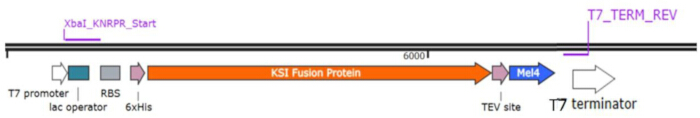
Rysunek 1: Schematyczne przedstawienie kasety ekspresyjnej p15TV-L-His-KSI-Mel4. Schematyczna mapa konstruktu ekspresji p15TV-L przedstawiająca promotor T7, miejsce wiązania rybosomów (RBS), 6×Jego tag oczyszczający, partnera fuzyjnego izomerazy ketosteroidowej (KSI), miejsce rozszczepienia proteazy TEV oraz sekwencję peptydu Mel4, a następnie terminator transkrypcji T7. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
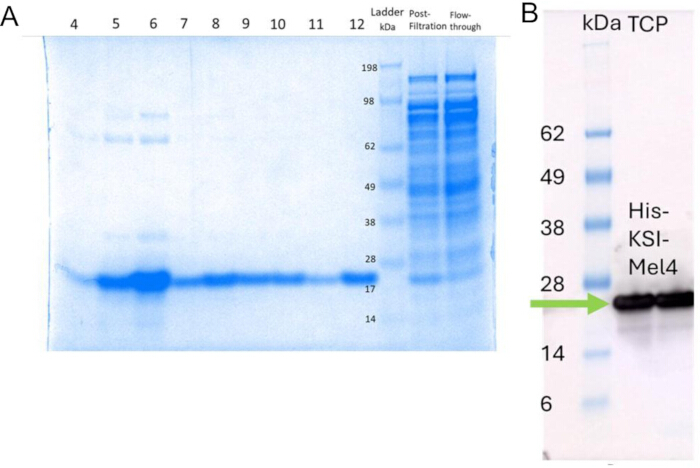
Rysunek 2: SDS-PAGE i analiza ekspresji białek rekombinowanych metodą western blot. (A) SDS-PAGE ciał inkluzyjnych i białek całkowitych komórek po filtracji i przepływie surowego lizatu komórkowego. (B) Western blot białka całkowitej komórki. Zielona strzałka wskazuje pozycję interesującego białka przy oczekiwanej masie cząsteczkowej. Prosimy kliknąć tutaj, aby zobaczyć większą wersję tego rysunku.
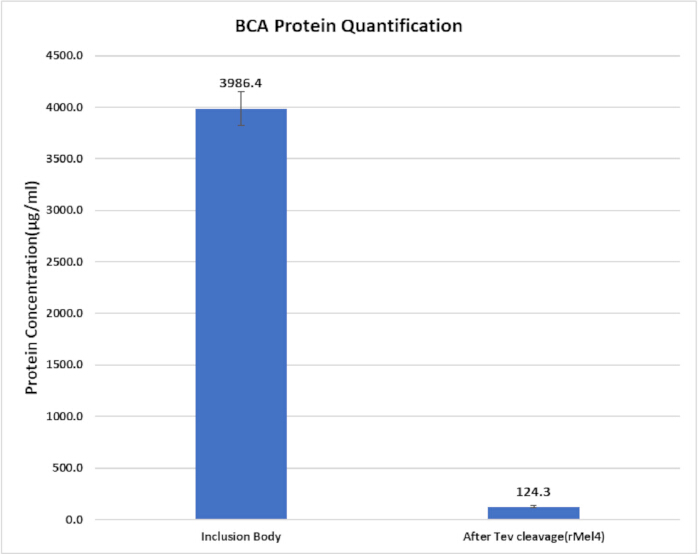
Rysunek 3: Ilościowa identyfikacja rekombinowanego białka przed i po rozszczepieniu TEV. Wykres słupkowy pokazujący stężenia białek określone za pomocą testu BCA dla frakcji izolowanego ciała inkluzyjnego oraz rozszczepionego rekombinantu Mel4 uzyskanego po leczeniu proteazą TEV. Kreski błędu reprezentują eksperymentalne różnice między pomiarami. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
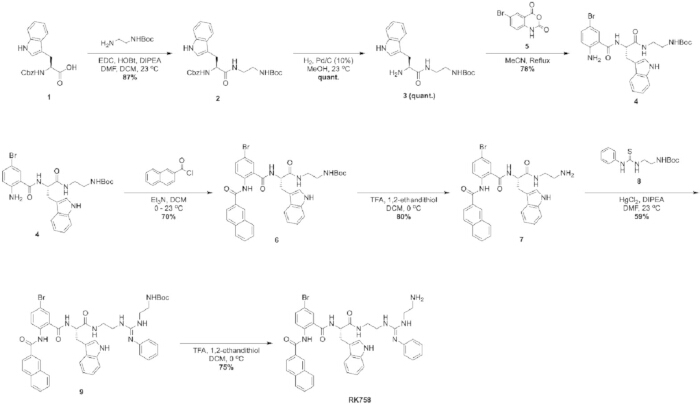
Rysunek 4: Ogólne podejście syntetyczne do uzyskania RK758. Schemat reakcji opisujący siedmiostopniową syntezę chemiczną RK758 zaczynając od Cbz-L-tryptofanu, obejmującą powstawanie pośrednich, transformacje grup funkcjonalnych oraz ostateczną deprotekcję w celu uzyskania mimika peptydu. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
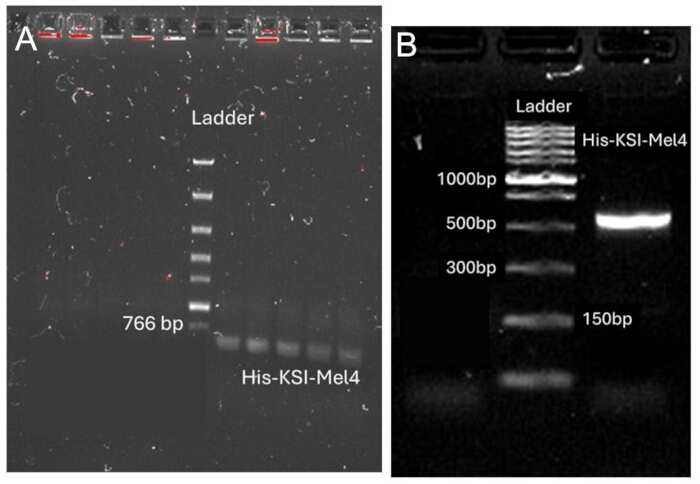
Rysunek 5: Elektroforeza żelowa agarozy plazmidów rekombinowanych. (a) PCR kolonii transformantów dla His-Mel4 i His-KSI-Mel4. (B) Potwierdzenie plazmidów PCR po miniprep. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
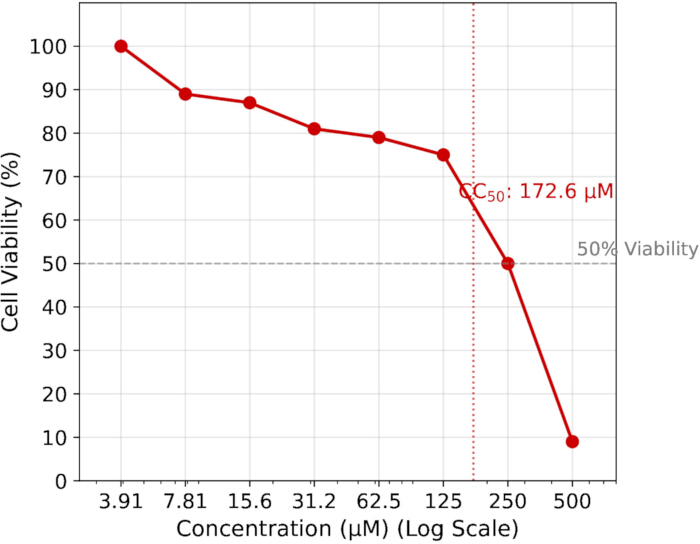
Rysunek 6. Cytotoksyczność RK758 wobec komórek fibroblastu L929. Krzywa dawka-odpowiedź pokazująca wpływ RK758 na żywotność komórek przy rosnących stężeniach. Wartości CC50 zostały obliczone przez regresję nieliniową przy użyciu modelu "inhibitor vs. normalizowana odpowiedź - zmienny nachylenie" w GraphPad Prism, potwierdzając zależną od stężenia hamowanie żywotności komórek. Dane reprezentują średnią ± SD trzech niezależnych biologicznych replikacji. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
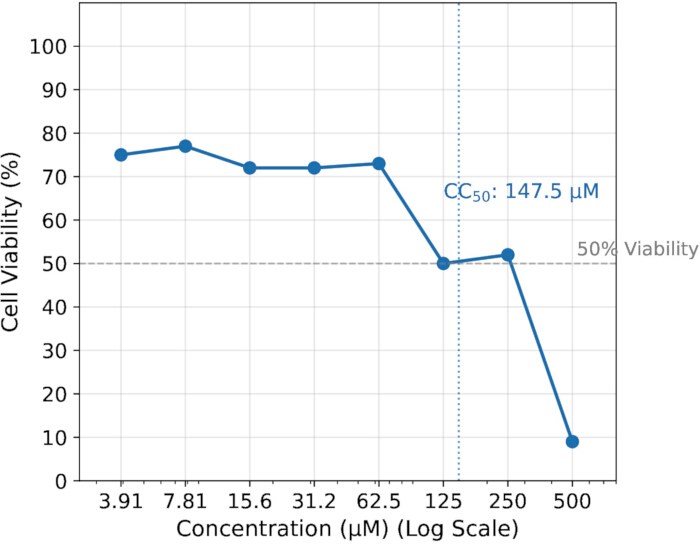
Rysunek 7: Cytotoksyczność Mel4 wobec komórek L929. Krzywa dawka-odpowiedź pokazująca zależny od stężenia wpływ Mel4 na żywotność komórek. Wartości CC50 zostały obliczone przez regresję nieliniową przy użyciu modelu "inhibitor vs. normalizowana odpowiedź - zmienny nachylenie" w GraphPad Prism, potwierdzając zależną od stężenia hamowanie żywotności komórek. Dane reprezentują średnią ± SD trzech niezależnych biologicznych replikacji. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
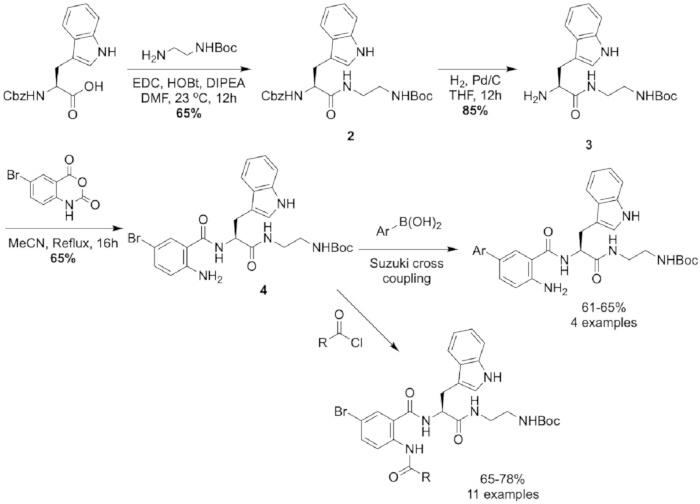
Rysunek 8: Zmodyfikowana strategia syntetyczna zaczynająca od Cbz-L-tryptofanu. Alternatywna ścieżka syntetyczna ilustrująca przygotowanie anthranilamidowych pośredników z użyciem Cbz-L-tryptofanu oraz kolejne kroki funkcjonalizacji umożliwiające dywersyfikację strukturalną. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
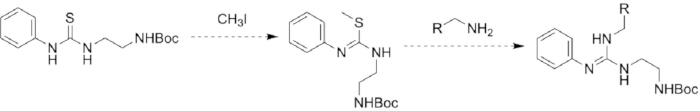
Rysunek 9: Alkilacja tiourei, a następnie podstawienie nukleofilowe substratem aminowym. Proponowana ścieżka reakcji polegająca na alkilacji siarki tiourei, a następnie nukleofilowej podstawieniu substratem aminowym w celu powstania produktów zawierających guanidynę. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
| Sekcja | Nazwa/Cecha | Sekwencja | |||
| Spłony | XbaI_KNRPR_Start | 5'-TAGGGGAATTGTGAGCGGATAACAATTCCCCTCTAGAAATAATT-3' | |||
| T7_TERM_REV | 5'-CCAAGGGGTTATGCTAGTTATTGCTCA-3' | ||||
| Kaseta Gene | Sekwencja aminokwasów His-KSI-Mel4 | MDHHHHHMIDETQRKATVLEYFERVNAKDLDGVVKLF ATDAVVADPVGAPPVAGEEALRAYFQRVLHEFDTHDVPGV PSGAQDGQSVALPLKATINNPQDPTGGVRLDVNLVVSVFTIG EDGLISEMRAYWGLTDIAPAGASSGRENLYFQGKNKRKRRR RRRGGRRRR | |||
| Sekwencja DNA | 5'-TAACAATTCCCCTCTAGAAATAATTTTTGTTTTAACTTTAAGAAGGA GATATACCATGGATCACCACCACCACCATCATGATGGAGAGAGAC GCAACGTAAAGCGACGGTCTTAGAGTATTTTTGAACGCGTGAATGCAA AAGACTTGGATGGCGTGGTTAAACTCTTTGGGACGGACCCGTGTGT AGCCGACCCTGTTGGCACCACCAGTGGGGGTGGTGAGGCACTC CGTGCCTACTTCCAGCGCGTCTTGCATGAATTTGACACCCATGATCC CGGGCGTTCCATGGTGGTGCTCAGGATGGCCAATCAGTCCCCCAC TTAAAGCAACCATCAACAATCCTCAAGATCCAACAGGGGGGTCCGCC TTGATGTGAACTTAGTGAGCGTATTCACGATTGGCGAAGACGGTAAT CTCCGAGATGCGTGCGTACTGGGGGTGACTGATATGCTCCCCCAGGGTT GCAAGCAGTGGTCGCGAAACTTGTACTTCCAAGGTAAAGAACAAGCGTA AGAGACGCCGGCCCGCCCCGGGGAGGACGGAGAGGCTCCCGAAC TCGAGATCCGGCT-3' | ||||
Tabela 1: Sekwencje primerowe używane do weryfikacji PCR oraz pełna sekwencja kasety genowej ostatecznej konstrukcji plazmidu.
| Aminokwasy | Obliczane | Testowane |
| Histydyna | 4.70% | 4.70% |
| Serine | 3.60% | 3.40% |
| Arginina | 10.70% | 9.20% |
| Glycine | 9.50% | 11% |
| Kwas asparaginowy | 11.30% | 11.50% |
| Kwas glutaminowy | 8.90% | 8.90% |
| Threonine | 4.70% | 4.60% |
| Alanine | 9.50% | 9.70% |
| Prolina | 5.30% | 5.30% |
| Lizyna | 4.10% | 4.50% |
| Tyrozyna | 2.40% | 2.20% |
| Metionina | 1.80% | 1.90% |
| Izoleucyna | 3.00% | 3.20% |
| Leucyna | 7.10% | 7.40% |
| Fenialanina | 3.60% | 3.60% |
| Valine | 9.50% | 8.90% |
| Tryptofan | 0.60% | - |
Tabela 2: Analiza składu aminokwasów.
| Szczepy bakteryjne | MIC μg/mL (μM) | ||
| RK758 | Mel4 | Colistin | |
| K. pneumoniae JIE 2709 | 16 (21) | 62.5 (26.6) | 1 (0.87) |
| E. coli NCTC 13846 | 16 (21) | 125 (53.2) | 8 (6.9) |
Tabela 3: MIC RK758, Mel4 oraz kolistyny przeciwko bakteriom Gram-ujemnym.
Dyskusja
Opisany tutaj protokół zapewnia kompleksowe ramy produkcji i funkcjonalnej oceny kationowego AMP Mel4 (który można modyfikować do użycia z innymi AMP) oraz mimiki peptydowej RK758. Ten proces łączy wieloetapową syntezę chemiczną lub ekspresję rekombinowaną w E. coli z testami antybakteryjnymi i cytotoksyczności. Integracja tych podejść zapewnia wszechstronną platformę do systematycznych badań AMP, umożliwiając bezpośrednie porównania między chemicznie syntetyzowanymi a biologicznie produkowanymi peptydami. Kilka etapów tego protokołu jest szczególnie istotnych dla skutecznej produkcji peptydów i oceny aktywności.
RK758 to syntetyczny mimik peptydu oparty na rusztowaniu anthranilamidowym. Podczas fazy przesiewania związków w celu odkrycia nowych naśladowców AMP trudno jest wykorzystać przesiewanie in silico do planowania biblioteki związków. Dlatego ważne jest, aby opierać te mimiki na rusztowaniu umożliwiającym różnorodność w bibliotece związków. Z tego powodu wybrano rusztowanie anthranilamidowe. Dodatkową zaletą rusztowania na bazie anthranilamidu jest to, że metabolit RK758, kwas 5-bromoanthranilinowy, wykazuje właściwości przeciwdrobnoustrojowe.
Poprzednie prace optymalizujące strukturę i działanie antybakteryjne RK758 oraz analogów wykorzystywały inne metody syntetyczne. Oryginalne badanie optymalizacji struktury badało wpływ różnych grup kationowych i podstawników na anthraniliczną grupę fenylową. W związku z tym synteza rozpoczęła się od otwarcia pierścieni pochodnych bezwodnika izatoicznego z estrem metylowym L-tryptofanu. Produkt można było następnie modyfikować, jak wykazali Kuppusamy i in.15. Badanie uzupełniające dotyczyło struktury i lokalizacji grupy hydrofobowej. Badanie uzupełniające wykazało, że rusztowanie podstawione bromo tolerowało różne grupy hydrofobowe na pozycji naftowej, a pośrednia 4 była podatna na krzyżowe sprzężenie Suzukiego na pozycji bromo, jak pokazano na Rysunku 8.
Obecne prace rozwiązują niektóre problemy poprzednich podejść. W podejściu przedstawionym na Rysunku 4, pomimo syntezy pośredniej 11 raportującej oczyszczenie przez triturację eterem dietylowym, próby powtórzenia tego wyniku dały od tego czasu klejki, nieczyste mieszaniny wymagające oczyszczenia chromatograficznego. Dodatkowo, pośredni 6 również wymagał oczyszczenia chromatograficznego przy użyciu tego podejścia. Ogólnie rzecz biorąc, oryginalne badania uzyskały pośrednią wydajność 7 na 21% w sześciu krokach z chlorku chlorku metyloesteru L-tryptofanu. Drugie podejście15, choć o niższej wydajności (14% z Cbz-L-tryptofanu), dało pośrednie substancje łatwiejsze do obróbki w mniejszej liczbie kroków.
Badanie wykazało, że sprzężenie Cbz-L-Trp z N-Boc-etylendiaminą wymaga optymalizacji, aby nie pozostał resztkowy DMF w produkcie, co zaobserwowano podczas wstępnych badań mających na celu zwiększenie tej reakcji. Zastosowanie mieszanego systemu rozpuszczalnika o stosunku 3:8 (v/v) DMF do DCM zmniejszyło ilość DMF, ułatwiając usuwanie podczas obróbki; Jednak zastąpienie chlorowanych rozpuszczalników może budzić obawy dotyczące wpływu na środowisko. Ta modyfikacja zwiększyła również wydajność do 87%, co prawdopodobnie przypisuje się wytrąceniu produktu mocznika z EDC w mieszaninach DCM, działającego jako siła napędowa reakcji. Uwodornienie zostało również zidentyfikowane jako wąskie gardło, ponieważ te reakcje zazwyczaj dają >90%. Badanie wykazało, że podstawienie THF metanolu dało ilościową wydajność 3, w porównaniu do 85% w poprzednich badaniach, oraz skróciło czas reakcji do 4 godzin. Można to również przypisać użyciu czystszego materiału wyjściowego, ponieważ pierwotne badanie prawdopodobnie zawierało resztki DMF, które mogły zatruć katalizator palladowy. Ogólnie rzecz biorąc, w porównaniu z wcześniejszymi podejściami, wydajność do pośredniego 7 wzrosła do 48% w 5 krokach z Cbz-L-Tryptofan. W wcześniejszych eksperymentach (omawianych powyżej) całkowita wydajność wynosiła 21%, przy czym 14% dla reakcji następczych, podczas gdy w tym badaniu uzyskano łączną wydajność 48% dla związku 7, co pokazuje różnorodność analogów, które można syntetyzować z odpowiednio podstawionych pochodnych bezwodnika izatoicznego.
Silnie zdeaktywowana amina w anthranilamidzie 4 (patrz rysunek 8) wymaga trzech odpowiedników chlorku kwasu do efektywnej reakcji. Gdy stosuje się tylko ilości stechiometryczne, dochodzi do niepełnej konwersji 4 do 6, co utrudnia oczyszczanie ze względu na podobne cechy chromatograficzne i rozpuszczalne pośredników 4 i 6. Autorzy przyznają, że jest to ograniczenie rusztowania i pracują nad opracowaniem nowej metodologii ograniczającej nadmiar chlorku kwasu wymaganego.
Przedostatnia reakcja na przyłączenie tiourei 8 do aminy 7 wymaga chlorku rtęci (II), która jest wysoce toksyczna i niezwykle szkodliwa dla środowiska, co potencjalnie uniemożliwia tę metodę do syntezy na dużą skalę. To podejście zastosowano w obecnych pracach, ponieważ przyłączenie tiourei pośredniczone rtęcią (II) odbywa się w temperaturze pokojowej. Alternatywna metoda z użyciem tiourei 8 polega na alkilacji atomu siarki, a następnie nukleofilowym podstawieniu substratem aminowym substratem, jak pokazano na Rysunku 9. Tego typu reakcja została odnotowana, jednak w wielu przypadkach wymaga podwyższonych temperatur i warunków zasadowych, które mogą prowadzić do powstawania produktów ubocznych z podłożami20,21. Alternatywnie, przy użyciu podobnego podłoża metylowanego tiourey, Saetan i in.20 odnotowali podejście fotokatalityczne. Informują, że reakcja ta zachodzi w temperaturze otoczenia pod wpływem promieniowania światłem białej diody LED. Zgłoszono, że reakcja ta zachodzi z różnymi aminami pierwotnymi i wtórnymi, dając produkty przekraczające 80%. W reakcji końcowej trituracja z eterem dietylowym, a następnie liofilizacja daje produkt zazwyczaj nie wymagający dalszego oczyszczania (>95% czyste przez 1H NMR w MeOD-d4). Głównym zanieczyszczeniem jest pozostały, wysokotemperaturowy 1,2-etanol o temperaturze wrzenia, który łatwo wyczuwalny jest po charakterystycznym kapustowym zapachu. Rekombinowana ekspresja Mel4 wymaga indukcji przy optymalnej gęstości optycznej (OD600 0,5–0,6) oraz starannego utrzymania temperatury indukcyjnej, aby zmaksymalizować tworzenie ciał inkluzyjnych przy zachowaniu żywotności bakterii22.
Testy antybakteryjne i cytotoksyczności obejmują również kroki niezbędne do uzyskania dokładnych, powtarzalnych wyników. Wymagane są precyzyjne przygotowanie inokulum i seryjne rozcieńczanie peptydów, ponieważ niewielkie różnice gęstości bakteryjnej lub rozpuszczalności peptydów mogą znacząco zmieniać zmierzone wartości MIC i MBC16. W testach cytotoksyczności MTT kluczowe są dokładne liczenie komórek, jednolite zasiewanie oraz całkowite rozpuszczenie formazanu kluczowe dla uzyskania wiarygodnych odczytów metabolicznych23.
Kilka modyfikacji protokołu może rozwiązać typowe wyzwania. Peptydy o ograniczonej rozpuszczalności wodnej można rozpuścić w kwasie octowym16 o stężeniu 0,01%, natomiast peptydy lub mimiki mogą być również rozpuszczane w DMSO24 lub uzupełniane o 0,1–0,2% BSA17 , aby zapobiec adsorpcji na powierzchniach plastikowych podczas wyznaczania MIC. Ciała inkluzyjne rekombinowane mogą być rozpuszczane i ponownie składane poprzez regulację stężenia chlorku guanidinu lub mocznika, a następnie dializę stopniową. W testach MTT delikatne potrząsanie i całkowite rozpuszczenie DMSO mogą zmniejszyć zmienność odczytów absorpcji.
Znaczenie tego protokołu polega na integracji komplementarnych strategii produkcji i ewaluacji, oferujących przewagę nad standardowymi podejściami jednometodowymi. Wiele badań koncentruje się na jednej metodzie produkcji peptydów lub mimików, ale żadne podejście nie jest idealne dla wszystkich związków; wybór odpowiedniej metody na podstawie właściwości peptydów zapewnia optymalną wydajność i funkcjonalność. Na przykład synteza chemiczna pozwala na precyzyjne włączenie nienaturalnych aminokwasów i peptydowych imitacji4, co może być wyzwaniem w układach rekombinowanych. Natomiast ekspresja rekombinowana oferuje opłacalną produkcję wysoce kationowych peptydów25 , które mogą agregować się podczas syntezy chemicznej. Łącząc obie metody ze standaryzowanymi testami funkcjonalnymi, protokół umożliwia rygorystyczną charakterystykę aktywności i cytotoksyczności AMP, przekraczając zakres standardowych testów MIC26.
W porównaniu z tradycyjnymi, samodzielnymi podejściami, protokół ten jest szeroko stosowany w badaniach nad antybakteryjnymi peptydami oraz w rozwoju terapii. Może być adaptowany do badania zależności struktura-aktywność, optymalizacji mocy peptydów oraz oceny toksyczności. Ponadto metody te mogą wspierać wysokoprzepustowe badania przesiewowe bibliotek peptydów, badanie mechanizmów oporności bakteryjnej oraz ocenę terapii skojarzonych z konwencjonalnymi antybiotykami. Poza zastosowaniami antybakteryjnymi, ten workflow może być również stosowany w testach peptydów przeciwwirusowych lub przeciwgrzybiczych, powłokach powierzchniowych do kontroli infekcji oraz zastosowaniach biomedycznych, takich jak zakłócanie biofilmu czy immunomodulacja.
Podsumowując, protokół ten zapewnia wszechstronny i powtarzalny sposób pracy do produkcji, oczyszczania i funkcjonalnej oceny AMP oraz mimików peptydów. Poprzez uwzględnienie kluczowych kwestii metodologicznych, oferowanie strategii rozwiązywania problemów oraz umożliwianie różnorodnych zastosowań, tworzy solidne podstawy badań antybakteryjnych i biomedycznych.
Oświadczenia
Autorzy nie mają żadnych konfliktów interesów do zgłoszenia.
Podziękowania
Autorzy pragną podziękować Mark Wainwright Analytical Centre and Recombinant Product Facility (RPF) na Uniwersytecie Nowej Południowej Walii. W szczególności Obiekt Spektrometrii Bioanalitycznej do analizy HRMS oraz obiekt NMR umożliwiający dostęp do instrumentów NMR.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 1,2-etanol | Oakwood | M03555 | |
| 100X antybiotyków | Sigma Aldrich | A5955-20ML | |
| 1-Etylo-3-(3-dimetyloaminopropylowy) karbodiimid Chlorowodorek | Bloki Combi | SS-7536 | Dalej określane jako EDC |
| 2-chlorek naftoilu | Bloki Combi | OR-0173 | |
| Kwas octowy | Ajax Finechem | R18401O | |
| Acetonitryl | VWR | 20060.35 | |
| Fosfataza alkaliczna | New England Biolabs | M0525S | |
| Albumina surowicy bydła (BSA) | Sigma Aldrich | A1933 | |
| Bulion Mueller-Hinton skorygowany z kationami (CAMHB) | Becton, Dickinson and Company | 212322 | |
| CBZ-L-Trp | Bloki Combi | QB-6691 | |
| Colistin | Sigma Aldrich | C4461 | |
| Dey-Engley (D/E) neutralizujący bulion | Oksoid | R453042 | |
| Ziemia okrzemkowa (Celite 545) | Sigma Aldrich | 102693 | Rozmiar cząstek 0,02-0,1 mm |
| Dichlorometan (DCM) | VWR | 23366.327 | |
| Eter dietylowy | Chem-Supply | EA036 | |
| Dimetylsulfotlenek (DMSO) | Chem-Supply Pty Ltd | LCS-CHEM-0098 | |
| Ditiotreitol(DTT) | Thermo Scientific | J15397.03 | |
| Medium kultury DMEM | Thermo Fisher Scientific | UCS-BIO-0058 | |
| Gospodarz E. coli BL21(DE3) | Sigma Aldrich | 70235-M | |
| Elektroportator | Thermo Scientific | NEON1SK | |
| Octan etylu | Chem-Supply | EA011-2.5L-P | |
| Kwas etylendiaminetetraoctowy (EDTA) | Thermo Scientific | 118432500 | |
| Serum bydła płodu (FBS) | Sigma Aldrich | 12003C-500ML | |
| Otagowany TEV Protease | Sigma Aldrich | T4455 | |
| Hydroxybenzotriazole Hydrate | Chem-Implex | 24755 | |
| Imidazol | Thermo Scientific | 288-32-4 | |
| Izopropyl β-D-1-tiogalaktopiranozyd (IPTG) | Sigma Aldrich | I6758 | |
| Bulion Luria-Bertani (LB) i | Thermo Scientific | 12795027 | |
| Bufor lizyzy | Thermo Scientific | 89822 | |
| Chlorek rtęci (II) | Sigma Aldrich | 215465 | |
| Metanol (HPLC Grage) | VWR | A452-4K | |
| Odczynnik MTT | Sigma Aldrich | M2128-100MG | |
| N,N-Diizopropyletyloamina (DIPEA) | Sigma Aldrich | 3440 | |
| N,N-dimetylformamid (DMF) | Chem-Supply | RP1051 | |
| NanoDrop | Thermo Scientific | ND-ONE | |
| N-Boc-etylendiamina | Bloki kombi | AM-1613 | |
| Kolumna żywicy NTA Affinity | Sigma Aldrich | 70666 | |
| Pallad na węglu | Sigma Aldrich | 205699 | 10% w/w PD |
| Zestaw do oczyszczania plazmidów | QIAGEN | 27104 | |
| Mikromiareczki polipropylenowe | SARSTEDT | 72.690.008 | |
| Żel krzemionkowy do chromatografii kolumnowej błyskowej | Krzem | R12030B | Żel krzemionkowy 60, siatka 230-400 i piż; |
| Płyta chromatografii cienkowarstwowej | Merk | 1055540001 | Warstwa o grubości 0,2 mm na aluminiowym podkładzie z fluorescencyjnym wskaźnikiem 254 nm |
| Fosforan sodu, 0,2M buforowy solowany | Thermo Scientific | J63816. AP | |
| Sterylna, płaska płytka mikromiareczkowa z polipropylenem o pojemności 96 dołków i pokrywką | Corning | 3599 | |
| Ligaza DNA T4 | New England Biolabs | M0202S | |
| Trietyloamina (Et3N) | Chem-Supply | TR02151000 | |
| Kwas trifluorooctowy (TFA) | Sigma Aldrich | T6508 | |
| Tris-HCL | Thermo Scientific | J62848. AK | |
| Triton X-100 | Thermo Scientific | A16046.AE | |
| Trypan Blue | MP BIOMEDICALS AUSTRALIA PTY LTD | ||
| Trypsyna-EDTA (0,25%) | Sigma Aldrich | T4049-500ML | |
| Trypticaza sojowa agar | Becton, Dickinson and Company | 211043 | |
| Urea | Thermo Scientific | 29700 | |
| Wektor (promotor T7) | - | Plazmid o wysokiej liczbie kopii wyboru |
Bibliografia
- Naghavi, M., et al. Global burden of bacterial antimicrobial resistance 1990–2021: a systematic analysis with forecasts to 2050. Lancet. 404 (10459), 1199-1226 (2024).
- Antimicrobial resistance. , World Health Organization. Available at: https://www.who.int/news-room/fact-sheets/detail/antimicrobial-resistance (2023).
- Puri, B., Vaishya, R., Vaish, A. Antimicrobial resistance: Current challenges and future directions. Med. J. Armed Forces India. 81 (3), 247-258 (2025).
- Zhang, T., Jin, Q., Ji, J. Antimicrobial peptides and their mimetics: promising candidates of next-generation therapeutic agents combating multidrug-resistant bacteria. Adv. Biol. 9 (4), 2400461(2025).
- Pasupuleti, M., Schmidtchen, A., Malmsten, M. Antimicrobial peptides: key components of the innate immune system. Crit. Rev. Biotechnol. 32 (2), 143-171 (2012).
- Oliveira Júnior, N. G., et al. Antimicrobial peptides: structure, functions and translational applications. Nat. Rev. Microbiol. , (2025).
- Keshri, A. K., et al. LL-37, the master antimicrobial peptide, its multifaceted role from combating infections to cancer immunity. Int. J. Antimicrob. Agents. 65 (1), 107398(2025).
- Alzain, M., et al. Antimicrobial peptides: mechanisms, applications, and therapeutic potential. Infect. Drug Resist. , 4385-4426 (2025).
- Kuppusamy, R., Willcox, M., Black, D. S., Kumar, N. Short cationic peptidomimetic antimicrobials. Antibiotics. 8 (2), (2019).
- Xu, J. Peptides chemistry, manufacturing, and controls. Peptide Science: Chemical Ligation, Lead Generation, and Therapeutic Advances. , 471-508 (2025).
- Wang, Q., et al. Expression and purification of antimicrobial peptide buforin IIb in Escherichia coli. Biotechnol. Lett. 33 (11), 2121-2126 (2011).
- Cai, Z., et al. Peptide synthesis: a review of classical and emerging methods. Biofabrication. 18 (1), 012001(2026).
- Gentilucci, L., De Marco, R., Cerisoli, L. Chemical modifications designed to improve peptide stability: incorporation of non-natural amino acids, pseudo-peptide bonds, and cyclization. Curr. Pharm pseudo-peptide. Des. 16 (28), 3185-3203 (2010).
- Kuppusamy, R., et al. Tuning the anthranilamide peptidomimetic design to selectively target planktonic bacteria and biofilm. Antibiotics. 12 (3), 585(2023).
- Kuppusamy, R., et al. Guanidine functionalized anthranilamides as effective antibacterials with biofilm disruption activity. Org. Biomol. Chem. 16 (32), 5871-5888 (2018).
- Wiegand, I., Hilpert, K., Hancock, R. E. Agar and broth dilution methods to determine the minimal inhibitory concentration (MIC) of antimicrobial substances. Nat. Protoc. 3 (2), 163-175 (2008).
- Ji, S., et al. Adsorption and morphology analysis of bovine serum albumin on a micropillar-enhanced quartz crystal microbalance. J. Phys. Chem. B. 128 (41), 10247-10257 (2024).
- Yasir, M., Dutta, D., Willcox, M. D. Activity of antimicrobial peptides and ciprofloxacin against Pseudomonas aeruginosa biofilms. Molecules. 25 (17), (2020).
- Methods for the determination of susceptibility of bacteria to antimicrobial agents. terminology. Clin. Microbiol. Infect. 4 (5), 291-296 (1998).
- Saetan, T., Sukwattanasinitt, M., Wacharasindhu, S. A mild photocatalytic synthesis of guanidine from thiourea under visible light. Org. Lett. 22 (20), 7864-7869 (2020).
- Woodring, J. L., et al. Disrupting the conserved salt bridge in the trimerization of influenza A nucleoprotein. J. Med. Chem. 63 (1), 205-215 (2019).
- Terpe, K. Overview of bacterial expression systems for heterologous protein production: from molecular and biochemical fundamentals to commercial systems. Appl. Microbiol. Biotechnol. 72 (2), 211-222 (2006).
- Berridge, M. V., Herst, P. M., Tan, A. S. Tetrazolium dyes as tools in cell biology: new insights into their cellular reduction. Biotechnol. Annu. Rev. 11, 127-152 (2005).
- Deni, W. H., Gao, T., Wu, J. Protocol for reconstituting peptides/peptidomimetics from DMSO to aqueous buffers for circular dichroism analyses. STAR Protoc. 5 (1), 102850(2024).
- Lou, M., et al. Microbial production systems and optimization strategies of antimicrobial peptides: a review. World J. Microbiol. Biotechnol. 41 (2), 66(2025).
- Hancock, R. E., Sahl, H. G. Antimicrobial and host-defense peptides as new anti-infective therapeutic strategies. Nat. Biotechnol. 24 (12), 1551-1557 (2006).
Przedruki i uprawnienia
