Protokół ten zapewnia ustandaryzowaną metodę izolowania i wzbogacania pierwotnych mioblastów z mięśni szkieletowych dorosłych i noworodków myszy poprzez dysocjację tkanek, filtrację sekwencyjną, wstępne nakładanie oraz określone warunki hodowlane, umożliwiając tworzenie i utrzymanie hodowli mioblastów pochodzących z komórek satelitarnych do dalszych zastosowań eksperymentalnych.
Artykuł metodologiczny
Izolacja komórek satelitarnych mięśni szkieletowych do badań in vitro miogenezy
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Regeneracja i wzrost mięśni szkieletowych zależą od komórek satelitarnych, czyli komórek macierzystych tkanki mięśniowej. Obecnie te komórki służą jako model in vitro , który najdokładniej oddaje naturalne procesy miogenne. Niemniej jednak izolacja komórek satelitarnych jest technicznie trudna, ponieważ występują one w niewielkich liczbach w mięśniach szkieletowych, a populacje izolowanych komórek są zazwyczaj heterogeniczne. W niniejszym badaniu opisujemy standaryzowaną metodę izolowania i wzbogacania mioblastów pierwotnych z mięśni szkieletowych zarówno dorosłych, jak i noworodkowych. Procedura obejmuje sekcję mięśniową, dysocjację enzymatyczną, filtrację sekwencyjną, wstępne etapy pokrycia komórek ograniczających komórki niemiogenne oraz określone warunki hodowli do ustanowienia mioblastów pochodzących z komórek satelitarnych. Protokół zawiera praktyczne wskazówki dotyczące czasu, postępowania oraz kluczowych kroków w celu zbudowania skutecznej kultury. Pierwotne mioblasty generowane za pomocą tego protokołu mogą być wykorzystywane do różnych zastosowań w dalszej fazie, w tym badań nad miogenezą, analizą funkcjonalną, manipulacją genetyczną, obrazowaniem żywych komórek lub testami na narkotyki. Komórki te niezawodnie się zlewają i dojrzewają, co czyni je doskonale przystosowanymi do badania fuzji mioblastów, rozwoju mięśni, mechanizmów regeneracyjnych przywracających funkcje mięśni szkieletowych oraz ich metabolizmu.
Wprowadzenie
Zdolność mięśni szkieletowych do regeneracji po każdym naruszeniu ich integralności zależy zasadniczo od wyspecjalizowanej populacji komórek prekursorowych miogennych, zwanych komórkami satelitarnymi (SC), nazwanych od ich pozycji satelitarnej wzdłuż miofibry. Lokalizują się pod błoną włókna mięśniowego, przyczepione do wielojądrowych włókienmięśniowych 1,2,3. SC charakteryzują się ekspresją sparowanego białka pudełkowego Pax7, które jest zachowane u wielu gatunków, w tym człowieka, myszy, małpy i świnie. Pax7, który został zidentyfikowany jako pierwszy wykrywalny marker SC zarówno w stanie spoczynku, jak i aktywacji, jest niezbędny dla rozwoju i przeżycia SC4. W normalnych warunkach SC pozostają w stanie spoczynku (faza G0 cyklu komórkowego), charakteryzującym się niską aktywnością metaboliczną i transkrypcyjną nieaktywnością 5,6. Po uszkodzeniu mięśni lub obciążeniu mechanicznym zostają one aktywowane, wznawiają cykl komórkowy, powiększają się liczebnie i różnicują się, tworząc nowe miowłókny lub naprawiając uszkodzone 7,8,9. W trakcie tego procesu podgrupa SC musi przejść samoodnowę, wracając do stanu spoczynku (Pax7⁺), aby utrzymać długoterminową integralność puli komórek macierzystych. Samoodnowa zachodzi albo poprzez podział asymetryczny, gdzie jedna komórka potomna zachowuje cechy przypominające pnią, a druga staje się zaangażowanym miogennym przodkiem, lub podział symetryczny, gdzie obie komórki potomne zachowują tożsamość macierzystą lub różnicują się, w zależności od kontekstu fizjologicznego i niszowego 10,11,12.
SC odgrywają kluczową rolę w regeneracji mięśni, czyniąc je kluczowym obszarem w biologii mięśni szkieletowych, medycynie regeneracyjnej oraz badaniach nad dystrofią mięśniową. Zrozumienie zachowania i funkcjonowania tych komórek nie tylko rzuca światło na podstawowe procesy naprawy mięśni, ale także toruje drogę do opracowania terapii mających na celu leczenie schorzeń związanych z utratą mięśni i wspieranie regeneracji.
Izolacja SC od tkanki mięśniowej jest kluczowym etapem badań in vitro , umożliwiającym badanie ich cech molekularnych, potencjału proliferacji, szlaków różnicowania oraz reakcji na różne bodźce. Jednak proces ten wiąże się z wieloma wyzwaniami technicznymi ze względu na złożoną strukturę mięśnia, stosunkowo niską liczbę komórek satelitarnych w porównaniu z innymi typami komórek oraz konieczność zachowania ich żywotności i wytrzymałości podczas izolacji.
Obecnie do izolacji SC stosuje się trzy główne techniki: metodę preplatingu, sortowanie komórek aktywowanych fluorescencją (FACS) oraz sortowanie komórek aktywowanych magnetycznie (MACS). Każda z tych metod oferuje unikalne zalety i ograniczenia pod względem czystości, wydajności, żywotności komórek oraz zachowania SC.
Metoda preplatingu wykorzystuje różnicową adhezję komórek pochodzących z mięśni, przy czym SC należą do najmniej przylegających. Po enzymatycznym trawieniu mięśni szkieletowych, powstała niejednorodna zawiesina komórek jest nakładana na płytki hodowlane, zwykle pokryte kolagenem typu I. Po inkubacji 1-24 godzin (w zależności od protokołu) w temperaturze 37°C, komórki nieprzylegające są pobierane i przenoszone na płytkę pokrytą Matrigelem do dalszej hodowli 13,14,15,16. Powstała populacja zwykle obejmuje zarówno SC, jak i fibroblasty, a także niewielką liczbę adipocytów i komórek śródbłonka17,18. Powtarzanie procesu wstępnego nakładania co 24-48 godzin przez maksymalnie tydzień dla SC izolowanych od dorosłych myszy oraz do 2 tygodni dla noworodków może poprawić czystość populacji komórek. Choć metoda ta jest opłacalna i technicznie prosta, jest pracochłonna i często prowadzi do powstawania kultur o zmiennym składzie. Metoda preplatingu jest odpowiednia dla laboratoriów bez FACS lub MACS, oferując prosty sposób wzbogacenia komórek satelitarnych przy jednoczesnym zachowaniu żywotności i właściwości przypominających łodygę. Dlatego zaleca się łączenie tego podejścia z dodatkowymi metodami oczyszczania, aby zwiększyć ogólną czystość populacji komórek. W obecnym protokole zoptymalizowaliśmy etap wstępnego nakładania, używając płyt pokrytych kolagenem i dostosowując czas w zależności od modelu. Ta różnica adhezji przyspiesza usuwanie fibroblastów, skraca okres wstępnego nakładania, wykorzystuje czynniki wzrostu oraz skraca zarówno czas manipulacji, jak i stres komórkowy podczas izolacji.
FACS to szeroko stosowana metoda izolowania komórek satelitarnych oparta na ekspresji określonych markerów powierzchniowych (α7-integrina, CD34, CD29, β1-integrina, CXCR4), umożliwiająca wysoką czystość i swoistość19,20. Jednak często jest to trudne ze względu na złożoność techniczną, wysokie koszty przeciwciał oraz potrzebę specjalistycznego sprzętu. Ponadto stres mechaniczny i biochemiczny podczas sortowania może zaburzać żywotność komórek. Wymóg wygenerowania zawiesiny pojedynczej komórki może prowadzić do znacznej utraty komórek, podczas gdy poleganie na specyficznych markerach fluorescencyjnym może prowadzić do niepełnej reprezentacji heterogeniczności komórek satelitarnych. Dodatkowo trawienie enzymatyczne, stosowane do dysocjacji komórek, może rozkładać krytyczne antygeny powierzchniowe, co wpływa na dokładną identyfikację i izolację, a także może upośledzić funkcjonowanie mioblastów21,22. FACS nadaje się do izolacji populacji wysoce czystych w krótkim czasie, szczególnie gdy wymagana jest precyzyjna rozdzielczość fenotypowa. Jednak ta metoda jest mniej odpowiednia przy utrzymaniu nienaruszonych, żywotnych komórek, co jest kluczowe, ze względu na mechaniczne i biochemiczne obciążenia podczas sortowania lub w laboratoriach pozbawionych specjalistycznego sprzętu.
MACS natomiast to technika stosowana do izolowania komórek satelitarnych poprzez wiązanie kulek magnetycznych sprzężonych z przeciwciałami przeciwko specyficznym powierzchniowym markerom fibroblastów i komórek odpornościowych ogólnego na ich powierzchni, a następnie oddzielanie ich od niepożądanych populacji komórek za pomocą pola magnetycznego. Elucią negatywnego wyboru z fazy stacjonarnej jest populacja komórek satelitarnych interesującą. MACS umożliwia efektywne wzbogacanie komórek satelitarnych o stosunkowo wysokiej czystości i skalowalności, jednocześnie wymagając mniej specjalistycznego sprzętu i wiedzy technicznej w porównaniu do FACS. Ponadto łagodny proces magnetycznej separacji zachowuje integralność komórek, co czyni go odpowiednim do zastosowań w dalszych fazach takich jak hodowla komórek, analiza ekspresji genów oraz badania transplantacyjne. Jednak MACS jest ograniczony przez niższą czystość, gdy potrzebne jest wiele markerów, możliwe niespecyficzne wiązanie lub przeniesienie kulek oraz brak ilościowych danych dotyczących ekspresji markerów 23,24,25.
Pomimo dostępności protokołów izolacji komórek mięśni szkieletowych, uzyskanie powtarzalnych i jednolitych pierwotnych hodowli pozostaje wyzwaniem, szczególnie ze względu na zmienność rozwojową i specyficzną dla tkanek. Izolacja SC od mięśni noworodkowych była mniej szczegółowo scharakteryzowana niż od mięśni dorosłych, z relatywnie mniejszą liczbą opublikowanych protokołów, z których wiele wymaga dalszej optymalizacji w zależności od warunków technicznych i celów eksperymentalnych 26,27,28. Często konieczne jest dostosowanie parametrów, w tym stężenia enzymów, czasu trawienia i warunków hodowli, dla różnych etapów rozwoju – zwłaszcza u noworodków – aby osiągnąć maksymalną wydajność, żywotność i czystość izolowanych komórek satelitarnych. W tym artykule demonstrujemy zoptymalizowany protokół izolacji komórek satelitarnych od mięśni szkieletowych dorosłych i noworodkowych myszy (dni poporodowe 6-14, P6-P14), łączący preplating i sortowanie MACS z korektami w czasie preplatingu i składzie medium. Protokół ten zapewnia powtarzalną populację komórek na różnych etapach rozwoju, z izolowanymi komórkami wykazującymi wysoką czystość i żywotność. Immunobarwienie wskazuje, że odsetek komórek Pax7+ zazwyczaj przekracza 97%. Ponadto te mioblasty wykazują silny potencjał różnicowania, efektywnie tworząc wielojądrowe myorurki po zastąpieniu ośrodka wzrostu ośrodkiem różnicującym. Zróżnicowane myorurki można obserwować za pomocą mikroskopii kontrastowej fazowej lub weryfikować za pomocą immunobarwienia na łańcuch ciężki miozyny (MHC), marker wskazujący na dojrzałe włókna mięśniowe.
Protokół
W badaniu wykorzystano dorosłe samce myszy (3 miesiące) genotypu C57BL/6J × STOCK Tyrcch Bmp5se+/+ Myo6sv/J, a także zarówno samce, jak i samice nowo narodzonych myszy (dni poporodowe 6-14, P6-P14) genotypu C57BL/6J x flox/MK5/flox. Myszy były trzymane i hodowane w warunkach wolnych od patogenów w ośrodku zwierzęcym Instytutu Biologii Doświadczalnej Nenckiego, PAS. W trakcie eksperymentów myszy były podawane konwencjonalnej diecie dla gryzoni. Opieka nad zwierzętami i eutanazja były prowadzone zgodnie z dyrektywami Rady Wspólnot Europejskich przyjętymi w Polsce (ustawa z 15 stycznia 2015 roku dotycząca wykorzystania zwierząt w badaniach). Ponieważ wszystkie badania wykorzystywały tkanki zwierząt bez wywoływania cierpienia, nie wymagano zgody komisji etycznej. Procedury były wykonywane pod nadzorem i za zgodą dyrektora Instytutu Biologii Doświadczalnej im. Nenckiego. Przyznano następujące wewnętrzne zatwierdzenia: 410P/2021/IBD oraz 487W/2022/IBD. W ramach eksperymentów przeanalizowano następujące mięśnie kończyn tylnych u dorosłych zwierząt: gastroknemius, soleus, extensor digitorum longus oraz tibialis anterior. U noworodka badane były całe mięśnie tricepsa kończyny tylnej i przedniej.
Schematyczny przegląd procedury izolowania i oczyszczania pierwotnych mioblastów z mięśni kończyn tylnych myszy przedstawiono na Rysunku 1.
Informacje o odczynnikach i sprzęcie używanym w tym badaniu znajdują się w Tabeli Materiałów.
1. Sekcja mięśni
- Uśpij mysz zgodnie z zatwierdzonymi przez IACUC wytycznymi ustanowionymi w instytucji.
- Rozciąć mięśnie tylnych kończyn poza szafką bioasekuracyjną. Spryskaj tylne kończyny 70% etanolem i ustaw mysz w pozycji leżącej.
UWAGA: Technika sterylna nie jest wymagana w tym etapie, poza użyciem autoklawowych narzędzi do rozcinania i 70% etanolu do dekontaminacji powierzchniowej. - Zbieranie mięśni
- Ostrożnie usuń skórę z obu tylnych kończyn za pomocą nożyczek autoklawowanych, aby odsłonić mięśnie pod spodem. Używając sterylnych nożyczek i kleszczy, wykonaj nacięcie w skórze grzbietowej i delikatnie odchyl ją, aby całkowicie odsłonić mięśnie tylnej kończyny. Usuń widoczną tkankę tłuszczową i ścięgna, aby zapewnić czyste przygotowanie.
- Ostrożnie zdejmij powięź otaczającą brzuch mięśnia, aby zapewnić bardziej jednorodną izolację i mniej zanieczyszczenia. Kontynuuj izolację tkanek i zbieraj mięśnie z jednej kończyny tylnej. Natychmiast przenieś mięśnie na płytkę hodowlową zawierającą 1x fosforanową solankę fizjologiczną z 1% penicyliną i streptomycyną (PBS + P/S). Powtórz sekcję przeciwnej kończyny tylnej i umieść mięśnie na drugiej płytce posiewowej zawierającej PBS + P/S.
UWAGA: Optymalny zakres wieku nowo narodzonych myszy to dzień 6 (P6) do 14 dzień poporodowy (P14). Poniżej P6 izolacja mięśni jest mniej precyzyjna i może prowadzić do skażenia otaczających tkanek, co zmniejsza jednorodność hodowla. Od P6 izolacja brzuchów mięśniowych – od początku do przyłączenia ścięgien – staje się czystsza, co poprawia ogólną jakość eksplantów. U nowo narodzonych myszy mięśnie kilku zwierząt mogą być zebrane w jedną płytę. Od tego momentu wszystkie procedury powinny być wykonywane w warunkach sterylnych w szafie bezpieczeństwa biologicznego, aby uniknąć zanieczyszczenia, oraz w temperaturze pokojowej (RT), jeśli nie zaznaczono inaczej.
- Spryskaj zewnętrzną część płyty 70% etanolem przed przeniesieniem do sterylnej szafki do zabezpieczeń biologicznych. Używając drugiej pary kleszczy autoklawowanych, przenieś mięśnie z płytki hodowlanej do pierwszej dołki 6-dołkowej płytki zawierającej PBS + P/S, a następnie dodaj 2-3 krople betadyny (100 mg/mL) w celu odkażenia tkanki. Po delikatnym potrząsaniu przez mniej niż 10 sekund szybko przełóż mięśnie przez drugi i trzeci dołek zawierający świeże PBS + P/S, aby dokładnie spłukać betadynę i usunąć pozostałe włosy, tkankę łączną lub inne zanieczyszczenia.
UWAGA: Mięśnie nie powinny być narażone na betadynę przez dłuższy czas, ponieważ może ona być toksyczna dla komórek.
2. Trawienie mięśni
- Używając drugiej pary kleszczy autoklawowych, przenieś umyte mięśnie do dwóch probówek po 1,5 ml (jedna rurka na każdą grupę mięśniową kończyny tylnej). Drobno pokróć tkankę nożyczkami autoklawowymi, aż mięsień zostanie zredukowany do małych, jednolitych fragmentów o rozmiarze około 1-2 mm, zapewniając równomierną ekspozycję podczas dalszego trawienia enzymatycznego.
- Trawienie kolagenazą
- Przenieś zmielone mięśnie do rurek do dysocjacji tkanek, zawierających 0,2% kolagenazy w Zmodyfikowanym Medium Orła (DMEM) Dulbecco, filtrowanym przez filtr porowy o średnicy 0,2 μm. Używaj jednej rurki dysocjacyjnej dla każdej grupy mięśni kończyny tylnej, utrzymując stosunek 500 mg tkanki na 3 ml roztworu kolagenazy.
UWAGA: kolagenaza to enzym proteolityczny, który może powodować podrażnienie skóry i oczu oraz uczulenie oddechowe podczas wdychania. Obchodz się z proszkiem w okapie chemicznym i noś odpowiedni sprzęt ochronny.
Dokładne rozdrobnienie tkanki mięśniowej na tym etapie jest kluczowe dla osiągnięcia optymalnej wydajności mioblastów. Jednak jeśli całkowita masa tkanek przekracza 500 mg, należy proporcjonalnie zwiększać ilość kolagenazy, ponieważ nadmiar tkanek może obniżyć efektywność trawienia enzymatycznego przy opisanym poniżej stężeniu enzymu. - Inkubuj próbki przez 30 minut w temperaturze 37 °C, aby rozpocząć trawienie enzymatyczne.
- Przenieś zmielone mięśnie do rurek do dysocjacji tkanek, zawierających 0,2% kolagenazy w Zmodyfikowanym Medium Orła (DMEM) Dulbecco, filtrowanym przez filtr porowy o średnicy 0,2 μm. Używaj jednej rurki dysocjacyjnej dla każdej grupy mięśni kończyny tylnej, utrzymując stosunek 500 mg tkanki na 3 ml roztworu kolagenazy.
- Przeprowadz dysocjację tkanek z użyciem mechanicznego dysocjatora tkankowego z programem m_muscle_01 (odnosi się do specyficznego, z góry zdefiniowanego i zoptymalizowanego programu na dysocjatorze polegającego na kontrolowanym mechanicznym poruszeniu) zaprojektowanym w celu ułatwienia trawienia enzymatycznego przy jednoczesnym zachowaniu żywotności komórek. Stosuj program dwukrotnie, aby zwiększyć mechaniczne zakłócenia tkanek.
- Jeśli nie ma dysocjatora tkanek, przeprowadź zmielone mięśnie przez igłę strzykawki o masie 20 g kilka razy, aż uzyskamy jednorodną zawiesinę bez dużych fragmentów tkanek.
Alternatywnie, przenieś zmielony mięsień do stożkowej rurki o pojemności 15 ml z 0,2% kolagenazą.
- Jeśli nie ma dysocjatora tkanek, przeprowadź zmielone mięśnie przez igłę strzykawki o masie 20 g kilka razy, aż uzyskamy jednorodną zawiesinę bez dużych fragmentów tkanek.
- Inkubuj próbki ponownie przez kolejne 30 minut w 37 °C, aby zakończyć proces trawienia.
- Powtórz krok 2.3 jeszcze raz, aby zapewnić dokładną mechaniczną dysocjację pozostałej tkanki.
UWAGA: Uważnie obserwuj trawienie mięśni na tym etapie. Tkanka powinna być niemal całkowicie rozłączona, z minimalną ilością widocznych fragmentów, a ośrodek trawienia powinien wyglądać na mętny. Nadmierna inkubacja uszkadza komórki.
3. Filtracja komórek
- Umieść sitko ogniwa o pojemności 100 μm na stożkowej rurce o pojemności 50 mL. Przedmokryć sitko 1 mL podgrzanego (do 37 °C) neutralizującego medium (NM) zawierającego wysokoglukozowy DMEM, z 10% surowicy płodowej bydła (FBS) i 1% P/S.
- Przelej strawioną zawiesinę mięśniową na zwilżone sitko o pojemności 100 μm. Przepłucz sitko dodatkowym 1 mL NM, aby usunąć resztki tkanek.
- W nowej stożkowej rurce o pojemności 50 mL umieść sitko ogniwa o pojemności 70 μm i nawilż je 1 mL medium NM. Przepuszcz filtrat z sito o pojemności 100 μm przez wstępnie zwilżone sitko 70 μm, aby dalej usunąć większe komórki przenikające infiltracje, w tym makrofagi. Przepłucz sitko 70 μm 1 mL NM, aby odzyskać pozostałe komórki.
- W nowej stożkowej rurce o pojemności 50 mL umieść sitko komórkowe o pojemności 40 μm i przepuścić mieszaninę przez zwilżone sitko 40 μm. Przepłucz sitko 40 μm 1 mL NM, aby odzyskać pozostałe komórki.
- Przygotuj sitko ogniwa 30 μm na stożkowej probówce o pojemności 15 mL i nawilż je 1 mL NM. Przepuszczenie filtratu z sito 40 μm przez wstępnie zwilżone sitko 30 μm, aby dodatkowo wypracować zawiesinę komórkową. Przemyj sitko o objętości 30 μm 1 mL NM, aby zmaksymalizować odzysk komórek.
- Wirówka zebranej zawiebiny komórkowej w dawce 300 × g przez 15 minut w RT. Potwierdź, że na dnie rurki widoczny jest granulat białych krwinek. Pracując pod sterylną szafką bioasekuracyjną, ostrożnie usuń i wyrzuć supernatant (medium trawienne).
UWAGA: Po wirowaniu pellet komórkowy może zostać ponownie zawieszony w ośrodku proliferacji mioblastów (MPM) i albo przejść bezpośrednio do sekcji 5 w celu wzbogacenia mioblastów, albo opcjonalnie poddać się magnetycznie aktywowanemu sortowaniu komórek (MACS, opisanemu poniżej), aby jeszcze bardziej zwiększyć czystość populacji mioblastów.
4. (Opcjonalnie) Sortowanie komórek aktywowanych magnetycznie
- Ponownie zawiesij granulki komórkowe uzyskane w kroku 3,6 w świeżo przygotowanym buforze sortującym MACS składającym się z 1x PBS (pH 7,2), 0,5% FBS i 2 mM EDTA. Użyj 80 μL buforu na gram oryginalnej tkanki.
UWAGA: Utrzymuj bufor sortujący MACS na poziomie 2-8 °C przez cały proces. - Dodaj 20 μL magnetycznego odczynnika znakującego do izolacji komórek satelitarnych na maksymalnie 1 g tkanki.
UWAGA: Dla próbek mniejszych niż 1 g należy używać tych samych objętości odczynników, które są podane dla 1 g. Dla próbek większych niż 1 g skaluj objętości odczynników proporcjonalnie (np. dla 2 g tkanki użyj 2x objętości odczynnika). - Delikatnie wymieszaj próbkę, aby zapewnić jednorodne oznakowanie i inkubuj przez 15 minut w temperaturze 2-8 °C na lodzie.
- Po inkubacji dostosuj całkowitą objętość do 500 μL za pomocą bufora sortującego MACS dla próbek pochodzących z do 5 g tkanki. Dla większych ilości tkanek podziel zawiesinę równomiernie na kilka rur, aby utrzymać optymalną efektywność separacji.
- Separacja magnetyczna i zbieranie komórek satelitarnych
UWAGA: Przeprowadz separację magnetyczną za pomocą systemu separacji ogniw magnetycznych zgodnie z instrukcjami producenta.- Umieść kolumnę separacyjną w polu magnetycznym separatora magnetycznego. Przemyj kolumnę separacyjną 3 mL buforu sortującego, aby wyrównać ją przed aplikacją próbki.
- Nałóż oznaczoną zawiesinę komórkową na kolumnę i pobierz frakcję eluentną, która zawiera populację wzbogaconą komórkami satelitarnymi.
- Przemyj kolumnę dwoma kolejnymi porcjami bufora sortującego po 1 mL. Dodawaj każdą aliquotę dopiero po opróżnieniu zbiornika kolumnowego. Zbierz komórki, które przechodzą przez przechodnie, i połącz je z eluentem od kroku 4.5.3.
- Wirówka zawiesiny ogniwa połączonego przy napięciu 300 × g w RT przez 10 minut, aby rozpylić izolowane komórki satelitarne w MPM.
5. Oczyszczanie mioblastów (etap wstępnego nakładania)
- Przygotuj talerze pokryte kolagenem.
- Rozcieńcz kolagen szczura typu I w 20 mM kwasie octowym (rozpuszczonym w sterylnej wodzie destylowanej) do stężenia roboczego 50 μg/mL i dodaj do naczynia hodowlanego. Inkubuj w RT przez 1 godzinę.
UWAGA: Do pokrycia płytki o powierzchni 100 mm o powierzchni ≈80 cm 2² potrzebne jest około 5 mL kolagenu o zawartości 50 μg/mL. - Ostrożnie zasysaj roztwór z płyt.
- Dokładnie przepłucz płytki 3 razy sterylnym 1x PBS w równych objętościach, aby usunąć pozostałości kwasu.
UWAGA: Talerze nadają się do natychmiastowego użytku lub można je suszyć na powietrzu i przechowywać w temperaturze 2-8 °C do czasu potrzeby.
- Rozcieńcz kolagen szczura typu I w 20 mM kwasie octowym (rozpuszczonym w sterylnej wodzie destylowanej) do stężenia roboczego 50 μg/mL i dodaj do naczynia hodowlanego. Inkubuj w RT przez 1 godzinę.
- Ponownie zawiesz pellet komórkowy uzyskany w kroku 3.6 lub 4.5.4 w 10 mL mioblastowego proliferającego medium (MPM) podgrzanego do 37 °C.
- Przygotować MPM dla dorosłych myblastów mysich zawierających wysokoglukozowy DMEM, 20% FBS, 10% surowicę końską (HS), 0,5% ekstraktu z zarodków kurczaka (CEE), 20 ng/mL podstawowego czynnika wzrostu fibroblastów (bFGF) rozpuszczonego w sterylnie destylowanym H2Ooraz 1% P/S lub MPM dla noworodkowych myław mysich zawierających podłoże F10 (wspiera bardziej kontrolowany i selektywny wzrost dla hodowli noworodków, który zawiera wyższy udział fibroblastów), 20% FBS, 10% HS, 0,5% CEE, 20 ng/mL bFGF oraz 1% P/S.
UWAGA: Dodaj bFGF bezpośrednio do pożywki hodowlanej, aby uzyskać końcowe stężenie 20 ng/mL. bFGF jest niezbędny do zachowania niezróżnicowanego stanu mioblastów i promowania ich proliferacji29.
CEE sprzyja również rozwojowi i proliferacji mioblastów, a także odgrywa ważną rolę w utrzymaniu zdrowych kultur mioblastów poprzez zapobieganie spontanicznej fuzji mioblastów 14,30,31. - Gdy hodowla osiągnie większą czystość miogeniczną (zazwyczaj po trzech przejściach), podłoże w mioblastach noworodkowych może zostać przekształcone w MPM składające się z mieszaniny 1:1 wysokoglukozowego DMEM i F10, a następnie do standardowej formuły MPM stosowanej dla dorosłych myoblastów myszy.
UWAGA: Ważne jest, aby wcześniej zweryfikować początkową czystość, ponieważ zmiany w podłożu eliminują przewagę selektywnego wzrostu mioblastów nad fibroblastami. - Komórki preplate.
- Pierwsze preplatowanie
- Dorosłe mioblasty: komórki nasienne na płytkach pokrytych kolagenem. Trzymaj talerzw inkubatorze 37 °C CO2 przez 24 godziny.
- Mioblasty noworodkowe: Nakładaj komórki na naczynia pokryte kolagenem i inkubuj przez 24 godziny. Utrzymywać hodowle w MPM uzupełnionym podłożem F10 (patrz sekcja 5.4), chyba że zakreślono inaczej.
UWAGA: Na tym etapie badanie mikroskopowe ujawnia niejednorodną mieszaninę fragmentów mięśni i komórek (Rysunek 2A).
Fibroblasty noworodkowe wykazują wysoką zdolność proliferacji, zwiększoną elastyczność cytoszkieletu (charakteryzującą się mniej sztywną siecią aktynowo-miozynową oraz bardziej dynamiczną wymianą ogniskowych zrostów) oraz charakteryzują się charakterystycznymi profilami ekspresji integriny w porównaniu do fibroblastów dorosłych32,33. Te cechy umożliwiają efektywną przyczepność powierzchni hodowli nawet przy braku egzogennych powłok macierzy zewnątrzkomórkowych, takich jak kolagen. Dlatego dla mioblastów noworodkowych można zastąpić standardowe niepowlekane plastiki z niepowlekanej kultury tkankowej płyty pokryte kolagenem, choć może to zwiększyć liczbę wymaganych pre-płytek.
- Drugie preplatowanie
- Dorosłe mioblasty: Używając pipety serologicznej o pojemności 10 mL, delikatnie przenieś komórki zawieszone w MPM na płytkę pokrytą kolagenem, podgrzaną do 37 °C. Oryginalną płytkę płucz 1-2 mL ciepłego MPM, aby odzyskać pozostałe nieprzymocowane komórki. Trzymaj talerz w inkubatorze 37 °C zCO2 przez 6-8 godzin.
UWAGA: Proces musi być dokładnie monitorowany za pomocą mikroskopii kontrastowej fazowej, aby zapewnić, że wszystkie komórki nieprzylegające, reprezentujące pełne spektrum komórek miogennych, zostaną zebrane i przeniesione na nowe płytki hodowlane. - Mioblasty noworodków: Powtórz drugie preplatowanie na płytkach pokrytych kolagenem przez kolejne 16 godzin, płucząc oryginalną płytkę 1-2 mL ciepłego MPM F10, aby odzyskać pozostałe niepołączone komórki.
UWAGA: Duże komórki, głównie fibroblasty, pozostaną przyczepione do dolnej części płytki pokrytej kolagenem (Rysunek 2B i Rysunek 3).
- Dorosłe mioblasty: Używając pipety serologicznej o pojemności 10 mL, delikatnie przenieś komórki zawieszone w MPM na płytkę pokrytą kolagenem, podgrzaną do 37 °C. Oryginalną płytkę płucz 1-2 mL ciepłego MPM, aby odzyskać pozostałe nieprzymocowane komórki. Trzymaj talerz w inkubatorze 37 °C zCO2 przez 6-8 godzin.
- Pierwsze preplatowanie
- Komórki powlekające na płytkach pokrytych Matrigelem
- Przygotuj roztwór Matrigel 10%, rozcieńczając Matrigel zimnym DMEM. Używając końcówki dozownika, równomiernie pokryj powierzchnię talerza, aż będzie całkowicie przykryta. Pozwól Matrigelowi polimeryzować się w 37 °C przez 15 minut.
UWAGA: Powłoka Matrigel powinna być wykonywana na lodzie, ponieważ szybko polimeryzuje się w RT. - Przenieś komórki nieprzylegające z płytki pokrytej kolagenem na płytkę pokrytą Matrigelem. Płucz płytkę pokrytą kolagenem 1-2 mL ciepłej ilości MPM, aby odzyskać pozostałe komórki. Trzymaj talerz w inkubatorzeCO2 w temperaturze 37 °C przez 72 godziny.
- W przypadku dorosłych mioblastów należy potwierdzić, że posiew zawiera głównie przylegające, małe, zaokrąglone mioblasty po 72 h (Rysunek 2C). Może występować także kilka dużych, trójkątnych fibroblastów, ale w bardzo niskiej ilości. Jeśli po wysiewaniu na Matrigel nadal jest duża liczba fibroblastów, powtarzaj etapy wstępnego powlekania 2-6 godzin, w zależności od obfitości fibroblastów.
- W przypadku noworodkowych mioblastów należy wykonać dodatkowe przejścia połączone z etapem wstępnego zakrycia w celu usunięcia fibroblastów i stopniowego wzbogacenia populacji mioblastów z początkowej heterogenicznej kultury.
- Przygotuj roztwór Matrigel 10%, rozcieńczając Matrigel zimnym DMEM. Używając końcówki dozownika, równomiernie pokryj powierzchnię talerza, aż będzie całkowicie przykryta. Pozwól Matrigelowi polimeryzować się w 37 °C przez 15 minut.
6. Utrzymanie i rozbudowa mioblastów
- Utrzymuj oczyszczone mioblasty w kulturze poprzez wykubowanie ich w MPM, wymieniając podłoże co drugi dzień.
UWAGA: Unikaj pozwalania komórkom na przekraczanie 60-70% konfluencji, ponieważ wyższa gęstość może wywołać spontaniczne zespolenie mioblastów i zainicjować różnicowanie. - W razie potrzeby powiększ hodowlę, dzieląc komórki na kilka płytek pokrytych 10% Matrigelem.
UWAGA: U dorosłych mioblastów: zaleca się zazwyczaj 2-3 przejścia, ponieważ dodatkowe przejścia zwiększają wydłużenie komórek i spontaniczne zespolenie. Mioblasty noworodkowe zazwyczaj mogą przejść 5-6 przejść bez znaczącej spontanicznej zespolenia.- Aby zwiększyć populację mioblastów, należy stosować mieszankę 1:1 wysokoglukozowego DMEM i F10 w MPM, zaczynając od pasażu 3, gdy skażenie fibroblastów znacznie się zmniejszy. Według fragmentu 4 kultura zazwyczaj składa się z niemal czystej populacji mioblastów; Przejdź na MPM dla noworodkowych myblastów myszy.
7. Różnicowanie mioblastów
- Wizualizuj komórki pod mikroskopem. Potwierdź, że komórki są stosunkowo jednolite, małe, okrągłe lub wrzecionowate, aktywnie się rozmnażają i nie są przeludnione. Zapewnia to gotowość kultury do zróżnicowania.
- Powierzchnię hodowli tkankowej odpowiednią do eksperymentalnego projektu pokryj 10% Matrigelem, jak opisano w sekcji 5.6.1.
UWAGA: Chociaż jakość obrazowania na szklanych powierzchniach jest lepsza, komórki miogeniczne wykazywały zmniejszoną przyczepność i żywotność w komorach szklanych, prawdopodobnie z powodu niższej przyczepności białka Matrigel w porównaniu do plastikutkankowego 34. - Odłącz komórki, dodając 2 mL 0,25% trypsyny-EDTA i inkubuj w temperaturze 37 °C w inkubatorze CO₂ przez 2-5 minut.
- Obejrzyj hodowlę pod mikroskopem, aby upewnić się, że wszystkie komórki się odłączyły. Po zakończeniu odłączania dodaj 2 mL pożywki neutralizującej (patrz sekcja 3.1).
- Wiruj zawiesinę ogniwową o stężeniu 300 × g w RT przez 10 minut, aby rozpylić komórki.
- Ponownie zawiesić i zasiać pierwotne mioblasty na płytkach hodowlanych Matrigelem i inkubować w temperaturze 37 °C w inkubatorze CO₂ przez 24 godziny.
- Następnego dnia zamień MPM na medium różnicujące mioblasty (MDM) zawierające wysokoglukozowy DMEM, 5% HS i 1% P/S.
UWAGA: Aby osiągnąć wysokiej jakości formowanie myorurek, upewnij się, że mioblasty osiągają 80-90% konfluencji przed przejściem na ośrodek różnicacyjny. Jeśli pożądana konfluencja nie zostanie osiągnięta następnego dnia, kontynuuj inkubację aż do osiągnięcia optymalnej gęstości.
8. Immunobarwowanie mioblastów i miorurek
- Umyj komórki 2 razy 1x PBS, aby usunąć pozostałe medium.
- Utrwal komórki w 4% paradehydu (PFA) w 1x PBS przez 15 minut w RT. Dalsze kroki zostaną podjęte w RT, jeśli nie zostanie inaczej określone.
UWAGA: PFA jest toksyczna. Zawsze obchodz się z roztworami PFA w okapie chemicznym, mając na sobie rękawiczki, fartuch laboratoryjny i ochronę oczu. Unikaj bezpośredniego kontaktu ze skórą lub oczami. Utylizacja odpadów zawierających PFA zgodnie z instytucjonalnymi przepisami dotyczącymi chemikaliów i zagrożeń biologicznych. - Inkubuj ustalone komórki 50 mM chlorku amonu (NH₄Cl) przez 30 minut w RT (najlepiej na shakerze, 50-100 obr./min), aby schłodzić wolne grupy aldehydu i zmniejszyć wiązanie niespecyficzne podczas kolejnych etapów barwienia.
- Myj ogniwa przez 3 x 5 minut na RT z 1x PBS (na shakerze, 50-100 obr./min).
- Przeprowadź permeabilizację komórek z użyciem 0,2% Triton X-100 w 1x PBS przez 10 minut (na shakerze).
- Myj komórki przez 2-3 x 5 minut 1x PBS (na shakerze).
- Blokuj niespecyficzne wiązanie przeciwciał poprzez inkubację komórek w roztworze blokującym (2% surowica końska w 1x PBS zawierająca 0,02% Triton X-100) przez 1,5 godziny w RT (na shakerze, 50-100 obr./min).
- Inkubuj komórki przez noc w temperaturze 4 °C z rozcieńczonymi przeciwciałami pierwotnymi (Pax7 - 1:100; MHC - 1:50) w roztworze blokującym (na wstrząsaczce, 50-100 obr./min).
- Myj ogniwa 3 x 10-15 minut z 1x PBS zawierającym 0,02% Triton X-100 (na shakerze, 50-100 rpm).
- Inkubuj komórki odpowiednimi przeciwciałami wtórnymi rozcieńczonymi 1:250 w roztworze blokującym przez 1-1,5 godziny w RT (na shakerze i chronionym przed światłem).
- Myj ogniwa przez 3 x 10-15 minut 1x PBS zawierającym 0,02% Triton X-100 (na shakerze, 50-100 obr./min).
- Zamontuj próbki przy użyciu odpowiedniego medium montażowego i pokrywki, zgodnie z wymaganiami projektu eksperymentalnego.
- Do długotrwałego przechowywania trzymaj zamontowane próbki w temperaturze 4 °C, chronione przed światłem.
Wyniki
Pomyślne wdrożenie tego protokołu daje wysoce żywotne, morfologicznie odrębne pierwotne kultury mioblastów pochodzące z mięśni kończyn tylnych zarówno dorosłych, jak i noworodkowych. Łącząc sekwencyjną filtrację przez filtry komórkowe o malejących porach z opcjonalnym sortowaniem komórek aktywowanych magnetycznie (MACS), protokół ten umożliwia izolację silnie oczyszczonej populacji mioblastów. Aby jeszcze bardziej poprawić czystość izolowanych komórek Pax7+, zastosowano zoptymalizowany etap wstępnego nakładania. Po tym etapie (sekcja protokołu 5) większość fibroblastów i innych komórek niemiogennych pozostaje przylegająca (Rysunek 3) do początkowej powierzchni pokrytej kolagenem, podczas gdy mioblasty pozostają w zawiesie i następnie przyczepiają się do płytek pokrytych Matrigelem (Rysunek 2B). Opierając się na wcześniej wykazanej skuteczności konkretnych składników medium proliferacyjnego mioblastów (MPM), w tym wysokiego stężenia surowicy, suplementacji bFGF i ekstraktem z zarodka kurczaka (CEE) oraz zastosowania powłoki Matrigel – ta formuła, zoptymalizowana przez nas, zapewnia wyraźną przewagę proliferacyjną dla mioblastów nad komórkami niemiogennymi 14,30,31,35 . W związku z tym, w ciągu 72 godzin hodowli w MPM, powinny dominować małe, okrągłe lub wrzecionowate mioblasty o wysokim stosunku jądrowym do cytoplazmatycznego (Rysunek 2C). Może pozostać mniejsza populacja dużych, spłaszczonych komórek fibroblastopodobnych, zazwyczaj stanowiących mniej niż 3% hodowli.
Wydajność komórek po 72 godzinach po izolacji przy użyciu tego protokołu zależy od wieku zwierząt dawcy. Dla mioblastów wyizolowanych od jednej dorosłej myszy przy użyciu czterech mięśni kończyn tylnych (gastrocnemius, soleus, tibialis anterior i extensor digitorum longus) z obu nóg, typowy plon wynosi około 2-4 × 10⁶ komórek na zwierzę. Ponad 97% komórek wyizolowanych od dorosłych (**p < 0,01) i noworodków (***p < 0,0001) stanowiły progenitory miogenne, co potwierdza ekspresja Pax7+ (rysunek 4A,B), potwierdzając wysokie wzbogacenie progenitorów miogennych. Ta ocena czystości oparta na Pax7 została przeprowadzona po zakończeniu pełnego procesu wzbogacenia, w tym wstępnego pokładania, a następnie MACS i/lub rozszerzenia, a nie na wczesnych przylegających frakcjach prepłytowych.
Mioblasty noworodków osiągały wysoką czystość z MACS lub bez niego (rysunek 4A,B), co czyni ten protokół odpowiednim dla laboratoriów o różnym poziomie wsparcia technicznego. Jednak gdy pomija się MACS, konieczne są dodatkowe kroki wstępnego nakładania, aby osiągnąć porównywalną czystość.
Dla dorosłych mioblastów nie przeprowadzono bezpośredniego porównania statystycznego populacji sortowanych według MACS i niesortowanych. Jednak ze względu na niższą zdolność proliferacji i większe zaangażowanie w różnicowanie, oczekuje się, że MACS zwiększy wzbogacenie w porównaniu do samego preplatingu.
Po przejściu na ośrodek różnicujący (MDM) po osiągnięciu 80-90% konfluencji mioblasty efektywnie łączą się, tworząc wydłużone, wielojądrzowe myorurki w ciągu 48-72 godzin. Te myorurki są łatwo widoczne za pomocą mikroskopii fazowo-kontrastowej (rysunek 2D) i można je dodatkowo potwierdzić immunobarwieniem na łańcuch ciężki miozyny (MHC) (rysunek 5A,B). Obecność zorganizowanych struktur sarkomerycznych w zróżnicowanych myotubach (rysunek 5B) wskazuje na dojrzewanie strukturalne zgodne z różnicowaniem miogenicznym w tych warunkach hodowlanych.
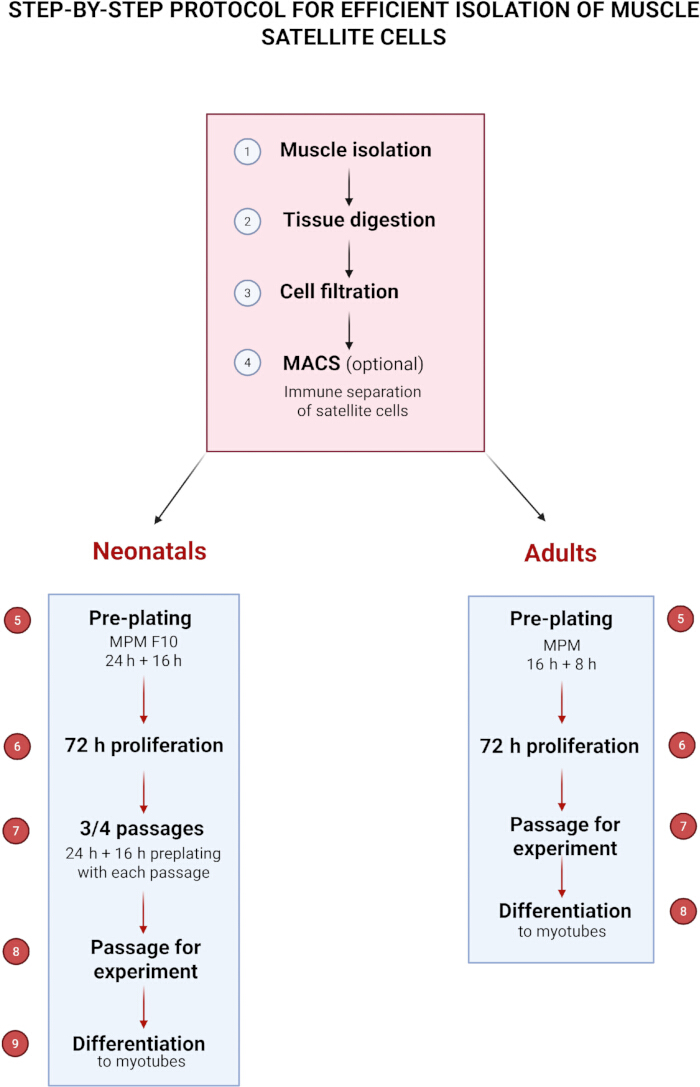
Rysunek 1: Protokół krok po kroku dla efektywnej izolacji komórek satelitarnych mięśni. Proszę kliknąć tutaj, aby zobaczyć większą wersję tego rysunku.
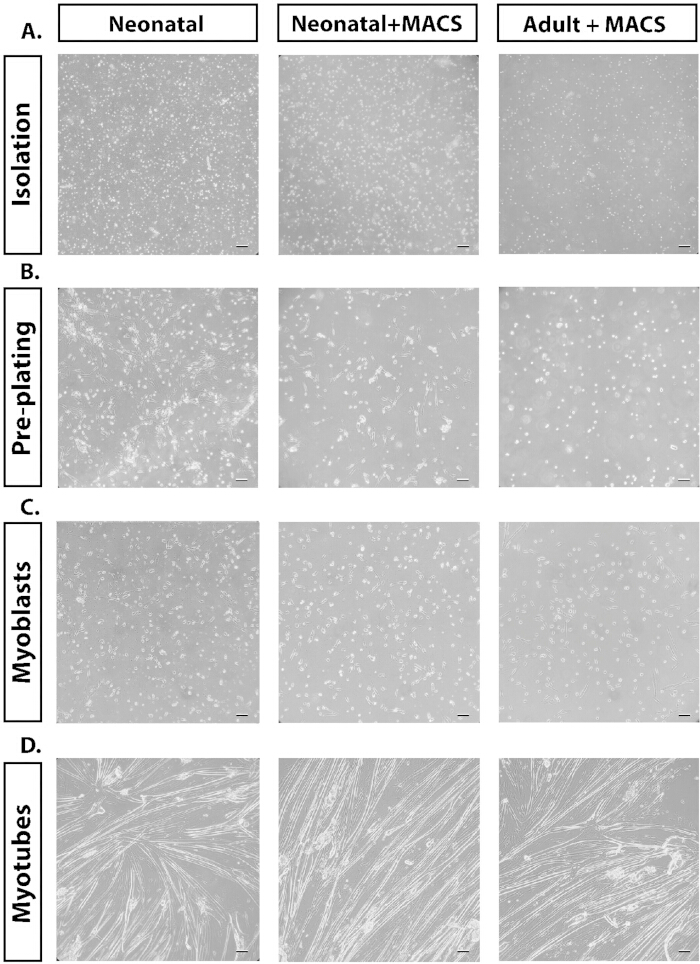
Rysunek 2: Reprezentatywne obrazy z mikroskopii fazowej różnych metodologii omawianych w tekście. (A) Obrazy z kontrastem fazowym (20x) izolacji komórek po trawieniu. (B) Kontrast fazowy (20x) preplatingu hodowli z przyczepionymi fibroblastami, wraz z nieprzyczepionymi mioblastami. (C) Kontrast fazowy (20x) proliferujących mioblastów po przyłączeniu. (D) Kontrast fazowy (20x) zróżnicowanych myorurek. Pasek skali = 50 μm. Proszę kliknąć tutaj, aby zobaczyć większą wersję tego wykresu.
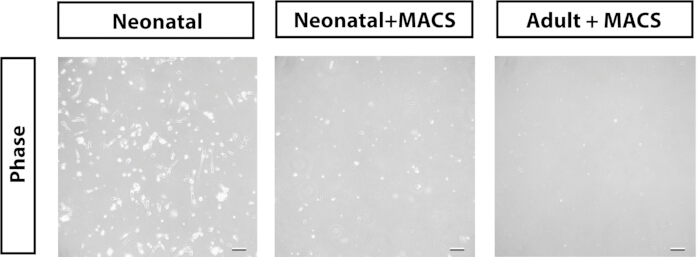
Rysunek 3: Reprezentatywne obrazy mikroskopii fazowo-kontrastowej (20×) komórek pozostających przyczepionych po pierwszym etapie preplatingu. Pasek skali = 50 μm. Proszę kliknąć tutaj, aby zobaczyć większą wersję tego wykresu.
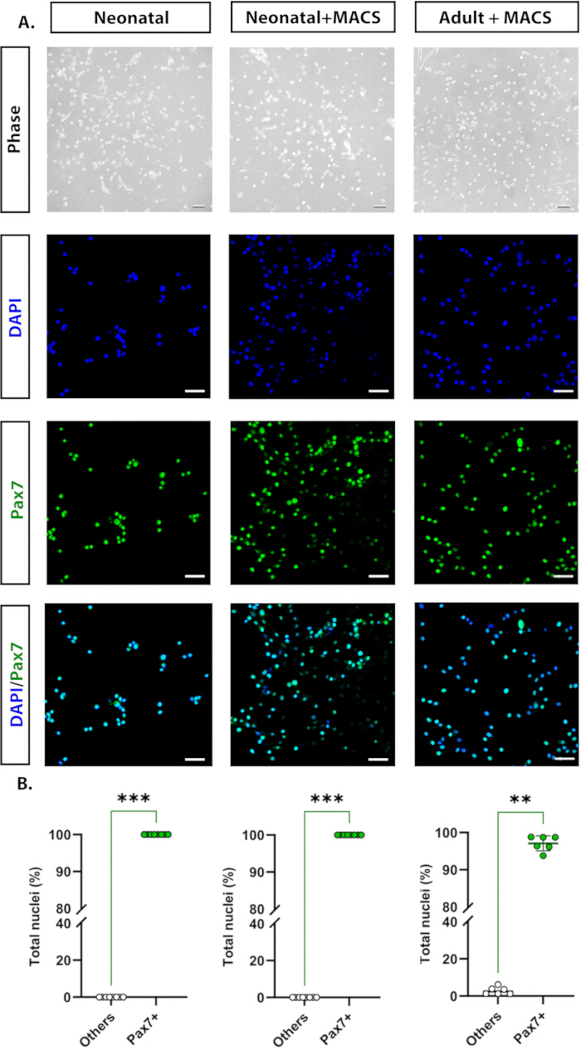
Rysunek 4: Reprezentatywne obrazy wykonane pod mikroskopem kontrastowym fazowym (20x) i immunocytochemii (40x). (A) Pax7+ (zielony) i jądra barwione DAPI (jasnoniebieskim) oraz ich kolokalizacja w połączonych kanałach. (B) Analiza czystości hodowli mioblastów, ilościowa ocena procentu komórek Pax7+ znormalizowanych do jąder na pole pozyskane (jedno pole na dołek, w co najmniej sześciu dołkach). Immunobarwienie powtarzano co najmniej trzy razy, z dwoma do trzema technicznymi replikami na eksperyment. **p < 0,01, ***p < 0,0001 (Istotność statystyczna została przeanalizowana za pomocą testu U Manna Whitneya). Pasek skali = 50 μm. Proszę kliknąć tutaj, aby zobaczyć większą wersję tego wykresu.
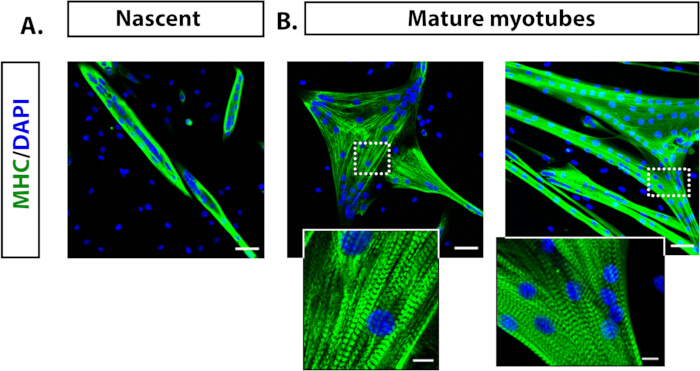
Rysunek 5: Reprezentatywne obrazy immunofluorescencji pokazujące myorurki różniące się od dorosłych myooblastów. (A) Początkujące myorurki (3 dni w hodowli) obrazowane z 20x MHC (zielone) oraz jądra barwione DAPI (jasnoniebieskim). (B) Dojrzałe myorurki (6 dni w hodowli) obrazowane w wysokości 20x oraz szczegóły struktury wzoru sarkomerycznego określone przez barwienie miozynowe. Immunobarwienie powtarzano co najmniej trzy razy, z dwoma do trzema technicznymi replikami na eksperyment. Skala = 50 μm; Powiększona skala = 10 μm. Proszę kliknąć tutaj, aby zobaczyć większą wersję tego rysunku.
Dyskusja
Komórki satelitarne (SC) stanowią główną miogenną populację macierzystą i progenitorową odpowiedzialną za wzrost, naprawę i regenerację mięśni szkieletowych36,37. Ich zdolność do ponownego wejścia do cyklu komórkowego i różnicowania się w dojrzałe miofibry czyni je niezbędnymi do badania biologii mięśni szkieletowych. Po izolowaniu i hodowli w określonych warunkach in vitro, SC rozmnażają się jako mioblasty, które można indukować do różnicowania i łączenia się w wielojądrowe myorurki, co odtwarza kluczowe aspekty miogenezy obserwowane in vivo.
Nasza metoda umożliwia odzyskiwanie wysoko żywotnych, jednorodnych populacji komórek poprzez staranną korektę kluczowych parametrów, w tym stężenia enzymów, czasu trawienia oraz warunków hodowli, szczególnie dostosowanych do tkanek noworodkowych. Połączenie dysocjacji enzymatycznej i mechanicznej, następnie filtracji wieloetapowej oraz opcjonalnego sortowania komórek aktywowanych magnetycznie (MACS) wraz z wstępnym nakładaniem gwarantuje wysoką wydajność i czystość komórek. Co ważne, protokół ten umożliwia generowanie hodowli zwykle obejmujących 97% miogenicznych progenitorów Pax7+ , co czyni je odpowiednimi do dalszych badań różnicowania i badań molekularnych.
Technika preplatingu opiera się na różnych właściwościach adhezji fibroblastów i SC 16,38,39. Ten etap jest szczególnie istotny przy określaniu czystości hodowli, a drobne odchylenia w czasie lub płukaniu mogą prowadzić do skażenia fibroblastów lub zmniejszenia regeneracji mioblastów. Szczególnie zaletą jest precyzyjnie zaplanowany etap wstępnego nakrycia, ponieważ efektywnie oddziela komórki miogenne od fibroblastów i innych populacji niemiogennych. Podejście to może być stosowane w przypadku braku sprzętu do separacji magnetycznej lub jako dodatkowy środek w celu dalszego zwiększenia czystości kultur mioblastów. W naszym protokole zoptymalizowaliśmy ten etap, stosując płytki pokryte kolagenem oraz precyzyjnie wyznaczony okres wstępnego nałożenia, który efektywnie oddziela komórki miogenne od fibroblastów i innych populacji niemiogennych.
Kolejnym metodologicznym postępem obecnego protokołu jest zastosowanie zdefiniowanego medium proliferacyjnego mioblastów (MPM), zoptymalizowanego zarówno pod kątem komórek dorosłych, jak i noworodkowych. Połączenie wysokiego stężenia surowicy ekstraktu z zarodka kurczaka (CEE) oraz podstawowego czynnika wzrostu fibroblastów (bFGF) wspiera trwałą proliferację i utrzymanie niezróżnicowanego fenotypu. CEE w szczególności wnosi czynniki wspierające wzrost, które zwiększają żywotność mioblastów i opóźniają spontaniczną fuzję, podczas gdy bFGF utrzymuje tożsamość SC poprzez aktywację kanonicznych szlaków sygnalizacyjnych29,31. Zastosowanie powierzchni pokrytych matrigelem dodatkowo poprawia przyczepność komórek i efektywność proliferacji, przyczyniając się do wysokiej żywotności i jednorodności morfologicznej obserwowanej w ciągu 72 godzin od izolacji.
Po przejściu do ośrodka różnicującego oczyszczone mioblasty łatwo łączą się w wielojądrowe, kurczliwe myorurki ekspresyjne miozynę ciężką (MHC), wykazując zachowany potencjał miogenny i dojrzewanie strukturalne. Powstałe hodowle są wysoce odpowiednie do badań regeneracji mięśni szkieletowych, sygnalizacji komórkowej, regulacji transkrypcji oraz modelowania chorób. Zbieg jest czynnikiem kluczowym, ponieważ posiewy o bardzo niskim zbiegu nie będą postępować, podczas gdy nadmiernie wysokie zbieganie wywoła fuzję i różnicowanie mioblastów. Mioblasty nie powinny być przechowywane w tej samej naczyniu hodowlanym dłużej niż 5 dni, niezależnie od zbiegu się, ponieważ przedłużona inkubacja również może sprzyjać różnicowaniu się.
Pomimo tych zalet, niektóre kroki pozostają wrażliwe na awarie. Trawienie enzymatyczne musi być starannie skalibrowane, aby zrównoważyć dysocjację tkanek z żywotnością komórek. Czas wstępnego nałożenia, gęstość komórek przed różnicowaniem oraz delikatne traktowanie podczas dysocjacji mają silny wpływ na wydajność, czystość i potencjał fuzji. Typowe problemy, takie jak utrzymujące się zanieczyszczenie fibroblastów, niska wydajność, przedwczesne zróżnicowanie, słabe przyczepienie czy słabe tworzenie myorurów, można często rozwiązać poprzez drobne korekty w preplatingu, suplementacji medium lub technice powlekania.
Rozwiązywanie problemów i praktyczne kwestie:
Czystość izolacji i trawienie enzymatyczne wymagają szczególnej uwagi, ponieważ różnice w rodzaju enzymu, stężeniu, czasie inkubacji czy mieleniu tkanek mogą znacząco wpływać zarówno na wydajność komórek, jak i czystość hodowli. Niedoskonałe trawienie może pozostawić tkankę częściowo nienaruszoną, zmniejszając uwalnianie SC i zatykając sitko w kolejnym etapie, podczas gdy nadmierne trawienie może wyglądać wizualnie podobnie do biofilmu i może ograniczyć żywotność komórek. Dlatego dla powtarzalnych wyników jest niezbędna staranna optymalizacja.
Filtracja i stosowanie sitek są również kluczowe, ponieważ niepełna lub nieefektywna filtracja może pozostawić w zawiesinie komórkowej resztki lub agregaty tkankowe, co może zakłócać przyczepność komórek i obniżać czystość hodowli. Stosowanie odpowiednio dopasowanych sit, delikatne przepuszczanie przez nie zawiesiny oraz wstępne zwilżanie filtrów może poprawić usuwanie zanieczyszczeń, minimalizując jednocześnie mechaniczne obciążenia komórek. Jeśli większe fragmenty tkanek zatkają filtr, należy go zastąpić nowym filtrem, zamiast przepychać zawiesinę, ponieważ komórki mogą się zatrzymywać na powierzchni filtra, co prowadzi do zmniejszenia wydajności. Powtarzanie filtracji z nowym filtrem, gdy jest to konieczne, może dodatkowo przyspieszyć regenerację żywotnych mioblastów.
Przedwczesna lub nieudana różnicowanie może wystąpić, gdy hodowle stają się zbyt gęste, co może wywołać spontaniczne różnicowanie lub przedwczesną fuzję, co może obniżyć czas eksperymentów. Dlatego monitorowanie gęstości komórek oraz dostosowywanie gęstości siewów lub średniej objętości przed różnicowaniem jest kluczowe. W przypadku nadmiernego zbiegu par, częściowe rozszczepienie lub delikatne ponowne siewnictwo może pomóc utrzymać proliferację bez niezamierzonego powstawania myotub. Natomiast jeśli pożądana konfluencja nie zostanie osiągnięta przed rozpoczęciem różnicowania, inkubacja powinna być kontynuowana do osiągnięcia optymalnej gęstości, aby zapewnić skuteczną różnicowanie. Utrzymanie mioblastów powyżej zalecanego okresu (>5 dni) zwiększa ryzyko spontanicznej różnicowania i zmniejsza zdolność proliferacji, niezależnie od początkowego zbiórka. Regularna ocena morfologii komórek, przestrzeganie terminów hodowli oraz terminowe zmiany podłoża są niezbędne do zachowania zarówno żywotności, jak i potencjału różnicowania.
Utrzymujące się zanieczyszczenie fibroblastami można zminimalizować poprzez staranne przetwarzanie tkanek, w tym staranne usuwanie tkanki łącznej i tłuszczowej podczas sekcji mięśni. Optymalizacja etapu wstępnego nakładania jest szczególnie ważna, ponieważ szybko przylegające fibroblasty przyczepiają się do powierzchni niepowlekanych, podczas gdy włókna powłokowe pozostają w zawieszeniu. Stosowanie płytek hodowlanych pokrytych kolagenem w połączeniu z określonym, podłożem proliferacyjnym mioblastów, uzupełnionym bFGF, sprzyja selektywnej ekspansji mioblastów, jednocześnie ograniczając wzrost fibroblastów. Dodatkowe oczyszczanie można osiągnąć poprzez negatywne strategie selekcji, takie jak MACS, które zmniejszają populacje fibroblastów. Regularne monitorowanie mikroskopowe jest niezbędne do wykrycia wczesnego przerostu fibroblastów i umożliwienia terminowej interwencji.
Podsumowując, protokół ten zwiększa powtarzalność i efektywność izolacji pierwotnych mioblastów poprzez integrację sekwencyjnego oczyszczania, zoptymalizowanych warunków hodowli oraz elastycznych opcji oczyszczania. Co ważne, niezawodnie daje wysoko wzbogacone komórki Pax7+ , które mogą być dalej wykorzystywane do kontrolowanych badań biologii SC, zaangażowania miogenicznego oraz dynamiki różnicowania.
W przeciwieństwie do protokołów zoptymalizowanych pod kątem długotrwałej rozbudowy szeregowej, które mogą zmieniać zachowanie komórek oraz zmniejszać potencjał miogenny i zdolność fuzji, nasza metoda została celowo zaprojektowana tak, aby zachować komórki o solidnej tożsamości miogenicznej i wysokiej kompetencji fuzyjnej. To skupienie jest korzystne dla zastosowań wymagających istotności fizjologicznej, efektywnej różnicowania miogenicznej oraz zachowania definiujących cech SC, szczególnie w eksperymentach skupionych na badaniu różnicowania i regeneracji miogenicznej.
Oświadczenia
Autorzy nie mają żadnych konfliktów interesów do zgłoszenia.
Podziękowania
Obrazowanie konfokalne wykonano w Laboratorium Struktury i Funkcji Tkanek Obrazowych, które pełni funkcję centralnego ośrodka obrazowania w Instytucie Biologii Doświadczalnej im. Nenckiego i jest częścią infrastruktury polskiego węzła Euro-BioImaginging.
Prace te były wspierane przez Narodowe Centrum Nauki w Polsce (grant Sonata 2022/47/D/NZ3/02737 dla Lilyi Lehki oraz grant Sonata bis 2020/38/E/NZ4/00314 dla Grzegorza Sumary) oraz fundusze ustawowe Ministerstwa Nauki i Szkolnictwa Wyższego dla Instytutu Nenckiego. Prace te były wspierane przez projekt finansowany przez Ministra Edukacji i Nauki na podstawie umowy nr 2022/WK/05 (polski węzeł Euro-BioImaging "Zaawansowany węzeł mikroskopii świetlnej Polska").
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,25% trypsyna-EDTA | Gibco | 25200-056 | |
| 100 &mikro; Sit komórek M | VWR | 732-2759 | |
| 30 & mikro; m Sit & nbsp; | Miltenyi Biotec | 130-041-407 | |
| 40 & mikro; Sit komórek M | VWR | 732-2757 | |
| 70 & mikro; Sit komórek M | VWR | 130-095-823 | |
| Kwas octowy | POCH | 568760114 | Rozpuszczony w dH2O do końcowego stężenia 20 mM i sterylizowany przez 0,2 & mikro; Filtr m |
| Alexa Fluor 488, osiołka antykróliczka | Invitrogen | A21206 | Rozpuszczony w roztworze blokującym (patrz sekcja 8.7) z rozcieńczeniem 1:250 |
| Alexa Fluor 488, antymyszy dla kóz, | Abcam | ab150113 | Rozpuszczony w roztworze blokującym (patrz sekcja 8.7) z rozcieńczeniem 1:250 |
| Chlorek amonu (NH4Cl) | BioShop | AMC303.500 | Rozpuszczać w wodzie do końcowego stężenia 50 mM |
| Nośniki montażowe antyfade | Vectashield | H-2000-10 | |
| Przeciwciało przeciw PAX7 | Abcam | ab187339 | Rozpuszczony w roztworze blokującym (patrz sekcja 8.7) z rozcieńczeniem 1:100 |
| Podstawowy czynnik wzrostu fibroblastów | Corning | 354060 | Rozpuszczony w sterylnym dH2O do stężenia stockowego 10 & mikro; g/mL |
| Betadyna, 100 mg/mL | EGIS Pharmaceuticals | ||
| Płytka hodowla komórkowa, 6 dołków, Cell+ | SARSTEDT | 83.3902.300 | |
| Ekstrakt z zarodka kurczaka | MP Biomedicals | 2850145 | |
| Kolagen I, szczurzy ogon | Gibco | A10483-01 | Rozpuszczone w 20 mM kwasu octowego |
| Kolagenaza, typ I | Sigma | C0130-500MG | Rozpuszczony w DMEM i sterylizowany za pomocą 0,2 i mikro; Filtr m |
| Rurka dysocjacyjna (rurki gentleMACS C) | Miltenyi Biotec | 130-093-237 | |
| Dulbecco's Modified Eagle Medium, wysokoglukozowy | Gibco | 31966-021 | |
| EDTA | Invitrogen | AM9260G | |
| Stożkowe rury wirówkowe Falcon, 15 mL | Corning | 352096 | |
| Stożkowe rurki wirówkowe Falcon, 50 mL | Corning | 352070 | |
| Serum bydlęce płodowe | Gibco | 10082147 | |
| Serum konne | Gibco | 26050088 | |
| Odczynnik do znakowania magnetycznego (Zestaw do izolacji komórek satelitarnych) | Miltenyi Biotec | 130-104-268 | |
| Separator magnetyczny (separator MidiMACS) | Miltenyi Biotec | 130-042-302 | |
| Matrigel | Corning | CLS356234 | Rozpuszczony w DMEM do stężenia 10% & nbsp; |
| Paraformaldehyd, 4% w PBS | Thermo Fisher Scientific | J61899. AK | |
| Penicylina-Streptomycyna | Gibco | 15140122 | |
| Fosforanowa sól fizjologiczna | VWR | 392-0334 | |
| Kolumny separacyjne (kolumny LS) | Miltenyi Biotec | 130-042-401 | |
| Przeciwciało mięśniowe na miozynę w mięśniach szkieletowych, MHC | Santa Cruz | SC-32732 | Rozpuszczony w roztworze blokującym (patrz sekcja 8.7) z rozcieńczeniem 1:50 |
| Antena TC, 100 x 20 mm | SARSTEDT | 83.3902 | |
| Dysocjator tkankowy (GentleMACS Dissociator) | Miltenyi Biotec | 130-093-235 | |
| Triton X-100 | Sigma-Aldrich | X100-1L |
Bibliografia
- Yeh, C. -J., Sattler, K. M., Lepper, C. Molecular regulation of satellite cells via intercellular signaling. Gene. 858, 147172(2023).
- Gonzalez, M. L., Busse, N. I., Waits, C. M., Johnson, S. E. Satellite cells and their regulation in livestock. J Anim Sci. 98 (5), skaa081(2020).
- Mauro, A. Satellite cell of skeletal muscle fibers. J Biophys Biochem Cytol. 9 (2), 493-495 (1961).
- Yin, H., Price, F., Rudnicki, M. A. Satellite cells and the muscle stem cell niche. Physiol Rev. 93, 23-67 (2013).
- Kahn, R. E., Dayanidhi, S., Lacham-Kaplan, O., Hawley, J. A. Molecular clocks, satellite cells, and skeletal muscle regeneration. Am J Physiol Cell Physiol. 324 (1), C1332-C1340 (2023).
- Abreu, P., Mendes, S. V. D., Ceccatto, V. M., Hirabara, S. M. Satellite cell activation induced by aerobic muscle adaptation in response to endurance exercise. Life Sci. 170, 33-40 (2017).
- Dueweke, J. J., Awan, T. M., Mendias, C. L. Regeneration of skeletal muscle after eccentric injury. J Sport Rehabil. 26 (2), 171-179 (2017).
- Michele, D. E. Mechanisms of skeletal muscle repair and regeneration in health and disease. FEBS J. 289 (21), 6460-6462 (2022).
- Domingues-Faria, C., Vasson, M. -P., Goncalves-Mendes, N., Boirie, Y., Walrand, S. Skeletal muscle regeneration and impact of aging and nutrition. Ageing Res Rev. 26, 22-36 (2016).
- Tierney, M. T., Sacco, A. Satellite cell heterogeneity in skeletal muscle homeostasis. Trends Cell Biol. 26 (6), 434-444 (2016).
- Troy, A., et al. Coordination of satellite cell activation and self-renewal by Par-complex-dependent asymmetric activation of p38α/β MAPK. Cell Stem Cell. 11 (4), 541-553 (2012).
- Dumont, N. A., Wang, Y. X., Rudnicki, M. A. Intrinsic and extrinsic mechanisms regulating satellite cell function. Development. 142 (9), 1572-1581 (2015).
- Danoviz, M. E., Yablonka-Reuveni, Z. Skeletal muscle satellite cells: background and methods for isolation and analysis. Myogenesis. DiMario, J. X. 798, Humana Press. 21-52 (2012).
- Gharaibeh, B., et al. Isolation of a slowly adhering cell fraction containing stem cells from murine skeletal muscle by the preplate technique. Nat Protoc. 3 (9), 1501-1509 (2008).
- Benedetti, A., et al. A novel approach for the isolation and long-term expansion of pure satellite cells based on ice-cold treatment. Skelet Muscle. 11 (1), 7(2021).
- Yoshioka, K., et al. A modified preplating method for high-yield and high-purity muscle stem cell isolation. Front Cell Dev Biol. 8, 793(2020).
- Uezumi, A., Fukada, S., Yamamoto, N., Takeda, S., Tsuchida, K. Mesenchymal progenitors distinct from satellite cells contribute to ectopic fat formation. Nat Cell Biol. 12 (2), 143-152 (2010).
- Christov, C., et al. Muscle satellite cells and endothelial cells: close neighbors and privileged partners. Mol Biol Cell. 18 (4), 1397-1409 (2007).
- Elizalde, G., Munoz, A. Z., Almada, A. E. Protocol for the isolation of mouse muscle stem cells using fluorescence-activated cell sorting. STAR Protoc. 4 (4), 102656(2023).
- Pasut, A., Oleynik, P., Rudnicki, M. A. Isolation of muscle stem cells by fluorescence-activated cell sorting. Myogenesis. DiMario, X. 798, Humana Press. 53-64 (2012).
- Lee, J. D., Sinha, B. C., Larkin, L. M., Vandenburgh, H. H. Isolation and purification of satellite cells for skeletal muscle tissue engineering. J Regen Med. 3 (2), (2015).
- Llufrio, E. M., Wang, L., Naser, F. J., Patti, G. J. Sorting cells alters their redox state and cellular metabolome. Redox Biol. 16, 381-387 (2018).
- Cusmano, A. A., et al. Efficient isolation and ex vivo differentiation of murine satellite cells. Stem Cell. Turksen, K. 2939, Springer. 37-54 (2025).
- Park, Y. G., Moon, J. H., Kim, J. A. Comparative study of magnetic-activated cell sorting and preplating for myoblast purification. Yonsei Med J. 47 (2), 179-186 (2006).
- Park, Y. G., Baek, A., Kim, S. Myoblast purifying by magnetic-activated cell sorting. Methods Cell Biol. 112, Elsevier. 439-447 (2012).
- Lee, H., Han, N. R., Kim, S. J., Yun, J. I., Lee, S. T. Development of a high-yield isolation protocol for active muscle satellite cells. Int J Stem Cells. 15 (3), 283-290 (2022).
- Cui, Y., et al. An easy and practical method for isolation, culture and identification of mouse skeletal muscle satellite cells. Int J Clin Exp Med. 9, 19424-19431 (2016).
- Ding, S., et al. Characterization and isolation of highly purified porcine satellite cells. Cell Death Discov. 3, 17003(2017).
- Pawlikowski, B., Vogler, T. O., Gadek, K., Olwin, B. B. Regulation of skeletal muscle stem cells by fibroblast growth factors. Dev Dyn. 246 (5), 359-367 (2017).
- Shahini, A., et al. Efficient and high-yield isolation of myoblasts from skeletal muscle. Stem Cell Res. 30, 122-129 (2018).
- Lee, D. H., Kwak, K. B., Park, Y. C., Chung, C. H., Ha, D. B. Purification and characterization of myoblast fusion inhibitor. Mol Cells. 1, 177-182 (1991).
- Moulin, V., et al. Fetal and adult human skin fibroblasts display intrinsic differences in contractile capacity. J Cell Physiol. 188 (2), 211-222 (2001).
- Wilson, C. G., et al. Age-dependent expression of collagen receptors in rat cardiac fibroblasts. Microsc Microanal. 17 (4), 555-562 (2011).
- Kohen, N. T., Little, L. E., Healy, K. E. Characterization of Matrigel interfaces during defined hESC culture. Biointerphases. 4 (4), 69-79 (2009).
- Wang, Z., et al. In vitro culture system supporting robust expansion of myogenic progenitors. BioRes Open Access. 3 (3), 79-87 (2014).
- Péault, B., et al. Stem and progenitor cells in skeletal muscle development and therapy. Mol Ther. 15 (5), 867-877 (2007).
- Le Grand, F., Rudnicki, M. A. Skeletal muscle satellite cells and adult myogenesis. Curr Opin Cell Biol. 19 (6), 628-633 (2007).
- Rando, T. A., Blau, H. M. Primary mouse myoblast purification and transplantation. J Cell Biol. 125 (6), 1275-1287 (1994).
- Hindi, L., McMillan, J., Afroze, D., Hindi, S., Kumar, A. Isolation, culturing, and differentiation of primary myoblasts. Bio Protoc. 7 (9), (2017).
Przedruki i uprawnienia
