Protokół ten opisuje wizualny test z wykorzystaniem rozdzielonych reporterów RNA brokułów do wykrywania i ilościowego określania parowania zasad międzycząsteczkowych w klastrzach RNA in vitro.
Artykuł metodologiczny
Wizualizacja i ilościowa parowanie baz międzycząsteczkowych RNA w klastrach in vitro z wykorzystaniem raporterów RNA brokułów podzielonych
W tym artykule
Podsumowanie
Streszczenie
Klasteryzacja RNA, napędzana wielocząsteczkowymi interakcjami RNA–RNA, może zachodzić in vitro bez obecności białek. Chociaż do przewidywania tych interakcji stosowano sondowanie chemiczne i symulacje obliczeniowe, metody bezpośredniej oceny parowania zasad międzycząsteczkowych w klastrzach RNA pozostają ograniczone. Niniejsze badanie przedstawia wizualny test oparty na rozdzielonych raportach RNA brokułów sprzężonych z fluorescencyjnie oznakowanymi RNA, które są interesujące. Test umożliwia wykrywanie i ilościowe określenie parowania zasad międzycząsteczkowych w klastrzach RNA. Układ rozszczepiony brokułów zawiera komplementarne sekwencje reporterowe, które dimeryzują, tworząc aptamer RNA brokułów. Powstała struktura dimeryzowanego RNA wiąże DFHBI-1T, fluorofor, który emituje zieloną fluorescencję podczas wiązania. Po klastrzowaniu RNA pojawienie się zielonej fluorescencji wskazuje na parowanie baz pośredniczone przez komplementarne sekwencje raportowe wśród interesujących RNA. Pomiar fluorescencji DFHBI-1T umożliwia ilościową ocenę, jak warunki klasteryzacji RNA in vitro wpływają na parowanie zasad międzycząsteczkowych między tymi sekwencjami reporterowymi.
Wprowadzenie
RNA transkrybowane in vitro mogą samoorganizować się w widoczne skupiska po dodaniu soli i odczynników do stłoczenia molekularnych 1,2,3,4,5. Warto zauważyć, że te klastry RNA mogą powstawać bez innych składników komórkowych, w tym białek, co wskazuje, że w określonych warunkach interakcje międzycząsteczkowe RNA–RNA są wystarczające, by napędzać kondensację RNA in vitro.
Spośród różnych typów interakcji międzycząsteczkowych RNA–RNA, parowanie zasad międzycząsteczkowych zyskało znaczną uwagę w dziedzinie kondensatu 1,2,4,6,7,8,9,10. Interakcje te mogą być wywoływane przez odsłonięte komplementarne sekwencje ("kody pocztowe") między transkrypcjami, co wykazano przez współklasteryzację mRNA BNI1 i SPA2 w grzybie włóknistym Ashbya gossypii2 lub oligomerizację mRNA oskara u Drosophila melanogaster 6,7. Alternatywnie, parowanie zasad międzycząsteczkowych można promować poprzez przebudowę wtórnych struktur RNA, odsłaniając sekwencje komplementarne, które w innym przypadku byłyby strukturalnie osadzone. Mechanizm ten zaobserwowano w powtarzających się RNA in silico9 oraz w ribotoswitchach guanidyny in vitro10. Zarówno odsłonięte sekwencje komplementarne, jak i strukturalne remodelowanie RNA można mierzyć za pomocą sondowania chemicznego11,12 lub podejść symulacyjnych 4,9,13,14. Jednak metody bezpośrednio wizualizujące parowanie zasad międzycząsteczkowych w testach klastrowania RNA in vitro pozostają ograniczone.
Testy RNA pull-down z użyciem krzyżowych krzyżyków z parowaniem zasad 15,16,17 oraz elektroforezy żelowej 4,6,7 są powszechnie stosowane do badania parowania zasad międzycząsteczkowego RNA in vitro. Jednak te metody nie mają wystarczającej rozdzielczości przestrzennej, by odróżnić parowanie zasad wewnątrz klastrów od tych poza nimi. Ponadto izolacja klastrów RNA do analizy dalszej jest technicznie trudna, ponieważ wymaga zachowania stabilności klastrów przy jednoczesnym zapewnieniu zgodności buforowej z kolejnymi testami.
Wcześniej stosowano wizualny test oparty na rozdzielonych reporterach RNA brokułów18 sprzężonych z fluorescencyjnie znakowanymi RNA, które go interesują, aby umożliwić bezpośrednie wykrywanie parowania zasad międzycząsteczkowych podczas kondensacji RNA in vitro4. W tym kontekście system podzielonego brokuła informuje o prawdopodobieństwie interakcji międzycząsteczkowych między reporterami lub między RNA noszącymi je w określonych warunkach klasteryzacji in vitro . W ten sposób test bada, jak kontekst sekwencji i czynniki środowiskowe wpływają na skłonność do parowania zasad międzycząsteczkowych w środowisku przypominającym klaster RNA.
System rozszczepionych brokułów składa się z dwóch komplementarnych sekwencji RNA , górnej i dolnej, które dimeryzują, aby odtworzyć aptamer RNA brokułów (rysunki 1A–C)18. Po dimerizacji aptamer wiąże fluorofor DFHBI-1T, co skutkuje zieloną fluorescencją (Rysunki 1A–C)18. Korzystając z tego systemu, zakres łączenia zasad międzycząsteczkowych między sekwencjami komplementarnymi raportującymi w klastrze RNA zależy od fałdowania RNA. Porównując stosunek fluorescencji DFHBI-1T do poziomów RNA w różnych warunkach eksperymentalnych, można ilościowo ocenić wpływ warunków in vitro na parowanie zasad międzycząsteczkowych w klastrzach RNA za pośrednictwem reportera.
Test ten uzupełnia podejścia RNA pull-down oraz elektroforezy żelowej do badania parowania zasad międzycząsteczkowych w klastrach RNA. Jednak solidne wykrywanie sygnałów może wymagać odczynników do stłoczenia cząsteczek, a czułość jest ograniczona przez efektywność dimeryzacji i fałdowania rozszczepionych górnych i dolnych RNA brokułów.
Protokół
Niniejszy protokół przedstawia metodę krok po kroku w celu przeprowadzenia tego testu oraz omawia jego zastosowania. Wykorzystane odczynniki i sprzęt wymieniono w Tabeli materiałów.
1. Przygotowanie matryc DNA do transkrypcji RNA in vitro
- Do końca 5′ każdego matrycowego DNA zawierającego sekwencje rozdzielonego aptameru Broccoli do transkrypcji RNA in vitro dodaj sekwencję promotora T7. Użyj samych sekwencji rozdzielonego aptameru Broccoli (top i bottom) lub wstaw je w dowolnym miejscu w dół strumienia od promotora T7, z dodatkową interesującą sekwencją RNA lub bez niej.
UWAGA: Sekwencje promotora T7, reporterów rozdzielonego Broccoli oraz starterów użytych do amplifikacji matryc DNA wymieniono w Tabeli 1.
UWAGA: Polimeraza RNA T7 wykazuje silną preferencję do rozpoczynania transkrypcji od nukleotydu „G” w pozycji +1. Obecność dodatkowych G bezpośrednio w dół strumienia w pozycjach +2 i +3 może zwiększyć wydajność transkrypcji19. Jednakże, gdy sekwencja w dół strumienia zaczyna się od G, tak jak w konstruktach top i bottom zaczynających się od dwóch G, transkrypcja może rozpoczynać się w różnych pozycjach20. W rezultacie transkrypty mogą posiadać jeden, dwa lub trzy G na końcu 5′ (np. GATCC, GGATCC lub GGGATCC), co może wpływać na interpretację parowania zasad w zaprojektowanych konstruktach. - Jako matryce do PCR wykorzystaj komercyjnie syntetyzowane bloki genowe, plazmidy lub fragmenty DNA. Jeśli oryginalna matryca nie zawiera promotora T7, użyj startera forward z nawisem promotora T7 na końcu 5′ wraz z odpowiednim starterem reverse.
- Przygotuj 50 µL reakcji PCR w probówce do PCR o pojemności 200 µL, zawierającej po 2,5 µL starterów forward i reverse o stężeniu 10 µM, 20 ng matrycy DNA, 25 µL 2× high-fidelity master mix oraz wodę wolną od nukleaz. Wymieszaj dokładnie poprzez pipetowanie w górę i w dół, a następnie odwiruj przy 2 000 × g przez 2 s.
- Przeprowadź reakcję PCR w termocyklerze zgodnie z następującym programem: 98 °C przez 30 s (1 cykl); 98 °C przez 10 s, zoptymalizowana temperatura przyłączania przez 30 s i 72 °C przez 30 s na kilobazę (35 cykli); 72 °C przez 2 min (1 cykl).
UWAGA: Zoptymalizowaną temperaturę przyłączania wyznacz za pomocą narzędzia online, takiego jak kalkulator Tm. Produkty PCR można przechowywać w temperaturze 4 °C po zakończeniu procesu. - Wymieszaj 2 µL produktu PCR z 8 µL wody wolnej od nukleaz i 2 µL 6× barwnika do ładowania. Nałóż mieszaninę na żel agarozowy 1% do elektroforezy.
UWAGA: Produkt PCR powinien pojawić się jako pojedynczy prążek. Jeśli zaobserwowano wiele prążków, wytnij właściwy prążek i oczyść go za pomocą zestawu do ekstrakcji z żelu przed kontynuacją. - Oczyść produkt PCR lub DNA wyekstrahowane z żelu za pomocą zestawu do oczyszczania DNA i eluuj w 20–30 µL wody wolnej od nukleaz do probówki do mikrocentryfugi o pojemności 1,5 mL.
- Zmierz stężenie i czystość DNA za pomocą mikroobjętościowego spektrofotometru. Upewnij się, że stosunek A260/A280 wynosi około 1,8, a A260/A230 jest większy niż 2,0.
UWAGA: Jeśli A260/A230 jest poniżej 2,0, przeprowadź dodatkowy etap oczyszczania. - Przechowuj matrycę DNA w temperaturze −20 °C do czasu użycia.
2. Przygotowanie reakcji transkrypcji RNA in vitro
- Przetrzeć powierzchnię roboczą, statywy na probówki oraz pipety roztworem do dekontaminacji RNaz. Należy używać sterylnych filtrów do końcówek pipet, wolnych od RNaz.
- Odlyć na lodzie bufor do reakcji oraz roztwory nukleotydów (ATP, CTP, GTP, UTP) dostarczone w zestawie do transkrypcji T7, wraz z UTP-Cy5. Przed użyciem wszystkie probówki odwiruj przy 2,000 × g przez 2 s.
UWAGA: Chronić UTP-Cy5 przed światłem. - Obliczyć liczbę zasad tyminy w matrycy DNA (z wyłączeniem promotora T7) i określić wymagane objętości UTP oraz UTP-Cy5 dla reakcji transkrypcji o objętości 20 µL. Należy zachować spójną gęstość znakowania dla różnych gatunków RNA.
UWAGA: Na przykład, aby oznakować RNA zawierający 100 zasad uracylu około trzema uracylami znakowanymi Cy5, należy dodać 4,5 µL 1 mM UTP-Cy5 oraz 1,9 µL 75 mM UTP. - Przygotować 20 µL reakcji transkrypcji, łącząc po 2 µL ATP, CTP i GTP, obliczone objętości UTP (wszystkie dostarczone w zestawie) i UTP-Cy5, 2 µL 10× buforu do reakcji, 2 µL mieszaniny enzymów, 200 ng matrycy DNA oraz wodę wolną od nukleaz. Wymieszać dokładnie poprzez pipetowanie w górę i w dół, a następnie odwiruć przy 2,000 × g przez 2 s.
- Inkubować reakcję w temperaturze 37 °C przez 6 h.
- Dodać 1 µL DNazy dostarczonej w zestawie. Wymieszać dokładnie poprzez pipetowanie w górę i w dół, a następnie odwiruć przy 2,000 × g przez 2 s.
- Inkubować w temperaturze 37 °C przez dodatkowe 15 min.
- Przenieść reakcję (~20 µL) do probówki o pojemności 1,5 mL. Dodać 115 µL wody wolnej od nukleaz oraz 15 µL stop-roztworu octanu amonu dostarczonego w zestawie. Wymieszać dokładnie poprzez pipetowanie w górę i w dół, a następnie odwiruć przy 2,000 × g przez 2 s.
UWAGA: Zamiast kroków 2.9–3.7 można zastosować komercyjny zestaw do oczyszczania RNA. - Dodać 150 µL fenol/chloroformu i delikatnie wymieszać.
OSTROŻNIE: Fenol/chloroformem należy operować w komorze dyfuzyjnej (dygestorium). - Odwiruć przy 16,000 × g przez 10 min w temperaturze 4 °C.
- Przenieść górną fazę wodną do nowej probówki.
UWAGA: Unikać naruszenia interfazy; dolna warstwa może przybrać niebieski kolor z powodu nie wbudowanego barwnika. - Dodać taką samą objętość chloroformu i dokładnie wymieszać.
OSTROŻNIE: Chloroformem należy operować w komorze dyfuzyjnej (dygestorium). - Odwiruć przy 16,000 × g przez 2 min w temperaturze 4 °C.
- Powtórzyć kroki 2.11–2.13.
- Przenieść warstwę wodną (~100–150 µL) do nowej probówki. Dodać 900 µL izopropanolu i dokładnie wymieszać.
- Rozdzielić na trzy równe objętości w osobnych probówkach.
UWAGA: Każda alikwota jest wystarczająca do przeprowadzenia wielu reakcji klastrowania RNA. - Przechowywać w temperaturze −20 °C przez noc lub do jednego miesiąca.
3. Oczyszczanie RNA transkrybowanego in vitro
- Odwiruj próbkę RNA w izopropanolu przy 16 000 × g przez 15 min w temperaturze 4 °C.
- Ostrożnie usuń izopropanol, uważając, aby nie naruszyć osadu RNA.
- Dodaj 1 mL 70% etanolu przygotowanego w wodzie wolnej od nukleaz.
- Odwiruj przy 16 000 × g przez 2 min w temperaturze 4 °C.
- Usuń etanol i powtórz kroki 3.3–3.4.
- Podczas ostatniego przemywania etanolem usuń większość etanolu za pomocą pipety 1000 µL. Krótko odwiruj przy 2 000 × g przez 2 s w miniwirówce stołowej i usuń pozostały etanol za pomocą pipety 20 µL.
- Osad RNA wysusz na powietrzu przez 1–2 min w temperaturze pokojowej (RT).
- Resuspenduj osad RNA w 20 µL wody wolnej od nukleaz. Próbkę przechowuj na lodzie i chroń przed światłem.
- Zmierz stężenie i czystość RNA za pomocą mikroobjętościowego spektrofotometru. Upewnij się, że stosunek A260/A280 wynosi około 2,0, a A260/A230 jest większy niż 2,0.
4. Przygotowanie reakcji klastrowania RNA in vitro
UWAGA: W niniejszym protokole indukcja klastrowania RNA wymaga zastosowania sperminy i PEG 8000, na podstawie wcześniejszych badań2,4,5. W szczególności, roztwór zapasowy tetrahydrochlorku sperminy o stężeniu 100 mM, przygotowany w wodzie wolnej od nukleaz, rozdzielono do wielu probówek do mikrocentryfugi o pojemności 1,5 mL i przechowywano w temperaturze −20 °C.
- rozmrozić na lodzie probówkę z 100 mM roztworem sperminy oraz 50% PEG 8000.
UWAGA: Po otwarciu 50% PEG 8000 należy zużyć w ciągu nie więcej niż dwóch miesięcy ze względu na możliwość degradacji. - Aby przygotować 500 µL świeżo sporządzonego 10× buforu do refoldingowania RNA, połączyć 50 µL 2M KCl, 50 µL 1M MgCl2, 50 µL 1M Tris (pH 7,0) oraz 350 µL wody wolnej od nukleaz. Dokładnie wymieszać, pipetując w górę i w dół. Wirować przy 2 000 × g przez 2 s w miniwirówce stołowej.
UWAGA: Bufor do refoldingowania należy przygotować w dniu przeprowadzenia eksperymentu klastrowania RNA.
UWAGA: Kroki 4.3-4.4 zależą od warunków eksperymentalnych i mogą być dostosowane w razie potrzeby. Poniżej opisano dwa przykładowe warunki klastrowania RNA zastosowane w tej badaniu. Warunek współfoldingowania (co-folding) został zaadaptowany z metody służącej do hybrydyzacji oligonukleotydów antysensownych z RNA2. W tej metodzie cząsteczki RNA są mieszane w buforze solnym i wspólnie podgrzewane, aby promować międzycząsteczkowe parowanie zasad między cząsteczkami RNA posiadającymi komplementarne sekwencje. W przeciwieństwie do tego, w warunku foldingowania oddzielnego (separate folding), każda cząsteczka RNA jest foldowana indywidualnie przed zmieszaniem. Warunek ten ma na celu przybliżenie scenariusza komórkowego, w którym cząsteczki RNA są foldowane przed wejściem w interakcje. - Współfoldingowanie (Co-folding)
UWAGA: Ten warunek sprzyja międzycząsteczkowemu parowaniu zasad między cząsteczkami RNA zawierającymi sekwencje top i bottom. Służy on jako kontrola pozytywna dla indukowanego przez reporter międzycząsteczkowego parowania zasad w warunkach klastrowania RNA.- W probówce PCR o pojemności 200 µL połączyć 16 pmol każdego RNA transkrybowanego in vitro posiadającego sekwencję top lub bottom, 2 µL 10× buforu do refoldingowania RNA oraz wodę wolną od nukleaz do uzyskania końcowej objętości 14 µL. Dokładnie wymieszać, pipetując w górę i w dół. Wirować przy 2 000 × g przez 2 s w miniwirówce stołowej.
UWAGA: Aby obliczyć masę RNA odpowiadającą 16 pmol. - Podgrzewać próbkę RNA w temperaturze 90 °C przez 2 min.
- Natychmiast przenieść próbkę do temperatury pokojowej (RT) i chronić przed światłem. Inkubować reakcję w RT przez 1 h.
- W probówce PCR o pojemności 200 µL połączyć 16 pmol każdego RNA transkrybowanego in vitro posiadającego sekwencję top lub bottom, 2 µL 10× buforu do refoldingowania RNA oraz wodę wolną od nukleaz do uzyskania końcowej objętości 14 µL. Dokładnie wymieszać, pipetując w górę i w dół. Wirować przy 2 000 × g przez 2 s w miniwirówce stołowej.
- Foldingowanie oddzielne (Separate folding)
- Podgrzewać próbkę RNA w temperaturze 90 °C przez 2 min, a następnie natychmiast umieścić na lodzie na co najmniej 15 min.
- W probówce PCR o pojemności 200 µL połączyć 16 pmol RNA transkrybowanego in vitro posiadającego sekwencję top lub bottom, 1 µL 10× buforu do refoldingowania RNA oraz wodę wolną od nukleaz do uzyskania końcowej objętości 7 µL.
UWAGA: Aby obliczyć masę RNA odpowiadającą 16 pmol. - Inkubować reakcję w RT przez 30 min, chroniąc przed światłem.
- Połączyć próbki RNA zawierające sekwencje top i bottom w jednej probówce PCR. Dokładnie wymieszać, pipetując w górę i w dół. Wirować przy 2 000 × g przez 2 s w miniwirówce stołowej. Inkubować w RT przez 30 min.
- Dodać 6 µL premiksu 100 mM sperminy i 50% PEG 8000 w stosunku 1:2 (v/v). Dokładnie wymieszać, pipetując w górę i w dół. Wirować przy 2 000 × g przez 2 s w miniwirówce stołowej.
UWAGA: 50% PEG 8000 jest bardzo lepki. Pipetować powoli i ostrożnie. - Dodać 2 µL 1 mM DFHBI-1T do reakcji. Dokładnie wymieszać, pipetując w górę i w dół. Wirować przy 2 000 × g przez 2 s w miniwirówce stołowej. Reakcja powinna mieć kolor żółto-zielony.
UWAGA: Aby przygotować 20 mM roztwór zapasowy DFHBI-1T z 1 mg liofilizowanego barwnika DFHBI-1T (MW: 320,21), dodać 156 µL bezwodnego DMSO klasy biologii molekularnej. Rozdzielić roztwór zapasowy na małe alikwoty w wielu probówkach do mikrowirówki i przechowywać w -20 °C. Unikać wielokrotnych cykli zamrażania i rozmrażania barwnika. Przygotować świeżo rozcieńczony 1 mM roztwór roboczy DFHBI-1T poprzez rozcieńczenie 20 mM roztworu zapasowego w wodzie wolnej od nukleaz i przechowywanie na lodzie. - Nanieść reakcję na szkiełko nakrywkowe z komorą szklaną.
- Inkubować komorę w RT przez 4 h w ciemności z przykryciem, aby zminimalizować parowanie.
5. Przygotowanie do obrazowania
- Należy wykonać obrazy trójwymiarowe przy użyciu mikroskopu z oświetleniem strukturalnym lub mikroskopu konfokalnego wyposażonego w odpowiednie lasery i obiektywy.
UWAGA: Mikroskopia konfokalna jest niezbędna w celu zminimalizowania światła poza ogniskową. - Należy skonfigurować mikroskop tak, aby w każdej płaszczyźnie z obrazować najpierw każdy obszar zainteresowania (ROI) w kanale Cy5, a następnie ten sam ROI w kanale GFP.
- Należy ustawić czas ekspozycji na 500 ms dla wszystkich kanałów. Moc lasera należy ustawić na 80% dla GFP i 40% dla Cy5.
- Należy obrazować obszar szkiełka nakrywki poza kroplą reakcyjną w RT, stosując rozmiar kroku z wynoszący 150 nm.
6. Ilościowe oznaczenie międzycząsteczkowego parowania zasad
- Zaimportuj obrazy do oprogramowania do analizy obrazu21. Zidentyfikuj kanały GFP (DFHBI-1T) oraz Cy5 (RNA).
- Wyznacz obszar zainteresowania (ROI) o wymiarach 5 × 5 pikseli w obrębie klastra RNA i zmierz gęstość zintegrowaną (integrated density) dla obu kanałów na tej samej płaszczyźnie z. Wybierz 5–8 obszarów ROI z różnych klastrów RNA na każdym obrazie.
UWAGA: Dostosuj rozmiar ROI w zależności od konfiguracji kamery, dbając o spójność pomiędzy eksperymentami. - Wybierz 5–8 obszarów ROI poza kroplą reakcyjną w celu pomiaru tła i oblicz średnią gęstość zintegrowaną dla obu kanałów.
- Oblicz znormalizowaną intensywność DFHBI-1T dla każdego ROI, korzystając z wzoru:
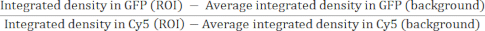
7. Typowe problemy i rozwiązywanie problemów
- Jeśli po wirowaniu nie zaobserwowano osadu RNA, należy wziąć pod uwagę degradację RNA, niewystarczający czas transkrypcji, nieaktywną polimerazę, pozostałe sole lub niskie stężenie RNA. Należy stosować odczynniki wolne od RNaz, wydłużyć czas transkrypcji, użyć świeżego enzymu i oczyścić matryce.
- Jeśli nie zaobserwowano klastrów RNA znakowanych Cy5, należy wziąć pod uwagę degradację RNA lub degradację PEG 8000 lub UTP-Cy5. Należy stosować świeże odczynniki oraz warunki wolne od RNaz.
- Jeśli w warunkach współfałdowania nie zaobserwowano sygnału DFHBI-1T, należy wziąć pod uwagę niską jakość barwnika, brak formowania się struktury Broccoli lub skrócone transkrypty. Należy użyć świeżego barwnika, zapewnić właściwy skład buforu i zweryfikować wielkość transkryptu za pomocą analizy żelowej.
- W przypadku wyblaknięcia sygnału fluorescencji należy zmniejszyć moc lasera i czas ekspozycji, zminimalizować liczbę etapów obrazowania oraz chronić próbki przed światłem podczas inkubacji.
Wyniki
W tym eksperymencie demonstracyjnym zdolność do góra i dół Wstępnie oceniono, czy same reportery RNA są w stanie tworzyć pary zasad i formować strukturę Broccoli, wykorzystując wcześniej opisany in vitro Protokół klastrowania RNA4Parowanie zasad między góra i dół generuje dwa ramiona Broccoli, z których każde jest zdolne do interkalacji jednej cząsteczki DFHBI-1T (Rysunek 1A–C)18,22.
Po indukcji klasteryzacji RNA za pomocą sperminy i PEG 8000, oba RNA tworzyły klastry albo indywidualnie, albo wspólnie (Ryc. 1D–Eii). Gdy badano RNA top lub bottom w izolacji, fluorescencja DFHBI-1T wewnątrz klastrów RNA była znacznie niższa niż w warunkach współskładania (co-folding), w których dwa RNA zostały połączone przed denaturacją termiczną i ponownym składaniem (Ryc. 1F). W warunkach współskładania stosunek molowy DFHBI-1T (0,1 mM) do RNA top (0,8 µM) i bottom (0,8 µM) szacowano na 125:1:1. Odpowiada to około 62,5-krotnemu nadmiarowi DFHBI-1T w stosunku do maksymalnej liczby potencjalnych struktur Broccoli.
Słaby, lecz niezerowy sygnał DFHBI-1T zaobserwowany dla samych top oraz bottom jest zgodny z wcześniejszymi doniesieniami wskazującymi na minimalną fluorescencję DFHBI-1T w przypadku indywidualnej ekspresji każdego z reporterów18. DFHBI-1T wykazywał również bardzo niską, ale wykrywalną fluorescencję tła w nieobecności RNA (Rysunek 1F). Razem wyniki te wykazują, że DFHBI-1T jest kompatybilny z testem klasteryzacji RNA in vitro i że współfałdowanie zwiększa międzycząsteczkowe parowanie zasad pomiędzy RNA top a bottom.
Po normalizacji do intensywności RNA, znormalizowana intensywność fluorescencji DFHBI-1T w warunkach współskładania (co-folding) osiągnęła wartość 1,03, co było wynikiem znacząco wyższym niż w przypadku samego top i bottom (odpowiednio 0,054 i 0,023) (Rysunek 1D, Rysunek 1Ei, oraz Rysunek 1F). Następnie zbadano klastry RNA utworzone przez mieszanie RNA top i bottom, które zostały sfałdowane oddzielnie przed klastrowaniem (Rysunek 1D, Rysunek 1Eii oraz Rysunek 1F). W tych warunkach oddzielnego składania znormalizowany sygnał DFHBI-1T wyniósł 0,031, co było porównywalne z poziomami bazowymi obserwowanymi w kontrolach negatywnych (sam top lub bottom) (Rysunek 1F). Wyniki te wskazują, że współskładanie sprzyja międzycząsteczkowemu parowaniu zasad między RNA top a bottom, podczas gdy oddzielne składanie ogranicza takie oddziaływania.
The góra i dół następnie sekwencje wprowadzono do 3′ nietranslacyjnego regionu (UTR) Drosophila melanogaster wyłączanie (shu), mRNA ziarna zarodkowego4,23,24, oraz jego odpowiednik antysensowny (shuanty-). The shu Wybrano 3′ UTR, ponieważ wcześniejsze prace wykazały, że to RNA występuje głównie w formie monomeru w Drosophila melanogaster i nie dimeryzuje nawet przy wysokich stężeniach molowych w analizach żelowych RNA4,24Ponadto, shu-top i dół-shu nie tworzą homodimerów w żelach RNA4co pozwala na bardziej bezpośrednią ocenę oddziaływań międzycząsteczkowych pomiędzy góra i dół oraz wpływ sekwencji flankujących pochodzących z shu.
Matryce DNA dla shu-top, dół-shu, shuanty--górai Wartość shu (skala Scoville'a)anty--dno wymienione w Tabela 2. The góra i dno sekwencje zostały wstawione w środek shu lub shuanty- 3′ UTR, wymagający przebudowy strukturalnej w celu ułatwienia oddziaływań i lepszego odwzorowania fizjologicznych interakcji RNA–RNA, w których regiony oddziałujące są zazwyczaj osadzone w obrębie transkryptów4.
Po indukcji klastrowania RNA, shu-top, shu-bottom, shuanti-top oraz shuanti-bottom wykazywały indywidualnie minimalną fluorescencję DFHBI-1T, podobnie jak top i bottom osobno (Rysunki 2A i 2B). Zgodnie z tym, współfałdowanie shu-top z shu-bottom lub shuanti-top z shuanti-bottom generowało wyższy sygnał DFHBI-1T niż fałdowanie oddzielne (Rysunki 2Ci i Cii). Po normalizacji do intensywności RNA i kontroli negatywnych (zdefiniowanych jako średni znormalizowany sygnał DFHBI-1T dla każdego RNA osobno), współfałdowanie shu-top i shu-bottom doprowadziło do 5,63-krotnego wzrostu znormalizowanej fluorescencji DFHBI-1T (Rysunki 2Di i 2Dii). W przeciwieństwie do tego, fałdowanie oddzielne wykazało jedynie 1,04-krotny wzrost, co jest porównywalne z poziomami bazowymi obserwowanymi dla shu-top i shu-bottom indywidualnie. Podobne trendy zaobserwowano dla shuanti-top i shuanti-bottom w warunkach współfałdowania i fałdowania oddzielnego (Rysunki 2Di i 2Dii). Wyniki te wskazują, że fałdowanie oddzielne nie promuje międzycząsteczkowego parowania zasad między shu-top a shu-bottom lub między shuanti-top a shuanti-bottom, podczas gdy współfałdowanie wzmacnia te oddziaływania, prawdopodobnie dzięki wstawionym sekwencjom reporterowym.
Aby sprawdzić, czy shu i shuanti mogą tworzyć pary zasad, zmieszano shu-top z shuanti-bottom oraz shuanti-top z shu-bottom. Obie kombinacje wykazały wyższą fluorescencję DFHBI-1T zarówno w warunkach współfałdowania, jak i oddzielnego fałdowania w porównaniu do shu-top z shu-bottom lub shuanti-top z shuanti-bottom (Ryciny 2Ci i 2Cii). Po normalizacji współfałdowanie shu-top z shuanti-bottom oraz shuanti-top z shu-bottom doprowadziło odpowiednio do 61,86- i 82,60-krotnego wzrostu fluorescencji DFHBI-1T (Ryciny 2Di i 2Dii). W przeciwieństwie do tego, oddzielne fałdowanie przyniosło wzrosty odpowiednio tylko 2,69- i 4,94-krotne (Ryciny 2Di i 2Dii). Chociaż wartości te były znacznie niższe niż w warunkach współfałdowania, okazały się wyższe niż zaobserwowane dla shu-top z shu-bottom lub shuanti-top z shuanti-bottom (odpowiednio 1,04 i 1,16).
Razem wyniki te wskazują, że reportery zawierające dodatkowe sekwencje komplementarne wykazują większą zdolność do tworzenia par zasad niż te pozbawione takich sekwencji. Efekt ten jest dodatkowo wzmocniony w warunkach współfałdowania, które sprzyjają oddziaływaniom międzycząsteczkowym.
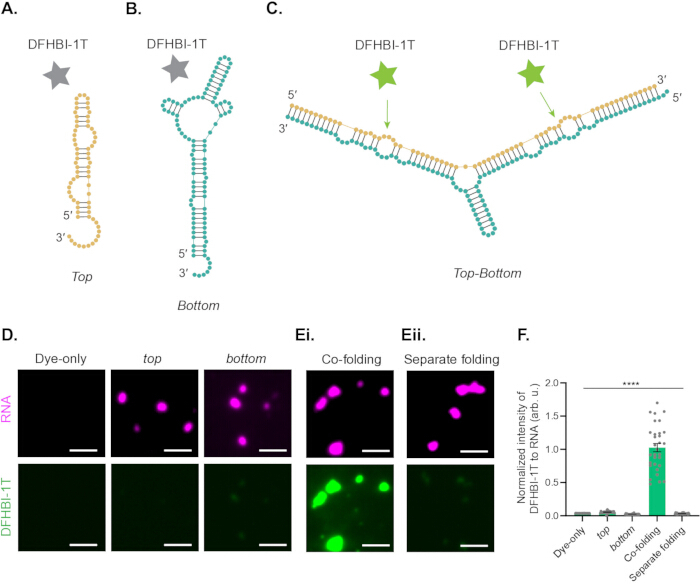
Rysunek 1: Przewidywane struktury drugorzędowe RNA top i bottom oraz ilościowe określenie ich międzycząsteczkowego parowania zasad w klastrach RNA in vitro. (A–B) Przykłady struktur drugorzędowych RNA top (A) i bottom (B) fałdowanych indywidualnie, zgodnie z przewidywaniami programu RNAfold25. Podczas oddzielnego fałdowania cząsteczki top i bottom nie odtwarzają aptameru Broccoli, a DFHBI-1T (szara gwiazdka) wykazuje minimalną fluorescencję. (C) Przykład struktury drugorzędowej sparowanych zasad RNA top i bottom, zgodnie z przewidywaniami programu RNAcofold25. Międzycząsteczkowe parowanie zasad między dwoma RNA odtwarza dwa ramiona Broccoli18, co umożliwia wiązanie DFHBI-1T i skutkuje silną zieloną fluorescencją (zielone gwiazdki). (D) Obrazy samego DFHBI-1T (kontrola tylko barwnika) oraz klastrów RNA in vitro (magenta) utworzonych przez RNA top i bottom w obecności DFHBI-1T (zielony). (Ei, ii) Klastry RNA in vitro (magenta) utworzone przez RNA top i bottom w warunkach współfałdowania (i) oraz oddzielnego fałdowania (ii) w obecności DFHBI-1T (zielony). Dla paneli D i E RNA zostały znakowane Cy5 w taki sposób, że średnio około jednej trzeciej cząsteczek RNA zawiera pojedynczy uracyl znakowany Cy5, podczas gdy pozostałe dwie trzecie nie są znakowane. Obrazy stanowią średnie projekcje Z z 27 warstw nabytych z krokiem 150 nm, przy zastosowaniu tej samej ekspozycji i mocy lasera dla każdego kanału we wszystkich warunkach. Fluorescencję DFHBI-1T znormalizowano do tego samego zakresu intensywności we wszystkich warunkach. Paski skali: 2 µm. (F) Intensywność DFHBI-1T została znormalizowana do zawartości RNA, mierzonej fluorescencją Cy5. Dane przedstawiono jako średnia ± SEM. Wartości p dla dwustronnego testu t (**** vs współfałdowanie): 1,0 × 10⁻22 (tylko barwnik), 2,3 × 10⁻22 (top), 4,9 × 10⁻23 (bottom) oraz 7,0 × 10⁻23 (oddzielne fałdowanie). n = 30 obszarów dla warunku tylko barwnika i 30–31 klastrów RNA dla wszystkich pozostałych warunków. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
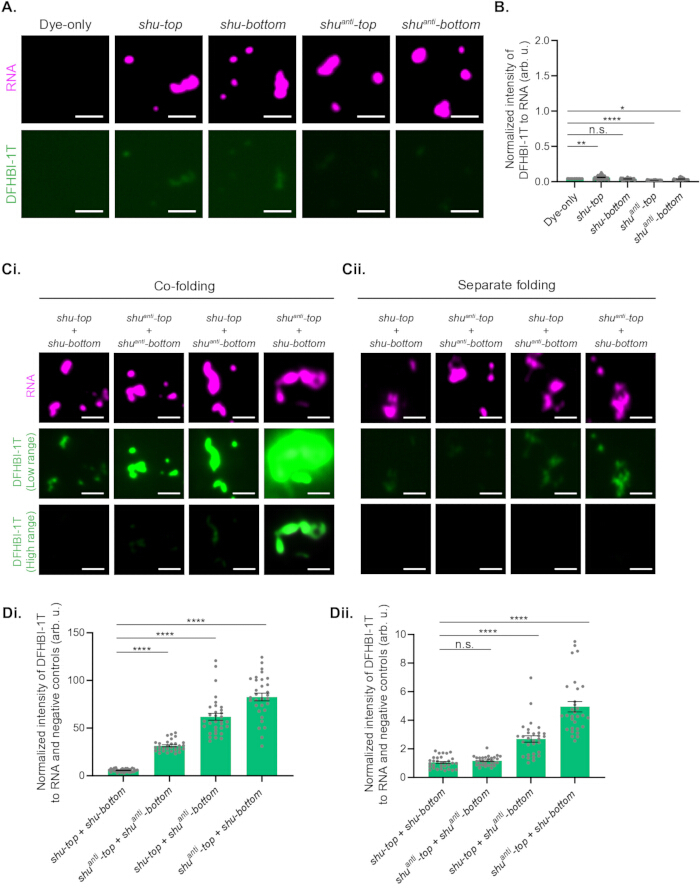
Rycina 2Reprezentatywne obrazy i ilościowe oznaczenie międzycząsteczkowego parowania zasad dla Jednostka miary ostrości papryczek (Scoville Heat Units) i shuanty- przenoszenie góra i dół reportery. (A) Obrazy samego DFHBI-1T (kontrola z samym barwnikiem) oraz in vitro Klastry RNA (magenta) utworzone przez shu-top, dół-shu, shuanty--górai shuanty--dno cząsteczki RNA w obecności DFHBI-1T (kolor zielony). Cząsteczki RNA zostały znakowane Cy5 w taki sposób, aby średnio trzy uracyle UTP-Cy5 zostały wbudowane podczas in vitro transkrypcja. Obrazy przedstawiają średnie projekcje Z z 27 warstw uzyskanych przy kroku 150 nm, przy zastosowaniu tej samej ekspozycji i mocy lasera dla każdego kanału we wszystkich warunkach. Fluorescencję DFHBI-1T znormalizowano do tego samego zakresu intensywności we wszystkich warunkach. Paski skali: 2 µm. (B) Intensywność DFHBI-1T została znormalizowana do zawartości RNA, mierzonej za pomocą fluorescencji Cy5. Dane przedstawiono jako średnią ± SEM. n.s., nieistotne statystycznie. Wartości P dla dwustronnego testu t (w porównaniu do grupy z samym barwnikiem): 3,1 × 10⁻3 (**; shu-top), 1.7 × 10⁻1 (n.s.; dół-shu), 2.9 × 10⁻35 (***; shuanty--góra), oraz 2,2 × 10⁻2 (; Słowo „shu” może odnosić się do różnych pojęć w zależności od kontekstu naukowego:
1. **W kontekście biologii/genetyki**: Może odnosić się do konkretnych symboli genów lub białek (np. w badaniach nad naprawą DNA).
2. **W kontekście chemii/farmakologii**: Może być częścią nazwy związku chemicznego lub skrótem specyficznym dla danej metody.
3. **W kontekście historii/archeologii**: Może odnosić się do bóstwa lub okresu w starożytnym Egipcie.
Ze względu na to, że przesłano jedynie trzy litery bez kontekstu, prosimy o dostarczenie pełnego tekstu źródłowego, aby zapewnić precyzyjne tłumaczenie zgodne z terminologią naukową odpowiedniej dyscypliny.anty--dół). n = 30 obszarów dla warunku z samym barwnikiem oraz 30–32 skupisk RNA dla wszystkich pozostałych warunków. (Ci, ii) Obrazy in vitro Klastry RNA (magenta) powstałe w wyniku mieszania shu-top z dno-shu, shuanty--góra z shuanty--dno, shu-top z shuanty--dnoi shuanty--góra z dół-shu w obecności DFHBI-1T (zielony) podczas współskładania (i) oraz oddzielne składanie (ii) warunków. Obrazy przedstawiają średnie projekcje Z z 27 warstw uzyskanych z krokiem 150 nm, przy zastosowaniu tej samej ekspozycji i mocy lasera dla każdego kanału we wszystkich warunkach. Dla niskiego zakresu fluorescencję DFHBI-1T znormalizowano do tego samego zakresu intensywności, co Rycina 1D–Eii i Rysunek 2AW przypadku zakresu wysokiego fluorescencja DFHBI-1T została znormalizowana do wyższego, lecz spójnego zakresu intensywności we wszystkich warunkach na panelach. Ci i CiiSkala: 2 µm. (Di, ii) Intensywność sygnału DFHBI-1T została znormalizowana najpierw względem intensywności RNA, a następnie względem kontroli negatywnych, zdefiniowanych jako średni znormalizowany sygnał DFHBI-1T dla każdego z osobnych RNA. Dane przedstawiono jako średnia ± SEM. n.s. – brak istotności statystycznej. (i) Wartości p dla dwustronnego testu t (**** vs. shu-top + dół-shu): 1.1 × 10⁻31 (shuanty--góra + shuanty--dno), 1.1 × 10⁻22 (shu-top + shuanty--dno), oraz 4,3 × 10⁻27 (Krótki dla „Standard Unit of Heat” (standardowa jednostka ciepła), jednak w kontekście naukowym i technicznym najczęściej odnosi się do:
**SHU (Scoville Heat Units)** – jednostki w skali Scoville'a, służące do pomiaru ostrości papryczek i produktów spożywczych.anty--góra + dno-shu). (ii) Wartości p dla obustronnego testu t (w porównaniu z shu-top + dół-shu): 2.2 × 10⁻1 (n.s.; Jednostka skala Scoville'a (SHU)anty--góra + Kiedyś rzadko spotykany w literaturze, dziś coraz częściej pojawia się w kontekście badań nad sytutacjami klinicznymi i eksperymentalnymi. Poniżej znajduje się tłumaczenie tekstu.przeciwciała-dno), 1.9 × 10⁻9 (; shu-top + shuanty--dół), oraz 1,3 × 10⁻15 (; shuanty--góra + dół-shu). n = 29–32 klastry RNA dla wszystkich warunków. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Nazwa | Sekwencje (5′-3′) |
| Promotor T7 | TAATACGACTCACTATAG |
| top | GGATGATGGAGACGGTCGGGTC CAGGATCATTCATGGCAAGAGAC GGTCGGGTCCAGATGATGCGGAT |
| bottom | GGATCCGCATCATCTGTCGAGTAG AGTGTGGGCTCTTGCCATGTGTAT GTGGGTCAACCCACATACTCTGAT GATCCTGTCGAGTAGAGTGTGGGC TCCATCATCC |
| top-T7 forward | TAATACGACTCACTATAG GGATGATGGAGACGGTCG |
| top-Reverse | ATCCGCATCATCTGGACCC |
| bottom-T7 forward | TAATACGACTCACTATAGG GATCCGCATCATCTGTCGA |
| bottom-Reverse | GGATGATGGAGCCCACACT |
| Primery forward zawierają nawis sekwencji promotora T7 (pogrubione), po których następują sekwencje celujące w koniec 5′ RNA. | |
Tabela 1: Sekwencje promotora T7, rozdzielonych reporterów Broccoli oraz starterów użytych do amplifikacji matryc DNA dla transkrypcji T7.Wymienione startery zostały użyte do generowania matryc DNA dla transkrypcji in vitro RNA top oraz bottom, które następnie wykorzystano w badaniach nad klasteryzacją RNA opisanych w niniejszej pracy.
| Nazwa | Sekwencje (5′-3′) | ||
| shu-top | GCTTACTAAGAAGCCCCAGTATTTCATATTTCATATCTTACTCAAAAAGGATGATGGAG ACGGTCGGGTCCAGGATCATTCATGGCAAGAGACGGTCGGGTCCAGATGATGCGGA TAAAAAACATACCAAACATGAAGGTAATTTAGTTCCAAGTTCTAGAAGAGCAGTATCATT AGTTATTTCGATATTAGCAACATGAATATCGTAAGCCCAGACGAATGTTAACGTTTTTTGT TATTTAGAGCAACGTAGACCTTAAGTTGTTAAAAACCACAATAAAAGTAATGCACGGCAGCTACAT | ||
| dół-shu | GCTTACTAAGAAGCCCCAGTATTTCATATTTCATATCTTACTCAAAAAGGATCCGCATCATC TGTCGAGTAGAGTGTGGGCTCTTGCCATGTGTATGTGGGTCAACCCACATACTCTGATG ATCCTGTCGAGTAGAGTGTGGGCTCCATCATCCAAAAAACATACCAAACATGAAGGTAAT TTAGTTCCAAGTTCTAGAAGAGCAGTATCATTAGTTATTTCGATATTAGCAACATGAATATCG TAAGCCCAGACGAATGTTAACGTTTTTTGTTATTTAGAGCAACGTAGACCTTAAGTTGTTAA AAACCACAATAAAAGTAATGCACGGCAGCTACAT | ||
| shuanty--góra | ATGTAGCTGCCGTGCATTACTTTTATTGTGGTTTTTAACAACTTAAGGTCTACGTTGCTCTAA ATAACAAAAAACGTTAACATTCGTCTGGGCTTACGATATTCATGTTGCTAATATCGAAATAAC TAATGATACTGCTCTTCTAGAACTTGGAACTAAATTACCTTCATGTTTGGTATGTTTTTTGGA TGATGGAGACGGTCGGGTCCAGGATCATTCATGGCAAGAGACGGTCGGGTCCAGATGAT GCGGATTTTTTGAGTAAGATATGAAATATGAAATACTGGGGCTTCTTAGTAAGC | ||
| shuanty--dno | ATGTAGCTGCCGTGCATTACTTTTATTGTGGTTTTTAACAACTTAAGGTCTACGTTGCTCTA AATAACAAAAAACGTTAACATTCGTCTGGGCTTACGATATTCATGTTGCTAATATCGAAATA ACTAATGATACTGCTCTTCTAGAACTTGGAACTAAATTACCTTCATGTTTGGTATGTTTTTT GGATCCGCATCATCTGTCGAGTAGAGTGTGGGCTCTTGCCATGTGTATGTGGGTCAAC CCACATACTCTGATGATCCTGTCGAGTAGAGTGTGGGCTCCATCATCCTTTTTGAGTAA GATATGAAATATGAAATACTGGGGCTTCTTAGTAAGC | ||
| shu-top lub shu-bottom-T7 do przodu | TAATACGACTCACTATAGGGCTTACTAAGAAGCCCCAGT | ||
| shu-top lub shu-bottom-Odwrócenie | ATGTAGCTGCCGTGCATTAC | ||
| Jednostka miary ostrości papryczek (Scoville Heat Units)anty--top lub shuanty--dno-T7 do przodu | TAATACGACTCACTATAGGGATGTAGCTGCCGTGCATTA | ||
| shūanty--góra lub shuanty--dół-Odwrócenie | GCTTACTAAGAAGCCCCAGTA | ||
| Startery forward zawierają nawis sekwencji promotora T7 (wyróżnione pogrubieniem), po których następują sekwencje ukierunkowane na koniec 5′ RNA. Między promotorem T7 a shu-top i shu-bottom lub shu wprowadzono jedną lub dwie dodatkowe zasady G.anty-top i shuanty– odpowiednio na dole. Wynika to z faktu, że obecność Gs w pozycjach +2 i +3 może znacznie zwiększyć wydajność transkrypcji19Jednakże te dodatkowe G mogą potencjalnie wpłynąć na interpretację parowania zasad w zaprojektowanych konstruktach. Patrz uwaga w kroku 1.1. | |||
Tabela 2: Sekwencje shu-top, shu-bottom, shuanti-top, shuanti-bottom oraz starterów użytych do amplifikacji matryc DNA do transkrypcji T7. Wymienione startery zostały wykorzystane do generowania matryc DNA do transkrypcji in vitro RNA shu oraz shuanti zawierających reportery top i bottom, które następnie zastosowano w analizach klastrowania RNA opisanych w niniejszym badaniu.
Dyskusja
W tym badaniu system rozdzielonego aptamerubrokuła 18 został przystosowany do bezpośredniej wizualizacji i ilościowej identyfikacji parowania zasad międzycząsteczkowych w warunkach klasteryzacji RNA in vitro. Takie podejście umożliwia ocenę parowania zasad międzycząsteczkowych w różnych warunkach in vitro i uzupełnia późniejsze testy biochemiczne, takie jak eksperymenty z RNA pull-down z użyciem krzyżowych linkerówkrzyżowych 15,16,17 oraz elektroforezy żelowej 4,6,7. W przeciwieństwie do tych metod biochemicznych, które nie mają wystarczającej rozdzielczości przestrzennej pozwalającej odróżnić parowania zasad w klastrzach RNA od tych występujących poza nimi, to podejście umożliwia bezpośrednią przestrzenną wizualizację tych interakcji w obrębie klastrów. Konkretnie, umożliwia monitorowanie parowania zasad między górnym a dolnym RNA, czyli RNA niosących te raporty, w określonych warunkach klastrowania RNA. Ponadto zapewnia ilościowy odczyt parowania zasad między RNA raportującymi w czasie rzeczywistym bez konieczności sieciowania czy ekstrakcji RNA, minimalizując tym samym utratę próbki i niezgodność buforów.
Za pomocą mikroskopii fluorescencyjnej mierzono ilościowo parowanie zasad międzycząsteczkowych między sekwencjami aptamerów brokułów za pomocą sygnału DFHBI-1T, co wykazało zgodność DFHBI-1T z protokołem klasteryzacji RNA in vitro . Zakres parowania zasad międzycząsteczkowych różnił się w zależności od warunków fałdowania RNA, co obserwowano w warunkach współfałdowania i oddzielnego fałdowania (Rysunek 1F i Rysunek 2Di–2Dii). Wyniki te wskazują, że warunki fałdowania RNA mają istotny wpływ na interakcje międzycząsteczkowe RNA i powinny być starannie brane pod uwagę przy interpretacji wyników eksperymentalnych.
Test ten stanowi również platformę do oceny, czy sekwencje po obu stronach raportatorów górnego i dolnego wzmacniają parowanie zasad międzycząsteczkowych, co zostało wykazane za pomocą shu. Fluorescencja DFHBI-1T była wyższa dla shu-top z shu anty-bottom i shu anty-top z shu-bottom niż dla shu-top z shu-bottom lub shu anty-top z shuanty-bottom, co wskazuje na interakcje międzycząsteczkowe między shu a shu anti dodatkowo wzmacnia sygnał brokułów. Obserwacje te sugerują, że sygnał fluorescencyjny DFHBI-1T uzyskany wyłącznie z współskładania górnego i dolnego reportera nie stanowi górnej granicy testu.
Fluorescencja DFHBI-1T mierzona w tych eksperymentach obejmowała szeroki zakres dynamiczny, od 1,04-krotnego wzrostu (shu-top z shu-bottom przy oddzielnym składaniu) do 82,60-krotnego wzrostu (shuanty-top z shu-bottom w warunkach współskładania). Ten zakres dynamiczny umożliwia wykrywanie różnic w interakcjach międzycząsteczkowych RNA między RNA niosącymi te reportery.
Kilka etapów tego protokołu jest kluczowych dla skutecznego wykrywania parowania zasad międzycząsteczkowych między rozdzielonymi RNA Broccoli górnym i dolnym w klastrzach RNA. Do niezawodnego indukowania klasteryzacji RNA należy stosować świeże aliquoty PEG 8000, a powtarzające się cykle zamrożenia i rozmrażania powinny być minimalizowane ze względu na niestabilność odczynników. DFHBI-1T powinien być alicytatowany i przechowywany w temperaturze −20 °C, aby zachować właściwości fluorescencji. Produkty transkrypcji in vitro powinny być analizowane na żelu RNA denaturującego przed klasterowaniem, aby potwierdzić prawidłowy rozmiar transkryptu. Ponadto utrzymanie warunków wolnych od RNazy, w tym czystego środowiska pracy i komory obrazowania, jest niezbędne, ponieważ krople RNA są inkubowane w temperaturze pokojowej przez dłuższy czas przed obrazowaniem.
Jednym z ograniczeń tego testu jest to, że DFHBI-1T konkretnie opisuje parowanie zasad międzycząsteczkowych pośredniczone przez sekwencje górne i dolne. Nie można wykryć innych zdarzeń parowania zasad międzycząsteczkowych w różnych regionach RNA. Ponadto struktura brokułów powstała przez parowanie zasad między górną i dolną nicią jest termodynamicznie stabilna26 i może nie odzwierciedlać w pełni słabszych lub przejściowych interakcji, takich jak te powstałe przez rozproszone, na powierzchni eksponowane zasady, jak obserwowano w klastrzach mRNA granulowanych Drosophila 4.
Ponadto interakcje międzycząsteczkowe RNA–RNA mogą być rozwiązłe i niespecyficzne, a sekwencje otaczające górny i dolny raport mogą wpływać na fluorescencję DFHBI-1T. Te obszary flankujące mogą bezpośrednio oddziaływać z sekwencjami reporterowymi, hamując tworzenie brokułów lub zmieniając strukturę RNA, co wpływa na interakcje między RNA przenoszącymi raporty. W związku z tym test odzwierciedla połączone efekty struktury RNA, parowania zasad górno-dolnych, interakcji między sekwencjami flankującymi oraz interakcji między sekwencjami flankującymi a reporterami.
Ten test daje możliwość dalszych badań. Na przykład zmiana sekwencji RNA po obu stronach reporterów, wprowadzenie helikaz lub chaperonów RNA lub modyfikacja warunków soli może wpływać na parowanie zasad międzycząsteczkowych w klastrzach RNA. Takie efekty można ocenić, mierząc sygnał DFHBI-1T w warunkach współskładania i oddzielnego składania. Biorąc pod uwagę, że podobne aptamery RNA były stosowane w komórkach, bakteriach i drożdżach 26,27,28,29,30, podejście to może zostać rozszerzone na systemy cellulo lub organizmy modelowe, aby zbadać parowanie zasad międzycząsteczkowych w klastrzach mRNA.
Oświadczenia
Autorzy deklarują brak konkurencyjnych interesów.
Podziękowania
Podczas przygotowania tej pracy autorzy wykorzystali ChatGPT 5.2, aby poprawić czytelność i język manuskryptu. Badania te zostały wsparte grantem NIGMS R35GM142737 przyznanym T.T.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 1M MgCl2 | Millipore Sigma | M1028 | Używany do przygotowania 10& razy; Bufor składania RNA. |
| 2M KCl | Thermo Fisher Scientific | AM9640G | Używany do przygotowania 10& razy; Bufor składania RNA. |
| 50% PEG 8000 | NEB | M0204S | Składnik zestawu ligazy RNA T4; używany jako odczynnik do stłoczenia molekularnego do indukowania klasteryzacji RNA. |
| Absolutny etanol, 200 proof | Thermo Fisher Scientific | T038181000CS | Wykorzystywany do przygotowania buforu płukania RNA. |
| Kwas fenol:chloroform, pH 4,5 (z IAA, 125:24:1) | Thermo Fisher Scientific | AM9722 | Używany do oczyszczania RNA. |
| Aminoallyl-UTP-Cy5 | Jena Bioscience | NU-821-CY5 | Wykorzystywany do znakowania RNA podczas transkrypcji in vitro. |
| Komorowe szkło okładkowe | Thermo Fisher Scientific | 155409PK | Komora obrazowa do reakcji klasteryzacji RNA. |
| Chloroform | Thermo Fisher Scientific | C298-500 | Używany do oczyszczania RNA. |
| DFHBI-1T | Lucerna | 410 | Stosowany jako fluorofor do wykrywania aptamera RNA brokułów. |
| DMSO | Thermo Fisher Scientific | D12345 | bezwodny; poziom biologii molekularnej; używany do przygotowania DFHBI-1T. |
| DNA Clean & Clean & Zestaw koncentratora | Zymo | D4014 | Wykorzystywany do oczyszczania produktów DNA przed transkrypcją T7. |
| Zestaw do ekstrakcji żelu DNA | NEB | T1020L | Używany do ekstrakcji żelem. |
| Kąpiel sucha | Benchmark Scientific | BSH1001 | Wykorzystywany do podgrzewania próbek RNA w probówkach mikrowirówkowych. |
| FIJI/ImageJ | NIH (Narodowe Instytuty Zdrowia) | Nie ma | oprogramowanie do analizy obrazów open-source; wykorzystywane do ilościowego określania intensywności fluorescencji i analizy ROI. |
| System elektroforezy żelowej | Thermo Fisher Scientific | B2-BP | Używany do elektroforezy żelowej DNA. |
| Żelowy barwnik ładujący, fioletowy (6& razy;) | NEB | B7024S | Stosowany jako barwnik ładujący do elektroforezy żelowej DNA. |
| Mikroskop natychmiastowej strukturyzowanej iluminacji | VisiTech International | VT-iSIM | Mikroskop konfokalny zdolny do obrazowania fluorescencji GFP i Cy5. |
| Izopropanol | Thermo Fisher Scientific | 327272500 | Używany do oczyszczania RNA. |
| Zestaw transkrypcjonujący MEGAscript T7 | Thermo Fisher Scientific | AM1334 | Wykorzystywane do transkrypcji in vitro T7. Zestaw zawiera roztwory nukleotydów (ATP, CTP, GTP, UTP) oraz DNazę. |
| Rurki mikrowirówkowe | Genesee Scientific | 22-284 | 1,5 mL rurki; wykorzystywane do przechowywania szablonów DNA do transkrypcji in vitro, produktów RNA oraz aliquotów sperminy i DFHBI-1T. |
| Mini wirówka | Benchmark Scientific | Z763845 | Używany do krótkotrwałej wirówki. |
| Nanodrop One spektrofotometr | Thermo Fisher Scientific | 13-400-518 | Spektrofotometr mikroobjętościowy do pomiaru stężenia i jakości DNA oraz RNA. |
| Woda wolna od nukleazy | Thermo Fisher Scientific | AM9937 | Wykorzystywany do ponownej zawieszania pelletów RNA, przygotowania buforów płuczących i składania RNA oraz rozcieńczania sperminy i DFHBI-1T. |
| Internetowy kalkulator masy molowej | New England Biolabs (NEB) | Nie ma | Narzędzie online służące do obliczania masy RNA na podstawie ilości molowej (np. pmol). |
| Rurki PCR z polipropylenu | Corning | 3745 | 200 μ Rurki PCR L używane do PCR, transkrypcji in vitro oraz reakcji klastrowych RNA |
| Zasilacz PowerPac Basic | Bio-rad | 1645050 | Używany do elektroforezy żelowej DNA. |
| Termiczny cykler PCR Proflex | Thermo Fisher Scientific | 44-840-73 | Stosowane do PCR, transkrypcji in vitro oraz podgrzewania próbek RNA w probówkach PCR. |
| P5 Wysoka jakość 2& razy; Master Mix | NEB | M0492S | Używane jako 2&; Wysoko wierny miks master. |
| Chłodnicza wirówka | Eppendorf | 5424R | Wykorzystywany do oczyszczania RNA i granulowania. |
| Roztwór dekontaminacji RNazy | Thermo Fisher Scientific | AM9782 | Używany do czyszczenia stołów laboratoryjnych i powierzchni w celu minimalizacji skażenia RNazą. |
| Spermine Tetrahydrochlorek | Sigma-Aldrich | S1141-1G | Wykorzystywane do indukowania klastrowania RNA. |
| Baza Tris | Millipore Sigma | T1503-1KG | Używany do przygotowania buforu Tris (pH 7,0). |
| Ultraczysta agaroza | Thermo Fisher Scientific | 16500500 | Stosowany do elektroforezy żelowej DNA. |
Bibliografia
- Jain, A., Vale, R. D. RNA phase transitions in repeat expansion disorders. Nature. 546, 243-247 (2017).
- Langdon, E. M., et al. mRNA structure determines specificity of a polyQ-driven phase separation. Science. 360, 922-927 (2018).
- Tauber, D., et al. Modulation of RNA condensation by the DEAD-box protein eIF4A. Cell. 180, 411-426 (2020).
- Tian, S., et al. Controlling intermolecular base pairing in Drosophila germ granules by mRNA folding and its implications in fly development. Nat Commun. 16, 8135 (2025).
- Van Treeck, B., et al. RNA self-assembly contributes to stress granule formation and defining the stress granule transcriptome. Proc Natl Acad Sci U S A. 115, 2734-2739 (2018).
- Bose, M., Rankovic, B., Mahamid, J., Ephrussi, A. An architectural role of specific RNA–RNA interactions in oskar granules. Nat Cell Biol. 26, 1934-1942 (2024).
- Jambor, H., Brunel, C., Ephrussi, A. Dimerization of oskar 3′ UTRs promotes hitchhiking for RNA localization in the Drosophila oocyte. RNA. 17, 2049-2057 (2011).
- Majumder, S., Coupe, S., Fakhri, N., Jain, A. Sequence-encoded intermolecular base pairing modulates fluidity in DNA and RNA condensates. Nat Commun. 16, 4258 (2025).
- Nguyen, H. T., Hori, N., Thirumalai, D. Condensates in RNA repeat sequences are heterogeneously organized and exhibit reptation dynamics. Nat Chem. 14, 775-785 (2022).
- Poudyal, R. R., et al. RNA sequence and structure control assembly and function of RNA condensates. RNA. 27, 1589-1601 (2021).
- Smola, M. J., et al. Selective 2′-hydroxyl acylation analyzed by primer extension and mutational profiling (SHAPE-MaP) for direct, versatile and accurate RNA structure analysis. Nat Protoc. 10, 1643-1669 (2015).
- Zubradt, M., et al. DMS-MaPseq for genome-wide or targeted RNA structure probing in vivo. Nat Methods. 14, 75-82 (2017).
- Nguyen, H. T., Hori, N., Thirumalai, D. Theory and simulations for RNA folding in mixtures of monovalent and divalent cations. Proc Natl Acad Sci U S A. 116, 21022-21030 (2019).
- Maity, H., Nguyen, H. T., Hori, N., Thirumalai, D. Odd–even disparity in the population of slipped hairpins in RNA repeat sequences with implications for phase separation. Proc Natl Acad Sci U S A. 120, e2301409120 (2023).
- Liao, J. N., et al. Characterization of intermolecular base pairing using AMT crosslinking in mammalian cells during oxidative stress. bioRxiv. , (2025).
- Kirsch, R., et al. A streamlined protocol for the detection of mRNA–sRNA interactions using AMT-crosslinking in vitro. Biotechniques. 67, 178-183 (2019).
- Aw, J. G., et al. In vivo mapping of eukaryotic RNA interactomes reveals principles of higher-order organization and regulation. Mol Cell. 62, 603-617 (2016).
- Alam, K. K., et al. A fluorescent split aptamer for visualizing RNA–RNA assembly in vivo. ACS Synth Biol. 6, 1710-1721 (2017).
- Conrad, T., et al. Maximizing transcription of nucleic acids with efficient T7 promoters. Commun Biol. 3, 439 (2020).
- Imburgio, D., Rong, M., Ma, K., McAllister, W. T. Studies of promoter recognition and start site selection by T7 RNA polymerase using a comprehensive collection of promoter variants. Biochemistry. 39, 10419-10430 (2000).
- Schneider, C. A., Rasband, W. S., Eliceiri, K. W. NIH Image to ImageJ: 25 years of image analysis. Nat Methods. 9, 671-675 (2012).
- Shanaa, O. A., Rumyantsev, A., Sambuk, E., Padkina, M. In vivo production of RNA aptamers and nanoparticles: problems and prospects. Molecules. 26, (2021).
- Rangan, P., DeGennaro, M., Jaime-Bustamante, K., Coux, R. X., Martinho, R. G., et al. Temporal and spatial control of germ-plasm RNAs. Curr Biol. 19, 72-77 (2009).
- Trcek, T., et al. Sequence-independent self-assembly of germ granule mRNAs into homotypic clusters. Mol Cell. 78, 941-950 (2020).
- Lorenz, R., et al. ViennaRNA package 2.0. Algorithms Mol Biol. 6, 26 (2011).
- Filonov, G. S., et al. Broccoli: rapid selection of an RNA mimic of green fluorescent protein by fluorescence-based selection and directed evolution. J Am Chem Soc. 136, 16299-16308 (2014).
- Song, W., Strack, R. L., Svensen, N., Jaffrey, S. R. Plug-and-play fluorophores extend the spectral properties of Spinach. J Am Chem Soc. 136, 1198-1201 (2014).
- Guet, D., et al. Combining Spinach-tagged RNA and gene localization to image gene expression in live yeast. Nat Commun. 6, 8882 (2015).
- You, M., Litke, J. L., Jaffrey, S. R. Imaging metabolite dynamics in living cells using a Spinach-based riboswitch. Proc Natl Acad Sci U S A. 112, E2756-E2765 (2015).
- Zinskie, J. A., Roig, M., Janetopoulos, C., Myers, K. A., Bruist, M. F. Live-cell imaging of small nucleolar RNA tagged with the broccoli aptamer in yeast. FEMS Yeast Res. 18, (2018).
Przedruki i uprawnienia
