Celem tego protokołu jest umożliwienie ilościowego pomiaru czasu życia fluorescencji sond Riboglow dla powtarzalnych przepływów pracy obrazowania RNA in vitro, w żywych komórkach ssaków i w trójwymiarowym modelu komórkowym. Przedstawiamy przykłady przygotowania próbek, dostarczania sond, pozyskiwania danych oraz przepływów pracy analizy ilościowej w celu pozyskania bezstronnego pomiaru czasu życia fluorescencji.
Artykuł metodologiczny
Charakteryzacja sond Riboglow in vitro jako podstawa dla fluorescencyjnego obrazowania czasu życia w żywych komórkach ssaków i trójwymiarowych modelach komórkowych
* These authors contributed equally
† These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Niemal 80% ludzkiego genomu jest transkrybowane na RNA, podczas gdy mniej niż 2% koduje białka, co wskazuje, że większość transkryptów ssaków jest niekodująca i uczestniczy w różnorodnych procesach regulacyjnych. Dlatego ilościowe wykrywanie i wizualizacja cząsteczek RNA w żywych systemach komórkowych ssaków są kluczowe dla zrozumienia dynamiki i interakcji RNA, ale nadal są technicznie wymagające, szczególnie w złożonych środowiskach komórkowych. Riboglow to genetycznie zakodowany biosensor RNA, w którym krótki RNA aptamer wiąże sondę małej cząsteczki, wytwarzając mierzalne wzbudzenie czasu życia fluorescencji wykrywalne przez mikroskopi fluorescencyjną obrazującą czas życia (FLIM). Przedstawiamy szczegółowy przepływ pracy dla Riboglow-FLIM, w tym przygotowanie próbki, akwizycję obrazu i ilościową analizę zestawów danych FLIM. Celem tego protokołu jest umożliwienie ilościowego wykrywania RNA opartego na czasie życia fluorescencji za pomocą Riboglow w kontrolowanych i żywych środowiskach komórkowych. Protokół jest demonstrowany in vitro, gdzie mierzone są zmiany czasu życia zależne od RNA, oraz w żywych komórkach ssaków, gdzie ustalono akwizycję FLIM, wybór regionu zainteresowania i analizę subkomórkową. Skuteczne wdrożenie wymaga starannej kontroli parametrów eksperymentalnych i akwizycyjnych. Kluczowe zagadnienia dotyczące powtarzalnego wdrożenia są podkreślone. Razem, ten protokół służy jako praktyczne odniesienie do wdrażania Riboglow-FLIM i ilościowej oceny wizualizacji RNA w żywych komórkach.
Wprowadzenie
W ostatnich latach postępy w rozumieniu roli RNA w funkcjonowaniu komórek stworzyły rosnącą potrzebę wizualizacji RNA w żywych komórkach, szczególnie w stanach chorobowych. Jednak brak naturalnie fluorescencyjnych RNA wymaga opracowanych systemów oznaczania, często w połączeniu z egzogennymi sondami fluorogenicznymi. W rezultacie opracowano szeroką gamę podejść do obrazowania RNA, umożliwiając wizualizacje lokalizacji, dynamiki i interakcji RNA w żywych systemach.
Jedna z głównych klas metod obrazowania RNA opiera się na genetycznie zakodowanych znacznikach. Systemy fluorofor-aptamer i strategie oznaczania opartych na białkach, takie jak system białka powłoki bakteriofaga MS2 (MCP), nadal są szeroko stosowane1,2. W systemie MS2 pętle stelowe RNA są związane przez białka powłoki bakteriofagów, związane z fluorescencyjnymi białkami, aby śledzić transkrypty w żywych komórkach. Chociaż użyteczne, podejście to wymaga stosunkowo dużych znaczników RNA i produkcji dodatkowych komponentów białkowych, co może zakłócać naturalne zachowanie RNA1,2,3. Systemy fluorofor-aptamer, w tym Spinach4 oraz kolejne warianty takie jak Broccoli5, Corn6, Mango7 i Pepper8, umożliwiają bezpośrednią aktywację fluorescencji po wiązaniu ligandu i oferują mniejszy rozmiar znacznika. Jednak systemy te mogą cierpieć na ograniczoną intensywność sygnału, tle fluorescencyjne i wyzwania związane z multiplexingiem w złożonych środowiskach komórkowych3.
Alternatywne strategie obejmują systemy fluorofor-gasiciel i podejścia oparte na hybrydyzacji. Systemy fluorofor-gasiciel, w tym RhoBAST, produkują fluorescencje po zakłóceniu gaszenia po wiązaniu RNA, ale mogą wykazywać tło fluorescencyjne i wrażliwość na stężenie sondy3,9. Metody obrazowania RNA oparte na hybrydyzacji, takie jak smFISH i sondy molekularne, zapewniają wysoką specyficzność, ale wymagają dostarczenia sondy i są często ograniczone w długoterminowym obrazowaniu żywych komórek ze względu na kinetyki wiązania i interakcje niecelowe10,11,12. Łącznie podejścia te podkreślają kluczowe wyzwania w obrazowaniu RNA w żywych komórkach3,13,14. Pomimo tych postępów brakuje zstandaryzowanych przepływów pracy do ilościowego obrazowania RNA opartego na czasie życia fluorescencji w złożonych systemach biologicznych.
Riboglow próbuje przezwyciężyć wiele z tych ograniczeń. Riboglow to genetycznie zakodowany system oznaczania RNA, który łączy krótki riboswitch-pochodny RNA aptamer “znacznik” z syntetycznym małocząsteczkowym kobalaminowym (Cbl) fluoroforem “sondą,” umożliwiając wizualizacje RNA w żywych komórkach15. Cbl, naturalny gasiciel, staje się przestrzennie oddzielony od fluoroforu po związaniu znacznika, wytwarzając mierzalny “włączenie” fluorescencji w intensywności15. Ekspansja Riboglow na mikroskopię obrazowania czasu życia fluorescencji (FLIM) ujawniła odczyt, który jest w dużej mierze niezależny od stężenia fluoroforu i intensywności wzbudzenia, buforując przed zmiennością dostarczania sondy i różnicami między użytkownikami16,17. Co ważniejsze, zmienność RNA aptamer prowadzi do unikalnych czasów życia fluorescencji, jak uwidocznione przez FLIM16. Te ortogonalne czasy życia umożliwiają multiplexowane obrazowanie RNA, pozwalając na wizualizacje dwóch RNA za pomocą pojedynczego fluoroforu16. Platforma została zweryfikowana na różnorodnych modelach ssaków, w tym komórkach U-2 OS, HeLa, MDA-MB-231 i HOS oraz z jednoczesną wizualizacja mRNA ACTB i lncRNA NORAD15,16,17. Niedawno Riboglow zostało użyte do wizualizacji RNA w żywych zarodkach zwierząt18. Razem te badania ustanawiają Riboglow jako kompaktowy i wszechstronny system do ilościowego multiplexowanego obrazowania RNA.
W systemach biologicznych FLIM został szeroko zastosowany do badania interakcji molekularnych, metabolizmu i dynamiki komórkowej w żywych systemach ze względu na swoją wrażliwość na lokalne środowisko molekularne i względną odporność na zmienność eksperymentalną19. FLIM mierzy tempo rozpadu stanu pobudzonego z fluorescencyjnej próbki, zazwyczaj za pomocą skorelowanych czasowo liczenia pojedynczych fotonów (TCSPC). TCSPC mierzy czas między wzbudzeniem laserowym próbki a przybyciem emitowanego fotonu do detektora, kompilując nabywane żywotności fotonów w dystrybucję czasu przybycia fotonów dla każdego pomiaru. Obra
Protokół
1. RNA Preparation and Purification
- Zbierz komponenty reakcji transkrypcji in vitro w sterylnym mikrocentryfugowym probówce o pojemności 1,6 mL zgodnie z instrukcjami producenta zestawu do syntezy RNA in vitro.
UWAGA: RNA użyta w tych eksperymentach została zsyntetyzowana za pomocą zestawu TranscriptAid T7 High Yield Transcription Kit (Thermo Fisher Scientific). Syntezę RNA można przeprowadzić zgodnie z dowolnym ustanowionym protokołem, w tym za pomocą innych komercyjnie dostępnych zestawów, jak wcześniej wykazano17,20,21.- Krótko mówiąc, połącz bufor reakcji transkrypcji, NTP, mieszankę enzymów, DNA matrycowy i wodę bez nukleaz w celu uzyskania łącznej objętości 20 µL.
- Umieść probówkę z zawartością w inkubatorze o temperaturze 37 °C przez co najmniej 4 godziny, ale nie dłużej niż przez całą noc. Oczyść wytworzoną RNA za pomocą kolumny do oczyszczania RNA zgodnie z instrukcjami producenta zestawu do oczyszczania RNA.
UWAGA: Protokół oczyszczania RNA stosowany w tych eksperymentach to Monarch RNA Cleanup Kit (New England Biolabs). Oczyszczanie RNA można przeprowadzić zgodnie z dowolnym ustanowionym protokołem, który daje wynik w postaci oczyszczonej RNA (określony wartościami A260/A230 i A260/A280 powyżej 2,0), w tym za pomocą innych komercyjnie dostępnych zestawów, jak wcześniej wykazano17,20,21. Wszystkie kroki wirowania w celu oczyszczania kolumny RNA trwają 1 min. przy 16 000 x g, chyba że określono inaczej.- Krótko mówiąc, zwiększ objętość syntetyzowanej RNA do 50 µL za pomocą wody bez nukleaz, a następnie dodaj 100 µL buforu wiążącego, a następnie 150 µL 100% etanolu.
- Wprowadź wszystkie 300 µL do kolumny i włóż ją do probówki zbiorczej. Wiruj kolumnę i odrzuć przepływ.
- Dodaj 500 µL buforu do mycia do kolumny i wiruj. Odrzuć przepływ.
- Powtórz krok 1.2.3 jeszcze raz.
- Zdejmij probówkę zbiorczą z kolumny i przymocuj sterylną 1,6 mL mikrocentryfugową probówkę.
- Dodaj 15 µL wody bez nukleaz do kolumny i pozostaw w temperaturze pokojowej na 1 min.
- Elutuj wirując do mikrocentryfugowej probówki i odrzuć kolumnę.
- Zmieść stężenie i czystość oczyszczonej RNA za pomocą mikrowolumometru spektrofotometrycznego.
- Wyzeruj spektrofotometr za pomocą 1 µL wody bez nukleaz.
- Nakładaj 1 µL oczyszczonej próbki RNA na podstawkę próbek i mierzyć.
- Zapisz stężenie i czystość próbki, wskazane przez wartości A260/A230 i A260/A280.
- Przechowywaj oczyszczoną RNA w temperaturze -80 °C.
2. Sondy Riboglow
UWAGA: Procedura syntezy wszystkich sond Riboglow uwzględnionych w tej metodzie znajduje się w wcześniej opublikowanej literaturze21.
- Przechowywaj zapasy sond (95 µM) w chronionych przed RNA-azą, zabezpieczonych przed światłem mikroprobówkach w temperaturze -20 °C, gdy nie są używane.
- Roztapiaj natychmiast przed użyciem i rozcieńcz do 4,5 µM w buforze RNA (100 mM KCl, 10 mM NaCl, 1 mM MgCl₂, 40 mM HEPES, pH 8,0) w celu eksperymentów obrazowych.
3. In vitro przygotowanie próbki
UWAGA: Wszystkie kroki związane z oczyszczoną RNA powinny być przeprowadzane w środowisku chronionym przed RNA-azą, takim jak ulepiona komora dymna, regularnie traktowana denaturantem RNA.
- Przygotuj in vitro roztwór RNA i sondy Riboglow.
- W sterylnej mikrocentryfugowej probówce połącz oczyszczoną próbkę RNA z sondą Riboglow (Cbl-3xGly-ATTO590 lub Cbl-5xGly-ATTO590) do ostatecznego stężenia 5,0 µM RNA i 4,5 µM sondy Riboglow w buforze RNA (100 mM KCl, 10 mM NaCl, 1 mM MgCl2, 40 mM HEPES pH 8,0). Delikatnie pipetuj mieszaninę, aby wymieszać.
UWAGA: Ważne jest, aby w roztworze było większe stężenie RNA niż sondy Riboglow, aby upewnić się, że sonda jest nasycona RNA. Jeśli istnieją wątpliwości co do stężenia RNA lub sondy, można zwiększyć stężenie RNA lub zmniejszyć stężenie sondy, aby zapewnić nasycenie21.
- W sterylnej mikrocentryfugowej probówce połącz oczyszczoną próbkę RNA z sondą Riboglow (Cbl-3xGly-ATTO590 lub Cbl-5xGly-ATTO590) do ostatecznego stężenia 5,0 µM RNA i 4,5 µM sondy Riboglow w buforze RNA (100 mM KCl, 10 mM NaCl, 1 mM MgCl2, 40 mM HEPES pH 8,0). Delikatnie pipetuj mieszaninę, aby wymieszać.
Wyniki
Pełny graficzny przegląd schematu doświadczalnego znajduje się na Rysunku 1. Aby zminimalizować błąd eksperymentalny, zestawy danych mogą być analizowane w sposób zaślepiony. W ramach ilustracji tego celu, tożsamość wszystkich próbek pozostawała ukryta przed badaczami podczas gromadzenia i przetwarzania danych. W związku z tym grupy eksperymentalne są oznaczone przypisanym im identyfikatorem (grupa A, grupa B itd.), a ich rzeczywista tożsamość jest określona w tekście oraz w podpisach do rysunków.
Po oczyszczeniu znacznika RNA A zmierzono in vitro czas życia fluorescencji dwóch sond Riboglow, Cbl-3xGly-ATTO590 (3xGly) i Cbl-5xGly-ATTO590 (5xGly), w obecności oraz w przypadku braku znacznika RNA A. Sondy 3xGly i 5xGly są identyczne z wyjątkiem liczby powtórzeń monomerów glicyny w ich segmentach łącznikowych: trzech dla 3xGly i pięciu dla 5xGly (Rysunek 2D). Dane dotyczące czasu życia fluorescencji in vitro zostały zebrane i przeanalizowane zgodnie z opisanymi powyżej metodami, a całkowity zanik analizowano bez wyboru obszarów ROI (Rysunek 2E-2G). Po n-wykładniczej rekonwolucji wyekstrahowano wartości τAvAmp i przedstawiono je w podziale na grupy eksperymentalne (Rysunek 3B). Dla każdej grupy przygotowano reprezentatywne okna akwizycji FLIM znormalizowanymi fałszywymi skalami kolorów; wykazują one zgodność z zebranymi wartościami τAvAmp odpowiadającymi konkretnemu typowi próbki (Rysunek 3A i 3B). Zgodnie z oczekiwaniami, próbki z czasem życia in vitro zawierające znacznik RNA A (grupy B i C) wykazały znacznie wyższe wartości czasu życia fluorescencji niż próbki bez znacznika RNA A (grupy A i D). Reprezentatywne krzywe zaniku dla każdej grupy eksperymentalnej dodatkowo pokazują, że obecność znacznika RNA A zwiększa wyekstrahowany czas życia in vitro (Rysunek 3C). W przypadku próbek bez znacznika RNA A krzywe zaniku są przesunięte w lewo, co wskazuje na krótsze średnie wartości czasu życia w porównaniu do próbek ze znacznikiem RNA A.
Aby zbadać czas życia fluorescencji w żywych komórkach, przeprowadzono wprowadzanie kulek do przylegających komórek HeLa, zgodnie z opisaną powyżej procedurą, z wykorzystaniem sond Riboglow 3xGly oraz 5xGly (Rycina 4A). Do analizy FLIM wykorzystano metodę określania, czy poszczególne sondy Riboglow generują unikalne sygnały czasu życia w żywych komórkach. Wybór komórek do pomiaru FLIM oparto na obecności załadowanej sondy Riboglow oraz ogólnym stanie zdrowia komórki. Przed analizą czasu życia wyłoniono komórki na podstawie potwierdzenia załadowania sondy i prawidłowej morfologii, niezależnie od uzyskanego wyniku czasu życia fluorescencji. Zebrane dane FLIM analizowano z wykorzystaniem obszarów ROI w celu ograniczenia niespecyficznych sygnałów fluorescencji (Rysunek 2H, Rycina 4B). Wyniki wykazały, że czasy życia fluorescencji komórkowej w komórkach obciążonych koralakami z 3xGly (grupa E) były znacznie krótsze niż w komórkach obciążonych koralakami z 5xGly (grupa F, Rysunek 4D). Tendencję tę można dodatkowo zobrazować za pomocą reprezentatywnych krzywych zaniku dla dwóch grup próbek, gdzie komórka obciążona 3xGly wykazuje przesuniętą w lewo krzywą zaniku w porównaniu z komórką obciążoną 5xGly, co wskazuje na niższy średni czas życia fluorescencji (Rycina 4C). Wyniki te demonstrują użyteczność opisanych protokołów w wyznaczaniu czasu życia sond Riboglow w komórkach na podstawie obrazów komórkowych 2D.
Następnie dążyliśmy do rozdzielenia sygnałów Riboglow-FLIM w przedziałach subkomórkowych. Jako przykład wybraliśmy sygnały FLIM jądrowe w stosunku do cytozolowych. Zebrano czas życia fluorescencji jąder komórkowych i porównano go z czasem życia w cytozolu, aby zbadać różnice w czasie życia między przedziałami komórkowymi (Rycina 5). Obrazy konfokalne komórek z niebieskim barwieniem jąder pobrano wraz z obrazami FLIM i wykorzystano do wyznaczenia obszarów zainteresowania (ROI) dla jądra i cytozolu (Rycina 2J, Rycina 5C). Analiza FLIM jąder komórkowych i cytozoli załadowanych 3xGly oraz 5xGly wykazała znaczącą różnicę w czasie życia między przedziałami subkomórkowymi w obu grupach (Rycina 5F). Zgodnie z wcześniejszymi obserwacjami, jądra komórek załadowane sondą Riboglow wykazywały konsekwentnie dłuższy czas życia fluorescencji niż cytozol tej samej komórki. Czas życia w jądrze był średnio o 0,18 ns wyższy dla 3xGly i o 0,13 ns wyższy dla 5xGly w porównaniu do cytozolu. Co istotne, okno akwizycji skali fałszywych kolorów, krzywe zaniku oraz wyekstrahowane wartości τAvAmp wykazują ten sam trend czasu życia fluorescencji (Rycina 5C-Rycina 5F). Różnice te między czasami życia w jądrze a cytozolu były niewielkie, lecz konsekwentnie wykrywane dzięki naszemu solidnemu procesowi analizy danych.
Aby zademonstrować użyteczność FLIM w coraz bardziej złożonych systemach, zebrano i przeanalizowano trójwymiarowe stosy Z (Z-stacks) komórek. Łącznie obrazowano cztery komórki w trzech wymiarach, wykonując od 10 do 15 przekrojów Z na komórkę. Dla każdego przekroju komórkowego wyznaczono ROI dla jądra i cytozolu, a wyekstrahowane wartości τAvAmp dla wszystkich przekrojów przedstawiono na wykresach i przeanalizowano za pomocą testu t dla prób zależnych (Rycyna 5A i 5B, 5G). Wyniki wszystkich eksperymentów wykazały brak istotnych różnic między czasami życia w jądrze a w cytozolu w tych komórkach. Może to wynikać ze zmniejszonej liczby fotonów na przekrój Z oraz ograniczonej liczby próbek, co może obniżyć moc statystyczną i rozdzielczość czasu życia w analizie 3D. Dane te podkreślają znaczenie liczby próbek i liczby fotonów podczas zbierania danych FLIM, gdzie analizy wielu komórek z wyższą liczbą fotonów na pojedyncze ujęcie ujawniają różnice w czasie życia, których nie widać w eksperymentach na pojedynczych komórkach przy mniejszej liczbie fotonów (Rycina 5F i 5G).
Wszystkie te wyniki wspólnie demonstrują użyteczność opisanego protokołu w gromadzeniu i analizowaniu danych FLIM generowanych przez system Riboglow w kilku istotnych kontekstach biomolekularnych.
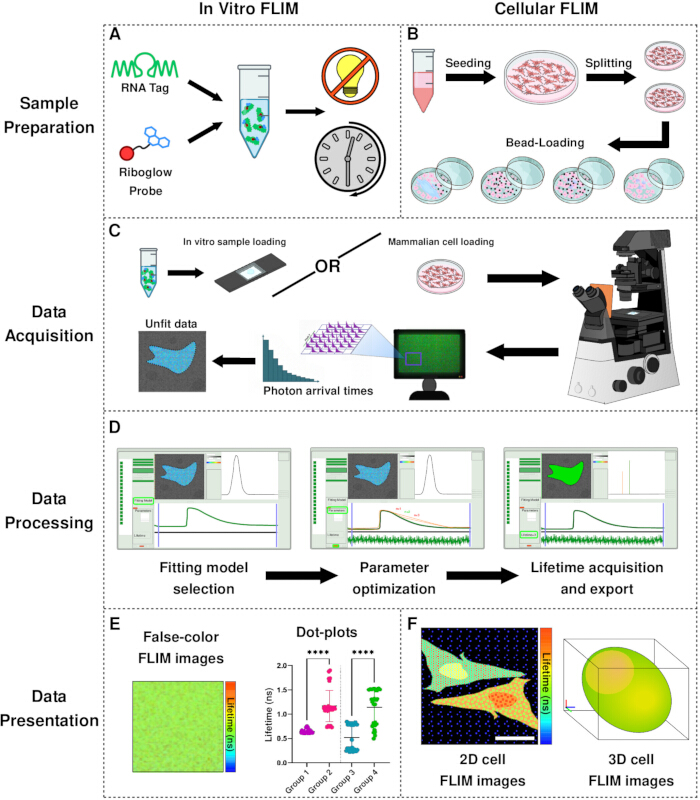
Rysunek 1Przegląd schematu doświadczalnego. A-B) Przebieg przygotowania próbek do in vitro (A) oraz komórki ssaków (B) próbki C) Przebieg akwizycji danych FLIM. D) Przebieg przetwarzania danych FLIM. Zebrane dane dopasowuje się za pomocą n-wykładniczej rekonwolucji, dla każdego pomiaru określa się liczbę parametrów dopasowania, a następnie wyznacza się i eksportuje końcową wartość czasu życia. E-F) Wyświetlanie danych FLIM. In vitro Proszę podać tekst źródłowy do przetłumaczenia. (E) prezentowane są jako obrazy FLIM w fałszywych kolorach lub wykresy kropkowe czasu życia oraz dane komórkowe (F) jest prezentowany w formie dwuwymiarowych (2D) lub trójwymiarowych (3D) obrazów FLIM komórek. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
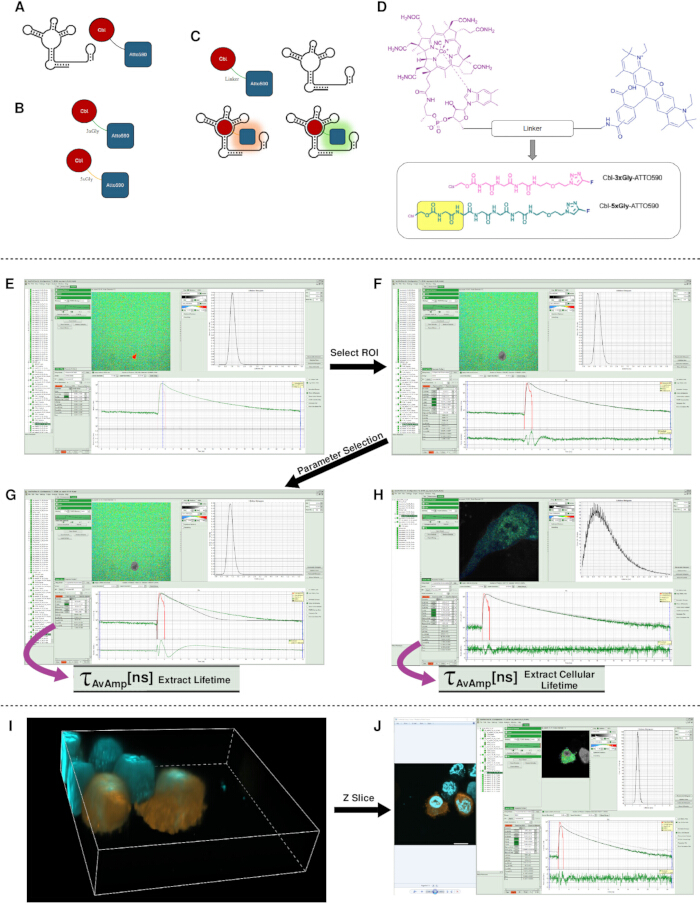
Rycina 2Platforma Riboglow, seria łączników oraz schemat dopasowania FLIM. A-B) Schemat sond Riboglow i znacznika RNA A Tag. C) Ilustracja wiązania sondy Riboglow do tagu aptamerowego RNA (A Tag), co skutkuje zwiększeniem intensywności i czasu życia fluorescencji po utworzeniu kompleksu. D) Seria łączników Riboglow zastosowana w tej badaniu. Cbl (śliwkowy) jest kowalencyjnie sprzężony z fluoroforem (niebieski) za pomocą zmiennego łącznika chemicznego. Wariant 5xGly zawiera dwie dodatkowe reszty glicyny, zaznaczone na żółto. E-J) Przetwarzanie danych FLIM za pomocą oprogramowania SymPhoTime 64. E-G) Dane FLIM są importowane do programu SymPhoTime 64 (E)Wybiera się czysty obszar zainteresowania (ROI). (F), a następnie krzywe zaniku dopasowuje się przy użyciu n-wykładniczego modelu rekonwolucji (G)Optymalne dopasowanie służy do wyznaczenia średniego czasu życia ważonego amplitudą (τAvAmp). H) Analiza 2D FLIM komórkowego wygaszonego 3xGly w komórkach U-2 OS, przedstawiająca dopasowanie dla n = 3. I) Trójwymiarowa wizualizacja objętościowa komórek HeLa znakowanych wygaszonym 5xGly i DAPI. J) Procedura tworzenia stosu Z (z-stack) dla analizy FLIM jądra komórkowego w zestawieniu z cytosolem, demonstrująca, w jaki sposób odpowiadające im konfokalne przekroje Z umożliwiają precyzyjne rozmieszczenie ROI w celu dopasowania czasów życia dla poszczególnych przedziałów komórkowych. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
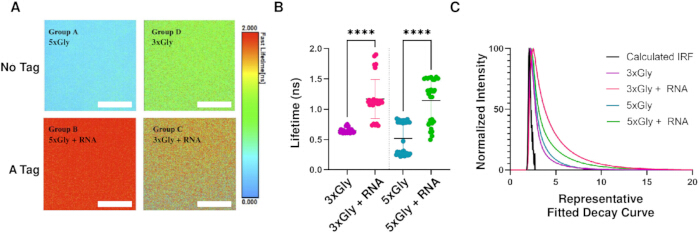
Rysunek 3Ocena czasów życia fluorescencji dwóch wariantów sondy in vitro +/- RNA. A) Ilościowa wizualizacja sond Riboglow za pomocą obrazowania czasu życia fluorescencji (FLIM) in vitro w obecności lub przy braku znacznika RNA A. Pasek skali = 50 µm. B) Wykreślone τ AvAmp wartości dla 3xGly i 5xGly in vitro próbki z tagiem RNA A oraz bez niego. Każdy punkt reprezentuje jedną akwizycję FLIM. Słupki błędów oznaczają średnią i SD. Jednoczynnikowa analiza wariancji (ANOVA) z testem post hoc Tukeya (HSD) wykazuje istotne różnice w czasach życia (****p < 0.0001). C) Reprezentatywny in vitro krzywe zaniku dla sond 5xGly i 3xGly z dodatkiem i bez dodatku RNA-A. Prosimy kliknąć tutaj, aby wyświetlić większą wersję tej ryciny.
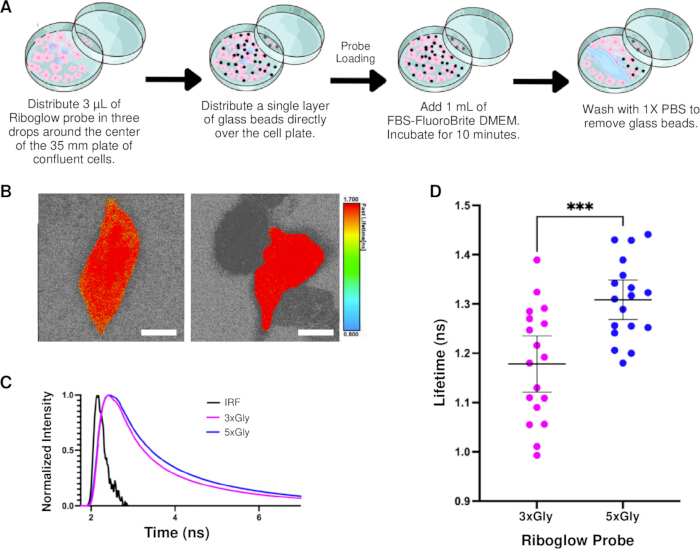
Rysunek 4Obrazowanie czasu życia fluorescencji komórek HeLa z sondami Riboglow 3xGly (grupa E) i 5xGly (grupa F). (A) Przegląd procesu ładowania sondy.B) Obrazy obrazowania komórkowego z grupy E (lewo) i F (prawo). Pasek skali = 10 μm. (C) Dopasowane krzywe zaniku czasu życia wyekstrahowane z grup E i F, przedstawione wraz z funkcją odpowiedzi impulsowej (IRF).D) Czas życia fluorescencji dla grupy E (n=18 komórek) i grupy F (n=18 komórek) w komórkach HeLa z naniesionymi średnimi i słupkami błędów przedziału ufności 95% CI. Nieparametryczny test t wykazuje istotną różnicę w czasach życia między komórkami załadowanymi 3xGly a 5xGly,*** p < 0.0005. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
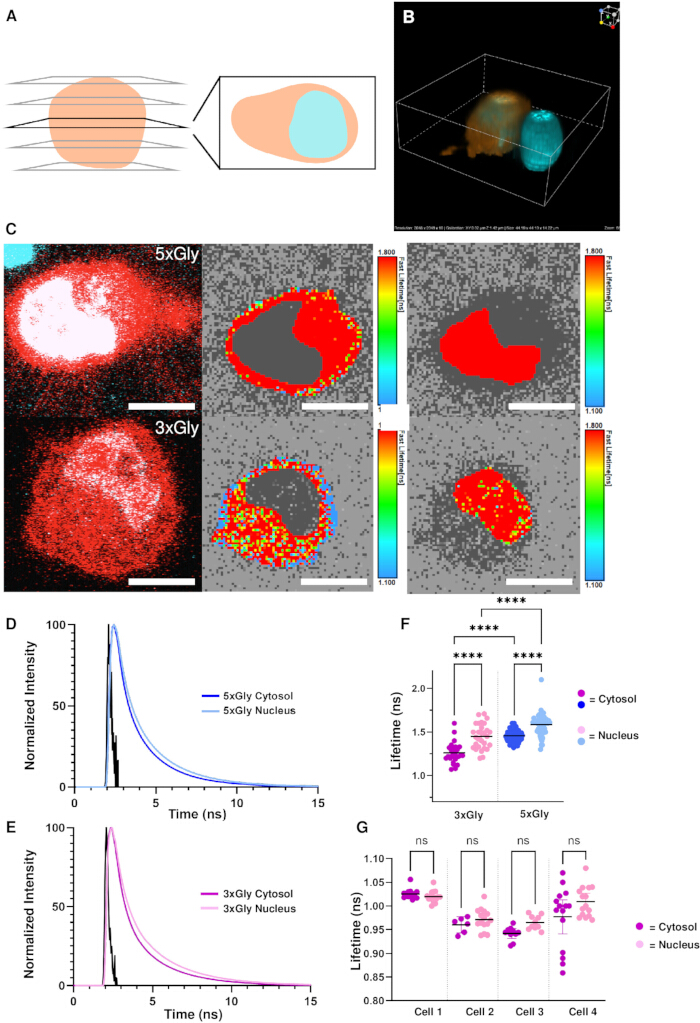
Rysunek 5Analiza FLIM przedziałów subkomórkowych z wykorzystaniem sond Riboglow 3xGly (grupa L) i 5xGly (grupa M). (A) Schematyczne przedstawienie obrazowania w stosie Z. (B) Obraz 3D wygenerowany z serii obrazów Z-stack uzyskanych za pomocą mikroskopu konfokalnego przedstawiający komórki HeLa. Komórki HeLa zawierają niebieski barwnik jądrowy (cyjan) i zostały obciążone sondą Riboglow (pomarańczowy). (C) Analiza FLIM komórek HeLa obciążonych kuleczkami. Obrazy konfokalne (lewa kolumna) posłużyły jako referencje do wyboru obszarów ROI (kolumny środkowa i prawa). Paski skali = 10 μm. (D-E) Reprezentatywne krzywe zaniku fluorescencji wyekstrahowane z obszarów zainteresowania (ROI) jądra i cytozolu komórek HeLa załadowanych albo (D) 3xGly, lub (E) 5xGly. Krzywe przedstawiają znormalizowaną liczbę fotonów w funkcji czasu zaniku, a każdy zanik jest nałożony na funkcję odpowiedzi przyrządu (IRF, kolor czarny).F) Wykres punktowy ilościowo określający czasy życia fluorescencji z ROI jądrowych w porównaniu z ROI cytozolowymi w dwóch grupach eksperymentalnych. Każdy punkt reprezentuje pojedyncze ROI komórkowe. Jednoczynnikowa analiza wariancji (ANOVA) z testem post hoc Tukeya (HSD) wykazuje istotne różnice w czasach życia między jądrem a cytozolem w obu grupach (****p < 0.0001). (G) Wykres punktowy czasu życia fluorescencji dla stosów Z (Z-stacks) czterech komórek. Każdy punkt reprezentuje pojedynczy ROI pobrany z jednego przekroju stosu Z komórki. W przypadku wielu ROI pochodzących z tej samej komórki zachowano ostrożność, ponieważ nie stanowią one w pełni niezależnych powtórzeń biologicznych. Wszystkie ROI zdefiniowano, korzystając z obrazu konfokalnego jako referencji. Testy t-studenta dla prób zależnych nie wykazują istotnych różnic w czasach życia między jądrem a cytozolem we wszystkich stosach Z komórek (ns p > 0.05). Prosimy o kliknięcie tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
Riboglow-FLIM zapewnia ramę dla ilościowego obrazowania RNA poprzez wykorzystanie pomiarów czasu życia fluorescencji. Skuteczne zastosowanie tego protokołu zależy krytycznie od starannej kontroli akwizycji fotonów, dopasowywania rozpadu i bezstronnej próbki. Liczba fotonów musi być zbilansowana, aby zapewnić wystarczającą statystykę dla niezawodnej n-eksponencjalnej rekonwolucji, unikając jednocześnie nasycenia detektora, efektów złożenia i fotoblanszowania, które sztucznie zmniejszają wyciągnięte czasy życia. W praktyce, niewystarczająca liczba fotonów najczęściej prowadzi do niepowodzenia dopasowań, szczególnie przy użyciu małych ROI w obrazowaniu komórkowym, takich jak próba rozdzielania małych komórkowych przedziałów, podczas gdy nadmierny strumień fotonów ściska krzywe rozpadu z powodu ograniczeń grupowania wykrywania TCSPC. Dlatego konieczne jest wybranie odpowiednich czasów przebywania, liczb ramek i mocy lasera na podstawie celów eksperymentalnych. Czas przebywania i liczba ramek razem wyznaczają całkowity budżet fotonów, kontrolując odpowiednio czas próbkowania każdego piksela i liczbę powtórzeń pola widzenia, podczas gdy moc lasera ustala szybkość wzbudzenia, a zatem wydajność fotonów na okres przebywania, z bezpośrednimi konsekwencjami dla stosunku sygnału do szumu, fotoblanszowania i złożenia. Równie ważne jest uniknięcie przepasowania krzywych rozpadu przez minimalizowanie parametrów modelu i potwierdzanie losowych reszt, ponieważ przeparametrowanie systematycznie obniża wartości czasu życia. Wybór metryki czasu życia jest ważnym aspektem analitycznym, ponieważ średnia ważona amplitudą (λAvAmp) i średnia ważona intensywnością (λAvInt) odzwierciedlają różne aspekty wielowykładnikowego rozpadu i nie są zamieniane. Zgodnie z wcześniejszymi wytycznymi, λAvAmp jest tu używane, ponieważ bardziej bezpośrednio reprezentuje ułamkowe wkłady komponentów czasu życia i jest lepiej przystosowany do rozdzielania niejednorodnych środowisk biologicznych23. Dokładne określenie funkcji odpowiedzi urządzenia (IRF) jest wymagane dla niezawodnego dopasowania rekonwolucji, szczególnie przy rozdzielaniu krótkich składników czasu życia. Obliczona IRF jest używana, aby utrzymać spójność dopasowania eksperymentalnego na przestrzeni czasu, ale może wprowadzić systematyczny błąd, jeśli odbiega od prawdziwej odpowiedzi urządzenia. Okresowe pomiary IRF za pomocą standardu jodkowego potasu powinny być przeprowadzane w celu zweryfikowania zgodności między zmierzonymi i obliczonymi IRF. W przypadku eksperymentów komórkowych, bezstronna próbka wymaga oceny zdrowia komórki i ładowania sond przed wyciągnięciem czasu życia, ponieważ wykluczenie post hoc na podstawie wyników czasu życia wprowadza bias selekcji. Ładowanie perełek wprowadza dodatkową zmienność w żywotności komórki, a tylko komórki wykazujące normalną morfologię i stabilny sygnał fluorescencji, zgodnie z ustaleniami obrazowania jasnego pola lub konfokalnego, powinny być uwzględnione w analizie. Nieregularne struktury, takie jak zaokrąglenie, pęcherzyki lub ciemne komórki, powinny być wyłączone22. Z naszego doświadczenia, obrazowanie powinno być zakończone w ciągu około 3 h od ładowania perełek, aby zminimalizować stres komórkowy, który może zmieniać pomiary czasu życia fluorescencji z czasem.
Dopasowywanie krzywych rozpadu stanowi najczęstszy problem w eksperymentach Riboglow-FLIM. Nieudane dopasowania można zidentyfikować poprzez niefizyczne parametry, takie jak ujemne amplitudy dopasowania (an < 0 w dopasowaniach analizy FLIM), słabe nakładanie się dopasowanych i zmierzonych rozpadów lub strukturalne reszty. W wielu przypadkach jakość dopasowania można poprawić poprzez dostosowanie granic dopasowania czasowego, aby wykluczyć niskie sygnały lub szum późny, zachowując jednocześnie liniową część rozpadu w skali logarytmicznej. Chociaż to podejście nieznacznie zmniejsza rozdzielczość czasu życia, minimalnie wpływa na wyciągnięte średnie czasy życia i pozwala zachować w przeciwnym razie przydatne zestawy danych. Gdy pomyślne dopasowania nie utrzymują się mimo wystarczającej liczby fotonów i optymalizacji granic, wykluczenie akwizycji jest uzasadnione. W przypadku dużych skali badań komórkowych, modyfikacje protokołu, takie jak wstępne selekcjonowanie komórek za pomocą obrazowania konfokalnego i automatyzacja wielopunktowych akwizycji FLIM, mogą znacznie zwiększyć wydajność, chociaż podejścia te wymagają stabilnej kontroli fokusu przy użyciu systemu doskonałego fokusu mikroskopu, aby zminimalizować dryft Z podczas długotrwałych sesji obrazowania. Ten protokół jest demonstrowany na systemie Nikon Ti2 Eclipse AX z sprzętem TCSPC PicoQuant, ale ogólne zasady akwizycji i analizy są przenośne na inne platformy FLIM, takie jak Leica SP8 lub systemy Abberior STEDYCON, pod warunkiem zachowania równoważnej kontroli nad liczeniem fotonów, rozdzielczością czasową i konfiguracją detektora. Podczas gdy SymPhoTime 64 jest tu używane do analizy, eksportowane zestawy danych FLIM są kompatybilne z innymi pakietami oprogramowania analitycznego, które obsługują formaty oparte na TCSPC, a użytkownicy mogą odpowiednio dostosować swoje przepływy pracy.
Kilka ograniczeń metody należy
Oświadczenia
Autorzy nie mają żadnych konfliktów interesów do ujawnienia.
Podziękowania
Praca w laboratorium Braselmann jest wspierana przez National Institutes of Health (R35GM150823 dla E.B.), Fundację Luce (E.B.) oraz Katedrę Chemii na Uniwersytecie Georgetown (stypendium Espenscheid dla L.K.S.). Ta praca była częścią kursu laboratoryjnego CHEM 4505 na Uniwersytecie Georgetown. Wszyscy studenci zapisani na CHEM 4505 brali udział w zbiorze danych, analizie i opracowaniu tego artykułu i są wymienieni jako współautorzy. Wszyscy autorzy dziękują Sanuja Mohanaraj i dr Rodrigo Maillard za wsparcie podczas opracowywania tego artykułu. Autorzy dziękują również Emersonowi Boggs i dr Claytonowi Hazelettowi za ich techniczne uwagi.
DOSTĘPNOŚĆ DANYCH
Wszystkie zestawy danych i pliki analityczne zostaną udostępnione w repozytorium (publicznie dostępnym folderze Box z odniesieniem do tego artykułu) po jego opublikowaniu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 15 mL centrifuge tube | Abdos | P10402 | Stosowane do hodowli komórek i budowy ładowarki do nabijania kul |
| Cbl-3xGly-ATTO590 | N/A | N/A | Stosowane do wykrywania RNA w systemie Riboglow, informacje o syntezie dostępne tutaj: https://doi.org/10.1021/acschembio.5c00917 |
| Cbl-5xGly-ATTO590 | N/A | N/A | Stosowane do wykrywania RNA w systemie Riboglow, informacje o syntezie dostępne tutaj: https://doi.org/10.1021/acschembio.5c00918 |
| Cell detachment media | Gibco | 12605-28 | Stosowane do podziału i transferu komórek |
| Cell Imaging Dishes | Ibidi | 81218-200 | Stosowane do obrazowania żywych komórek |
| Cell Microscopy DMEM | Gibco | A1896701 | Stosowane do obrazowania żywych komórek |
| Confocal Microscope System | Nikon | AX | Stosowane do obrazowania komórkowego konfokalnego |
| DMEM | Gibco | 1195-092 | Stosowane do hodowli komórek ssaków |
| FBS | Cytiva | SH30910.03 | Stosowane do suplementacji surowicą DMEM |
| Fluorescence lifetime imaging (FLIM) analysis software | PicoQuant | SymPhoTime 64, version 2.9, build 5818 | Stosowane do analizy FLIM |
| Glass beads | Millipore Sigma | G4649 | Stosowane do nabijania sond Riboglow na żywe komórki |
| Glass Coverslips | VWR | 48368 062 | Stosowane do obrazowania in vitro. |
| HEPES | Sigma | H3375 | Stosowane do przygotowania bufora RNA. |
| High Yield RNA Synthesis Kit | Thermo Scientific | K0441 | Zestaw do syntezy RNA |
| Hybrid Photomultiplier Detector | PicoQuant | PMA Hybrid Series | używane do wykrywania fotonów w pomiarach czasu życia fluorescencji. |
| KCl | Fisher Scientific | BP366 | Stosowane do przygotowania bufora RNA. |
| Live Cell Nuclei Stain | Invitrogen | R37605 | Stosowane do barwienia jąder komórkowych podczas obrazowania żywych komórek |
| Mammalian Cell Cryo Tubes | Fisher Scientific | 12-567-501 | Stosowane do przechowywania komórek ssaków |
| MgCl2 | Sigma | M8266 | Stosowane do przygotowania bufora RNA. |
| Microcentrifuge Tubes | Thermo Scientific | 90410 | Stosowane ogólnie do pracy in vitro i w hodowli komórek |
| Microscope Base | Nikon | Ti2 Eclipse | Stosowane do obrazowania in vitro i komórkowego. |
| Microscope Objective | Nikon | N Plan Apochromat | Stosowane do obrazowania in vitro i komórkowego. |
| Microscope Operation Software/Image Acquisition and Analysis Software | Nikon | NIS-Elements, version 6.20.02. | |
| Microvolume Spectrophotometer | Thermo Scientific | ND-2000 | Stosowane do oznaczania stężenia i czystości DNA i RNA |
| Multichannel Event Timer | PicoQuant | MultiHarp 150 | Stosowane do TCSPC w celu wyciągnięcia czasu życia fluorescencji z próbek in vitro i komórkowych. |
| NaCl | Fisher Scientific | BP358 | Stosowane do przygotowania bufora RNA. |
| PBS, 1X | Corning | 21-040-CV | Stosowane do płukania komórek i usuwania kulek |
| Pulsed Diode Laser and Laser Combining Unit | PicoQuant | Sepia PDL 828, PicoQuant LCU | Stosowane do wzbudzania laserowego próbek in vitro i komórkowych. |
| RNA Cleanup Kit | New England Biolabs | T2050L | Zestaw do oczyszczania RNA |
| RNAse denaturant | Invitrogen | AM9780 | Stosowane do przygotowania środowiska wolnego od RNAse |
| Tissue Culture Dishes | Fisher Scientific | FB012923 | Stosowane do ogólnej hodowli komórek i utrzymania |
Bibliografia
- Bertrand, E., Chartrand, P., Schaefer, M., Shenoy, S. M., Singer, R. H., et al. Localization of ASH1 mRNA Particles in Living Yeast. Molecular Cell. 2 (4), 437-445 (1998).
- Johansson, H. E., Liljas, L., Uhlenbeck, O. C. RNA Recognition by the MS2 Phage Coat Protein. Seminars in Virology. 8 (3), 176-185 (1997).
- Braselmann, E., Rathbun, C., Richards, E. M., Palmer, A. E. Illuminating RNA Biology: Tools for Imaging RNA in Live Mammalian Cells. Cell Chemical Biology. 27 (8), 891-903 (2020).
- Paige, J. S., Wu, K. Y., Jaffrey, S. R. RNA Mimics of Green Fluorescent Protein. Science. 333 (6042), 642-646 (2011).
- Filonov, G. S., Moon, J. D., Svensen, N., Jaffrey, S. R. Broccoli: Rapid Selection of an RNA Mimic of Green Fluorescent Protein by Fluorescence-Based Selection and Directed Evolution. Journal of the American Chemical Society. 136 (46), 16299-16308 (2014).
- Song, W., et al. Imaging RNA polymerase III transcription using a photostable RNA–fluorophore complex. Nature Chemical Biology. 13 (11), 1187-1194 (2017).
- Dolgosheina, E. V., et al. RNA Mango Aptamer-Fluorophore: A Bright, High-Affinity Complex for RNA Labeling and Tracking. ACS Chemical Biology. 9 (10), 2412-2420 (2014).
- Chen, X., et al. Visualizing RNA dynamics in live cells with bright and stable fluorescent RNAs. Nature Biotechnology. 37 (11), 1287-1293 (2019).
- Sunbul, M., et al. Super-resolution RNA imaging using a rhodamine-binding aptamer with fast exchange kinetics. Nature Biotechnology. 39 (6), 686-690 (2021).
- Chen, M., et al. A molecular beacon-based approach for live-cell imaging of RNA transcripts with minimal target engineering at the single-molecule level. Scientific Reports. 7 (1), 1550(2017).
- Raj, A., Van Den Bogaard, P., Rifkin, S. A., Van Oudenaarden, A., Tyagi, S. Imaging individual mRNA molecules using multiple singly labeled probes. Nature Methods. 5 (10), 877-879 (2008).
- Bratu, D. P., Cha, B. -J., Mhlanga, M. M., Kramer, F. R., Tyagi, S. Visualizing the distribution and transport of mRNAs in living cells. Proceedings of the National Academy of Sciences. 100 (23), 13308-13313 (2003).
- Zuo, F., et al. Imaging the dynamics of messenger RNA with a bright and stable green fluorescent RNA. Nature Chemical Biology. 20 (10), 1272-1281 (2024).
- Grün, F., et al. Super-Resolved Protein Imaging Using Bifunctional Light-Up Aptamers. Angewandte Chemie International Edition. 63 (51), e202412810(2024).
- Braselmann, E., et al. A multicolor riboswitch-based platform for imaging of RNA in live mammalian cells. Nature Chemical Biology. 14 (10), 964-971 (2018).
- Sarfraz, N., Moscoso, E., Oertel, T., Lee, H. J., Ranjit, S., et al. Visualizing orthogonal RNAs simultaneously in live mammalian cells by fluorescence lifetime imaging microscopy (FLIM). Nature Communications. 14 (1), 867(2023).
- Sarfraz, N., Shafik, L. K., Stickelman, Z. R., Shankar, U., Moscoso, E., et al. Evaluating Riboglow-FLIM probes for RNA sensing. RSC Chemical Biology. 5 (2), 109-116 (2024).
- Sarfraz, N., et al. Establishing Riboglow-FLIM to visualize noncoding RNAs inside live zebrafish embryos. Biophysical Reports. 3 (4), 100132(2023).
- Datta, R., Heaster, T. M., Sharick, J. T., Gillette, A. A., Skala, M. C. Fluorescence lifetime imaging microscopy: fundamentals and advances in instrumentation, analysis, and applications. Journal of Biomedical Optics. 25 (07), 1(2020).
- Stickelman, Z., Sarfraz, N., Rice, M. K., Lambeck, B. J., Milkovich, S., et al. Expanding the Riboglow-FLIM Toolbox with Different Fluorescence Lifetime-Producing RNA Tags. Biochemistry. 64 (11), 2429-2438 (2025).
- Shafik, L. K., et al. Evaluating Linker Architecture in RNA-Detecting Riboglow Probes and Effects on Fluorescence Turn-On. ACS Chemical Biology. 21 (2), 371-379 (2026).
- Cialek, C. A., Galindo, G., Koch, A. L., Saxton, M. N., Stasevich, T. J. Bead Loading Proteins and Nucleic Acids into Adherent Human Cells. Journal of Visualized Experiments. (172), e62559(2021).
- Sarfraz, N., Braselmann, E. Practical guide to fluorescence lifetime imaging microscopy. Molecular Biology of the Cell. 36 (6), tp1(2025).
Przedruki i uprawnienia
