W tej podwójnie ślepej, kontrolowanej placebo próbie oceniono 12-tygodniową monoterapię wywarem Weishen u 72 osób starszych z osteoporozą i niedoborem yang nerek. Wyniki obejmowały odpowiedź zespołu w tradycyjnej medycynie chińskiej, ból w odcinku lędźwiowym kręgosłupa, gęstość mineralną kości, markery obrotu kostnego oraz bezpieczeństwo. Wyniki stanowią wstępne wsparcie dla dalszych, większych i długoterminowych potwierdzających badań klinicznych.
Artykuł badawczy
Bezpieczeństwo i skuteczność wywaru Weishen w terapii pacjentów w wieku podeszłym z osteoporozą i niedoborem Yang nerek: badanie randomizowane
W tym artykule
Podsumowanie
Streszczenie
Niniejsza praca opisuje protokół oraz ocenia bezpieczeństwo i wstępną skuteczność monoterapii wywarem Weishen. W tym randomizowanym, podwójnie ślepym badaniu kontrolowanym placebo wzięło udział 72 zakwalifikowanych pacjentów (w wieku 60–80 lat), których przydzielono w stosunku 1:1 do otrzymywania granulatu wywaru Weishen lub placebo przez 12 tygodni. Nie dopuszczano stosowania rutynowych konwencjonalnych leków na osteoporozę (w tym wapnia lub witaminy D). Głównym punktem końcowym była całkowita stopa skuteczności oparta na redukcji punktacji syndromu tradycyjnej medycyny chińskiej (TCM) (redukcja ≥30% w wizualnej skali analogowej (VAS) dla bólu pleców, gęstość mineralna kości (BMD) w kręgosłupie lędźwiowym i szyjce kości udowej oraz surowicze markery metabolizmu kostnego (propeptyd N-końcowy prokolagenu typu I (PINP), telopeptyd C-końcowy kolagenu typu I (β-CTX), osteokalcyna (OC))). Bezpieczeństwo oceniano za pomocą testów laboratoryjnych i monitorowania zdarzeń niepożądanych. Badanie ukończyło wszystkich 72 pacjentów. Zdefiniowany w protokole główny punkt końcowy wykazał wyższą całkowitą stopę skuteczności w grupie otrzymującej wywar Weishen w porównaniu z placebo (66,7% vs 41,7%; P < 0,05). Wstępne wyniki BMD sugerowały różnicę między grupami w zmianie BMD szyjki kości udowej (P < 0,05), podczas gdy zmiany BMD kręgosłupa lędźwiowego nie różniły się znacząco. Biorąc pod uwagę 12-tygodniowy czas trwania leczenia, wyniki BMD mają charakter wstępny i służą do generowania hipotez. W żadnej z grup nie wystąpiły poważne zdarzenia niepożądane. Wyniki tego badania wykazują, że 12-tygodniowa monoterapia wywarem Weishen jest wykonalna i bezpieczna w tej populacji. Zaobserwowana poprawa objawów TCM i bólu, wraz z sugestywnymi zmianami w BMD szyjki kości udowej, uzasadnia przeprowadzenie dalszych, długoterminowych badań potwierdzających.
Wprowadzenie
Osteoporoza jest systemową chorobą szkieletu charakteryzującą się zmniejszoną masą kostną, pogorszeniem mikroarchitektoniki kości oraz zwiększoną kruchością kości. Złamania osteoporotyczne znacząco zwiększają stopień niepełnosprawności i śmiertelność wśród osób starszych1,2,3. Wraz z intensyfikacją globalnego starzenia się populacji, osteoporoza stała się poważnym problemem zdrowia publicznego4. W Chinach rozpowszechnienie osteoporozy u osób w wieku 60 lat lub więcej sięga aż 32%, co generuje znaczne i rosnące obciążenie kliniczne i socjoekonomiczne.
Obecnie główne strategie leczenia osteoporozy starczej (SOP) w nowoczesnej medycynie obejmują suplementację wapniem i witaminą D, stosowanie leków antyresorpcyjnych (takich jak bisfosfoniany, przeciwciała monoklonalne skierowane przeciwko RANKL) oraz środków anabolicznych5,6. Chociaż terapie te mogą skutecznie zwiększać gęstość mineralną kości (BMD) i zmniejszać ryzyko złamań, ich długotrwałe stosowanie wciąż wiąże się z licznymi wyzwaniami. Na przykład bisfosfoniany mogą prowadzić do martwicy kości żuchwy lub atypowych złamań kości udowej7, natomiast środki takie jak teriparatyd i denosumab są ograniczone przez wysoki koszt oraz potencjalnie szybką utratę masy kostnej po odstawieniu leczenia8. Dlatego też poszukiwanie bezpieczniejszych, bardziej ekonomicznych i odpowiedniejszych alternatyw lub terapii wspomagających w długoterminowym leczeniu ma istotne znaczenie kliniczne.
Medycyna tradycyjna często klasyfikuje osteoporozę w ramach "więdnięcia kości" (Gu Wei) lub "zanikania kości" (Gu Ku). Su Wen · Wei Lun stwierdza: "Nerka zarządza kośćmi i szpikiem... Gdy qi nerki jest gorące, kręgosłup lędźwiowy nie może być wyprostowany, kości zanikają, a szpik ubywa, co prowadzi do więdnięcia kości," ustalając niedobór nerek jako główną patogenezę9. Nerka magazynuje esencję, zarządza kośćmi i wytwarza szpik. Funkcje ogrzewania i napędzania pierwotnego yang w obrębie nerki są fundamentalne dla wytrzymałości kości i zrównoważonego metabolizmu. Niedobór yang nerki prowadzi do niewystarczającej ilości esencji i krwi, niedożywienia szpiku oraz do niedostatecznie odżywionych i osłabionych kości, które stają się kruche. Manifestacje kliniczne często obejmują zimny ból w odcinku lędźwiowym kręgosłupa, tkliwość i osłabienie, niechęć do zimna oraz zimne kończyny10. Dlatego ogrzewanie i tonizowanie yang nerki stało się ważną zasadą w TCM w zapobieganiu i leczeniu osteoporozy z niedoboru yang nerki11.
Odwar Weishen (znany również jako pigułki Weishen) wywodzi się z dzieła Liu Wansu Suwen Bingji Qiyi Bao Ming Ji z dynastii Jin, pierwotnie wskazanego w przypadku "upośledzenia funkcji wątroby i nerek wpływającego na śledzionę, słabego trawienia pokarmów oraz bólu w odcinku lędźwiowym kręgosłupa utrudniającego wstawanie11." W recepturze zastosowano korę Eucommia (Du Zhong) oraz owoc Psoralea (Bu Gu Zhi) jako zioła główne w celu ogrzania nerek, wzmocnienia yang oraz utwierdzenia ścięgien i kości; nasiona Dodder (Tu Si Zi), Fenugreek (Hu Lu Ba) oraz korzeń Cyathula (Chuan Niu Xi) jako zioła wspomagające w celu tonizacji wątroby i nerek oraz usuwania wiatru i wilgoci; wspierane przez korzeń Saposhnikovia (Fang Feng), kłącze Dioscoreae hypoglaucae (Bi Xie), owoc Tribulus (Bai Ji Li) oraz korę Cynamonu (Rou Gui) w celu usunięcia wiatru i wilgoci, wspomagania dolnego jiao, uspokojenia wątroby i opanowania yang, a także ogrzania i odblokowania kanałów. Wspólnie zioła te są tradycyjnie uważane za działające synergistycznie w celu ogrzania i tonizacji yang nerek oraz uzupełnienia esencji w celu wzmocnienia kości. Wstępne eksperymenty na zwierzętach wykazały, że odwar Weishen może poprawiać metabolizm kostny i promować tworzenie kości poprzez modulowanie szlaków sygnalizacyjnych, w tym TGF-β/Smad2 i MAPK12. Jednak w praktyce klinicznej receptura ta jest najczęściej stosowana w połączeniu z medycyną zachodnią. Brakuje wysokiej jakości, rygorystycznie zaprojektowanych dowodów z badań klinicznych potwierdzających jej skuteczność i bezpieczeństwo jako monoterapii w przypadku starczej osteoporozy związanej z niedoborem yang nerek.
Aby wyjaśnić pozycję monoterapii odwarem Weishen, w niniejszej pracy porównano ją z głównymi interwencjami klinicznymi. Konwencjonalna farmakoterapia obejmuje głównie bisfosfoniany, denosumab oraz teriparatyd, które mogą być stosowane z dodatkiem suplementów wapnia i witaminy D lub bez nich. Schematy te mogą skutecznie zmniejszyć ryzyko złamań i zapewnić niezawodną długoterminową skuteczność, jednak posiadają one istotne wady. Mogą one powodować ciężkie reakcje niepożądane, takie jak osteonekroza żuchwy i atypowe złamania kości udowej, a także wiążą się z wysokimi kosztami i słabą tolerancją u niektórych pacjentów w podeszłym wieku. Ponadto po zaprzestaniu stosowania denosumabu często dochodzi do szybkiej utraty masy kostnej. Choć sama suplementacja wapniem i witaminą D jest bezpieczna i przystępna cenowo, wykazuje ona ograniczony wpływ na zapobieganie złamaniom u osób starszych z odpowiednim poziomem witaminy D5,6. Stanowi ona jedynie terapię wspomagającą, a nie leczenie modyfikujące przebieg choroby.
Innym powszechnym podejściem jest terapia łączona, wykorzystująca chińskie formuły ziołowe oraz konwencjonalną farmakoterapię, co pomaga w łagodzeniu objawów klinicznych i pozwala na zmniejszenie dawkowania leków zachodnich. Niemniej jednak, takie schematy uzupełniające są obarczone wpływem leczenia tła, co uniemożliwia zidentyfikowanie niezależnego efektu terapeutycznego leków ziołowych. Co więcej, w większości odpowiednich badań brakuje rygorystycznego zaślepienia, kontroli placebo oraz ustandaryzowanych kryteriów różnicowania zespołów w ramach TCM. Z tego powodu rzeczywista skuteczność ziołowych formuł tonizujących nerki, w tym wywaru Weishen, stosowanych w monoterapii, pozostaje niejasna. Istnieje zatem pilna potrzeba kliniczna, aby zweryfikować, czy ustandaryzowane chińskie formuły ziołowe mogą służyć jako skuteczne monoterapie, stanowiąc alternatywę dla pacjentów preferujących czyste leczenie TCM lub posiadających przeciwwskazania do konwencjonalnych leków zachodnich.
W niniejszym badaniu zastosowano model monoterapii kontrolowanej placebo bez suplementacji wapniem i witaminą D z następujących powodów. Po pierwsze, pozwala to na obiektywną ocenę samodzielnej skuteczności odwaru Weishen przy jednoczesnym wyeliminowaniu czynników zakłócających wynikających z leczenia towarzyszącego. Po drugie, do tej pory nie przeprowadzono wysokiej jakości badań klinicznych potwierdzających niezależny wpływ odwaru Weishen w tej populacji pacjentów, a model kontrolowany placebo może dostarczyć najbardziej rygorystycznych dowodów. Po trzecie, biorąc pod uwagę 12-tygodniowy okres interwencji oraz ścisły monitoring w trakcie całego badania, rezygnacja z podawania wapnia i witaminy D została uznana za dopuszczalną etycznie w ramach kryteriów kwalifikacji oraz procedur monitorowania przyjętych w badaniu. Celem tego projektu jest odpowiedź na kluczowe pytanie kliniczne: czy monoterapia odwarem Weishen może poprawić objawy kliniczne, nasilenie bólu, metabolizm kostny oraz gęstość mineralną kości u starszych pacjentów z osteoporozą starczą o wzorcu niedoboru yang nerek?
Niniejsze badanie ma na celu uzupełnienie luki badawczej. Z naszej wiedzy jest to pierwsze badanie kliniczne oceniające skuteczność i bezpieczeństwo odwaru Weishen, stosowanego samodzielnie (bez konwencjonalnych leków przeciwosteoporotycznych), w leczeniu osteoporozy starczej o wzorcu niedoboru yang nerek. Wyniki dostarczą wstępnych dowodów wspierających precyzyjne zastosowanie kliniczne tej receptury i pomogą w opracowaniu projektu kolejnych, potwierdzających badań klinicznych.
Protokół
Badanie to zostało przeprowadzone zgodnie z zasadami Deklaracji Helsińskiej. Badanie zostało zatwierdzone przez Komisję Etyczną Xuzhou Central Hospital (numer zatwierdzenia XZXY-LK-20230320-037). Próba została zarejestrowana w Narodowym Systemie Rejestracji Badań Medycznych (nr: MR-32-23-014328).
Projekt badania
Było to prospektywne, jednocentrowe, zrandomizowane, podwójnie ślepe, kontrolowane placebo badanie kliniczne, zaprojektowane w celu oceny skuteczności klinicznej i bezpieczeństwa monoterapii wywarem Weishen w leczeniu starczej osteoporozy z niedoborem yin nerek.
Rekrutacja i włączenie do badania
Uczestników zrekrutowano z poradni zewnętrznej Oddziału Ortopedii i TCM w Centralnym Szpitalu w Xuzhou w okresie od kwietnia 2023 do września 2024 roku. Koordynator ds. badań codziennie przeszukiwał elektroniczną dokumentację medyczną w celu znalezienia pacjentów w wieku 60–80 lat z kodami diagnostycznymi dla osteoporozy (M80–M81), u których występowały objawy takie jak ból pleców, tkliwość oraz osłabienie w okolicy lędźwi i kolan. Z potencjalnie kwalifikującymi się pacjentami kontaktowano się następnie telefonicznie, korzystając ze standaryzowanego scenariusza, który wyjaśniał cel badania, 12-tygodniowy, podwójnie ślepy, kontrolowany placebo projekt, brak suplementacji wapniem lub witaminą D w tle oraz dostępność leczenia ratunkowego w razie potrzeby. Pacjenci, którzy wyrazili zainteresowanie, zostali zaproszeni na wizytę przesiewową. Podczas przesiewu od wszystkich uczestników uzyskano pisemną świadomą zgodę przed przeprowadzeniem jakichkolwiek procedur specyficznych dla badania. Prowadzono rejestr przesiewowy, aby odnotować wszystkich skontaktowanych pacjentów, przyczyny wykluczenia oraz osoby, które odmówiły udziału. Po uzyskaniu zgody pobrano próbkę krwi na czczo w celu pomiaru stężenia 25-hydroksywitaminy D₃ w surowicy (wymagane do włączenia stężenie ≥20 ng/mL), wapnia, fosforu oraz markerów obrotu kostnego (PINP, β‑CTX, OC) przy użyciu automatycznego analizatora biochemicznego. Do pomiaru gęstości mineralnej kości w odcinku lędźwiowym kręgosłupa (L1–L4) i szyjce lewej kości udowej wykorzystano urządzenie do dwuenergetycznej absorpcjometrii promieni rentgenowskich (DXA). Różnicowanie zespołów TCM zostało przeprowadzone niezależnie przez dwóch lekarzy specjalistów TCM z wykorzystaniem standaryzowanego formularza raportu przypadku (CRF); wszelkie rozbieżności rozstrzygano w drodze dyskusji z trzecim, starszym lekarzem TCM. Wszystkie kryteria włączenia i wykluczenia sprawdzano za pomocą wydrukowanej listy kontrolnej. Kwalifikujący się uczestnicy zostali następnie zaplanowani na ocenę wyjściową w ciągu 7 dni przed randomizacją.
Obliczanie wielkości próby
Wielkość próby obliczono na podstawie głównego punktu końcowego – całkowitego wskaźnika skuteczności (wynik dychotomiczny). Zgodnie z dwiema wcześniej opublikowanymi metaanalizami interwencji TCM w pierwotnej osteoporozie13,14, zgłaszane całkowite wskaźniki skuteczności (oparte na redukcji punktowej oceny zespołu TCM) dla ziołowych receptur wzmacniających nerki wynosiły od około 60% do 75% w grupach leczonych oraz od 35% do 50% w grupach placebo lub kontrolnych. Na podstawie tych szacunków przyjęto wskaźniki skuteczności na poziomie 66% dla grupy otrzymującej wywar Weishen oraz 40% dla grupy placebo. Przy dwustronnym poziomie istotności α = 0,05 i β = 0,20 (moc = 80%), szacowanie wielkości próby dla porównania dwóch niezależnych proporcji przeprowadzono przy użyciu specjalistycznego oprogramowania do obliczeń wielkości próby. Wprowadzono następujące parametry: p1 = 0,66, p2 = 0,40, α = 0,05, moc = 0,80, stosunek przydziału N2/N1 = 1. Obliczenia wykazały, że wymaganych jest 33 pacjentów na grupę. Uwzględniając przybliżony 10-procentowy odsetek rezygnacji, ostatecznie ustalono całkowitą wielkość próby na 72 pacjentów, po 36 pacjentów w każdej grupie. Wyniki z oprogramowania oraz ustawienia analizy zapisano w formacie PDF i zarchiwizowano w głównym pliku badania.
Randomizacja i zaślepianie
Zastosowano metodę zrandomizowanych bloków warstwowych. Czynnikami stratyfikacji były grupa wiekowa (60–70 lat vs. 71–80 lat) oraz płeć (mężczyzna vs. kobieta). Użyto stałego rozmiaru bloku wynoszącego 4. Niezależny statystyk, niezaangażowany w rekrutację uczestników, leczenie ani ocenę skuteczności, wykorzystał oprogramowanie do randomizacji w celu wygenerowania sekwencji przydziału. Postępowano zgodnie z następującą procedurą: (1) utworzono nowy pusty zestaw danych z 72 wierszami; (2) wprowadzono zmienne stratyfikacyjne (grupa wiekowa i płeć) oraz sekwencyjne ID uczestnika (1–72); (3) w obrębie każdej warstwy wygenerowano jednorodną liczbę losową z zakresu od 0 do 1; (4) uczestników posortowano według warstwy oraz liczby losowej; (5) w każdym bloku o rozmiarze 4, dwie pierwsze osoby przydzielono do grupy Weishen Decoction (kod A), a kolejne dwie do grupy placebo (kod B); (6) wydrukowano końcową tabelę przydziału. Sekwencja losowa została wydrukowana i zapieczętowana w ponumerowanych kolejno nieprzezroczystych kopertach. Koperty te przechowywano w zamkniętej szafce w aptece centralnej szpitala, do której dostęp miał wyłącznie farmaceuta wydający leki, który nie brał udziału w żadnych innych procedurach badania. Po zapisaniu do badania i ocenie wyjściowej koordynator ds. badań przypisał kolejny dostępny numer ID uczestnika (w kolejności rosnącej) i pobrał z apteki odpowiadającą mu kopertę. Koperta została otwarta przez farmaceutę dopiero po zakończeniu przez uczestnika wszystkich ocen wyjściowych i potwierdzeniu kwalifikowalności. Następnie farmaceuta przygotował lek badawczy zgodnie z kodem przydziału i odnotował przypisanie w zabezpieczonym dzienniku przydziału (przechowywanym w oddzielnym, zamkniętym pliku). Leki badawcze (granulaty Weishen Decoction i odpowiadające im placebo) były identyczne pod względem wyglądu, zapachu, opakowania i masy (każda saszetka ważyła około 12,05 g). Apteka przygotowała zapas leku badawczego na 4 tygodnie dla każdego uczestnika zgodnie z kopertą randomizacyjną. Dla każdego uczestnika zestaw opisanych pojemników (jeden na każdy 4-tygodniowy odstęp) wypełniono przydzielonymi saszetkami. Na etykiecie każdego pojemnika znalazły się: ID uczestnika, numer pojemnika (np. W1, W2, W3 dla tygodni 1–4, 5–8, 9–12) oraz instrukcja „Przyjmować jedną saszetkę dwa razy dziennie po posiłku”. W oddzielnym dzienniku wydawania leków odnotowano ID uczestnika, numer pojemnika, liczbę wydanych saszetek (28 na pojemnik), datę wydania oraz inicjały farmaceuty wydającego leki. Dziennik został podpisany i opatrzony datą przez farmaceutę oraz drugiego niezależnego technika aptecznego, który zweryfikował liczbę saszetek. Uczestnicy, badacze kliniczni (odpowiedzialni za rekrutację, leczenie i obserwację), osoby oceniające skuteczność oraz statystycy danych byli oślepieni co do przydziału do grup, który pozostał utajony do momentu zamknięcia bazy danych i zakończenia zaplanowanych analiz. W trakcie badania nie wystąpiły żadne nieplanowane zdarzenia odślepienia.
Kryteria diagnostyczne
Zachodnia diagnoza medyczna osteoporozy została oparta na Wytycznych dotyczących diagnozowania i leczenia pierwotnej osteoporozy (2022)15Dual-energy X-ray absorptiometry wykorzystano do pomiaru gęstości mineralnej kości w odcinku lędźwiowym kręgosłupa (L1–L4) lub szyjce kości udowej, a do potwierdzenia diagnozy przyjęto wartość T-score ≤−2,516Kryteria diagnostyczne TCM dla zespołu niedoboru yang nerek opracowano zgodnie z Eksperckim Konsensusem TCM dotyczącym zapobiegania i leczenia pierwotnej osteoporozy (2020).16Głównymi objawami były zimny ból w plecach i w pasie oraz ból i osłabienie w pasie i kolanach. Objawy wtórne obejmowały dreszcze i preferencję do ciepła (nasilenie objawów pod wpływem zimna), a także częstomocz lub nykturię. W badaniu języka i tętna stwierdzono blady, obrzęknięty język z białą, śliską powłoką oraz tętno głębokie, nitkowate lub wolne. Do postawienia diagnozy wymagane było wystąpienie wszystkich głównych objawów oraz co najmniej jednego objawu wtórnego, w połączeniu z obrazem języka i tętna. Każdy objaw został skwantyfikowany w celu obliczenia całkowitej punktacji zespołu TCM. Zgodnie z Konsensusem Ekspertów dotyczącym TCM w profilaktyce i leczeniu pierwotnej osteoporozy (2020)17objawy główne (uczucie zimna w plecach i w pasie, ból i osłabienie w pasie i kolanach) oceniano w czterostopniowej skali: 0, 2, 4 lub 6 (0 = brak, 2 = łagodne, 4 = umiarkowane, 6 = ciężkie), przy czym nasilenie uczucia zimna w plecach i w pasie powiązano z wynikami skali VAS (łagodne: 1–3; umiarkowane: 4–6; ciężkie: 7–10). Objawy wtórne (ograniczona ruchomość odcinka lędźwiowego kręgosłupa, niechęć do zimna i preferencja ciepła, częstomocz lub nykturia) oceniano w skali 0–1–2–3 (0 = brak, 1 = łagodne, 2 = umiarkowane, 3 = ciężkie). Wszyscy oceniający zostali przeszkoleni z tych kryteriów i przeszli test pilotażowy na grupie 10 pacjentów przed rozpoczęciem badania, aby zapewnić spójność między oceniającymi (współczynnik korelacji wewnątrzklasowej ≥0,85).
Kryteria włączenia, wykluczenia i wycofania
Kryteria włączenia obejmowały: wiek 60–80 lat; spełnienie powyższych kryteriów diagnostyki medycyny zachodniej oraz kryteriów zespołu niedoboru yang nerek według TCM; brak stosowania leków wpływających na metabolizm kostny (np. bisfosfonianów, teriparatydy, denosumabu) w ciągu 3 miesięcy przed rekrutacją; stabilne parametry życiowe, pełna świadomość, zdolność do współpracy przy ocenach skalowych i wizytach kontrolnych oraz dobrowolny udział potwierdzony podpisaną świadomą zgodą. Kryteria wykluczenia obejmowały: wtórną osteoporozę (np. nadczynność przytarczyc, zespół Cushinga, długotrwałe stosowanie glikokortykosteroidów); współistniejące ciężkie pierwotne choroby serca, wątroby, nerek lub układu krwiotwórczego, a także nowotwory złośliwe; w wywiadzie nadwrażliwość lub znaną alergię na jakikolwiek składnik badanego leku; współistniejące kompresyjne złamania kręgów lędźwiowych, ciężkie deformacje kręgosłupa lub przebyte alloplastyki stawów wpływające na dokładność pomiaru BMD; stan poznawczy lub psychiatryczny uniemożliwiający udzielenie świadomej zgody lub ukończenie procedur badania oraz jednoczesny udział w innym badaniu klinicznym. Kryteria przerwania badania i wycofania z grupy obejmowały: wystąpienie poważnych zdarzeń niepożądanych, które w ocenie badacza uniemożliwiały kontynuację; słabą współpracę uczestnika (wskaźnik przestrzegania zaleceń terapeutycznych <80% lub utrata kontaktu podczas obserwacji); wycofanie zgody oraz wystąpienie zdarzeń klinicznych wymagających standardowego leczenia i pilnej interwencji w trakcie trwania badania.
Metody leczenia
W badaniu nie uwzględniono konwencjonalnej farmakoterapii (leczenie tła: wapń i witamina D). Uczestnicy otrzymywali wywar Weishen lub odpowiadające mu placebo w celu oceny jego niezależnej skuteczności. Grupa przyjmująca wywar Weishen otrzymywała doustne granulaty wywaru Weishen (przygotowane przez chińską firmę farmaceutyczną; nr partii: 20240217). Granulaty zostały wyprodukowane przy użyciu znormalizowanego procesu ekstrakcji wodnej i suszenia rozpyłowego. Dzienny ekwiwalent surowca roślinnego (łącznie 111 g) dawał około 20,5 g ekstraktu po suszeniu rozpyłowym. Po dodaniu dekstryny (15% w/w) całkowita dzienna waga granulatów wynosiła około 24,1 g, podzielona równo na dwie saszetki (każda zawierała około 12,05 g granulatów, co odpowiadało 55,5 g surowca roślinnego i 10,25 g suchego ekstraktu na saszetkę). Uczestnicy rozpuszczali jedną saszetkę w 150–200 mL ciepłej wody i spożywali ją po śniadaniu oraz ponownie po kolacji. Grupa kontrolna otrzymywała doustne, odpowiadające placebo granulaty identyczne pod względem wyglądu, koloru, zapachu i smaku (nr partii: 20240211; wykonane z dekstryny, karmelu i barwnika spożywczego, bez aktywności farmakologicznej), zapakowane identycznie i z tym samym schematem dawkowania. Czas trwania leczenia dla obu grup wynosił 12 tygodni. Przez cały 12-tygodniowy okres leczenia pacjenci byli monitorowani w 4., 8. i 12. tygodniu. Każdy uczestnik, u którego wystąpiło nowe złamanie kruchości, znaczne pogorszenie bólu pleców ograniczające ruchomość lub klinicznie istotny spadek stanu funkcjonalnego, miał zostać wycofany z badania i skierowany na standardowe leczenie osteoporozy. Nie odnotowano takich przypadków wycofania.
Monitorowanie przestrzegania zaleceń
Przestrzeganie zaleceń terapeutycznych oceniano za pomocą połączonej metody liczenia saszetek oraz prowadzenia dzienniczka pacjenta. Zapas leku na 4 tygodnie, przy dawkowaniu dwa razy dziennie, powinien zwykle obejmować 56 saszetek. Uczestnicy zostali poinstruowani, aby podczas każdej wizyty kontrolnej (w 4., 8. i 12. tygodniu) zwracać wszystkie saszetki, zarówno zużyte, jak i niezużyte. Podczas każdej wizyty personel badania przeliczał zwrócone saszetki i zapisywał wynik w ustandaryzowanym dzienniku przestrzegania zaleceń.
Wskaźnik przylegania dla każdego przedziału obliczono następująco:
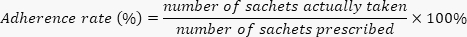
gdzie „liczba faktycznie przyjętych saszetek” została wyliczona jako (saszetki wydane podczas poprzedniej wizyty) − (saszetki zwrócone podczas obecnej wizyty).
Każdy uczestnik otrzymał również papierowy dzienniczek w celu zapisywania daty i godziny przyjęcia każdej saszetki. Dzienniczki były sprawdzane i podpisywane przez koordynatora badania podczas każdej wizyty kontrolnej. Rozbieżności między wpisami w dzienniczku a liczbą pozostałych saszetek wyjaśniano podczas wywiadów z uczestnikami; w przypadku braku rozstrzygnięcia stosowano bardziej konserwatywne szacunki. Za akceptowalny uznano wskaźnik przestrzegania zaleceń (adherencji) ≥80% w całym 12-tygodniowym okresie. Uczestnicy z adherencją <80% w 4. lub 8. tygodniu otrzymali dodatkowe instrukcje; jeśli adherencja nadal wynosiła <80% podczas kolejnej wizyty, uznawano ich za osoby nieprzestrzegające zaleceń i wykluczano z analizy per‑protocol (pozostawali oni jednak pod obserwacją pod kątem bezpieczeństwa i zostali włączeni do analizy intention‑to‑treat). W przypadku pominięcia dawki uczestnicy zostali poinstruowani, aby nie podwajać kolejnej dawki, lecz wrócić do regularnego harmonogramu.
Miary obserwacyjne i metody oceny
Głównym punktem końcowym była całkowita skuteczność, zdefiniowana jako redukcja punktacji zespołu TCM. Punktacje zespołu TCM oceniano przed rozpoczęciem leczenia oraz po 12 tygodniach leczenia. Stosując metodę Nimodipine ([(punktacja wyjściowa − punktacja po leczeniu) / punktacja wyjściowa] × 100%), kategorię „wyraźnie skuteczny” zdefiniowano jako stopień redukcji punktacji zespołu ≥70%, „skuteczny” jako 30% ≤ stopień redukcji <70%, a „nieskuteczny” jako stopień redukcji <30%. Całkowitą skuteczność obliczono jako (liczba uczestników zakwalifikowanych jako wyraźnie skuteczni lub skuteczni) / całkowita liczba przypadków × 100%. Kluczowymi wtórnymi punktami końcowymi były zmiana całkowitej punktacji zespołu TCM (zmienna ciągła) oraz zmiana intensywności bólu w odcinku lędźwiowym kręgosłupa mierzona w wizualnej skali analogowej (VAS, skala 0–10)17. Eksploracyjne wtórne punkty końcowe obejmowały zmiany gęstości mineralnej kości (BMD) w kręgosłupie lędźwiowym i szyjce kości udowej, zmiany markerów metabolizmu kostnego w surowicy (PINP, β‑CTX, OC, Ca, P, 25(OH)D₃, kostna fosfataza alkaliczna (BALP)) oraz wskaźniki bezpieczeństwa. BMD mierzono za pomocą urządzenia DXA przez tego samego certyfikowanego technika, zaślepionego co do przydziału do grupy, w punkcie wyjściowym (w ciągu 7 dni przed randomizacją) oraz podczas wizyty kontrolnej po leczeniu (w ciągu 12 tygodni po zakończeniu leczenia)4,19. Żylną krew na czczo pobierano przed leczeniem i po 12 tygodniach w celu pomiaru markerów metabolizmu kostnego przy użyciu zautomatyzowanego analizatora immunoenzymatycznego z elektrochemiluminescencją. Bezpieczeństwo oceniano poprzez ciągłe monitorowanie zdarzeń niepożądanych (AE); zaplanowane badania laboratoryjne (morfologia krwi, badanie moczu, próby czynności wątroby i nerek, elektrokardiografia (ECG)) w punkcie wyjściowym i w 12. tygodniu; oraz badania fizykalne podczas każdej wizyty (tygodnie 4., 8. i 12.). Wszystkie zdarzenia niepożądane gromadzono poprzez zgłoszenia spontaniczne oraz aktywne zapytania podczas każdej wizyty. Stopień nasilenia oceniano przy użyciu
Wspólne Kryteria Terminologiczne dla Zdarzeń Niepożądanych (CTCAE).
Instrukcje dotyczące bezpieczeństwa klinicznego i zasady przerwania badania
Niezależna Rada Monitorowania Danych i Bezpieczeństwa (DSMB), składająca się z farmakologa klinicznego, geriatry oraz biostatystyka, zbierała się co 6 tygodni w celu przeglądu wszystkich danych dotyczących bezpieczeństwa. Zdefiniowano następujące zasady bezpieczeństwa. Każde poważne zdarzenie niepożądane (SAE) — zdefiniowane jako zgon, zdarzenie zagrażające życiu, pierwsza lub przedłużona hospitalizacja, trwałe lub istotne upośledzenie, wada wrodzona lub przedłużenie istniejącej hospitalizacji, trwałe lub istotne upośledzenie bądź wada wrodzona — musiało zostać zgłoszone do komisji etycznej w ciągu 24 godzin oraz do DSMB w ciągu 48 godzin. Odslepienie dotkniętego uczestnika mogło zostać przeprowadzone przez głównego badacza tylko wtedy, gdy wiedza o przypisaniu do grupy terapeutycznej była uznana za niezbędną dla opieki nad pacjentem. Procedura odślepienia była zarządzana przez aptekę centralną, która przechowywała kod alokacji w zapieczętowanej kopercie. Jeśli uznano, że SAE było możliwe, prawdopodobne lub powiązane z badanym lekiem, DSMB rekomendowałoby wykluczenie dotkniętego uczestnika, a w przypadku wystąpienia wielu podobnych SAE — zawieszenie całego badania. W przypadku niepoważnych zdarzeń niepożądanych leczenie mogło być kontynuowane według uznania badacza; jeśli zdarzenie niepożądane powodowało uporczywy dyskomfort lub stało się umiarkowane do ciężkiego (stopień 2 lub wyższy) i nie ustąpiło w ciągu 7 dni, badacz mógł wycofać uczestnika z badania. Badanie zostałoby przerwane wcześniej, jeśli (i) dwa lub więcej SAE byłoby powiązanych z badanym lekiem; (ii) pojawiłaby się wcześniej nierozpoznana poważna toksyczność; lub (iii) DSMB zarekomendowałoby przerwanie z powodu bezcelowości lub ryzyka wyrządzenia szkody.
Przetwarzanie danych i metody statystyczne
Wszystkie karty obserwacji pacjenta (CRF) zostały wypełnione przez przeszkolonych koordynatorów badania i dwukrotnie, niezależnie, wprowadzone do elektronicznej bazy danych przez dwóch niezależnych operatorów wprowadzania danych. Oba wpisy porównano za pomocą wbudowanego modułu walidacji oprogramowania; rozbieżności rozstrzygano w oparciu o oryginalną dokumentację źródłową. Prowadzono rejestr zapytań do danych. Po zakończeniu wizyty w 12. tygodniu przez ostatniego uczestnika i rozwiązaniu wszystkich zapytań, główny badacz oraz kierownik ds. danych zablokowali bazę danych. Zablokowaną bazę wyeksportowano do oprogramowania do analizy statystycznej w celu przeprowadzenia analizy. Plik składni zawierający wszystkie transformacje danych, etykietowanie zmiennych oraz polecenia analizy (w tym test χ2 dla głównego punktu końcowego, niezależne testy t dla wyników zmiany oraz analizy wrażliwości ANCOVA) został zapisany i zarchiwizowany wraz z głównym plikiem badania. Analizę statystyczną przeprowadzono zarówno dla pełnego zestawu analiz (Full Analysis Set), jak i zestawu zgodnego z protokołem (Per‑Protocol Set); ponieważ żaden pacjent nie wycofał się z badania i nie wystąpiły żadne istotne odstępstwa od protokołu, oba zestawy były identyczne. Dla głównego punktu końcowego (całkowity wskaźnik skuteczności) zastosowano test χ2. W przypadku ciągłych wtórnych punktów końcowych, wyniki zmiany (po leczeniu minus wartość wyjściowa) porównywano między grupami za pomocą t-testów dla prób niezależnych (dla zmian o rozkładzie normalnym) lub testów U Manna-Whitneya (dla zmian o rozkładzie nienormalnym). Jako analizę wrażliwości przeprowadzono analizę kowariancji (ANCOVA) w celu skorygowania wartości wyjściowych, co przyniosło spójne wyniki. Wszystkie testy statystyczne były dwustronne, a wartość P < 0,05 uznano za istotną statystycznie. Nie planowano ani nie przeprowadzano analizy tymczasowej.
Wyniki
Przepływ uczestników, walidacja zaślepienia i kompletność obserwacji
Randomizacja i przydział
Zrandomizowano 72 pacjentów (36 do grupy z odwarem Weishen, 36 do grupy placebo). Wszystkich 72 pacjentów otrzymało przypisaną interwencję; nie wystąpiły żadne odstępstwa od protokołu.
Integralność zaślepienia
Nie przeprowadzono formalnej oceny zaślepienia (np. z użyciem wskaźnika James Blinding Index). Niemniej jednak nie zgłoszono żadnych nieplanowanych zdarzeń prowadzących do odsłonięcia próby. Granulaty placebo i substancji czynnej były identyczne pod względem wyglądu, smaku i opakowania, a nie zaobserwowano zdarzeń niepożądanych specyficznych dla danej grupy, które mogłyby wskazywać na przydział do grupy (lekkie zdarzenia niepożądane były podobne w obu grupach: 8,3% vs 5,6%). Nie zgłoszono żadnych nieplanowanych zdarzeń prowadzących do odsłonięcia próby.
Obserwacja i wycofania:
Wszystkich 72 pacjentów (100%) ukończyło 12-tygodniowe leczenie, wszystkie wizyty kontrolne (tygodnie 4, 8 i 12) oraz ocenę BMD po zakończeniu leczenia. Żaden pacjent nie wycofał się z badania, nie został utracony z obserwacji ani nie spełnił kryteriów przerwania leczenia. Ocena BMD po leczeniu została przeprowadzona średnio (SD) 6,5 (3,2) dnia (Weishen Decoction) i 6,8 (3,5) dnia (placebo) po przyjęciu ostatniej dawki.
Schemat blokowy CONSORT przedstawiono na Rysunku 1.
Analiza danych wyjściowych
Zbiór do pełnej analizy (FAS) oraz zbiór zgodny z protokołem (PPS) były identyczne, a wszystkie analizy przedstawiono dla tego pojedynczego zbioru 72 pacjentów. Nie stwierdzono statystycznie istotnych różnic między dwiema grupami pod względem rozkładu płci, wieku, masy ciała oraz innych ogólnych charakterystyk (P > 0,05), co wskazuje na ich porównywalność (Tabela 1).
Adhezja
Przestrzeganie zaleceń terapeutycznych oceniano w 4., 8. i 12. tygodniu za pomocą zliczania saszetek oraz dzienniczków pacjentów. W grupie otrzymującej odwar Weishen średnie wskaźniki przestrzegania zaleceń wynosiły 97,1% ± 2,3% w 4. tygodniu, 96,4% ± 2,9% w 8. tygodniu oraz 95,8% ± 2,9% w 12. tygodniu. W grupie placebo średnie wskaźniki przestrzegania zaleceń wynosiły 96,8% ± 2,5% w 4. tygodniu, 96,1% ± 2,7% w 8. tygodniu oraz 95,5% ± 3,0% w 12. tygodniu. W żadnym z punktów czasowych nie zaobserwowano istotnych różnic między grupami (wszystkie P > 0.05). Wszyscy 72 pacjenci utrzymali wskaźnik przestrzegania zaleceń ≥80% przez cały 12-tygodniowy okres leczenia, a żaden pacjent nie został wycofany z badania z powodu nieprzestrzegania zaleceń.
Wskaźniki zespołu TCM i skuteczność
Wartości początkowe punktacji zespołów TCM były porównywalne między obiema grupami (wszystkie P > 0.05). Po 12 tygodniach leczenia zmiany w punktacji dla głównych objawów niedoboru yang nerek (zimny ból w plecach i pasie, tkliwość i osłabienie oraz niechęć do zimna) były znacznie większe w grupie przyjmującej wywar Weishen w porównaniu z grupą placebo (wszystkie P < 0.05; Tabela 2). W przypadku objawów ograniczonych możliwości aktywności oraz częstego oddawania moczu zmiany w punktacji nie różniły się istotnie między grupami (P > 0.05). Redukcja całkowitej punktacji zespołów TCM (zmiana punktacji) była istotnie większa w grupie wywaru Weishen niż w grupie placebo (średnia zmiana: −4.8 ± 1.5 vs. −1.6 ± 1.8; różnica między grupami: −2.9 (wywar Weishen minus placebo), 95% CI: −4.1 do −1.7; P < 0.001) (Tabela 2).
Całkowita skuteczność oparta na redukcji punktacji zespołu TCM była istotnie wyższa w grupie otrzymującej wywar Weishen niż w grupie kontrolnej (66,7% vs. 41,7%; różnica w odsetku, 25,0%, 95% CI: 3,9%–46,1%; P = 0,027) (Tabela 3).
Ocena bólu: ból w dolnym odcinku pleców (VAS)
Zmiana wyniku oceny bólu w skali VAS od poziomu wyjściowego do 12. tygodnia była istotnie większa w grupie otrzymującej wywar Weishen niż w grupie placebo (średnia zmiana: −1.3 ± 1.1 vs. −0.5 ± 1.0; różnica między grupami: −0.8, 95% CI: −1.5 do −0.1; P = 0.024) (Tabela 4). Eksploracyjne analizy wewnątrzgrupowe wykazały istotny spadek w grupie otrzymującej wywar Weishen (P = 0.001), natomiast nie zaobserwowano go w grupie placebo (P = 0.176).
Zmiany gęstości mineralnej kości (BMD)
Zmiana wartości T-score szyjki kości udowej od poziomu wyjściowego do 12. tygodnia była istotnie większa w grupie przyjmującej wywar Weishen niż w grupie placebo (średnia zmiana: +0,3 ± 0,4 vs. +0,1 ± 0,5; różnica między grupami: +0,2, 95% CI: +0,03 do +0,57; P = 0,032). Podobnie zmiana BMD szyjki kości udowej była istotnie większa w grupie wywaru Weishen (średnia zmiana: +0,1 ± 0,03 vs. 0,0 ± 0,04; różnica między grupami: +0,1, 95% CI: +0,04 do +0,16; P = 0,001). W przypadku BMD i T-score kręgosłupa lędźwiowego nie zaobserwowano istotnych różnic między grupami w wynikach zmian (wszystkie P > 0,05) (Tabela 5). Porównania wewnątrzgrupowe (opisowe) wykazały istotną poprawę parametrów szyjki kości udowej wyłącznie w grupie wywaru Weishen.
Terminy oceny BMD po zakończeniu leczenia
Zgodnie z protokołem, oceny BMD po leczeniu mogły zostać przeprowadzone w ciągu 28 dni od zakończenia 12-tygodniowej terapii. Rzeczywisty średni czas (SD) od ostatniej dawki do pomiaru BMD wynosił 6,5 (3,2) dnia (zakres: 2–14 dni) w grupie przyjmującej wywar Weishen i 6,8 (3,5) dnia (zakres: 2–15 dni) w grupie placebo. Żaden pacjent nie wymagał wykorzystania pełnego 28-dniowego okna czasowego. Różnica między grupami nie była istotna statystycznie (P = 0,71). Zatem wszystkie pomiary BMD po leczeniu zostały wykonane w wąskim, zrównoważonym oknie czasowym.
Markery metabolizmu kości
Zmiany wyników dla surowiczego β-CTX, PINP oraz OC były istotnie większe w grupie przyjmującej wywar Weishen w porównaniu z grupą placebo (β-CTX: średnia zmiana −127.7 ± 50.2 vs. −47.9 ± 68.1, P = 0.002; PINP: −12.1 ± 9.5 vs. −6.3 ± 10.2, P = 0.004; OC: −3.0 ± 3.5 vs. −1.5 ± 3.8, P = 0.013). Nie zaobserwowano istotnych różnic między grupami w zakresie zmian poziomu Ca, P, 25(OH)D₃ lub BALP (wszystkie P > 0.05) (Tabela 6).
Wyniki bezpieczeństwa
Zdarzenia niepożądane oceniano podczas każdej zaplanowanej wizyty (w 4., 8. i 12. tygodniu) oraz poprzez ciągłe zgłaszanie samoistne. W ciągu 12-tygodniowego okresu leczenia w żadnej z grup nie zgłoszono poważnych zdarzeń niepożądanych. Łagodne zdarzenia niepożądane wystąpiły u 3 pacjentów (8,3%) w grupie Weishen Decoction (łagodny dyskomfort żołądkowo-jelitowy, n = 2; łagodne zawroty głowy, n = 1) oraz u 2 pacjentów (5,6%) w grupie kontrolnej (łagodny dyskomfort żołądkowo-jelitowy, n = 1; łagodne uczucie suchości w jamie ustnej, n = 1). Wszystkie zdarzenia niepożądane ustąpiły bez interwencji medycznej, a żaden uczestnik nie przerwał leczenia z powodu zdarzenia niepożądanego. Wskaźniki bezpieczeństwa laboratoryjnego (AST, ALT, kreatynina w surowicy, BUN) nie wykazały klinicznie istotnych zmian od poziomu wyjściowego do 12. tygodnia w żadnej z grup. Porównania międzygrupowe wyników zmian nie wykazały statystycznie istotnych różnic (wszystkie P > 0,05; Tabela 7). W trakcie badania nie spełniono żadnych kryteriów przerwania. Wszystkie decyzje dotyczące bezpieczeństwa oraz ich uzasadnienia zostały udokumentowane w protokołach posiedzeń DSMB.
DOSTĘPNOŚĆ DANYCH:
Zanonimizowane dane poszczególnych uczestników (w tym charakterystyka wyjściowa, główne i drugorzędne miary wyników oraz rejestry zdarzeń niepożądanych), które stanowią podstawę wyników przedstawionych w niniejszym artykule, a także protokół badania, plan analizy statystycznej i adnotowane szablony CRF, zostały zdeponowane w publicznym repozytorium. Wszystkie surowe dane są publicznie dostępne w serwisie Zenodo pod adresem DOI:10.5281/zenodo. 20527390 (lub stałym identyfikatorem przypisanym po ostatecznym zdeponowaniu). Repozytorium zawiera pełny zestaw danych w formacie CSV, słownik danych oraz pliki z syntaktyką analizy. Do uzyskania dostępu do danych nie jest wymagane logowanie ani specjalne uprawnienia.
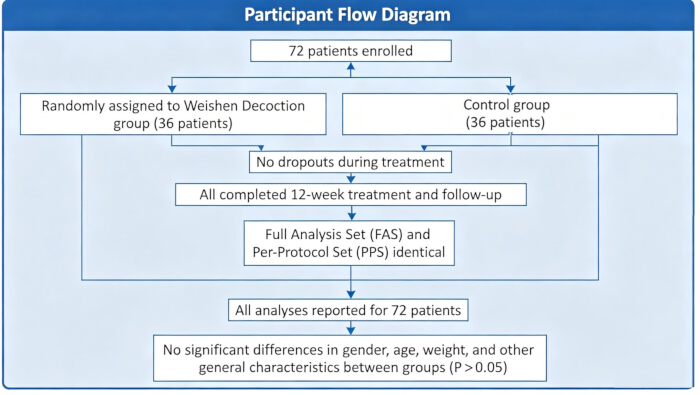
Rycina 1: Schemat przepływu uczestników. Łącznie do badania włączono 72 starszych pacjentów z osteoporozą starczą związaną z niedoborem yang nerek, których w stosunku 1:1 przydzielono losowo do grupy otrzymującej granulki wywaru Weishen (n = 36) lub dopasowane placebo (n = 36) przez 12 tygodni. Wszyscy 72 pacjenci (100%) ukończyli 12-tygodniowy okres leczenia oraz wszystkie zaplanowane wizyty kontrolne (w 4., 8. i 12. tygodniu, a także ocenę gęstości mineralnej kości po leczeniu). Żaden pacjent nie wycofał się z badania, nie został utracony z obserwacji ani wykluczony z analizy. W związku z tym pełna grupa analizy (FAS) i grupa analizy zgodna z protokołem (PPS) były identyczne i obejmowały wszystkich 72 zrandomizowanych uczestników. Charakterystyka wyjściowa była dobrze zrównoważona między obiema grupami, bez statystycznie istotnych różnic w zakresie płci, wieku, masy ciała lub innych cech ogólnych (wszystkie P > 0.05). Wszystkie analizy przedstawione w niniejszym badaniu oparto na tej pełnej kohorcie 72 pacjentów. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Charakterystyka | Grupa odwaru Weishen (n = 36) | Grupa kontrolna (n = 36) | P wartość |
| Płeć (mężczyźni/kobiety) | 15 / 21 | 13 / 23 | 0.516 |
| Wiek (lata) | 68.2 ± 7.5 | 67.5 ± 7.8 | 0.699 |
| Masa ciała (kg) | 62.8 ± 8.9 | 61.9 ± 9.1 | 0.672 |
| BMD kręgosłupa lędźwiowego (g/cm²) | 0.8 ± 0.2 | 0.8 ± 0.2 | 0.876 |
| T-score kręgosłupa lędźwiowego | −2.4 ± 1.4 | −2.4 ± 1.5 | 0.923 |
| BMD szyjki kości udowej (g/cm²) | 0.6 ± 0.2 | 0.6 ± 0.2 | 0.912 |
| T-score szyjki kości udowej | −2.7 ± 1.0 | −2.7 ± 1.2 | 0.885 |
| Wynik bólu w skali VAS | 4.1 ± 1.6 | 4.0 ± 1.6 | 0.854 |
| β-CTX (ng/mL) | 620.5 ± 25.3 | 658.2 ± 278.1 | 0.432 |
| PINP (ng/mL) | 48.9 ± 16.5 | 49.8 ± 18.9 | 0.827 |
| OC (ng/mL) | 16.9 ± 4.8 | 17.1 ± 5.8 | 0.875 |
| 25(OH)D₃ (ng/mL) | 17.8 ± 8.5 | 18.9 ± 8.8 | 0.593 |
| Wapń (mmol/L) | 2.3 ± 0.1 | 2.3 ± 0.1 | 0.762 |
| Fosfor (mmol/L) | 1.1 ± 0.2 | 1.1 ± 0.2 | 0.935 |
Tabela 1: Charakterystyka wyjściowa. Dane przedstawiono jako średnia ± odchylenie standardowe lub liczba (%), w zależności od zmiennej. Wartości P uzyskano za pomocą niezależnego testu t dla zmiennych ciągłych lub testu χ2 dla płci. β‑CTX: telopeptyd C-końcowy kolagenu typu I; PINP: propeptyd N-końcowy prokolagenu typu I; OC: osteokalcyna; 25(OH)D₃: 25-hydroksywitamina D₃; BMD: gęstość mineralna kości; VAS: wizualna skala analogowa.
| Element | Grupa | Wartość wyjściowa | Tydzień 12 | Wewnątrzgrupowy P | Wynik zmiany (Tydzień 12 – Wartość wyjściowa) | Międzygrupowa różnica w wynikach zmiany (95% CI) | Wartość P |
| Ból lędźwi wywołany zimnem | Weishen | 3.3 ± 1.4 | 2.2 ± 1.5 | 0.008 | −1.1 ± 0.9 | −0.7 (−1.3 to −0.1) | 0.038 |
| Kontrolna | 3.2 ± 1.5 | 2.9 ± 1.6 | 0.089 | −0.3 ± 0.8 | |||
| Bolesność/słabość | Weishen | 3.4 ± 1.6 | 1.9 ± 1.5 | 0.002 | −1.5 ± 0.9 | −0.8 (-1.4 to -0.2) | 0.038 |
| Kontrolna | 3.4 ± 1.5 | 2.7 ± 1.7 | 0.074 | −0.7 ± 1.0 | |||
| Ograniczona ruchomość | Weishen | 2.6 ± 1.9 | 2.1 ± 1.4 | 0.152 | −0.5 ± 1.2 | −0.2 (-0.9 to 0.5) | 0.574 |
| Kontrolna | 2.3 ± 1.7 | 2.3 ± 1.6 | 0.856 | 0.0 ± 1.1 | |||
| Lęk przed zimnem | Weishen | 2.5 ± 1.9 | 1.7 ± 1.5 | 0.031 | −0.8 ± 1.1 | −0.6 (-1.3 to 0.1) | 0.077 |
| Kontrolna | 2.4 ± 1.9 | 2.4 ± 1.8 | 0.924 | 0.0 ± 1.0 | |||
| Częstomocz | Weishen | 2.4 ± 1.7 | 1.9 ± 1.5 | 0.063 | −0.5 ± 1.1 | −0.3 (-1.0 to 0.4) | 0.383 |
| Kontrolna | 2.6 ± 1.6 | 2.2 ± 1.4 | 0.121 | −0.4 ± 1.0 | |||
| Wynik całkowity | Weishen | 14.2 ± 3.4 | 9.4 ± 3.3 | <0.001 | −4.8 ± 1.5 | −2.9 (−4.1 to −1.7) | <0.001 |
| Kontrolna | 13.9 ± 3.8 | 12.3 ± 4.2 | 0.068 | −1.6 ± 1.8 |
Tabela 2: Porównanie punktacji zespołów w tradycyjnej medycynie chińskiej. Porównanie międzygrupowe zmian względem wartości wyjściowej (Różnice międzygrupowe w zmianach względem wartości wyjściowej oceniono za pomocą testu t dla prób niezależnych). Dane przedstawiono jako średnia ± SD. P < 0,05 oznacza wyniki istotne statystycznie.
| Wskaźnik | Grupa odwaru Weishen (n = 36) | Grupa kontrolna (n = 36) | Wartość statystyczna |
| Wielkość próby | 36 | 36 | -- |
| Wysoce skuteczne, n (%) | 5 (13,9%) | 4 (11,1%) | -- |
| Skuteczne, n (%) | 19 (52,8%) | 11 (30,6%) | -- |
| Nieskuteczne, n (%) | 12 (33,3%) | 21 (58,3%) | -- |
| Całkowity wskaźnik skuteczności, n (%) | 24 (66,7%) | 15 (41,7%) | Różnica wskaźników: 25,0% (95% CI: 3,9%–46,1%) |
| Wartość χ² | -- | -- | 4 |
| P value | -- | -- | 0,046 |
Tabela 3: Porównanie całkowitej stopy skuteczności [n (%)].Analiza skuteczności opierała się na dychotomizowanej całkowitej stopie skuteczności (skuteczna = wyraźnie skuteczna + skuteczna; nieskuteczna = nieskuteczna). Do porównania całkowitej stopy skuteczności między grupami zastosowano test χ2 z korektą ciągłości (χ2 = 4.0, df = 1). Różnicę w stopach skuteczności (grupa Weishen Decoction minus grupa placebo) oraz odpowiadający jej 95% przedział ufności (CI) obliczono metodą przybliżenia normalnego. P < 0.05 oznacza wyniki istotne statystycznie.
| Grupa | Wielkość próby | Poziom wyjściowy | Tydzień 12 | Zmiana wyniku (tydzień 12. – poziom wyjściowy) | Wartość p wewnątrzgrupowy |
| Odwar Weishen | 36 | 4.1 ± 1.6 | 2.8 ± 1.6 | −1.3 ± 1.1 | 0.001 |
| Kontrola | 36 | 4.0 ± 1.6 | 3.5 ± 1.5 | −0.5 ± 1.0 | 0.176 |
| Różnica między grupami w zakresie wyników zmiany (95% CI) | −0,8 (−1,5 do −0,1) | ||||
| Wartość p między grupami | 0.024 |
Tabela 4: Porównanie wyników skali VAS dla bólu. Porównanie międzygrupowe zmiany względem wartości wyjściowej (różnice międzygrupowe w zmianach względem wartości wyjściowej oceniono za pomocą testu t dla prób niezależnych). Dane przedstawiono jako średnia ± SD. P < 0,05 oznacza wyniki istotne statystycznie.
| Miejsce | Grupa | Poziom wyjściowy | Po opracowaniu | Zmiana wyniku (po badaniu – poziom wyjściowy) | Różnica międzygrupowa w wynikach zmian (95% CI) | Wewnątrzgrupowy P wartość | Międzygrupowy P wartość |
| Odcinek lędźwiowy kręgosłupa | |||||||
| wskaźnik T-score | Weishen | −2.4 ± 1.4 | −2.3 ± 1.4 | +0.1 ± 0.5 | =+0,1 (−0,3 do +0,5) | 0.846 | 0.784 |
| Kontrola | −2.4 ± 1.5 | −2.4 ± 1.6 | 0.0 ± 0.5 | 0.784 | |||
| BMD (g/cm³)²) | Weishen | 0.8 ± 0.2 | 0.8 ± 0.1 | 0.0 ± 0.1 | =0,0 (−0,1 do +0,1) | 0.423 | 0.657 |
| Kontrola | 0.8 ± 0.2 | 0.9 ± 0.1 | +0.1 ± 0.1 | 0.657 | |||
| Szyjka kości udowej | |||||||
| wskaźnik T-score | Weishen | −2.7 ± 1.0 | −2.4 ± 1.1 | +0.3 ± 0.4 | =+0,3 (+0,03 do +0,57) | 0.012 | 0.032 |
| Kontrola | −2.7 ± 1.2 | −2.6 ± 1.3 | +0.1 ± 0.5 | 0.847 | |||
| BMD (g/cm³)²) | Weishen | 0.6 ± 0.2 | 0.7 ± 0.1 | +0.1 ± 0.03 | +0,1 (+0,04 do +0,16) | 0.006 | 0.001 |
| Kontrola | 0.6 ± 0.2 | 0.6 ± 0.3 | 0.0 ± 0.04 | 0.759 |
Tabela 5: Wyniki gęstości mineralnej kości (BMD). Porównanie międzygrupowe zmian względem wartości wyjściowej (Różnice międzygrupowe w zmianach względem wartości wyjściowej oceniono za pomocą testu t dla prób niezależnych). Dane przedstawiono jako średnia ± SD. P < 0,05 oznacza wyniki istotne statystycznie.
| Marker | Grupa | Wartość wyjściowa | Tydzień 12 | Wartość zmiany (Tydzień 12 – Wartość wyjściowa) | Różnica międzygrupowa w wartościach zmiany (95% CI) | Wewnątrzgrupowa wartość P | Międzygrupowa wartość P |
| Ca (mmol/L) | Weishen | 2.3 ± 0.1 | 2.4 ± 0.1 | +0.1 ± 0.1 | +0.1 (−0.1 to +0.3) | 0.759 | 0.812 |
| Kontrolna | 2.3 ± 0.1 | 2.3 ± 0.1 | 0.0 ± 0.1 | 0.947 | |||
| P (mmol/L) | Weishen | 1.1 ± 0.2 | 1.1 ± 0.3 | 0.0 ± 0.2 | 0.0 (−0.1 to +0.1) | 0.543 | 0.698 |
| Kontrolna | 1.1 ± 0.2 | 1.1 ± 0.2 | 0.0 ± 0.2 | 0.985 | |||
| 25(OH)D₃ (ng/mL) | Weishen | 17.8 ± 8.5 | 20.1 ± 10.3 | +2.3 ± 5.6 | −0.7 (−5.8 to +4.4) | 0.074 | 0.764 |
| Kontrolna | 18.9 ± 8.8 | 20.5 ± 10.6 | +1.6 ± 5.9 | 0.157 | |||
| β-CTX (ng/mL) | Weishen | 620.5 ± 25.3 | 492.8 ± 96.5 | −127.7 ± 50.2 | −84.5 (−139.2 to -29.8) | 0.002 | 0.002 |
| Kontrolna | 658.2 ± 278.1 | 610.3 ± 281.4 | −47.9 ± 68.1 | 0.015 | |||
| PINP (ng/mL) | Weishen | 48.9 ± 16.5 | 36.8 ± 18.7 | −12.1 ± 9.5 | −8.3 (−14.0 to -2.6) | 0.001 | 0.004 |
| Kontrolna | 49.8 ± 18.9 | 43.5 ± 19.3 | −6.3 ± 10.2 | 0.217 | |||
| BALP (ng/L) | Weishen | 16.5 ± 4.3 | 15.1 ± 4.7 | −1.4 ± 2.8 | −0.6 (−2.5 to +1.3) | 0.127 | 0.592 |
| Kontrolna | 16.7 ± 3.4 | 15.5 ± 4.8 | −1.2 ± 3.1 | 0.239 | |||
| OC (ng/mL) | Weishen | 16.9 ± 4.8 | 13.9 ± 4.9 | −3.0 ± 3.5 | −2.3 (−4.1 to -0.5) | 0.018 | 0.013 |
| Kontrolna | 17.1 ± 5.8 | 15.6 ± 5.2 | −1.5 ± 3.8 | 0.092 |
Tabela 6: Porównanie markerów metabolizmu kości. β-CTX: telopeptyd C-końcowy kolagenu typu I; PINP: propeptyd N-końcowy prokolagenu typu I; BALP: fosfataza zasadowa specyficzna dla kości; OC: osteokalcyna. Wartość P wewnątrzgrupowo: test t dla prób zależnych porównujący stan po leczeniu względem stanu przed leczeniem. Porównanie międzygrupowe zmiany względem wartości wyjściowej (różnice międzygrupowe w zmianach względem wartości wyjściowej oceniono za pomocą testu t dla prób niezależnych). Dane przedstawiono jako średnia ± SD. P < 0,05 oznacza wyniki istotne statystycznie.
| Wskaźnik | Grupa | Wartość wyjściowa | Po leczeniu | Wartość zmiany (Po leczeniu – Wartość wyjściowa) | Różnica w wartościach zmiany między grupami (95% CI) | Wartość P wewnątrz grupy | Wartość P między grupami |
| AST (U/L) | Weishen | 32.1 ± 3.4 | 32.8 ± 4.9 | +0.7 ± 4.2 | =+0.1 (−2.4 to +2.6) | 0.412 | 0.298 |
| Kontrolna | 30.9 ± 4.9 | 31.5 ± 5.8 | +0.6 ± 5.1 | 0.523 | |||
| ALT (U/L) | Weishen | 36.2 ± 6.5 | 36.8 ± 5.2 | +0.6 ± 5.8 | =+1.2 (−1.4 to +3.8) | 0.567 | 0.672 |
| Kontrolna | 36.9 ± 5.4 | 36.3 ± 5.3 | −0.6 ± 4.9 | 0.498 | |||
| Cr (μmol/L) | Weishen | 67.8 ± 8.9 | 68.9 ± 9.8 | +1.1 ± 7.5 | =−0.2 (−4.1 to +3.7) | 0.389 | 0.512 |
| Kontrolna | 66.2 ± 9.1 | 67.5 ± 9.3 | +1.3 ± 8.1 | 0.431 | |||
| BUN (mmol/L) | Weishen | 5.5 ± 0.7 | 5.8 ± 0.9 | +0.3 ± 0.8 | =+0.2 (−0.3 to +0.7) | 0.215 | 0.637 |
| Kontrolna | 5.6 ± 0.3 | 5.7 ± 1.0 | +0.1 ± 0.9 | 0.584 |
Tabela 7: Porównanie wskaźników bezpieczeństwa. AST: Aspartaminian aminotransferaza; ALT: Alaninaminotransferaza; Cr: Kreatynina; BUN: Azot mocznika we krwi. Wartość P wewnątrzgrupową: parowy test t porównujący stan po leczeniu i przed leczeniem. Porównanie międzygrupowe zmiany względem poziomu wyjściowego (Różnice międzygrupowe w zmianach względem poziomu wyjściowego oceniono za pomocą testu t dla prób niezależnych). Dane przedstawiono jako średnia ± SD. P < 0,05 oznacza wyniki istotne statystycznie.
Dyskusja
W niniejszym badaniu, przeprowadzonym w formie rygorystycznie zaprojektowanej, randomizowanej, podwójnie ślepej próby kontrolowanej placebo, oceniono skuteczność kliniczną i bezpieczeństwo tradycyjnej chińskiej formuły ziołowej Weishen Decoction, podawanej w monoterapii (bez konwencjonalnej farmakoterapii), w leczeniu starczej osteoporozy z niedoborem yang nerek. Wyniki wskazują, że po 12 tygodniach interwencji, w porównaniu z placebo, preparat Weishen Decoction znacząco poprawił główne objawy kliniczne niedoboru yang nerek u pacjentów oraz złagodził ból w odcinku lędźwiowym kręgosłupa. Ponadto w grupie przyjmującej Weishen Decoction odnotowano sugestywne poprawy w zakresie gęstości mineralnej kości szyjki kości udowej oraz korzystne zmiany w markerach obrotu kostnego (β-CTX, PINP, OC), choć ustalenia te należy interpretować jako wstępne i służące do formułowania hipotez, biorąc pod uwagę krótki, 12-tygodniowy okres leczenia, eksploracyjny charakter tych punktów końcowych oraz stosunkowo niewielką wielkość różnic międzygrupowych w przedstawionych danych. Nie zaobserwowano poważnych zdarzeń niepożądanych, choć wielkość próby i okres obserwacji ograniczają możliwość wyciągnięcia definitywnych wniosków dotyczących bezpieczeństwa.
Wyniki niniejszego badania wykazują, że wywar Weishen znacząco poprawił typowe objawy niedoboru yang nerek, w tym zimny ból pleców i lędźwi, tkliwość i osłabienie oraz nadwrażliwość na zimno. Całkowity wskaźnik skuteczności w odniesieniu do zespołów TCM wyniósł 66,7%, co było wynikiem znacznie wyższym niż w grupie kontrolnej. Potwierdza to praktyczną wartość teorii TCM dotyczących "leczenia w oparciu o różnicowanie zespołów" oraz "leczenia różnych chorób tą samą metodą"20. Podstawowa patogeneza starczej osteoporozy z niedoborem yang nerek tkwi w deficycie yang nerek, co prowadzi do braku funkcji rozgrzewających i napędowych. W wywarze Weishen kora Eucommia oraz owoc Psoralea służą jako zioła główne, aby silnie tonizować ogień bramy życia oraz wzmacniać ścięgna i kości; kora Cynamonu i kozieradka rozgrzewają nerki i wspomagają yang; nasiona zimoziółka łagodnie tonizują wątrobę i nerki, przy wsparciu korzenia Cyathula, korzenia Saposhnikovia i innych, w celu udrożnienia naczyń pobocznych i usunięcia przeszkód. Cała receptura koncentruje się na rdzeniu "rozgrzewania i tonizowania yang nerek," umożliwiając uzupełnienie yang nerek oraz odżywienie ścięgien i kości, co w naturalny sposób eliminuje oznaki niedoboru-zimna. Doprowadziło to do znaczącej skuteczności na poziomie objawów klinicznych, co odzwierciedla unikalną przewagę TCM w poprawie jakości życia pacjentów.
Wcześniejsze badania farmakologiczne wykazały, że aktywne składniki kory Eucommia oraz owoców Psoralea promują proliferację osteoblastów i hamują aktywność osteoklastów poprzez regulację układu RANKL/OPG oraz innych szlaków21,22,23. Niedawne badania dodatkowo podkreśliły udział sygnalizacji Wnt oraz szlaków zależnych od BMP-2 w osteoporozie, co może przecinać się z mechanizmami działania odwaru Weishen i uzasadnia dalsze badania24,25. Jednakże w niniejszym badaniu klinicznym nie pomiarzono żadnych biomarkerów specyficznych dla danego szlaku (np. RANKL, OPG, TGF-β, MAPK, Wnt, BMP-2), w związku z czym na podstawie naszych danych nie można wyciągnąć bezpośrednich wniosków mechanistycznych. Zaobserwowany "podwójny spadek" markerów tworzenia i resorpcji sugeruje, jako hipotezę do zweryfikowania w przyszłych badaniach, że odwar Weishen może przesuwać patologiczny stan wysokiego obrotu kostnego w stronę bardziej zrównoważonego profilu, lecz interpretacja ta pozostaje spekulatywna i wymaga potwierdzenia w dedykowanych badaniach mechanistycznych. Warto również zauważyć, że poprawa BMD kręgosłupa lędźwiowego nie była istotna. Jednym z hipotetycznych wyjaśnień jest fakt, że częste występowanie zmian zwyrodnieniowych kręgosłupa lędźwiowego (np. osteofitów, przerostu stawów facetowych) oraz zwapnień aorty brzusznej u starszych pacjentów może zakłócać dokładność pomiaru DXA, szczególnie w obrębie kręgosłupa lędźwiowego. Nie zebrano jednak wyjściowych danych obrazowych (takich jak radiogramy kręgosłupa w projekcji bocznej lub skany CT), aby określić zakres zmian zwyrodnieniowych, zatem interpretacja ta pozostaje hipotetyczna. Alternatywnie, brak istotnej zmiany BMD kręgosłupa lędźwiowego mógł wynikać z krótkiego, 12-tygodniowego czasu trwania leczenia, ponieważ BMD kręgosłupa lędźwiowego u starszych pacjentów może reagować na leczenie wolniej, lub z rzeczywistych różnic miejscowych w działaniu farmakologicznym odwaru Weishen. Przyszłe badania mogłyby uwzględnić metody takie jak ilościowa tomografia komputerowa (QCT) lub ocena złamań kręgów (VFA), które pozwalają wykluczyć wpływ osteofitów, aby ustalić, czy odwar Weishen wykazuje zróżnicowany efekt na BMD kręgosłupa lędźwiowego w porównaniu z BMD szyjki kości udowej.
W ramach ograniczeń tego jednocentrycznego, 12‑tygodniowego badania z udziałem 72 pacjentów, wyniki sugerują, że monoterapia odwarem Weishen może stanowić potencjalną alternatywę dla określonej grupy pacjentów z osteoporozą starczą z niedoborem yang nerek: osób, które nie tolerują lub nie chcą stosować konwencjonalnych leków przeciwosteoporozycznych (np. bisfosfonianów, denosumabu) lub mają przeciwwskazania do ich stosowania. Jednak ze względu na krótki czas trwania leczenia oraz eksploracyjny charakter punktów końcowych dotyczących BMD i markerów kostnych, nie należy interpretować tego jako ogólnej rekomendacji stosowania odwaru Weishen w rutynowej monoterapii. Wyniki mają charakter generujący hipotezy, a każda aplikacja kliniczna wymagałaby wspólnego podejmowania decyzji, z uwzględnieniem wstępnych dowodów, preferencji pacjenta oraz braku długoterminowych danych dotyczących złamań. Przed sformułowaniem ostatecznych wniosków na temat użyteczności klinicznej niezbędne są większe, dłuższe badania wieloośrodkowe. Kluczowe dla pomyślnej realizacji protokołu były: standaryzacja różnicowania syndromów TCM przed randomizacją (przeprowadzona przez dwóch niezależnych lekarzy, przetestowana pilotażowo z ICC ≥0,85), scentralizowane, kontrolowane przez aptekę maskowanie alokacji z wykorzystaniem sekwencyjnie numerowanych nieprzezroczystych kopert oraz monitorowanie przestrzegania zaleceń łączące liczenie saszetek z dzienniczkami pacjentów (osiągając >95% przestrzegania zaleceń). W przypadku rozwiązywania problemów, jeśli rekrutacja jest utrudniona przez oczekiwania pacjentów dotyczące suplementacji wapniem/witaminą D w tle, sugerujemy zastosowanie ustandaryzowanego skryptu telefonicznego podkreślającego krótki, 12‑tygodniowy czas trwania i dostępność leczenia ratunkowego; jeśli smak ziół zagraża maskowaniu, placebo można dopasować za pomocą dekstryny, karmelu i barwników spożywczych, rozważając enkapsulację lub maskowanie smaku; w przypadku starszych pacjentów mieszkających samotnie, opakowania blistrowe i telefoniczne przypomnienia przed wizytą poprawiają compliance. W porównaniu z istniejącymi podejściami, nasz schemat monoterapii bez leczenia w tle dostarcza bezstronnego dowodu koncepcji (proof-of-concept) dla wewnętrznego działania odwaru Weishen, w przeciwieństwie do większości badań nad osteoporozą z TCM jako terapią uzupełniającą; jest on jednak wyjaśniający, a nie pragmatyczny, a 12‑tygodniowe wyniki BMD służą jedynie generowaniu hipotez — badacze dążący do uzyskania punktów końcowych w postaci złamań lub BMD powinni przedłużyć leczenie do ≥6 miesięcy lub zastąpić BMD markerami obrotu kostnego jako główny wynik.
Niniejsze badanie posiada kilka ograniczeń. Po pierwsze, liczebność próby była stosunkowo niewielka (72 pacjentów), a okres interwencji trwał zaledwie 12 tygodni. W przypadku choroby przewlekłej, takiej jak osteoporoza, krótki czas trwania leczenia jest szczególnie problematyczny przy interpretacji zmian gęstości mineralnej kości, które zazwyczaj wymagają dłuższego okresu obserwacji w celu wykrycia klinicznie istotnej progresji lub odpowiedzi na leczenie. Z tego powodu zaobserwowane zmiany BMD należy uznać za wstępne i służące do generowania hipotez, a nie za ostateczny dowód skuteczności. Po drugie, w badaniu zastosowano grupę kontrolną otrzymującą wyłącznie placebo, bez żadnej terapii podstawowej (np. wapnia i witaminy D), co choć pozwoliło na bezstronną ocenę samodzielnego działania wywaru Weishen (Weishen Decoction), nie odzwierciedla rzeczywistej praktyki klinicznej, w której takie suplementy podstawowe są rutynowo zalecane. W konsekwencji wyniki mogą nie być bezpośrednio uogólnialne na warunki, w których pacjenci otrzymują standardową terapię wspomagającą. Po trzecie, badanie nie zostało zaplanowane pod kątem mocy statystycznej ani projektu umożliwiającego analizy w podgrupach. Wszelkie wstępne porównania oparte na podgrupach wiekowych, płci lub charakterystyce wyjściowej należy interpretować wyłącznie jako generujące hipotezy; z takich analiz post hoc nie można wyciągać formalnych wniosków statystycznych. Po czwarte, średni wiek populacji badanej wynosił około 67 lat; zastosowanie tych wyników u pacjentów w bardzo podeszłym wieku (> 80 lat) lub u osób starszych i kruchych z wieloma chorobami współistniejącymi wymaga dalszych badań. Wreszcie, projekt jednoośrodkowy ogranicza możliwość generalizacji wyników, a brak długoterminowych danych dotyczących złamań sprawia, że kliniczne znaczenie zaobserwowanych zmian BMD i markerów kostnych pozostaje niepewne. Potrzebne są przyszłe badania wieloośrodkowe, na większej próbie, z długoterminową obserwacją, uwzględniające punkty końcowe w postaci złamań oraz ustandaryzowaną terapię podstawową, aby potwierdzić skuteczność i zdefiniować rolę wywaru Weishen w praktyce klinicznej. Przyszłe badania powinny również obejmować eksperymenty na zwierzętach i testy komórkowe w celu wyjaśnienia mechanizmów molekularnych leżących u podstaw zaobserwowanych efektów wywaru Weishen na metabolizm kostny, w tym potencjalny udział szlaków RANKL/OPG oraz TGF‑β/Smad2.
Podsumowując, w ramach ograniczeń tego jednocentrowego, 12‑tygodniowego, kontrolowanego placebo badania z udziałem 72 starszych pacjentów z osteoporozą starczą z niedoborem yang nerek, monoterapia wywarem Weishen Decoction wykazała wstępne dowody na poprawę objawów w zakresie TCM, zmniejszenie bólu w odcinku lędźwiowym oraz wpływ na BMD szyjki kości udowej i markery metabolizmu kostnego, przy korzystnym profilu bezpieczeństwa. Wyniki te mają charakter generujący hipotezy, a nie definitywny. Stanowią one wstępne wsparcie dla dalszych badań nad wywarem Weishen Decoction jako potencjalną opcją terapeutyczną dla tej konkretnej populacji, lecz nie ustalają jeszcze jego wartości w ramach kompleksowego systemu leczenia. Przed sformułowaniem jakichkolwiek zaleceń klinicznych wymagane są większe, dłuższe, wieloośrodkowe badania randomizowane z punktami końcowymi w postaci złamań oraz standardową suplementacją lub terapią wspomagającą.
Oświadczenia
Konflikt interesów: Autorzy nie deklarują żadnych istotnych interesów finansowych ani niefinansowych.
Podziękowania
Finansowanie: Badania te nie otrzymały zewnętrznego finansowania.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Interwencje w badaniu | |||
| Granulki odwaru Weishen | Beijing Kangrentang Pharmaceutical Co., Ltd., Pekin, Chiny | Partia 20240217 | Granulki odwaru Weishen |
| Granulki placebo | Beijing Kangrentang Pharmaceutical Co., Ltd., Pekin, Chiny | Partia 20240211 | Granulki symulujące placebo |
| Pomiary kośćca i metabolizmu | |||
| Discovery Wi | Hologic, Inc., Marlborough, MA, USA | N/A | urządzenie do dwuenergetycznej absorpcji promieniowania rentgenowskiego (DXA) |
| Moduł Cobas e 601 | Roche Diagnostics, Mannheim, Niemcy | N/A | zautomatyzowany analizator immunoenzymatyczny z elektrochemiluminescencją |
| Moduł Cobas c 701 | Roche Diagnostics, Mannheim, Niemcy | N/A | zautomatyzowany analizator biochemiczny |
| Badania bezpieczeństwa i rutynowe testy laboratoryjne | |||
| XN-9000 | Sysmex Corporation, Kobe, Japonia | N/A | zautomatyzowany analizator hematologiczny |
| Clinitek Atlas | Siemens Healthineers, Erlangen, Niemcy | N/A | zautomatyzowany system analizy moczu |
| AU5800 | Beckman Coulter, Brea, CA, USA | N/A | zautomatyzowany analizator chemiczny |
| CardioFax V6.0 | Nihon Kohden, Tokio, Japonia | N/A | elektrokardiograf |
| Kontrola jakości | |||
| (nie określono) | (nie określono) | N/A | system wysokosprawnej chromatografii cieczowej (HPLC) |
| Oprogramowanie do zarządzania badaniami i analizy | |||
| PASS 15.0 | NCSS, LLC, Kaysville, UT, USA | N/A | oprogramowanie do obliczania wielkości próby |
| SPSS 22.0 | IBM Corp., Armonk, NY, USA | N/A | oprogramowanie do randomizacji |
| EpiData 3.1 | The EpiData Association, Odense, Dania | N/A | oprogramowanie do elektronicznych baz danych |
| SPSS 22.0 | IBM Corp., Armonk, NY, USA | N/A | oprogramowanie do analizy statystycznej |
| Materiały i produkty eksploatacyjne | |||
| (nie określono) | (nie określono) | N/A | saszetki (opakowanie) |
| (nie dotyczy) | (nie dotyczy) | N/A | dzienniczek pacjenta |
Bibliografia
- Vilaca T, Eastell R, Schini M. Osteoporosis in men. Lancet Diabetes Endocrinol. 2022;10(4):273–83.
- Cotts KG, Cifu AS. Treatment of osteoporosis. JAMA. 2018;319(10):1040–1.
- Hoong CWS, Saul D, Khosla S, Sfeir JG. Advances in the management of osteoporosis. BMJ. 2025;390. doi:10.1136/bmj-2024-081250.
- Johnston CB, Dagar M. Osteoporosis in older adults. Med Clin North Am. 2020;104(5):873–84.
- Kaufman JM. Management of osteoporosis in older men. Aging Clin Exp Res. 2021;33(6):1439–52.
- Chen YJ, et al. Osteoporosis treatment: current drugs and future developments. Front Pharmacol. 2024;15:1456796. doi:10.3389/fphar.2024.1456796.
- Ensrud KE. Bisphosphonates for postmenopausal osteoporosis. JAMA. 2021;325(1):96.
- Chai SJ, et al. The efficacy and safety of denosumab, risedronate, alendronate and teriparatide to treat male osteoporosis: a systematic review and Bayesian network meta-analysis. Front Endocrinol (Lausanne). 2025;16:1579101. doi:10.3389/fendo.2025.1579101.
- Unschuld PU, Tessenow H, Zheng J. Huang Di Nei Jing Su Wen: An Annotated Translation of Huang Di’s Inner Classic—Basic Questions. University of California Press; Berkeley, CA; 2011.
- Ding X, et al. The nexus between traditional Chinese medicine and immunoporosis: implications in the treatment and management of osteoporosis. Phytother Res. 2025;39(4):1826–46.
- Shu B, Shi Q, Wang YJ. Shen (kidney)-tonifying principle for primary osteoporosis: to treat both the disease and the Chinese medicine syndrome. Chin J Integr Med. 2015;21(9):656–61.
- Zhang P, et al. Research on the bone-protective effect of Weishen Decoction by regulating the TGF-β/Smad2 and MAPK pathways in osteoporosis. Chinese Journal of Osteoporosis. 2025;31:806–11.
- Ma X, Ma Y, Guo Y. Meta-analysis of the efficacy of tonifying the kidney, strengthening the spleen and activating the blood in treating postmenopausal osteoporosis. Chinese Journal of Osteoporosis. 2022;(4):527–35.
- Wang B, et al. Meta-analysis of tonifying the kidney, strengthening the spleen and activating the blood in treating primary osteoporosis in middle-aged and older adults. Chinese Journal of Osteoporosis. 2021;27:7–13.
- Zhang Z. Guidelines for the diagnosis and treatment of primary osteoporosis (2022). Chinese Journal of Osteoporosis and Bone Mineral Research. 2022;15:573–611.
- Yang J, Zeng Y, Yu W. Criteria for osteoporosis diagnosis: a systematic review and meta-analysis of osteoporosis diagnostic studies with DXA and QCT. EClinicalMedicine. 2025;83:103244. doi:10.1016/j.eclinm.2025.103244.
- Ge J, et al. Expert consensus on traditional Chinese medicine for the prevention and treatment of primary osteoporosis. Chinese Journal of Osteoporosis. 2020;26:7–15.
- Chiu LYL, et al. The evaluation of smartphone versions of the visual analogue scale and numeric rating scale as postoperative pain assessment tools: a prospective randomized trial. Can J Anaesth. 2019;66(6):706–15.
- Bischoff-Ferrari HA, et al. Effect of vitamin D on falls: a meta-analysis. JAMA. 2004;291(16):1999–2006.
- Zhai X, et al. Treating different diseases with the same method—a traditional Chinese medicine concept analyzed for its biological basis. Front Pharmacol. 2020;11:946. doi:10.3389/fphar.2020.00946.
- Zhang T, et al. Psoralen accelerates bone fracture healing by activating both osteoclasts and osteoblasts. FASEB J. 2019;33(4):5399–410.
- Kim SC, et al. Polysaccharides from Psoralea corylifolia seeds suppress osteoclastogenesis and alleviate osteoporosis. Int J Biol Macromol. 2025;315(Pt 2):144423. doi:10.1016/j.ijbiomac.2025.144423.
- Ma X, et al. Effects of Eucommia ulmoides leaf extracts and Caltrate on osteoblast proliferation and differentiation. Bioact Carbohydr Diet Fibre. 2024;32:100448. doi:10.1016/j.bcdf.2024.100448.
- Liu H, et al. Synthetic biology-based bacterial extracellular vesicles displaying BMP-2 and CXCR4 to ameliorate osteoporosis. J Extracell Vesicles. 2024;13(4). doi:10.1002/jev2.12429.
- Huang Y, et al. The role of Wnt signalling in osteoporosis: a bibliometric analysis. Biomater Transl. 2025;6(3):345–58.