Przedstawiamy tutaj protokół do generowania komórek chemooroporniczych za pomocą podejścia o stopniowym zwiększaniu dawki, poprzedzony przez przesiewowe badanie oparte na CRISPR/Cas9 przy użyciu skupionej biblioteki sgRNA, która ma na celu modyfikatory epigenetyczne, w celu zidentyfikowania regulatorów nabytej chemooropornosci. Protokół oferuje również wiele punktów optymalizacji dostosowanych do modeli komórek chemooroporniczych, zapewniając solidne ramy dla badaczy zajmujących się mechanizmami oporu.
Artykuł metodologiczny
Przesiewowe wyłączenia oparte na CRISPR-Cas9 na poziomie epigenomu w chemoopornych komórkach
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Oporność na chemioterapię pozostaje głównym wyzwaniem w leczeniu raka, spowodowana zdolnością komórek nowotworowych do nabywania właściwości adaptacyjnych, przełączania ścieżek sygnałowych i modyfikacji struktury chromatyny w celu uniknięcia cytotoksyczności wywołanej lekami. Ponieważ procesy te w dużym stopniu opierają się na mechanizmach epigenetycznych, które regulują organizację chromatyny i elastyczność transkrypcyjną, regulatorzy epigenetyczni wyłonili się jako kluczowy czynnik oporu na chemioterapię. Aby zbadać oporność na paklitaksel, jeden z najczęściej stosowanych leków chemioterapeutycznych w raku piersi potrójnie ujemnym (TNBC), zastosowaliśmy bibliotekę knockoutową skupioną na epigenomiu (EPIKOL), bibliotekę opartą na CRISPR-Cas9, zaprojektowaną w celu systematycznego zakłócania genów zaangażowanych w regulację chromatyny. Linie komórek opornych na chemioterapię zostały wygenerowane poprzez stopniowe zwiększanie dawki, które odbija klinicznie istotną adaptację do leków. Jednak te odporne komórki wykazują fenotyp wielolekooporności (MDR), co stanowi znaczne wyzwanie dla efektywnej transdukcji wirusowej i selekcji stabilnych populacji komórek. W niniejszym badaniu opisano kluczowe kroki metodologiczne umożliwiające osiągnięcie wysokiej efektywności transdukcji lentiwirusowej i selekcji, co umożliwiło pomyślne zastosowanie ekranowania CRISPR EPIKOL w modelach opornych chemioterapii TNBC. Zgodnie z opisanym protokołem przeprowadzono ekranowanie CRISPR na poziomie epigenomicznym komórek TNBC opornych na chemioterapię i zidentyfikowano nowe regulatorzy epigenetyczne oporu na chemioterapię. Ten protokół zapewnia solidną ramę do identyfikacji regulatorów epigenetycznych, które przyczyniają się do nabytej oporu na paklitaksel, stosując podejście oparte na CRISPR oparte na utracie funkcji.
Wprowadzenie
Rak potrójnie ujemny piersi (TNBC) to podtyp raka piersi, który stanowi 12–17% wszystkich przypadków raka piersi1. Charakteryzuje się upośledzoną ekspresją receptora estrogenowego (ER), receptora progesteronu (PR) i ludzkiego receptora czynnika wzrostu naskórka-2 (HER2), co poważnie ogranicza dostępność opcji terapii ukierunkowanej i pozostawia konwencjonalną chemioterapię jako główną modalność leczenia2. W leczeniu TNBC powszechnie stosuje się taksany i antracykliny; jednak pacjenci zwykle rozwijają oporność2,3. Nabycie oporności na chemioterapię jest złożonym i wielowymiarowym procesem, który obejmuje adaptacje genetyczne, metaboliczne, transkrypcyjne i epigenetyczne2,4. Zmiany epigenetyczne stały się centralnymi regulatorami plastistyczności komórkowej, ułatwiając dynamiczne przeprogramowanie transkrypcyjne, które pozwala komórkom nowotworowym na tolerowanie toksyczności wywołanej chemioterapią5.
Taxol (paklitaksel) jest członkiem klasy taksanów, który powoduje śmierć komórki poprzez upośledzenie dynamiki mikrotubul i działa jako środek antymitotyczny6. Mimo że pacjenci z TNBC początkowo reagują na schematy chemioterapii obejmujące Taxol, z czasem zwykle rozwija się oporność2. Zdobyta oporność na Taxol jest zwykle związana z nadmierną ekspresją białek transportujących należących do klasy ABC (ATP-binding cassette), szczególnie ABCB1 (MDR1, P-glikoproteina), które pośredniczą w wydalaniu leku Taxol z komórek, co prowadzi do zmniejszenia toksyczności leku wewnątrzkomórkowej7. Ponieważ szeroka gama leków chemioterapeutycznych są substratami tych transportowanych ABC, ich nadekspresja ogranicza stosowanie innych leków chemioterapeutycznych, powodując wielooporność na leki (MDR)8. Hamowanie transportowanych ABC okazało się w dużej mierze nieskuteczne jako strategia przeciwdziałania wielooporności na leki w warunkach klinicznych, głównie ze względu na ich powszechne występowanie i istotne role w transporcie szerokiej gamy endogennych i egzogennych substratów9. Mimo że werapamil, inhibitor ABCB1 pierwszej generacji, wykazał ograniczone lub żadne korzyści kliniczne i był związany z znaczącą toksycznością w badaniach klinicznych10, pozostaje on cennym narzędziem eksperymentalnym do zwiększania wydajności selekcji w in vitro modelach MDR.
Fenotyp MDR jest dynamicznym i adaptacyjnym procesem, który zwykle pojawia się w warunkach stresu2. Ekspresja transportowanych ABC jest przede wszystkim kontrolowana przez mechanizmy regulacji transkrypcyjnych i epigenetycznych, a nie przez zdarzenia mutacyjne5,11. Ograniczenie bezpośredniego kierowania na transportowane ABC podkreśla potrzebę zidentyfikowania regulatorów układowych tych białek jako słabości specyficznych dla komórek opornych. Dlatego też systematyczne badanie czynników epigenetycznych stało się ważną strategią identyfikacji nowych regulatorów oporności na chemioterapię i opracowania terapii skojarzonych, których celem są te słabości.
Screeningi funkcjonalne oparte na CRISPR-Cas9 umożliwiają bezstronne, systematyczne zaburzenia genomowe w skali genomu w celu badania efektów utraty genów w raku12. Jednak biblioteki CRISPR w całym genomie oferują ograniczoną reprezentację pojedynczych RNA przewodnikowych (sgRNA) na gen, co zmniejsza czułość w porównaniu z bibliotekami skupionymi13. Co ważne, solidny screening nie tylko zależy od jakości zaburzeń, ale również od odpowiedniego modelu i zoptymalizowanego protokołu eksperymentalnego. W tym kontekście, badanie dynamicznego i złożonego procesu takiego jak oporność na leki może skorzystać na skupionym bibliotece z niestandardowym protokołem13. W poprzedniej pracy, stworzyliśmy bibliotekę knockout CRISPR-Cas9 skoncentrowaną na epigenomiu w celu kierowania na regulatorów chromatyny14. W porównaniu z innymi dostępnymi publicznie bibliotekami CRISPR skoncentrowanymi na epigenomiu, biblioteka knockout epigenomicznych (EPIKOL) zawiera 779 genów, składających się z czytaczy, pisarzy, mazańców chromatyny i związanych z nimi białek, każdy z nich ukierunkowany z 10 sgRNA, co umożliwia zwiększenie głębokości na gen i poprawę solidności i powtarzalności przesiewów funkcjonalnych skoncentrowanych na chromatynie14. EPIKOL jest dostępna zarówno w systemie LentiGuide, w którym Cas9 jest ekspresowany z różnego wektora, jak i w systemie LentiCRISPR, który zawiera Cas9, co zapewnia elastyczność w zależności od linii komórkowej. Osiągnięcie wystarczającego pokrycia biblioteki, zdefiniowanego jako średnia liczba komórek na sgRNA (np. 500×–1000×) jest łatwiejsze dla EPIKOL w porównaniu z bibliotekami w całym genomie, co daje przewagę podczas badania wolno rosnących chemooropornych linii komórkowych.
Chociaż przesiewy CRISPR oferują potężne podejście do badania mechanizmów oporności na chemioterapię, standardowe przesiewy zgrupowane nie są
Protokół
Wszystkie odczynniki i sprzęt użyte w tej badaniu zostały wymienione w Tabeli materiałów.
1. Generowanie linii komórkowych potrójnie ujemnego raka piersi opornych na taksol
- Aby określić wrażliwość komórek na lek, należy dostosować gęstość adherentnych komórek SUM159PT do poziomu 2 × 10³ liczba komórek na dołek w 96-dołkowych czarnych płytkach z przezroczystym dnem w pożywce Ham's F12 uzupełnionej o 5% płodowej surowicy bydlęcej (FBS) oraz 1% penicyliny i streptomycyny, 5 µg/mL insulina, 10 mM HEPES oraz 1 µL/mL hydrokortyzonem, a następnie inkubować komórki przez 16 h w inkubatorze do hodowli komórkowych w temp. 37 °C z 5% CO2.
- Przygotować roztwór zapasowy Taxolu rozpuszczony w dimetylosulfoksydzie (DMSO). W celu potraktowania komórek przygotować rozcieńczenia seryjne Taxolu w pożywce hodowlanej, w zakresie od 0,3 nM do 10 µM (np. 0,3 nM, 1 nM, 3 nM, 10 nM, 30 nM, 100 nM, 300 nM, 1µM, 10 µM), a w charakterze kontroli nośnika należy zastosować sam DMSO.
- Inkubuj komórki z 200 µL rosnących dawek Taxolu (przygotowanego w kroku 1.2) w trzech powtórzeniach i pozostawić płytkę w inkubatorze do hodowli komórkowych na 72 h w temperaturze 37 °C z 5% CO2.
- Po 72 h traktowania lekiem zmierzalność żywotność komórek za pomocą luminescencyjnego testu ilościowego poziomu trifosforanu adenozyny (ATP). Do pomiaru luminescencji należy użyć czytnika mikropłytek, a uzyskane wartości znormalizować względem kontroli DMSO. Wartości stężenia hamującego 10% (IC10) oraz IC50 należy obliczyć metodą regresji nieliniowej z wykorzystaniem czteroparametrowego logistycznego modelu zależności dawka-odpowiedź w odpowiednim oprogramowaniu statystycznym.
- Aby rozpocząć generowanie komórek chemoopornych, wysiej 2 × 10⁵ komórki SUM159PT na studzienkę w płytkach 6-dołkowych. Inkubować przez noc w temperaturze 37 °C z 5% CO2.
- Następnego dnia komórki należy poddać działaniu Taxolu w stężeniach początkowych odpowiadających wartościom IC10 lub IC50 w 2 ml pożywki hodowlanej przez 72 h.
- Jeśli komórki tolerują obecne stężenie leku, należy je rozdzielić do dwóch studzienek. Jedną studzienkę należy zachować jako kontrolną kopią zapasową w świeżej pożywce, a pożywkę w drugiej studzience zastąpić pożywką zawierającą dwukrotne stężenie Taxolu w stosunku do poprzedniego.
UWAGA: Jeśli komórki wymagają regeneracji z powodu zmian morfologicznych wywołanych stresem, takich jak nieprawidłowe wypustki komórkowe, rozległe zaokrąglenie i odrywanie się komórek lub znaczny spadek proliferacji, należy utrzymywać je w medium bez leku i czekać, aż komórki odzyskają zdrowie i osiągną konfluencję. Następnie należy powtórzyć czynności, zaczynając od kroku 1.7. - Podczas generowania linii komórek opornych, pasażuj komórki rodzicielskie w pożywce zawierającej DMSO w celu uzyskania kontroli. Dostosuj objętość DMSO tak, aby odpowiadała ilości DMSO zastosowanej w odpowiedniej grupie traktowanej Taxolem.
- Pomiar żywotności komórek należy przeprowadzać zgodnie z krokami 1.2–1.4 co 3–4 tygodnie i kontynuować tę procedurę do momentu uzyskania istotnej różnicy (p < uzyskuje się różnicę (0,05 lub 10–50 krotność, w zależności od zastosowanego leku) pomiędzy wartościami IC50 linii komórkowych rodzicielskich i opornych. Procedura zwiększania dawki trwa zazwyczaj od 6 do 9 miesięcy, w zależności od użytego leku.
- Po uzyskaniu stabilnych komórek opornych, należy utrzymywać je w dawce podtrzymującej (ostatnio zastosowanej dawce) leku podczas hodowli, aby zachować fenotyp oporny.
UWAGA: Generowanie komórek chemoopornych metodą stopniowego zwiększania dawki jest procesem czasochłonnym, a jego czas trwania zależy od kilku czynników, w tym od linii komórkowej, wewnętrznego tempa wzrostu oraz zastosowanego konkretnego środka chemioterapeutycznego. Zazwyczaj trwa to od 6 do 9 miesięcy, w zależności od klinicznie istotnego poziomu oporności. Alternatywnym podejściem do określenia istotnych różnic w poziomach oporności jest ocena minimalnego stężenia leku, przy którym przeżywają komórki oporne, natomiast komórki macierzyste nie. - Charakterystyka komórek opornych: przeprowadź sekwencjonowanie RNA, western blotting, ilościową reakcję polimerazy w łańcuchu (qPCR) oraz testy żywotności komórek po zastosowaniu leku (np. test tworzenia kolonii), aby scharakteryzować fenotyp komórek opornych. Należy ponownie ocenić fenotyp oporny po kilku pasażach, aby wykazać, że podwyższona wartość IC50 jest stabilna w czasie.
2. Produkcja lentiwirusa
- Dzień 0: Wysiać komórki HEK293T w zagęszczeniu 4 × 10⁶ na szalkę hodowlaną o średnicy 100 mm z pożywką DMEM (Dulbecco's Modified Eagle Medium) uzupełnioną o 10% FBS i 1% penicyliny-streptomycyny, aby następnego dnia uzyskać 90% konfluencji.
- Dzień 1: Przygotowanie mieszanin polietyleniminy (PEI) i DNA w bezsurowicznym medium DMEM (-/-) oddzielnie dla każdego wirusa. Użyć Tabela 1 i Tabela 2 aby dostosować objętość i stężenia PEI oraz DNA zgodnie z pożądaną wydajnością wirusów.
UWAGA: PEI jest używane łącznie cztery razy µg DNA (np. w płytce o średnicy 100 mm, należy użyć 30 µL PEI przez łącznie 7.5 µg DNA). W niniejszym protokole opisano produkcję wirusa w szalkach 100 mm; wirus uzyskany z 5–10 szalek 100 mm pozwoli na przeprowadzenie wielu przesiewów. W przypadku eksperymentów walidacyjnych lub infekcji na małą skalę wystarczy jedna studniczka płytki 6-dołkowej lub szalka 60 mm. Ponieważ chlorowodorek liniowej polietylenoiminy jest toksycznym czynnikiem transfekcyjnym, należy upewnić się, że w momencie transfekcji konfluencja komórek wynosi 90%.- Po dokładnym wymieszaniu dodać mieszaninę DNA do probówki z PEI. Wymieszać dokładnie i pozostawić kompleksy PEI-DNA na 30 min w temperaturze pokojowej.
- Następnie dodać 600 µL kompleksu PEI-DNA do komórek HEK293T, kroplami. Płytki należy umieścić w inkubatorze do wirusów na 16 h w temperaturze 37 °C z 5% CO2.
- Dzień 2: Wymień pożywkę w zainfekowanych komórkach, odsysając pożywkę zawierającą PEI i wirusa, a następnie dodając 8 ml kompletnej pożywki DMEM do każdej naczyniowej płytki hodowlanej o średnicy 100 mm. Inkubuj komórki, aby umożliwić produkcję wirusa.
- Dzień 3: Przeprowadź pierwszy zbiór wirusów, ostrożnie przenosząc 8 ml supernatantu do probówki do wirowania o odpowiedniej pojemności i przechowując w 4 °CW przypadku użycia wielu płytek do produkcji wirusa, należy połączyć nadsączki. Następnie do każdej płytki należy dodać 8 ml świeżej, pełnej pożywki DMEM i umieścić płytki z powrotem w inkubatorze do wirusów.
- Dzień 4: Powtórzyć etapy pobierania i połączyć z supernatantami z dnia 3.
- Przygotuj 50% (w/w) roztwór glikolu polietylenowego (PEG)-8000 w soli fizjologicznej buforowanej fosforanowo (PBS), aby uzyskać 5-krotną (5×) roztwór zapasowy PEG. Autoklawuj w celu rozpuszczenia i sterylizacji.
- Odwiruj zebrane nadsączki wirusowe przy 300 x g przez 5 min w celu odwirujesz pozostałych komórek, a następnie przejść do filtracji.
- Przefiltruj 16 ml supernatantu wirusowego, używając 0.45 µm przefiltrować (za pomocą filtra strzykawkowego lub filtra próżniowego 50 ml) do probówki zawierającej 4 ml roztworu PEG, aby uzyskać końcowe stężenie 1× PEG oraz usunąć pozostałe zanieczyszczenia i komórki.
- Zakręć probówkę i wymieszaj poprzez odwracanie. Powtórz ten krok dla wszystkich preparatów wirusowych. Przechowywać przez noc w temperaturze 4 °C w ciemności, z opcjonalnym delikatnym mieszaniem.
- Następnego dnia powinny być widoczne osady. Odwiruj próbki w wirówce przy 1400 x g przez 20 min w temperaturze 4 °C.
UWAGA: Osady wirusowe wytrącone za pomocą PEG można przechowywać w 4 °C do 5 dni przed wirowaniem; należy jednak pamiętać, że miano wirusa może zmaleć przy dłuższej inkubacji. - Po wirowaniu ostrożnie odlej supernatant, pozostawiając niewielką objętość (około 100 µL) w probówce, aby nie naruszyć osadu.
- Wirować probówki przez 5 min przy 300 x g g należy zebrać jak najwięcej cieczy ze ścianek probówki. Następnie należy ostrożnie odlać pozostały supernatant.
- Aby skoncentrować wirusa 100-krotnie, do osadu należy dodać PBS w ilości odpowiadającej 1/100 objętości początkowej nadsączu wirusowego, a następnie resuspender osad poprzez pipetowanie (np. rozpoczynając od 16 ml nadsączu wirusowego, należy dodać 120–140 µL PBS do osadu, aby osiągnąć 160 µL objętość końcową, uwzględniając objętość osadu). Należy unikać intensywnego pipetowania; wirusa należy podzielić na alykwoaty.
UWAGA: Przewidywany miano po zagęszczaniu za pomocą PEG wynosi >1 × 10⁸ liczba cząsteczek zakaźnych/ml (ip/ml) dla systemu LentiGuide oraz >1 × 10⁷ dla systemu LentiCRISPR. Miana niższe o rząd wielkości mogą być nadal dopuszczalne, lecz powinny zostać zweryfikowane pod kątem zakaźności docelowej linii komórkowej oraz wymaganej objętości wirusa. - Jeśli stężenie wirusa nie jest wymagane, należy podzielić wirusa na aalikwoty, aby zminimalizować liczbę cykli zamrażania i odmrażania. Przechowywać wirusa skoncentrowanego lub nieskoncentrowanego w temperaturze -80 °CZdezynfekuj płytki wybielaczem i wyrzuć je.
UWAGA: W celu uzyskania bardziej szczegółowego opisu produkcji i obchodzenia się z lentiwirusami należy zapoznać się z uznanymi protokołami20W przypadku typowych problemów występujących podczas produkcji lentiwirusów należy odnieść się do Tabela uzupełniająca 1.
| 1 dołek płytki 6-dołkowej | szalka 60 mm | szalka 100 mm | płytka 150 mm | |
| objętość PEI (roztwór zapasowy 1 mg/ml) | 6 µL | 9 µL | 30 µL | 60 µL |
| Objętość DMEM (-/-) | 54 µL | 100 µL | 270 µL | 540 µL |
Tabela 1: Wymagane objętości PEI i DMEM dla różnych płytek do przygotowania mieszaniny PEI.
| 1 dołek płytki 6-dołkowej | płytka 60 mm | szalka 100 mm | szalka 150 mm | |
| VSV-G | 75 ng | 150 ng | 375 ng | 750 ng |
| Gag-Pol | 675 ng | 1350 ng | 3375 ng | 6750 ng |
| Wektor docelowy | 750 ng | 1500 ng | 3750 ng | 7500 ng |
| DMEM (-/-) doprowadzić do objętości końcowej | 60 µL | 100 µL | 300 µL | 600 µL |
Tabela 2: Wymagane objętości plazmidu i DMEM dla różnych płytek dla mieszaniny DNA.
3. Ustalenie zoptymalizowanej selekcji puromycyną dla komórek MDR
UWAGA: W komórkach chemoopornych wykazujących nadekspresję ABCB1 selekcja puromycyną zawodzi z powodu aktywnego wypływu puromycyny zapśredniczonego przez ABCB1, co uniemożliwia skuteczną selekcję komórek zainfekowanych sgRNA. Aby przezwyciężyć to ograniczenie, wraz z puromycyną podaje się werapamil w celu przejściowego zahamowania wypływu zapśredniczonego przez ABCB1, co pozwala na wewnątrzkomórkową akumulację puromycyny i efektywną eliminację komórek niezainfekowanych.
- Wyznaczyć stężenie werapamilu, które blokuje efekt wysyłki leku zależny od białka ABCB1, nie wpływając na żywotność komórek. W tym celu należy zastosować środek chemioterapeutyczny, na który nabyto oporność (w tym przypadku Taxol), w połączeniu z rosnącymi dawkami werapamilu.
- Wysiać komórki SUM159PT oporne na Taxol oraz komórki macierzyste do czarnych płytek 96-dołkowych z przezroczystym dnem w zagęszczeniu 2 × 10³ komórek na dołek w trzech powtórzeniach. Inkubować komórki przez noc w temperaturze 37 °C z 5% CO2.
- Poddać komórki działaniu szeregu rozcieńczeń werapamilu (0, 1,25, 2,5, 5, 10, 20, 40 i 80 µMprzy zachowaniu stałego stężenia Taxolu (np. dawki podtrzymującej) we wszystkich warunkach.
- Po 72 h traktowania należy ocenić żywotność komórek za pomocą luminescencyjnego testu żywotności komórek opartego na oznaczaniu poziomu ATP. Należy określić stężenie werapamilu, które samo w sobie nie obniża żywotności (żywotność ≥90%–95% w porównaniu z niekontrolowaną grupą kontrolną), lecz przywraca wrażliwość w komórkach opornych.
- Aby wyznaczyć stężenie puromycyny do zastosowania w połączeniu z werapamilem, wysiać komórki SUM159PT oporne na Taxol do płytki 96-dołkowej w zagęszczeniu 2 × 10³komórek na studzienkę. Inkubować płytkę przez 16 h w temperaturze 37 °C z 5% CO2.
- Przygotuj rozcieńczenia seryjne puromycyny (0, 0,625, 1,25, 2,5, 5, 10, 20 i 40 µg/mL) w medium zawierającym wcześniej określone stężenie werapamilu i odpowiednio potraktować komórki.
- Po 72 h należy zmierzyć żywotność komórek za pomocą luminescencyjnego testu ilościowego ATP, a następnie wyznaczyć minimalne stężenie puromycyny, które eliminuje wszystkie komórki (żywotność ≤5%) w obecności werapamilu. Stężenie to zostanie wykorzystane do selekcji podczas przesiewu CRISPR.
UWAGA: Powyższe etapy optymalizacji stężenia leków są zależne od linii komórkowej i kontekstu. Na skuteczne stężenia mogą wpływać takie czynniki, jak wewnętrzna wrażliwość na lek, poziomy ekspresji transporterów ABC oraz tempo wzrostu. Należy zatem przeprowadzić tę optymalizację dla każdej nowej linii komórkowej i modelu oporności. (W celu odniesienia, 5 µg/mL puromycyna w połączeniu z 20 µM verapamil jest stosowany w przypadku komórek opornych na Taxol wykorzystanych w niniejszym badaniu17). W celu rozwiązania problemów z selekcją puromycyną i werapamilem należy odnieść się do Tabela uzupełniająca 1.
4. Miareczkowanie wirusa i obliczanie wielokrotności zakażenia (MOI)
- Dzień -1: Wysiać komórki SUM159PT oporne na Taxol w zagęszczeniu 2 × 10⁵ w każdym dołku płytki 6-dołkowej z pełną pożywką Ham's F12.
- Dzień 0: Przeprowadzić czterokrotne rozcieńczenia seryjne wirusa w pożywce Ham's F12 zawierającej siarczan protaminy (PS) w stężeniu 8 µg/mL. (W przypadku wirusów w formie skoncentrowanej należy zacząć od 1 µL i rozcieńczamy dziesięciokrotnie w każdym rozcieńczeniu jako 1 > 10-1 > 10-2 > 10-3W przypadku wirusów niekoncentrowanych należy odpowiednio dostosować objętości (np. 100 µL > 10 µL > 1 µL > 0.1 µL).
- Do każdej z czterech studzienek należy dodać 1 ml pożywki zawierającej wirusa. Jedną studzienkę pozostawiono jako kontrolę selekcji puromycyną, a drugą jako kontrolę nieleczoną.
- Dzień 1: Wymień medium wirusowe na 2 ml świeżego medium 16 h po infekcji.
- Dzień 2: Przenieść zawartość każdej studzienki do 100-milimetrowej szalki hodowlanej z pożywką Ham's F12 zawierającą puromycynę i werapamil w stężeniach określonych w kroku 3.2. Jeśli niepoddane selekcji komórki wykazują zbyt dużą konfluencję, wysiać określoną frakcję (np. ½), co zostanie uwzględnione podczas końcowych obliczeń.
UWAGA: W razie potrzeby w ciągu następnych 3–4 dni uzupełnić pożywkę świeżą puromycyną i werapamilem, aż do momentu obumarcia wszystkich komórek na płytce kontrolnej. - Dzień 4–5: Gdy komórki na płytce kontrolnej obumrą, należy wyznaczyć płytki, które zawierają wystarczającą liczbę komórek do zliczenia. Komórki należy poddać trypsynizacji, zliczyć i określić ich całkowitą liczbę.
- Po obliczeniu liczby żywych komórek, należy obliczyć wydajność transdukcji oraz wielokrotność infekcji (MOI) w następujący sposób (użyj Tabela uzupełniająca 2 jako szablon):
- Oblicz stopień transdukcji (frakcję zainfekowanych komórek), korzystając z poniższego wzoru
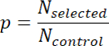
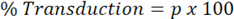
NWybraneCałkowita liczba komórek w zainfekowanych studzienkach po selekcji puromycyną
NKontrolaCałkowita liczba komórek w kontrolnej studzience z komórkami nietransdukowanymi i niepoddanymi selekcji
p: Wydajność transdukcji (frakcja zainfekowanych komórek).
UWAGA: Jeśli wysiano tylko ułamek niepoddanych działaniu czynnika komórek kontrolnych, należy uwzględnić ten fakt podczas obliczania NKontrola - Obliczanie MOI. Podczas transdukcji lentiwirusem zdarzenia infekcji podlegają rozkładowi Poissona. Zatem frakcja komórek zainfekowanych co najmniej jednym wirusem jest definiowana jako:
p = 1- e -MOI (wielokrotność infekcji)
W związku z tym obliczamy MOI według wzoru:
MOI = - ln(1-p) - Oblicz miano lentiwirusa (cząstki zakaźne na mililitr, IP/mL) na podstawie liczby zainfekowanych komórek:
Miano (IP/ml) = (MOI x Nrozpoczęcie)/ Objętość wirusa
Nrozpoczęcieliczba komórek wysianych do infekcji
Objętość wirusaobjętość wirusa dodana do każdego dołka (w ml)
UWAGA: Miano lentiwirusa należy obliczyć osobno dla każdej infekcji, a miano końcowe wyznaczyć, wyciągając średnią z dołków wykazujących proporcjonalną ilość wirusa i wartości miana. Dołki wykazujące nasycenie lub odchylenie od proporcjonalnego skalowania powinny zostać wykluczone z obliczeń miana.
- Oblicz stopień transdukcji (frakcję zainfekowanych komórek), korzystając z poniższego wzoru
5. Generowanie i/lub walidacja stabilnej linii komórkowej wykazującej ekspresję Cas9
UWAGA: Krok ten jest wymagany podczas korzystania z LentiGuide_EPIKOL. Jeśli dostępna jest już zwalidowana linia stabilna Cas9 lub jeśli używany jest LentiCRISPR_v2_EPIKOL, należy przejść bezpośrednio do sekcji 6.
- Przygotować lentiwirusa Cas9, wykorzystując wektor LentiCas9_blast zgodnie z opisem w sekcji 2.
- Następnego dnia zainfekować komórki, celując w MOI równą 10. Obliczyć ilość wirusa zgodnie z zamierzonym MOI w sekcji 4, użyć obliczonej objętości wirusa i dodać go bezpośrednio do komórek w płytce zawierającej pożywkę hodowlaną z dodatkiem 8 µg/mL siarczanu protaminy (PS).
- Wymienić pożywkę z wirusem na świeżą pożywkę 16 h po infekcji.
- Następnego dnia przeprowadzić selekcję blastycydyną, dostarczając komórkom pożywkę hodowlaną zawierającą wcześniej określoną stężenie blastycydyny (stężenie końcowe określone dla każdej linii komórkowej za pomocą testu żywotności komórek, zgodnie z opisem w sekcji 3) aż do wyeliminowania niezinfekowanych komórek (zazwyczaj 6–7 dni).
UWAGA: Jeśli komórki wykazujące ekspresję Cas9 są hodowane przez dłuższy czas przed przesiewaniem, powtórzyć selekcję blastycydyną w celu wyeliminowania komórek Cas9-ujemnych. - Walidacja Cas9 (zalecana): Zweryfikować aktywność Cas9, używając kontrolnych sgRNA nakierowanych na geny niezbędne (sekwencje sgRNA są dostępne w bibliotece EPIKOL; patrz Supplementary Table 3) lub systemów reporterowych, takich jak zielone białko fluorescencyjne (GFP), aby ocenić wydajność i kinetykę nokautu. Szczegółowe metody walidacji można znaleźć w poprzednim badaniu19.
6. Infekcja i przesiew z użyciem lentiwirusowej biblioteki CRISPR do knockoutu w całym epigenomie
UWAGA: Aby zapewnić dokładne mapowanie genotypu na fenotyp, pulowe przesiewy CRISPR wymagają infekcji przy niskim MOI oraz wystarczającego pokrycia biblioteki (zazwyczaj 500×–1000), w zależności od rygoru eksperymentalnego i zachowania linii komórkowej. Ogólne zasady przepływów pracy w pulowych przesiewach CRISPR w całym genomie, w tym projektowanie biblioteki i konfiguracja eksperymentalna, zostały opisane w wcześniej opublikowanych protokołach21,22. W przypadku EPIKOL zdecydowanie zaleca się utrzymanie pokrycia >500x przez cały czas trwania przesiewu, ponieważ spadek poniżej tego progu zwiększa ryzyko stochastycznego zaniku sgRNA, szczególnie w ramieniu przesiewu z zastosowaniem leku. Poniższe obliczenia są niezbędne do wyznaczenia początkowej liczby komórek, wydajności transdukcji oraz objętości wirusa potrzebnej do transdukcji EPIKOL, aby przeprowadzić infekcję przy niskim MOI bez naruszania złożoności biblioteki.
- Dzień -1: Wysiać całkowitą liczbę komórek obliczoną poniżej w naczyniach hodowlanych o średnicy 100 mm lub 150 mm, zachowując odpowiednią liczbę komórek na płytkę.
- Obliczyć liczbę skutecznie zainfekowanych komórek niezbędną do osiągnięcia pożądanej szerokości pokrycia biblioteki (użyć Supplementary Table 2 jako szablonu):
Ninfected = (liczba sgRNA) × (docelowe pokrycie) - Obliczyć początkową liczbę komórek na każdą replikę, aby zrekompensować frakcję niezainfekowanych komórek przy infekcji z niskim MOI (0,3–0,4):
Nstarting = Ninfected/p
gdzie p to stopień transdukcji (frakcja zainfekowanych komórek) wyznaczony na podstawie rozkładu Poissona (patrz krok 4.6).
UWAGA: Ta korekta zapewnia, że w puli po infekcji z niskim MOI znajdzie się wystarczająca liczba komórek zainfekowanych pojedynczym sgRNA, aby osiągnąć pożądane pokrycie biblioteki.
- Obliczyć liczbę skutecznie zainfekowanych komórek niezbędną do osiągnięcia pożądanej szerokości pokrycia biblioteki (użyć Supplementary Table 2 jako szablonu):
- Dzień 0 - Transdukcja
- Obliczyć wymaganą objętość wirusa na jedną replikę
Wymagana objętość wirusa = (Nstarting × MOI) / (Miano wirusa (wcześniej wyznaczony w ip/mL))
UWAGA: Wydajność transdukcji w docelowym zakresie MOI 0,3–0,4 odpowiada w przybliżeniu
26%–33% komórek opornych na puromycynę przed selekcją. - Zainfekować komórki obliczoną objętością wirusa w pełnej pożywce hodowlanej zawierającej 8 µg/mL siarczanu protaminy (PS). Zmniejszyć objętość pożywki, aby zwiększyć kontakt wirusa z komórkami podczas infekcji (np. 8 mL zamiast 10 mL dla płytki 100 mm)
- Przygotować niezależne mieszaniny infekcyjne dla każdej repliki biologicznej.
UWAGA: Zaleca się co najmniej dwie repliki biologiczne; preferowane są trzy. Replik biologiczne muszą być transdukowane, selekcjonowane i utrzymywane oddzielnie (w tym wymiany pożywki i pasażowanie) i nie powinny być łączone na żadnym etapie przed sekwencjonowaniem.
- Obliczyć wymaganą objętość wirusa na jedną replikę
- Dzień 1 - Po 16 h zastąpić pożywkę z wirusem świeżą pożywką i inkubować w 37 °C przy 5% CO2
- Dzień 2 - Selekcja komórek transdukowanych: Przeprowadzić selekcję puromycyną w obecności werapamilu (stężenia określone w kroku 3.2), aby wzbogacić populację komórek SUM159PT opornych na Taxol zainfekowanych sgRNA. Kontynuować selekcję aż do wyeliminowania wszystkich komórek na płytce kontrolnej niezainfekowanej (zazwyczaj ~3 dni).
- Dzień 5 - Pobieranie próbek referencyjnych T0: Po zakończeniu selekcji puromycyną i werapamilem, poddać komórki trypsynizacji i zebrać początkowy pellet komórkowy z punktu czasowego zero (T0) z każdej repliki biologicznej, zgodnie z poziomem pokrycia ustalonym podczas transdukcji. Ponieważ będzie on służył jako referencja dla początkowego rozkładu biblioteki, należy zebrać pellety komórkowe natychmiast po zakończeniu selekcji, zanim dojdzie do jakiejkolwiek utraty komórek. Wysiać dostateczną liczbę komórek, aby zachować pokrycie przez cały czas.
UWAGA: Po selekcji puromycyną i werapamilem liczba przeżywających komórek transdukowanych będzie różnić się w zależności od czasu podwojenia linii komórkowej i osiągniętej wydajności transdukcji. Populacja przeżywająca zazwyczaj powraca do początkowej gęstości siewu po zakończeniu selekcji, a w przypadku szybciej rosnących linii komórkowych może ją przekroczyć. Jeśli liczba przeżywających komórek na to pozwala, należy zebrać kilka pelletów T0 i zamrozić próbki zapasowe w -80 °C. Dodatkowo komórki zainfekowane EPIKOL można kriokonserwować w ciekłym azocie, zachowując pokrycie. Te zapasy zapasowe mogą zostać rozmrożone w przypadku nieoczekiwanej awarii screeningu lub do przyszłych, alternatywnych podejść eksperymentalnych (np. testowania dodatkowych terapii lekowych). Sprawdzić wydajność transdukcji na płytce kontrolnej niezainfekowanej, aby potwierdzić osiągnięcie zamierzonej wydajności (patrz sekcja 4). Jeśli obserwowana wydajność transdukcji jest wyższa od oczekiwanej, należy zrestartować eksperyment, aby upewnić się, że transdukcja jest przeprowadzona przy niskim MOI, co zapobiegnie integracji wielu sgRNA w jednej komórce. - Przeprowadzenie screeningu: Po czasie niezbędnym do zakończenia edycji genomu za pomocą Cas9, określonym w sekcji 5, podzielić komórki na grupy traktowane.
UWAGA: Zwykle trwa to 7–9 dni po transdukcji, ponieważ maksymalna wydajność nokautu jest osiągana około 7. dnia po transdukcji23. W przypadku celów epigenetycznych 9-dniowe okno pozwala również na zmiany na poziomie chromatyny przed rozpoczęciem selekcji lekiem.- Podzielić komórki na ramiona eksperymentalne, zachowując pokrycie: jedno to ramię kontrolne stanowiące warunek bazowy otrzymujący DMSO, a drugie to ramię traktowane, czyli warunek otrzymujący Taxol.
- Utrzymywać hodowle przez 14–16 podwojeń populacji. Poziom podwojenia populacji (PDL) oblicza się jako:
PDL = PDLs + 3,322 (Log Cf – log Ci)
PDLs = początkowy poziom podwojenia populacji
Ci = początkowa liczba wysianych komórek
Cf = całkowita liczba komórek na koniec okresu wzrostu - Przy każdym pasażu monitorować żywotność i kinetykę wzrostu oraz unikać efektu wąskiego gardła poprzez utrzymywanie odpowiedniej liczby komórek. Dostosować intensywność leczenia, jeśli wystąpi nadmierna śmierć komórek.
UWAGA: Dążyć do zbierania zapasowych pelletów komórkowych przy każdym pasażu, co tydzień lub przy określonych PDL podczas screeningu. Te próbki zapasowe mogą służyć jako alternatywne punkty czasowe do sekwencjonowania lub jako próbki do optymalizacji procesu ekstrakcji genomowego DNA. Okresowo kriokonserwować komórki, aby uniknąć nieoczekiwanej utraty komórek.
- Pobieranie próbek Tfinal: Po osiągnięciu pożądanego PDL, zebrać pellety z końcowego punktu czasowego (Tfinal) dla każdej repliki i warunku, zachowując pokrycie biblioteki na pellet. Przechowywać pellety w -80 °C do czasu późniejszej ekstrakcji gDNA.
UWAGA: Dążyć do zakończenia screeningu przy porównywalnych PDL między ramionami, nawet jeśli czas trwania hodowli różni się w zależności od warunków.
7. Ekstrakcja DNA genomicznego
- Wyizoluj genomiczne DNA (gDNA) przy użyciu zwalidowanej metody (np. zestawu MN NucleoSpin Tissue Kit), wprowadzając niewielkie korekty do protokołu w celu poprawy wydajności lizy dużych, połączonych osadów komórkowych.
- Postępuj zgodnie z tkanka protokół zamiast protokołu dla komórek ze względu na dużą wielkość osadu. Należy rozważyć zwiększenie objętości odczynników i zastosowanie wielu kolumn wirowych na jeden osad komórkowy (nie przekraczać 5 × 10⁶ komórek na kolumnę), jeśli jest to konieczne dla zapewnienia wydajnej lizy.
UWAGA: Przed lizą należy resuspender osad w minimalnej ilości PBS (~50 µL) może poprawić wydajność lizy. Niepełna liza osadu może doprowadzić do zapchania kolumny wirowej, co skutkuje obniżoną wydajnością izolacji DNA. - Należy stosować zalecenia dotyczące elucji o wysokiej wydajności i wysokim stężeniu. gDNA należy eluować w zmniejszonej objętości buforu do elucji (około ⅔ zalecanej objętości) na kolumnę, szczególnie w przypadku, gdy osady komórkowe zostały podzielone na wiele kolumn.
- Postępuj zgodnie z tkanka protokół zamiast protokołu dla komórek ze względu na dużą wielkość osadu. Należy rozważyć zwiększenie objętości odczynników i zastosowanie wielu kolumn wirowych na jeden osad komórkowy (nie przekraczać 5 × 10⁶ komórek na kolumnę), jeśli jest to konieczne dla zapewnienia wydajnej lizy.
- Oznacz jakość i ilość gDNA (np. za pomocą Nanodrop).
8. Przygotowanie bibliotek do sekwencjonowania EPIKOL z genomicznego DNA
- Aby zapobiec kontaminacji plazmidowej podczas PCR gDNA, wszystkie etapy PCR biblioteki należy przeprowadzać w dedykowanej komorze do PCR, ponieważ matryce plazmidowe amplifikują się wydajniej niż DNA genomowe, co może zniekształcić rozkład sgRNA.
- Przestrzeń roboczą, mikropipety oraz statywy należy oczyścić odpowiednio 10% wybielaczem oraz 70% etanolem.
- Wszystkie odczynniki (zwłaszcza startery) należy przed użyciem podzielić na alikwoty w objętościach jednorazowych, aby zmniejszyć ryzyko kontaminacji krzyżowej i cykli zamrażania-rozmrażania.
- Odczynniki należy przechowywać w temperaturze -20 °C i trzymać na lodzie podczas przygotowywania reakcji PCR.
- Należy zoptymalizować początkową objętość gDNA, celując w pokrycie 200×–500× na sgRNA, aby zachować odpowiednią złożoność biblioteki. Przykład: dla biblioteki EPIKOL gDNA ekstrahuje się preferencyjnie z osadów komórkowych zebranych przy pokryciu 1000×, a do amplifikacji gDNA stosuje się końcowe pokrycie 250×.
- Wymaganą ilość gDNA dla pożądanego pokrycia należy obliczyć w następujący sposób:
ilość gDNA = (liczba sgRNA) × pokrycie × (66pg DNA/jądro)
Przykład: 8000 gRNA × (pokrycie 250×) × (6,6 pg DNA/jądro) = należy amplifikować 13,2 µg gDNA/próbkę. - Należy przeprowadzić testową reakcję PCR, stosując warunki reakcji PCR zewnętrznej i wewnętrznej podane w Tabeli 3, Tabeli 4, Tabeli 5 oraz Tabeli 6, przy zwiększających się ilościach gDNA na reakcję (np. 1 µg, 3 µg, 6 µg), aby określić optymalną ilość gDNA na probówkę.
UWAGA: Niewystarczająca ilość gDNA lub nadmierna liczba cykli PCR mogą wprowadzić błąd amplifikacji i zniekształcić pokrycie sgRNA. - Należy przeprowadzić elektroforezę na 2% żelu agarozowym w celu analizy produktów wewnętrznego PCR. Należy upewnić się, że widoczny jest wyraźny prążek o wielkości około 350 bp.
- Na podstawie optymalnej ilości gDNA na probówkę należy określić całkowitą liczbę reakcji PCR wymaganych dla jednej próbki, aby osiągnąć pożądane pokrycie biblioteki, unikając jednocześnie nadmiernych ilości gDNA w pojedynczej reakcji.
UWAGA: Jeśli wymagane jest 13,2 µg całkowitego gDNA, a optymalną amplifikację uzyskuje się przy 3,3 µg gDNA na reakcję, należy przygotować cztery równoległe reakcje PCR z 3,3 µg gDNA w objętości reakcji 100 µL. W takim ustawieniu objętość gDNA nie powinna przekraczać 10% objętości reakcji, aby uniknąć inhibicji PCR spowodowanej nadmierną ilością matrycy.
- Wymaganą ilość gDNA dla pożądanego pokrycia należy obliczyć w następujący sposób:
- Amplifikacja kaset sgRNA z matrycy gDNA (PCR pierwszy/zewnętrzny)
- Regiony genomowe zawierające stabilnie zintegrowaną lentiwirusową kasetę sgRNA należy amplifikować za pomocą starterów wymienionych w Tabeli uzupełniającej 2. Reakcje PCR należy przeprowadzić z ilością gDNA określoną w punkcie 8.2 (patrz Tabela 3), stosując warunki reakcji PCR podane w Tabeli 4. Należy przygotować kontrolną probówkę PCR bez DNA matrycowego w celu sprawdzenia ewentualnej kontaminacji i przez cały czas trzymać probówki na lodzie.
- Na samym końcu należy dodać polimerazę DNA, dokładnie wymieszać poprzez opukiwanie lub pipetowanie, a następnie krótko odwirować probówki PCR przed umieszczeniem ich w termocyklerze. Należy zastosować start na gorąco (hot-start), aby zapobiec nieswoistej amplifikacji.
- Po zakończeniu zewnętrznego PCR wszystkie reakcje PCR należy połączyć w jednej probówce do mikrocentryfugi. Oczyszczanie produktów PCR lub wizualizacja na żelu po PCR zewnętrznym nie jest wymagana. Połączony produkt PCR należy wykorzystać bezpośrednio jako matrycę w drugim (wewnętrznym) PCR. Produkty PCR należy przechowywać w temperaturze -20 °C.
| Odczynnik | Objętość na reakcję |
| dNTP (każdy 10 mM) | 2 µL |
| Phusion Polymerase | 1 µL |
| 6´ GC Buffer | 20 µL |
| Starter forward (10 µM) | 5 µL |
| Starter reverse (10 µM) | 5 µL |
| gDNA | X µL |
| Woda wolna od nukleaz | do 100 µL (67–X µL) |
| Suma | 100 µL |
Tabela 3: Odczynniki wymagane do pierwszej/zewnętrznej reakcji PCR.
| Numer cyklu | Denaturacja | Wyżarzanie | Rozszerzenie |
| 1 | 95 °C, 3 min | ||
| 2–19 | 95 °C, 25 s | 65 °C, 20 s | 72 °C 15 s |
| 20 | 72 °C 3 min |
Tabela 4: Warunki PCR dla pierwszej/zewnętrznej reakcji PCR.
- Przeprowadzenie kodowania indeksowego (drugi/wewnętrzny PCR) i ekstrakcji z żelu
- Podczas drugiej (wewnętrznej) reakcji PCR do kodowania próbek stosuje się odwrotny primer indeksujący; należy zatem użyć różnych primerów indeksujących dla każdej próbki.
UWAGA: W przypadku bibliotek wygenerowanych przy użyciu pLentiCrispr v2 szkielet, należy użyć odwrotnych starterów indeksujących kończących się zasadami CT, oznaczonych jako lenticrisprv2_rev(index X) (patrz Tabela uzupełniająca 2). - Dla bibliotek wygenerowanych przy użyciu pLentiGuide szkielet, należy użyć indeksów kończących się zasadami GT i oznaczonych jako rev_index_X w Tabela uzupełniająca 2.
- Przygotować mieszaninę starterów bezpośrednich w układzie schodkowym (staggered), łącząc 2 µL z każdego z dziewięciu starterów przesuniętych (stokowy 100 µM) i dodanie 162 µL wody wolnej od nukleaz do sterylnej probówki do mikrowirówki. Końcowe stężenie mieszaniny starterów wyniesie 10 µM.
- Użyj połączonego produktu PCR z zewnętrznych starterów jako materiału wejściowego i przeprowadź dwie równoległe 100 µL wewnętrzne reakcje PCR dla każdej próbki zgodnie z instrukcjami zawartymi w Tabela 5 i Tabela 6Przygotuj Reakcja kontrolna PCR z użyciem kontroli „bez matrycowego DNA” z zewnętrznego PCR (krok 7.3) jako materiału wejściowego w celu monitorowania potencjalnego zanieczyszczenia.
- Na koniec należy dodać polimerazę DNA, dokładnie wymieszać roztwór poprzez delikatne opukiwanie lub pipetowanie, a następnie krótko odwirować probówki do PCR przed umieszczeniem ich w termocyklerze. Należy przeprowadzić etap hot-start, aby zapobiec niespecyficznym amplifikacjom.
- Połącz i przeprowadź wewnętrzne reakcje PCR w 2% żelu agarozowym w celu wyseparowania docelowego amplikonu.
UWAGA: W kontrolach PCR bez matrycy nie powinny być wykrywane żadne prążki. Należy zaobserwować wyraźny prążek o wielkości około 337 bp dla bibliotek LentiCrispr_V2 oraz 357 bp dla bibliotek LentiGuide. Może wystąpić również górny prążek niespecyficzny o wielkości około 500 bp, który należy wykluczyć z dalszej analizy. - Załaduj 12 µL (10 µL produktu PCR + 2 µL (barwnika do ładowania) produktu wewnętrznego PCR w celu wizualizacji prążków, a resztę produktu PCR nanieś do połączonych lub sąsiednich studzienek przeznaczonych do ekstrakcji z żelu. Zminimalizuj grubość agarozy, aby zmaksymalizować odzysk DNA. Unikaj nadmiernej ekspozycji ścieżek do ekstrakcji z żelu podczas wizualizacji, aby zminimalizować uszkodzenia DNA indukowane promieniowaniem UV podczas wycinania fragmentu żelu.
- Oczyść produkty PCR z żelu agarozy, używając odpowiedniego zestawu do ekstrakcji z żelu (np. NucleoSpin Gel and PCR Clean-up), zgodnie z instrukcjami producenta. Pomiar stężenia DNA przeprowadź za pomocą spektrofotometru. Produkty PCR przechowuj w temperaturze -20 °C.
UWAGA: Minimalne stężenie wynoszące >20 ng/µL wymagane jest wycięcie i oczyszczenie produktu z żelu w celu uzyskania prawidłowego sekwencjonowania. Jeśli wymagana wydajność nie zostanie osiągnięta nawet po trzech równoległych reakcjach wewnętrznego PCR, należy wyizolować nowe gDNA i powtórzyć proces.
- Podczas drugiej (wewnętrznej) reakcji PCR do kodowania próbek stosuje się odwrotny primer indeksujący; należy zatem użyć różnych primerów indeksujących dla każdej próbki.
| Odczynnik | Objętość na reakcję |
| dNTP (po 10 mM każdego) | 2 µL |
| Phusion Polymerase | 1 µL |
| 6´ GC Buffer | 20 µL |
| Starter Forward Stagger Mix (10 µM) | 5 µL |
| Starter Reverse Index Primer (10 µM) | 5 µL |
| External PCR | 5 µL |
| Woda wolna od nukleaz | 62 µL |
| Suma | 100 µL |
Tabela 5: Odczynniki wymagane do drugiej/wewnętrznej PCR.
| Numer cyklu | Denaturacja | Wyżarzanie | Rozszerzenie |
| 1 | 95 °C, 3 min | ||
| 2–25 | 95 °C, 25 s | 65 °C, 20 s | 72 °C 15 s |
| 26 | 72 °C 3 min |
Tabela 6: Warunki PCR dla drugiego/wewnętrznego PCR.
9. Sekwencjonowanie
- Określ wymaganą liczbę zmapowanych odczytów na podstawie pokrycia biblioteki zdefiniowanego na początku ekranu. Zakładając wydajność mapowania na poziomie 60%–70%, zamów większą całkowitą liczbę odczytów, aby zrekompensować ich utratę. Dla pokrycia 1000× biblioteki EPIKOL wymaganych jest ~8 milionów zmapowanych odczytów, co odpowiada 10–12 milionom odczytów całkowitych.
- Przed sekwencjonowaniem przeprowadź kontrolę jakości bibliotek sekwencyjnych przy użyciu systemu Tapestation lub Bioanalyzer, aby potwierdzić wielkość i integralność biblioteki.
- Przed sekwencjonowaniem połącz biblioteki sekwencyjne z różnych próbek, ponieważ są one unikalnie oznaczone kodami kreskowymi za pomocą starterów indeksujących.
- Potwierdź strukturę odczytów (orientację R1/R2) oraz wymagania dotyczące demultipleksowania w ośrodku sekwencjonowania. W przypadku platform Illumina HiSeq, Novaseq lub równoważnej platformy kompatybilnej z systemem Illumina zaleca się sekwencjonowanie parzyste 2× 150 bp. Rozważ zamówienie co najmniej 5% domieszki PhiX w celu zwiększenia różnorodności sekwencjonowania.
10. Przegląd analizy sekwencjonowania dla EPIKOL
- Użyj potoku analizy MAGeCK do analizy plików FASTQ z odczytami parzystymi24Każdy replikat biologiczny należy zorganizować jako oddzielny plik wejściowy.
- Użyj pliku wejściowego sgRNA z programu EPIKOL, który jest kompatybilny z MAGeCK, jako biblioteki referencyjnej (dostępnej w Tabela uzupełniająca 4) i zastosuj liczyć funkcja do kwantyfikacji odczytów sgRNA z poszczególnych plików FASTQ w celu utworzenia plików z surowymi liczbami zliczeń (raw count files) dla każdego powtórzenia i warunku.
- Znormalizuj każdy plik z liczbą odczytów, stosując normalizację Reads per million (RPM), aby sprawdzić jakość i rozkład każdej próbki poprzez wizualizację wykresów znormalizowanych liczb sgRNA.14.
- Wykonaj drugą -liczba funkcja do łączenia liczb zliczeń w jednym pliku przy użyciu normalizacji medianą z ustawieniami domyślnymi.
- Uruchom -test funkcja służąca do identyfikacji zmian na poziomie genów z wykorzystaniem połączonych plików surowych zliczeń. Aby ocenić wydajność screeningu, należy porównać Tkońcowy próbki do T0 próbki i sprawdź rozkład niecelujących sgRNA kontrolnych oraz sgRNA celujących w geny niezbędne.
UWAGA: W celu oceny wydajności przesiewania krytyczne jest określenie stopnia deplecji genów kontroli pozytywnej w każdym ramieniu badania. Przewiduje się występowanie zmienności biologicznej między powtórzeniami w ramieniu przesiewania z zastosowaniem leku, ponieważ ekspozycja na lek może powodować stochastyczne różnice w odpowiedzi komórkowej. Zmienność ta jest nieodłączną cechą przesiewań w kierunku chemooporności i nie musi świadczyć o niskiej jakości badania. W związku z tym, podczas identyfikacji trafień (hit-calling), należy wspólnie analizować co najmniej trzy powtórzenia biologiczne, a za trafienia należy uznać geny, dla których co najmniej 6 z 10 sgRNA wykazuje skuteczność. - Aby zidentyfikować zmiany w obfitości sgRNA wywołane lekiem oraz efekty na poziomie genów, porównaj Tostateczny-próbki traktowane taksolem do Tostateczny-DMSO, przyjmując grupę DMSO jako kontrolę.
- Zastosuj próg współczynnika odkryć fałszywie dodatnich (FDR) wynoszący FDR < 0,05 do identyfikacji genów uszczuplonych w grupie badawczej, aby ujawnić geny przyczyniające się do przeżywalności lub oporności komórek opornych na Taxol.
Wyniki
W celu zbadania regulatorów epigenetycznych chemorezystencji w TNBC przedstawiono ogólny protokół z wykorzystaniem linii komórkowej SUM159PT na Rysunku 1. Najpierw określono wartości IC10 i IC50 Taxolu w komórkach SUM159PT poprzez traktowanie komórek rosnącymi stężeniami Taxolu (Rysunek 2A). Do wytworzenia opornych na Taxol komórek SUM159PT zastosowano metodę stopniowego zwiększania dawki. Po kilku miesiącach przesunięcie wartości IC50 obrazuje pomyślne uzyskanie fenotypu opornego przy użyciu tego protokołu w porównaniu z komórkami kontrolnymi, które były pasażowane równolegle bez ekspozycji na Taxol (Rysunek 2B).
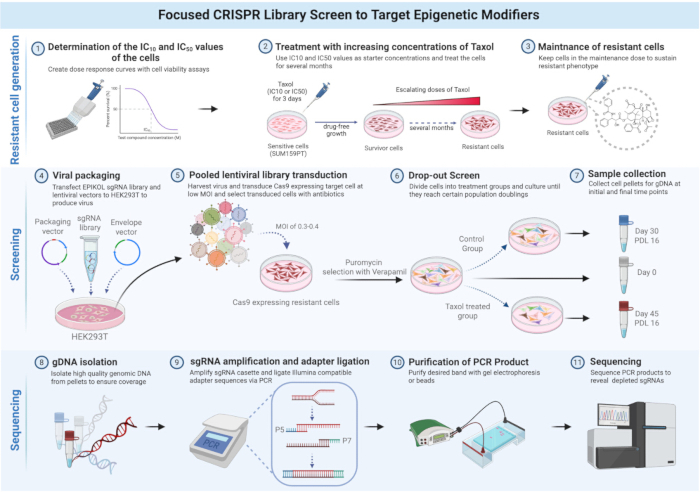
Rysunek 1: Schemat screeningu EPIKOL w komórkach SUM159PT opornych na Taxol. Ogólny przebieg screeningu EPIKOL w wygenerowanych komórkach SUM159PT opornych na Taxol. Rysunek został stworzony za pomocą BioRender.com Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Po uzyskaniu linii komórek opornych przeprowadzono szereg eksperymentów w celu scharakteryzowania ich zmian fenotypowych i molekularnych. Zdolność do proliferacji komórek opornych podczas leczenia Taxolem oceniono za pomocą testu tworzenia kolonii w porównaniu z komórkami wyjściowymi. Jak pokazano na Rysunku 2C,D, komórki oporne zachowują zdolność do proliferacji podczas leczenia Taxolem, podczas gdy komórki wyjściowe nie są w stanie przetrwać. Test ten jest jednym z istotnych etapów charakteryzacji komórek opornych i demonstruje, w jaki sposób można ocenić zdolność do proliferacji pod wpływem leku w porównaniu między komórkami wyjściowymi a opornymi.
W ramach charakterystyki komórek opornych przeprowadzono sekwencjonowanie RNA komórek rodzicielskich i opornych, aby przeanalizować zmiany transkrypcyjne związane z chemoopornością (Rycina 2E). Wśród genów o najwyższym poziomie nadekspresji w komórkach opornych znalazł się ABCB1, a za nim kilka innych transporterów ABC, w tym ABCB4 i ABCA5. Nadekspresja ABCB1 została potwierdzona za pomocą ilościowej reakcji łańcuchowej polimerazy (qPCR), co obrazuje sposób walidacji zmian w ekspresji genów kandydackich z wykorzystaniem qPCR (Rycina 2F).
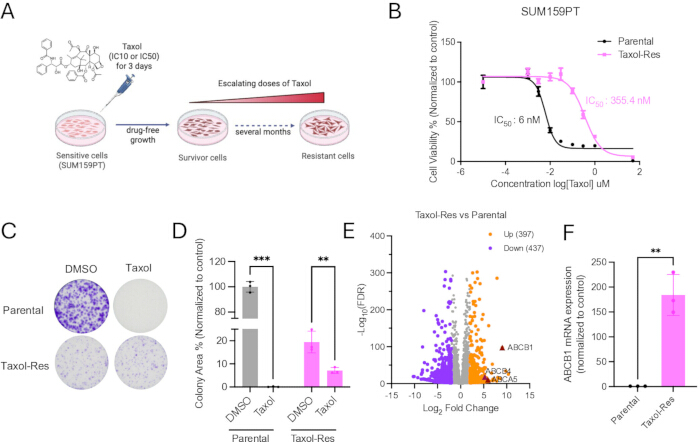
Rycina 2: Generowanie komórek opornych oraz ich charakterystyka. (A) Schemat przedstawiający generowanie komórek SUM159PT opornych na Taxol metodą stopniowego zwiększania dawki. (B) Krzywa zależności odpowiedzi od dawki wykazująca różnicę między wartościami IC50 dla komórek rodzicielskich a wygenerowanych komórek opornych. IC50 komórek rodzicielskich = 6 nM, a IC50 komórek opornych na Taxol = 355,4 nM. (C) Test tworzenia kolonii w obecności Taxolu. (D) Ilościowe oznaczenie powierzchni kolonii z punktu (C). Zastosowano dwuczynnikową analizę wariancji (ANOVA) z testem post hoc Tukeya przy użyciu programu Prism 8 (GraphPad Software). Poziomy istotności określono jako *P < 0,05, **P < 0,01, ***P < 0,001. (E) Wykresy wulkaniczne przedstawiające geny o zróżnicowanej ekspresji w komórkach Taxol-Res w porównaniu z komórkami rodzicielskimi, przy odcięciu LFC>2 i p<0,001. (F) Walidacja qPCR ekspresji mRNA ABCB1 w komórkach rodzicielskich i Taxol-Res. Wartości P określone za pomocą obustronnego testu t Studenta w porównaniu z grupą kontrolną; **P < 0,01. Panel A został stworzony za pomocą BioRender.com. Rysunek w panelu E został zmodyfikowany za zgodą autorów Yedier-Bayram i wsp.17. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Po wykazaniu nadekspresji ABCB1 oraz innych transporterów ABC w komórkach opornych na Taxol i biorąc pod uwagę szerokie spektrum substratów ABCB1, oceniono występowanie fenotypu MDR. W tym celu komórki oporne na Taxol poddano działaniu wielu leków, które są znanymi substratami transportera ABCB1 i posiadają różne mechanizmy działania, a następnie oceniono ich wrażliwość na te leki (Rysunek 3A,B). Zgodnie z zaobserwowanym profilem ekspresji transporterów ABC, komórki oporne na Taxol wykazały również oporność na doksorubicynę i winkrystynę, co potwierdziło obecność profilu MDR i zilustrowało sposób funkcjonalnej oceny fenotypu wielolekooporności.
Fenotyp MDR stanowi wyzwanie dla metody przesiewowej opartej na CRISPR, EPIKOL, ponieważ biblioteka wymaga selekcji puromycyną w celu wzbogacenia populacji komórek transdukowanych. Ze względu na to, że puromycyna może być usuwana z komórek poprzez ef luks leków zależny od ABCB1, selekcja puromycyną może być nieefektywna w komórkach opornych (Rysunek 3C). W konsekwencji komórki nietransdukowane mogą przetrwać selekcję, co zaburza wyniki przesiewu.
Aby wyeliminować to ograniczenie, przed przesiewaniem EPIKOL zoptymalizowano proces selekcji komórek chemoopornych o profilu MDR. Verapamil, inhibitor ABCB1 pierwszej generacji, zastosowano w celu zablokowania odpływu leków zapośredniczonego przez transportery ABC, co umożliwiło wewnątrzkomórkową akumulację środków chemioterapeutycznych lub puromycyny (Rycyna 3D). Choć sam verapamil nie wpływał na żywotność komórek, przywracał on wrażliwość na leki w połączeniu ze środkami chemioterapeutycznymi (Rycyna 3E,F). Podobnie krzywe przeżywalności po podaniu puromycyny w połączeniu z nietoksycznymi dawkami verapamilu wykazały, że inhibicja ABCB1 przywraca wrażliwość na puromycynę (Rycyna 3G,H). Zapewnia to, że komórki przeżywające selekcję są tymi, które zostały skutecznie transdukowane, a nie takimi, które uniknęły selekcji z powodu odpływu leków napędzanego przez ABCB1. Ustanowienie skutecznego schematu selekcji w komórkach chemoopornych jest kluczowe dla wiarygodnych wyników przesiewania EPIKOL.
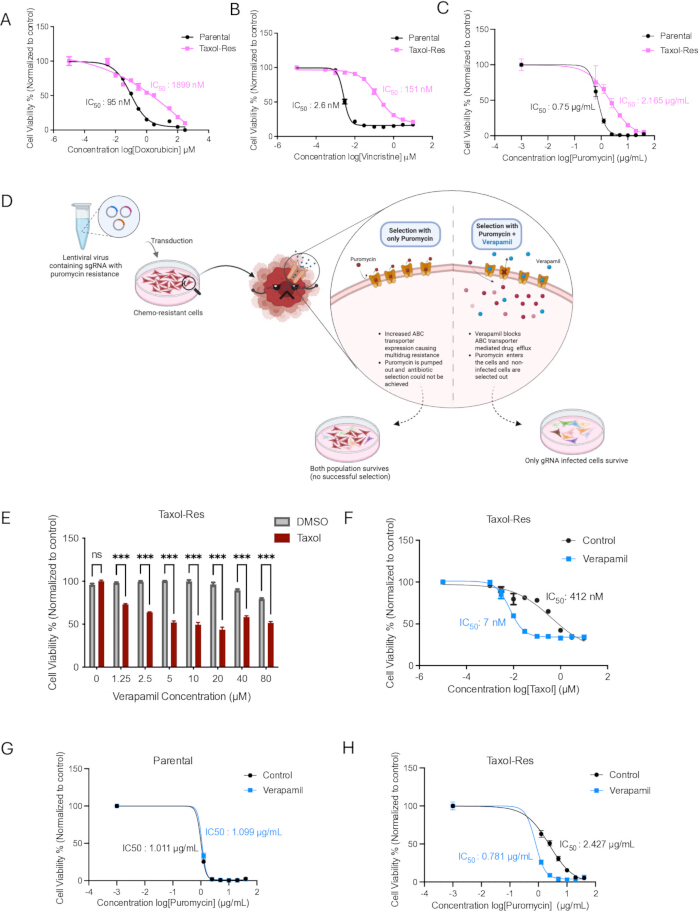
Rysunek 3: Fenotyp wielolekowej oporności i wpływ werapamilu na komórki oporne. Krzywe zależności odpowiedzi od dawki pokazujące różnicę w wartościach IC50 między komórkami rodzicielskimi a wygenerowanymi komórkami opornymi w przypadku (A) doksorubicyny, (B) winkrystyny, (C) puromycyny. (D) Schemat przedstawiający selekcję komórek SUM159PT opornych na Taxol z dodatkiem i bez dodatku werapamilu. Rysunek został stworzony za pomocą BioRender.com. (E) Test żywotności komórek Taxol-Res w celu ustalenia optymalnego stężenia werapamilu z Taxolem. (F) Verapamil przywraca wrażliwość komórek opornych na Taxol na działanie Taxolu. (G) Verapamil nie zmienia odpowiedzi komórek rodzicielskich na puromycynę. (H) Verapamil przywraca wrażliwość na puromycynę w komórkach Taxol-Res. Panele A, B i F zostały wykorzystane ponownie za zgodą Yedier-Bayram i wsp.17. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Aby zidentyfikować nowe regulatory chemooporności w TNBC, przeprowadzono przesiew EPIKOL z wykorzystaniem komórek SUM159PT opornych na Taxol, zgodnie z ilustracją na Rysunku 4A. Ponieważ komórki oporne rosną wolniej niż komórki wyjściowe17, podczas całego przesiewu monitorowano poziom podwojenia populacji w grupach traktowanych Taxolem oraz DMSO, aby określić czas potrzebny do osiągnięcia 16 podwojeń populacji (Rysunek 4B). W związku z tym przesiew EPIKOL dla grupy traktowanej DMSO zakończono około 35 dnia, podczas gdy grupę traktowaną Taxolem hodowano przez dodatkowe 15 dni, aby osiągnąć ten sam poziom podwojenia populacji.
Po sekwencjonowaniu wykorzystano potok analizy MAGeCK w celu połączenia efektów sgRNA celujących w ten sam gen, aby ujawnić zmiany na poziomie genu po nokaucie24. Biblioteka EPIKOL zawiera sgRNA celujące w geny niezbędne jako kontrole pozytywne; pierwszym krokiem kontroli jakości była ocena, czy sgRNA te uległy wyczerpaniu zgodnie z oczekiwaniami. Wykresy kaskadowe (waterfall plots) ilustrują zmiany Log2 fold changes genów niezbędnych w różnych porównaniach (Rycina 4C–E). Kiedy próbki z końcowego punktu czasowego z warunków traktowania DMSO lub Taxolem porównano z punktem początkowym, prawie wszystkie geny niezbędne uległy wyczerpaniu po nokaucie, co wskazuje na efektywność badania (Rycina 4C,D). Jednakże to wyczerpanie nie jest wyraźnie obserwowane, gdy dwie próbki końcowe (traktowane DMSO i traktowane Taxolem) porównywano ze sobą, co było spodziewane, ponieważ geny niezbędne są wymagane do przeżycia komórek w obu warunkach (Rycina 4E).
Alternatywną wizualizacją wyników przesiewu jest wykres wulkaniczny (volcano plot), który przedstawia zmiany Log2-krotności (Log2 fold changes) wraz z istotnością statystyczną (wartości p lub FDR). W przesiewie EPIKOL przeprowadzonym w komórkach opornych na Taxol zidentyfikowano wiele genów kontroli pozytywnej jako istotnie uszczuplone, co dodatkowo potwierdza niezawodność przesiewu, ponieważ uszczuplenie sgRNA celujących w geny kontroli pozytywnej stanowi typową kontrolę jakości udanego przesiewu (Rysunek 4F). Oprócz kontroli genów niezbędnych, biblioteka EPIKOL zawiera specyficzne dla kontekstu sgRNA kontroli pozytywnej celujące w kilka genów transporterów ABC. Zgodnie z oczekiwaniami, znormalizowane liczby sgRNA dla ABCB1 w różnych grupach wykazały istotne uszczuplenie sgRNA celujących w ABCB1 specyficznie w grupie traktowanej Taxolem (Rysunek 4G). Ogólnie rzecz biorąc, pokazuje to, w jaki sposób zmiany na poziomie sgRNA mogą być interpretowane w celu identyfikacji genów kandydatów związanych z odpowiedzią na lek.
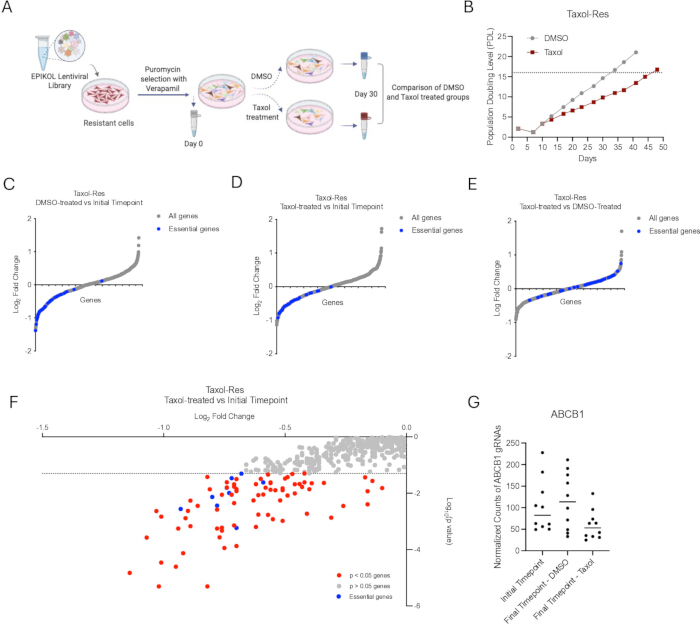
Rycina 4: Wyniki przesiewu EPIKOL w komórkach opornych na Taxol oraz przykładowe wykresy. (A) Schemat protokołu przesiewowego EPIKOL. (B) Poziom podwojenia populacji (PDL) komórek Taxol-Res. (C–E) Wykresy kaskadowe (waterfall plots) przedstawiające wyniki przesiewu EPIKOL w komórkach Taxol-Res, z zaznaczeniem genów niezbędnych; grupa traktowana DMSO w porównaniu do punktu początkowego w panelu C, grupa traktowana Taxolem w porównaniu do punktu początkowego w panelu D oraz grupa traktowana Taxolem w porównaniu do grupy traktowanej DMSO w panelu E. (F) Wykres wulkaniczny (volcano plot) przedstawiający Log2FoldChanges genów w próbkach traktowanych Taxolem w porównaniu do punktu początkowego. Geny z p<0.05 zostały wyróżnione kolorystycznie i opisane. Rycina została zmodyfikowana na podstawie wcześniejszej publikacji17. (G) Wykresy liczby odczytów na milion (rpm) dla 10 różnych sgRNA ABCB1 z EPIKOL. Panel A został przygotowany za pomocą BioRender.com. Panel E został wykorzystany ponownie za zgodą Yedier-Bayram i wsp.17. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Tabela uzupełniająca 1: Tabela rozwiązywania problemów.Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca 2: Obliczanie miana wirusa i MOI.Prosimy kliknąć tutaj, aby pobrać ten plik.
Tabela uzupełniająca 3: Lista sgRNA biblioteki EPIKOL.Kliknij tutaj, aby pobrać ten plik.
Tabela uzupełniająca 4: Primery użyte podczas przygotowania biblioteki do sekwencjonowania EPIKOL.Prosimy kliknąć tutaj, aby pobrać ten plik.
Dyskusja
Podejścia do przesiewowych badań opartych na CRISPR-Cas9 są dobrze ustalone w różnych kontekstach komórkowych. Jednak przesiewanie w komórkach odpornych na chemioterapię stwarza wyjątkowe wyzwania i wymaga dodatkowej optymalizacji. Ponieważ komórki odporne na chemioterapię służą jako cenne modele do badania podatności guzów odpornych na chemioterapię, ważne jest, aby rozwiązać te ograniczenia w strategiach przesiewowych, aby niezawodnie zidentyfikować genetyczne lub epigenetyczne regulatorzy odporności na chemioterapię.
Generowanie linii komórkowych odpornych na chemioterapię może być uciążliwe i zależy w dużym stopniu od stosowanego środka chemioterapeutycznego. Podczas gdy komórki mogą łatwo przystosować się do niektórych leków, mogą być bardzo podatne na inne25. Dlatego ważne jest określenie wartości IC50 specyficznych dla linii komórkowych przed rozpoczęciem protokołu generacji komórek odpornych17. W przypadkach, gdy komórki nie są w stanie tolerować narażenia na poziom leku odpowiadający IC50 przez kilka przelewów, można rozpocząć od niższego stężenia leku (np. IC10-20) (patrz sekcja Protokół 1)17. Ponieważ nabycie odporności jest zdarzeniem losowym, kilka dobrze/płytek komórek może być leczonych w tym samym czasie, aby zwiększyć prawdopodobieństwo uzyskania odpornych komórek. Kluczowe jest wszechstronne scharakteryzowanie uzyskiwanej populacji komórek odpornych na leki, aby opisać zmiany transkrypcyjne i fenotypowe podczas procedury zwiększania dawki w porównaniu z ich stanem pierwotnym. Globalne podejście profilujące, takie jak RNA-seq, może być zastosowane do zidentyfikowania genów o zróżnicowanej ekspresji w stosunku do linii macierzystej. Funkcjonalnie, nabyta odporność na leki powinna być zweryfikowana za pomocą testów na żywotność i proliferację komórek, aby wykazać, że odporne komórki utrzymują przetrwanie w warunkach leczenia lekami, które są cytotoksyczne dla komórek macierzystych. Ponadto potencjalne zmiany w ich zdolności proliferacyjnej i szybkości wzrostu powinny być mierzone w porównaniu z linią komórek macierzystych, aby obliczyć ich odpowiednie PDL. Ponieważ znana jest nabyta odporność na Taxol, którą pośredniczą, przynajmniej częściowo, wydalanie leków za pośrednictwem ABC, ekspresja kluczowych transporterów ABC (np. ABCB1) powinna być oceniana na poziomie mRNA i białka za pomocą qPCR i Western blottingu i może być uzupełniona danymi transkryptomowymi. Na podstawie profilu ekspresji transporterów ABC należy rozważyć obecność fenotypu MDR i należy ocenić odporność na inne leki chemioterapeutyczne. W naszym poprzednim badaniu scharakteryzowaliśmy linie komórek odpornych na Taxol i zidentyfikowaliśmy ABCB1 jako jeden z najbardziej nadekspresowanych genów, i założyliśmy, że medianowana przez ABCB1 wielolekowa odporność może powodować niepowodzenie w selekcji puromycinem17. Dlatego po utworzeniu komórek odpornych należy ocenić ekspresję transporterów ABC i fenotypu MDR przed każdą procedurą transfekcji.
Metoda zwiększania dawki oferuje zalety w stosunku do protokołów narażenia na wysokie dawki leków, ponieważ komórki mogą być krioprzechowywane na każdym etapie przed zwiększeniem dawki leku, zapewniając elastyczność i ochronę przed utratą kultury. Ponadto stopniowe zwiększanie dawki pozwala na nabycie fenotypu odporności w czasie, umożliwiając adaptacyjną ewolucję; w przeciwieństwie do ostrej wysokiej dawki leczenia, która prowadzi do selekcji uprzednio istniejących podpopulacji odpornych. Jego stopniowe postępy umożliwiają badaczom celowe wybór pożądanego poziomu odporności, na którym należy przerwać selekcję i ocenić właściwości wynikającego fenotypu. Ponadto, pośrednie kroki zwiększania dawki mogą być wykorzystane do badania mechanizmów nabytej odporności w sposób chronologiczny. Zgodnie z podstawowym pytaniem biologicznym, można uzyskać różne poziomy odporności, aby badać wczesne mechanizmy adaptacyjne o niższych poziomach odporności lub stabilne i w pełni ustalone fenotypy odporności w bardziej odpornych komórkach. Co więcej, klinicznie istotne progi odporności różnią się znacznie w zależności od leku, linii komórek i właściwej szybkości proliferacji; dlatego harmonogram zwiększania dawki może się różnić (w naszym przypadku, generowanie komórek odpornych na Taxol wymagało około 6 miesięcy). Zgodnie z tym rozumowaniem, w naszym poprzednim badaniu ustaliliśmy dwa różne poziomy odporności z komórkami SUM159PT i porównaliśmy ich różne i wspólne cechy17. Dlatego zalecamy, aby badacze zdefiniowali docelowy zakres IC50 leku o interesującym klinicznie i biologicznie zainteresowaniu.
Jest dobrze ustalone, że wycofanie stresu leku może prowadzić do utraty odporności na chemioterapię, ponieważ komórki mogą przebudować swoje epigenom i transkryptom25. Z tego powodu sugeruje się ocenę stabilności fenotypu odporności przez kilka miesięcy. Jeśli komórki mają tendencję do powrotu do stanu wrażliwego po wycofaniu leku, komórki odporne mogą być hodowane w obecności dawki utrzymującej, która zazwyczaj odpowiada końcowej stężeniu leku
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
To dzieło było wspierane przez Radę Badań Naukowych i Technicznych Turcji (TUBITAK) 1003- 216S461 i 1001-221S419. Ilustracje schematyczne zostały stworzone za pomocą BioRender.com i licencjonowane na potrzeby publikacji (Rysunek 1: LB29MV4E2Q, Rysunek 2: JZ29CC68WD, Rysunek 3: BV29CC72LB, Rysunek 4: BN29CC6XFH). Autorzy wyrażają wdzięczność za użycie narzędzia ChatGPT (OpenAI) wyłącznie do edycji gramatycznej i ulepszania języka angielskiego. Narzędzie nie przyczyniło się do tworzenia treści naukowych. Z wdzięcznością wyrażamy uznanie za korzystanie z usług i urządzeń Centrum Badań Tłumaczeniowych Koç University (KUTTAM), finansowanego przez Prezydenturę Turcji, Szefa ds. Strategii i Budżetu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 100 mm plate | Corning | 353003 | Cell culture |
| 45 µm filter | Sigma-Aldrich | SLHVM33RS | Cell culture |
| 6 well plate | Corning | 3506 | Cell culture |
| 96-well black clear bottom plates | Sigma-Aldrich | CLS356259 | For CellTiter-Glo Luminescent Cell Viability Assay |
| Blasticidin | Thermo Fisher | A1113903 | For selection |
| CellTiter-Glo luminescent cell viability assay | CellTiter-Glo, Promega | G7570 | For CellTiter-Glo Luminescent Cell Viability Assay |
| DMEM | Gibco | Cell culture | |
| DMSO | PanReac AppliChem | A3672,0050 | Cell culture |
| FBS | Gibco | 16140071 | Cell culture |
| Ham’s F12 nutrient mix | Gibco | 11765054 | Cell culture |
| HEK293T cells | Kind gifts from Robert Weinberg (MIT, Boston, USA). | ||
| HEPES | Thermo Fisher | 15630080 | Cell culture |
| Hydrocortisone | Sigma-Aldrich | H4001-1G | Cell culture |
| Insulin | Sigma-Aldrich | I9278-5ML | Cell culture |
| LentiCas9-blast | Addgene | #52962 | For Cas9-stable cell line generation |
| LentiGuide-Puro | Addgene | #52963 | Backbone for gRNA cloning |
| MN NucleoSpin tissue kit | Macherey-Nagel | 740952.5 | For genomic DNA extraction |
| PBS | Gibco | 10010023 | Cell culture |
| Penicillin-Streptomycin | Gibco | 15140122 | Cell culture |
| pLentiCRISPR v2 | Addgene | #52961 | Backbone for gRNA cloning |
| Polyethylene glycol (PEG)-8000 | Sigma-Aldrich | P2139-500G | For lentivirus concentration |
| Polyethylenimine, linear (PEI) | Sigma-Aldrich | 765090-1G | For lentivirus production |
| Protamine sulfate (PS) | Sigma-Aldrich | P4380-25G | For lentivirus infection |
| psPAX2 | Addgene | # 12260 | For lentivirus production |
| Puromycin | Thermo Fisher | A1113803 | For selection |
| SUM159PT adherent cells | Kind gifts from Robert Weinberg (MIT, Boston, USA). | ||
| Taxol | Paclitaxel, Sigma | PHR1803-200MG | For res cell generation and maintenance |
| Trypsin-EDTA (0.05%) | Gibco | 25300054 | Cell culture |
| Verapamil | Selleck Chemicals | S4202 | For selection |
| VSV-G | Addgene | # 8454 | For lentivirus production |
Bibliografia
- Almansour, N. M. Triple-negative breast cancer: brief review about epidemiology, risk factors, signaling pathways, treatment and role of artificial intelligence. Front Mol Biosci. 9, 836417 (2022).
- Nedeljkovic, M., Damjanovic, A. Mechanisms of chemotherapy resistance in triple-negative breast cancer-how we can rise to the challenge. Cells. 8 (9), 957 (2019).
- Bianchini, G., Balko, J. M., Mayer, I. A., Sanders, M. E., Gianni, L. Triple-negative breast cancer: challenges and opportunities of a heterogeneous disease. Nat Rev Clin Oncol. 13 (11), 674–690 (2016).
- Holohan, C., Van Schaeybroeck, S., Longley, D. B., Johnston, P. G. Cancer drug resistance: an evolving paradigm. Nat Rev Cancer. 13 (10), 714–726 (2013).
- Flavahan, W. A., Gaskell, E., Bernstein, B. E. Epigenetic plasticity and the hallmarks of cancer. Science. 357 (6348), eaal2380 (2017).
- Beretta, G. L. et al. Novel insights into taxane pharmacology: update on drug resistance mechanisms, immunomodulation and drug delivery strategies. Drug Resist Updat. 81, 101223 (2025).
- Sajid, A., Rahman, H., Ambudkar, S. V. Advances in the structure, mechanism and targeting of chemoresistance-linked ABC transporters. Nat Rev Cancer. 23 (11), 762–779 (2023).
- Szakacs, G., Paterson, J. K., Ludwig, J. A., Booth-Genthe, C., Gottesman, M. M. Targeting multidrug resistance in cancer. Nat Rev Drug Discov. 5 (3), 219–234 (2006).
- Robey, R. W. et al. Revisiting the role of ABC transporters in multidrug-resistant cancer. Nat Rev Cancer. 18 (7), 452–464 (2018).
- Chen, Z. et al. Mammalian drug efflux transporters of the ATP binding cassette (ABC) family in multidrug resistance: review of the past decade. Cancer Lett. 370 (1), 153–164 (2016).
- You, D., Richardson, J. R., Aleksunes, L. M. Epigenetic regulation of multidrug resistance protein 1 and breast cancer resistance protein transporters by histone deacetylase inhibition. Drug Metab Dispos. 48 (6), 459–480 (2020).
- Shalem, O., Sanjana, N. E., Zhang, F. High-throughput functional genomics using CRISPR-Cas9. Nat Rev Genet. 16 (5), 299–311 (2015).
- Doench, J. G. Am I ready for CRISPR? User's guide to genetic screens. Nat Rev Genet. 19 (2), 67–80 (2018).
- Yedier-Bayram, O. et al. EPIKOL, chromatin-focused CRISPR/Cas9-based screening platform, to identify cancer-specific epigenetic vulnerabilities. Cell Death Dis. 13 (8), 710 (2022).
- Gottesman, M. M., Lavi, O., Hall, M. D., Gillet, J. P. Toward better understanding of the complexity of cancer drug resistance. Annu Rev Pharmacol Toxicol. 56, 85–102 (2016).
- Theile, D., Staffen, B., Weiss, J. ATP-binding cassette transporters as pitfalls in selection of transgenic cells. Anal Biochem. 399 (2), 246–250 (2010).
- Yedier-Bayram, O. et al. Chromatin-focused genetic and chemical screens identify BRPF1 as a targetable vulnerability in Taxol-resistant triple-negative breast cancer. Exp Mol Med. 57 (6), 1294–1307 (2025).
- Gokbayrak, B. et al. Identification of selective SWI/SNF dependencies in enzalutamide-resistant prostate cancer. Commun Biol. 8 (1), 169 (2025).
- Kala, E. Y. et al. Functional genomic screens reveal RBBP4 as key regulator of cell cycle progression in TMZ-resistant glioblastoma. bioRxiv. doi:10.1101/2025.05.09.653010 (2025).
- Chan, K., Tong, A. H. Y., Brown, K. R., Mero, P., Moffat, J. Pooled CRISPR-based genetic screens in mammalian cells. J Vis Exp. 151, e59780 (2019).
- Yuan, Y. et al. Genome-wide CRISPR screen for unveiling radiosensitive and radioresistant genes. J Vis Exp. 219, e67982 (2025).
- Stewart, C., Manriquez Roman, C., Kenderian, S. S. Performing an in vitro genome-wide CRISPR knockout screen in chimeric antigen receptor T cells. J Vis Exp. 215, e67338 (2025).
- Joung, J. et al. Genome-scale CRISPR-Cas9 knockout and transcriptional activation screening. Nat Protoc. 12 (4), 828–863 (2017).
- Li, W. et al. MAGeCK enables robust identification of essential genes from genome-scale CRISPR/Cas9 knockout screens. Genome Biol. 15 (12), 554 (2014).
- McDermott, M. et al. In vitro development of chemotherapy and targeted therapy drug-resistant cancer cell lines: practical guide with case studies. Front Oncol. 4, 40 (2014).
- Hart, T. et al. High-resolution CRISPR screens reveal fitness genes and genotype-specific cancer liabilities. Cell. 163 (6), 1515–1526 (2015).
- Meyers, R. M. et al. Computational correction of copy number effect improves specificity of CRISPR-Cas9 essentiality screens in cancer cells. Nat Genet. 49 (12), 1779–1784 (2017).
Przedruki i uprawnienia
