Niniejszy protokół opisuje sposób hodowli organoidów guzów jelita grubego pochodzących od pacjentów w ko-kulturze z autologicznymi limfocytami, a następnie ich traktowanie terapeutycznymi małymi cząsteczkami oraz inhibitorami punktów kontrolnych układu odpornościowego w celu oceny reaktywności limfocytów T oraz skuteczności leczenia.
Artykuł metodologiczny
Multimodalny model oceny kokultur organoidów guzów okrężnicy pochodzenia pacjenta i komórek odpornościowych
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Limfocyty T odgrywają kluczową rolę w immunoterapii nowotworów, a zrozumienie ich oddziaływań z guzami jest niezbędne do opracowania nowych metod immunoterapii. Niniejszy protokół opisuje krok po kroku proces tworzenia organoidów pochodzących od pacjentów z rakiem jelita grubego (PDO) z naszego biobanku oraz opracowywanie autologicznych układów kokultury PDO z limfocytami T. Wykorzystując barwienie Annexin V NIR oraz rozszczepioną kaspazą-3, zestandaryzowaliśmy protokoły cytometrii przepływowej dla barwienia powierzchniowego i wewnątrzkomórkowego w celu oceny reaktywności i cytotoksyczności limfocytów T, a także niszczenia organoidów nowotworowych. Oprócz analiz opartych na cytometrii przepływowej, protokół zawiera podejścia metodologiczne do testów funkcjonalnych, takich jak testy ELISpot do ilościowego oznaczenia sekrecji granzymy B i perforyny oraz obrazowanie żywych komórek w celu monitorowania zapośredniczonego przez limfocyty T niszczenia guza w czasie za pomocą detekcji apoptozy opartej na Annexin V. Ten schemat postępowania szczegółowo opisuje konfigurację warunków kokultury, w tym włączanie inhibitorów docelowych oraz inhibitorów punktów kontrolnych układu odpornościowego zarówno w ramach monoterapii, jak i leczenia skojarzonego. Przedstawiono wytyczne dotyczące wyboru i stosowania kluczowych markerów immunologicznych i związanych z nowotworem, w tym CD137 dla reaktywności limfocytów T, CD107a dla degranulacji limfocytów T, kaspazy-3 dla apoptozy nowotworu oraz Ki67 dla proliferacji nowotworu. Łącznie praca ta dostarcza kompleksowych i powtarzalnych ram dla tworzenia organoidów raka jelita grubego, hodowli i ekspansji autologicznych limfocytów T, konfiguracji kokultury, perturbacji terapeutycznych oraz analiz końcowych z wykorzystaniem cytometrii przepływowej, testu ELISpot, mikroskopii konfokalnej i obrazowania żywych komórek.
Wprowadzenie
Rak jelita grubego (CRC) pozostaje jedną z głównych przyczyn śmiertelności z powodu nowotworów na całym świecie, pomimo postępów w wczesnym wykrywaniu i terapiach multimodalnych1. Głównym wyzwaniem w poprawie wyników leczenia pacjentów jest brak modeli przedklinicznych, które w sposób dokładny odzwierciedlałyby złożoną architekturę, heterogeniczność wewnątrznowotworową, oddziaływania między guzem a układem odpornościowym oraz odpowiedzi terapeutyczne obserwowane w ludzkim CRC2,3,4,5,6. Tradycyjne modele, w tym genetycznie zmodyfikowane modele mysie (GEMMs) oraz ksenoprzeszczepy pochodzące od pacjentów (PDXs), znacząco przyczyniły się do rozwoju badań nad CRC, lecz obarczone są istotnymi ograniczeniami. Modele GEMMs często nie oddają różnorodności ludzkich nowotworów i są rozwijane w mysich mikrośrodowiskach, które znacznie różnią się od fizjologii człowieka. Podobnie modele PDX zachowują pewne aspekty heterogeniczności guza, ale są kosztowne, czasochłonne, zależne od myszy z niedoborem odporności i ograniczone w możliwości badania specyficznych dla ludzi odpowiedzi immunologicznych ze względu na różnice międzygatunkowe7,8. Ponadto rosnące ograniczenia w wykorzystaniu małych zwierząt podkreślają potrzebę poszukiwania alternatyw bardziej adekwatnych do ludzkiego organizmu i zrównoważonych etycznie.
W ostatnich latach organoidy pochodzące od pacjentów (PDO) wyłoniły się jako przełomowa platforma w translacyjnych badaniach nad rakiem. Organoidy CRC generowane ze świeżych preparatów chirurgicznych lub biopsyjnych zachowują cechy histologiczne, genetyczne i fenotypowe guzów pierwotnych, w tym różnorodność klonalną oraz stany komórkowe reagujące na terapię. Właściwości te sprawiają, że PDO są cennymi narzędziami w modelowaniu chorób, genomice funkcjonalnej, odkrywaniu biomarkerów i medycynie personalizowanej7,8,9,10,11. Co istotne, włączenie ludzkich komponentów odpornościowych do systemów organoidowych dodatkowo rozszerzyło ich użyteczność. Ko-kultura organoidów CRC z mononuklearnymi komórkami krwi obwodowej (PBMCs) lub zmodyfikowanymi subpopulacjami odpornościowymi umożliwia badanie interakcji między guzem a układem odpornościowym, mechanizmów ucieczki immunologicznej, prezentacji antygenów oraz odpowiedzi na immunoterapię w fizjologicznie istotnym systemie12. Takie modele wspierają ocenę inhibitorów punktów kontrolnych, terapii CAR-T/TCR oraz przeciwciał bispecyficznych, dostarczając jednocześnie wglądu w biomarkery predykcyjne i mechanizmy oporności.
Poza immunoterapią, organoidy CRC stają się coraz ważniejsze w badaniach przesiewowych leków i zastosowaniach onkologii precyzyjnej. Hodowle pochodzące od pacjentów mogą być testowane pod kątem działania środków chemioterapeutycznych i terapii celowanych w celu przewidzenia indywidualnych odpowiedzi na leczenie, przy czym wiele badań wykazało korelacje między odpowiedziami organoidów a wynikami klinicznymi. Systemy te stanowią zatem skalowalną i skoncentrowaną na pacjencie alternatywę dla konwencjonalnych podejść opartych na modelach zwierzęcych10,13,14,15,16,17,18.
W niniejszej pracy przedstawiono praktyczny, skalowalny protokół tworzenia organoidów CRC pochodzących od pacjentów oraz integrowania ich z systemami ko-kultur immunologicznych na potrzeby badań translacyjnych i przedklinicznych. Tkanki nowotworowe są dysocjowane enzymatycznie i osadzane w trójwymiarowej macierzy zewnątrzkomórkowej w zoptymalizowanych warunkach wzrostu, które zachowują heterogenność guza oraz różnicowanie linii komórkowych. Utworzone organoidy mogą być namnażane, krio konserwowane, modyfikowane genetycznie i wykorzystywane w dalszych zastosowaniach, w tym do charakterystyki molekularnej, badań nad wpływem leków oraz profilowania immunologicznego. Dodatkowo ko-kultura z PBMC umożliwia ocenę cytotoksyczności zapośredniczonej przez układ odpornościowy, wrażliwości na blokadę punktów kontrolnych oraz specyficzną dla nowotworu aktywację immunologiczną.
Następnie opisujemy protokoły obróbki tkanek, oceny jakości organoidów, analizy cytometrycznej, obrazowania immunofluorescencyjnego oraz monitorowania odporności opartego na metodzie ELISpot. Wspólnie te systemy oparte na organoidach stanowią etycznie zrównoważoną i istotną klinicznie platformę do badania biologii CRC, oporności terapeutycznej, heterogeniczności nowotworów oraz odpowiedzi na immunoterapię. Bieżące postępy w inżynierii organoidów i integracji mikrośrodowiska sprawiają, że modele te pozostają fundamentem przyszłych badań nad CRC oraz onkologii precyzyjnej.
Protokół
Wszyscy pacjenci wyrazili świadomą zgodę zgodnie z zatwierdzonym przez IRB protokołem biobanku Montefiore Einstein Comprehensive Cancer Center (Einstein IRB# 2021-13730). Koordynacja kliniczna oraz wsparcie regulacyjne zostały zapewnione przez Cancer Clinical Trials Office (CCTO). Tkanki nowotworowe pobrano po standardowej resekcji chirurgicznej i badaniu patomorfologicznym, a następnie poddano utrwalaniu w formalinie, generowaniu organoidów pochodzących od pacjentów lub kriokonserwacji w DMEM z 20% FBS i 10% DMSO. Wszystkie przygotowania odczynników znajdują się w Tabeli 1.
1. Ustanowienie hodowli organoidów nowotworowych z tkanki z biopsji lub resekcji (4 h)
- Umieścić świeżo pobraną tkankę nowotworową w sterylnym szalce Petriego i przemyć ją buforem do przemywania organoidów 5 razy, za każdym razem przez 5 min na lodzie. Za pomocą sterylnego ostrza do golenia lub cienkich igieł pociąć tkankę na małe kostki o wielkości około 1–2 mm3.
UWAGA: Podczas sekcji utrzymywać tkankę w wilgotnym stanie, używając lodowatego roztworu soli fizjologicznej z buforem fosforanowym (PBS), aby zapobiec jej wysychaniu. - Przenieść pocięte fragmenty tkanki do probówki typu Falcon o pojemności 15 mL, przemyć raz solą fizjologiczną z buforem fosforanowym Dulbecco (DPBS) i odwirować z prędkością 200 x g przez 5 min w temperaturze pokojowej (RT). Ostrożnie odlać nadsącz, a następnie przenieść kostki tkanki do sterylnej płytki 6-dołkowej lub szalki Petriego o średnicy 35 mm.
- Za pomocą sterylnych, kątowych, autoklawowanych nożyczek dodatkowo posiekać tkankę na drobniejsze kawałki. Przygotować 1X roztwór Gentle Collagenase/Hyaluronidase, rozcieńczając 1 mL w 9 mL DPBS. Dodać 10 µL Y-27632 (inhibitor ROCK) i 20 µL Primocinu.
- Dodać uprzednio ogrzany roztwór dysocjujący do probówki 15 mL zawierającej kawałki tkanki. Przed pipetowaniem w górę i w dół w celu wymieszania kawałków tkanki, ponownie pokryć końcówkę P1000 powłoką.
- Inkubować probówkę 15 mL w kołyszącej łaźni wodnej w temperaturze 37 °C przez 30 min, odwracając probówkę co 10 min. Pozostawić kawałki tkanki do osadzenia, przenieść większość roztworu trawiennego do nowej probówki i odwirować z prędkością 500 x g przez 5 min w RT.
- Dodać 1 mL DMEM do oryginalnej probówki 15 mL i energicznie pipetować pokrytą końcówką P1000, aby mechanicznie rozdzielić fragmenty tkanki i uwolnić dodatkowe krypty.
- Kontrolować postępy pod mikroskopem, aby sprawdzić, czy tkanka rozpada się na pojedyncze komórki lub małe skupiska. Przenieść 10–20 µL DMEM z kawałkami tkanki do szalki Petriego i zbadać pod mikroskopem w celu wykrycia krypt.
UWAGA: Czas inkubacji zależy od rodzaju próbki. Dla biopsji czas inkubacji wynosi 15–30 min, a dla resekcji chirurgicznych 45–60 min. - Po wykryciu krypt (lub po 30 min dla biopsji / 60 min dla resekcji) zatrzymać trawienie, dodając taką samą objętość lodowatego medium bazowego, a następnie odwirować z prędkością 500 x g przez 5 min w RT.
- Przemyć osad DPBS w celu jego resuspensji, a następnie ponownie odwirować. Opcjonalnie przenieść zawiesinę do probówki stożkowej i odwirować z prędkością 300 x g przez 5 min w RT w celu osadzenia komórek.
UWAGA: W przypadku CRC liza RBC zazwyczaj nie jest wymagana. - Jeśli osad ma czerwony kolor, przeprowadzić lizę erytrocytów, inkubując w 5 mL buforu do lizy RBC przez 15 min w RT. Po lizie natychmiast napełnić probówkę PBS i ponownie odwirować.
- Przemyć osad raz DPBS. Odwirować z prędkością 300 x g przez 5 min w RT, a następnie odlać nadsącz. Resuspender osad w małej objętości medium. Policzyć żywe komórki za pomocą hemocytometru z wykluczeniem błękitu trypanu lub automatycznego licznika komórek.
- Resuspender komórki w lodowatym Matrigelu (macierz błony podstawnej) (opcjonalnie: stężenie ~1,5–3 x 10⁴ komórek na 10 µL medium). Wymieszać zawiesinę komórek z macierzą błony podstawnej, używając schłodzonych końcówek o szerokim otworem (niektóre laboratoria stosują stosunek 1:1 macierzy błony podstawnej do kompletnego medium do hodowli organoidów).
UWAGA: Utrzymywać macierz błony podstawnej i wszystkie mieszaniny w stanie lodowatym , aby zapobiec przedwczesnej polimeryzacji. - Nanieść kopułki o objętości ~50 µL mieszaniny komórek i macierzy błony podstawnej do każdego dołka uprzednio ogrzanej, sterylnej płytki hodowlanej 24-dołkowej. Inkubować płytkę w temperaturze 37 °C przez 10–12 min, aby macierz błony podstawnej stężała w kształt kopułki (płytkę należy odwrócić do góry dnem).
- Po stężeniu macierzy błony podstawnej obrócić płytkę do pozycji prawidłowej. Ostrożnie dodać 500 µL/dołek medium PDO zawierającego inhibitor Rock (1:1000) i Primocin (1:500).
UWAGA: Stosować Primocin we wszystkich mediach hodowlanych aż do momentu utworzenia zamrożonej biobanku organoidów, aby zapobiec kontaminacji. - Wymieniać medium do organoidów dwa razy w tygodniu na świeże, kompletne medium do organoidów. Regularnie monitorować wzrost organoidów pod mikroskopem.
2. Izolacja ludzkich PBMC z krwi (2 h)
- Odmiarkować 5 ml Histopaque do sterylnych probówek Falcon o pojemności 15 ml, doprowadzić do temperatury pokojowej, a następnie ostrożnie nanieść na wierzch taką samą objętość świeżej krwi ludzkiej (do 5 ml). Krew należy powoli nakładać wzdłuż ścianki probówki na powierzchnię Ficollu, tak aby nie naruszyć granicy faz; całkowita objętość w probówce nie może przekraczać 10 ml.
UWAGA: Przed wirowaniem należy zachować wyraźne rozdzielenie warstwy Ficollu i warstwy krwi, aby zapewnić optymalną separację. - W przypadku użycia wielu probówek, należy je odpowiednio wyważyć w wirówce. Należy unikać mieszania lub wstrząsania. granica między krwią a Ficolem musi pozostać nienaruszona.
- Wirować przy 1500 x g przez 15 min w temperaturze pokojowej. Należy użyć ustawienia hamulca na 0, aby zapobiec zaburzeniu gradientu. Po wirowaniu utworzą się wyraźne warstwy: a) dolna warstwa erytrocytów (RBC), b) środkowa warstwa PBMC (buffy coat) oraz c) górna warstwa osocza. Ostrożnie odessać i usunąć osocze, aż do momentu, gdy warstwa PBMC stanie się widoczna.
UWAGA: Należy delikatnie obchodzić się z probówką, aby nie naruszyć warstwy PBMC. - Używając nowej sterylnej pipety, ostrożnie odessaj warstwa buffy coat zawierające PBMC i przenieść komórki do nowej sterylnej probówka Falcon 15 ml. Aby usunąć Ficoll oraz płytki krwi, należy dwukrotnie przemyć komórki 10 ml PBSA (PBS + 0,1% BSA) poprzez wirowanie przy 1000 x g przez 7 min w temperaturze pokojowej, ostrożnie usuwając nadsącz po każdym przemyciu.
- Aby usunąć pozostałe płytki krwi, wypłukać raz buforem PBSA, odwirować przy 200 x g przez 7 min w temperaturze pokojowej. Ostrożnie odlej nadsącz. Jeśli osad ma czerwony kolor, przeprowadź lizę erytrocytów, inkubując w 5 ml buforu do lizy erytrocytów w 37 °C przez 5 min, następnie przemyć PBSA i odwirować przy 200 x g przez 7 min w temperaturze pokojowej.
- Resuspenduj osad PBMC w 2 ml DPBS lub pożywki hodowlanej i określ liczbę żywych komórek, wykorzystując błękit trypanu z komorą countingową lub automatycznym licznikiem komórek. Jeśli komórki nie zostaną użyte natychmiast, zamroź PBMC w stężeniu 5–10 x 106 komórek/ml w 90% FBS i 10% DMSO. Zamrażać stopniowo w temperaturze –80 °C przez noc, a następnie przenieść do ciekłego azotu w celu długoterminowego przechowywania.
- Ekspansja PBMC (7–12 dni):
- Odwirować komórki w celu uzyskania osadu przy 500 x g przez 5 min w temperaturze pokojowej. Resuspendować w stężeniu 5 x 10⁵ komórek/dołek w medium do ekspansji limfocytów T i aktywować za pomocą koktajlu CD3/CD28.
- Stymulować komórki za pomocą IL-2 w stężeniu 500 IU/mL i inkubować przez 3 dni. W trzecim dniu wymieszać i policzyć komórki, a następnie powiększyć kulturę, dodając pożywkę do ekspansji limfocytów T z dodatkiem IL-2.
- Dostosować stężenie komórek do poziomu 1–2,5 x 10^5 komórek/ml w pełnej pożywce do ekspansji limfocytów T, inkubować przez 2 dni i monitorować żywotność co 2–3 dni w trakcie ekspansji.
UWAGA: Wymieniać na świeżą, ciepłą pożywkę kompletną co 2–3 dni (nie przekraczać >3 dni). PBMC można krio konserwować w medium do zamrażania limfocytów T do późniejszego wykorzystania.
3. Kokultura organoidów (4 dni):
- Przygotowanie i kontrola jakości:
- Przed rozpoczęciem kokultury należy upewnić się, że organoidy są zdrowe, wolne od zanieczyszczeń i scharakteryzowane fenotypowo. Pozyskać PBMC od dawców po wyrażeniu zgody lub z aktualnych źródeł komercyjnych oraz potwierdzić ich żywotność i podstawowy fenotyp przed użyciem.
- Ustalić, czy PBMC będą użyte na świeżo, po okresie spoczynku, czy uprzednio aktywowane, oraz czy są autologiczne czy allogeniczne. Przed kokulturą ocenić żywotność organoidów, jednolitość ich rozmiarów oraz ekspresję markerów.
- Zwalidować żywotność PBMC i podstawowy skład immunologiczny (markery CD3, CD4, CD8, NK, monocyty) oraz zapisać metadane dawcy.
- Izolacja organoidów do kokultury z PBMC:
- Usunąć medium hodowlane i dodać do każdego dołka uprzednio ogrzany roztwór do regeneracji komórek, aby rozpuścić macierz zewnątrzkomórkową i uwolnić organoidy. Delikatnie resuspender organoidy za pomocą końcówki pipety o szerokim świetle i inkubować przez krótki czas, aż macierz się rozpuści, a organoidy zostaną uwolnione.
- Przenieść zawiesinę do probówki zbiorczej, dodać 0,5M EDTA, jeśli jest to konieczne, i dostosować objętość za pomocą buforu zrównoważonego. Odwirować w celu z pelletowania organoidów, odrzucić nadsącz, przemyć medium podstawowym zawierającym suplementy (HEPES i Glutamax) oraz antybiotyki, a następnie ponownie odwirować, aby ponownie uzyskać pellet.
- Resuspender organoidy w pełnym medium hodowlanym, wysiać na płytkę traktowaną do hodowli tkanek i pozostawić do regeneracji przez ok. 24 h przed dalszą obróbką.
- Równoległe odzyskiwanie PBMC:
- Szybko rozmrozić kriokonserwowane PBMC zgodnie ze standardową procedurą i natychmiast rozcieńczyć je w uprzednio ogrzanym medium do ekspansji limfocytów T, aby zminimalizować szok osmotyczny.
UWAGA: Podczas rozmrażania typowa jest pewna utrata komórek; uprzednie ogrzanie medium poprawia wydajność odzysku. - Odwirować rozmrożone PBMC przy 400 x g, aby uzyskać pellet komórkowy, usunąć medium do mrożenia i krótko inkubować w medium do ekspansji limfocytów T zawierającym benzonukleazę, aby zmniejszyć agregację komórek i poprawić jakość zawiesiny pojedynczych komórek.
- Przemyć i ponownie zpelletować PBMC w świeżym medium do ekspansji, a następnie resuspender w medium do hodowli limfocytów T uzupełnionym cytokinami (np. IL-2) w celu wsparcia żywotności i regeneracji. Wysiać PBMC na płytkę wielodołkową na nocny okres spoczynku przed kokulturą.
- Szybko rozmrozić kriokonserwowane PBMC zgodnie ze standardową procedurą i natychmiast rozcieńczyć je w uprzednio ogrzanym medium do ekspansji limfocytów T, aby zminimalizować szok osmotyczny.
- Przygotowanie przed kokulturą (1 dzień przed kokulturą):
- Opcjonalnie potraktować organoidy cytokiną immunostymulującą (np. IFN-γ) przed kokulturą, aby wzmocnić szlaki prezentacji antygenów.
- Przygotować płytkę do kokultury z co najmniej 24 h wyprzedzeniem, pokrywając dołki przeciwciałem kostymulującym (np. anty-CD28), i przechowywać w temperaturze 4 °C. Przed użyciem usunąć niezwiązane przeciwciała i dwukrotnie przemyć dołki buforem DPBS.
- Dysocjacja organoidów do pojedynczych komórek (dzień eksperymentu z kokulturą):
- Zebrać uprzednio stymulowane organoidy, zpelletować i usunąć nadsącz, a następnie resuspender w odczynniku do dysocjacji enzymatycznej (np. TrypLE) wraz z wszelkimi adherentnymi komórkami, aby odzyskać pełną populację komórek.
- Inkubować przy delikatnym mieszaniu i monitorować mikroskopowo, aż większość organoidów rozpadnie się na pojedyncze komórki lub małe skupiska, unikając nadmiernego trawienia.
- Zneutralizować odczynnik dysocjujący buforem, zpelletować komórki, usunąć nadsącz i resuspender w medium do hodowli limfocytów T w celu policzenia i zmieszania.
- Liczenie komórek i przygotowanie do kokultury:
- Delikatnie wymieszać zawiesinę komórkową i określić liczbę żywych komórek za pomocą hemocytometru lub automatycznego licznika z barwnikiem do oceny żywotności. Dostosować stosunek komórek nowotworowych do PBMC do pożądanej gęstości w medium do limfocytów T.
- Przygotować PBMC poprzez pelletowanie, resuspensję w świeżym medium i określenie liczby żywych komórek. Przemyć i resuspender PBMC w medium do limfocytów T uzupełnionym cytokinami (np. IL-2) oraz opcjonalnie przeciwciałami immunomodulującymi (np. anty-PD-1), zgodnie z wymogami.
- Przeprowadzenie kokultury:
- Połączyć zdysocjowane komórki nowotworowe i PBMC w pożądanym stosunku efektor:cel. Przemyć dołki pokryte anty-CD28 przed dodaniem komórek, unikając wyschnięcia dołków.
- Wysiać mieszaninę organoidów i PBMC w wymaganej objętości assay i inkubować w standardowych warunkach hodowli. Odświeżać lub pasażować kultury w razie potrzeby w trakcie eksperymentu.
- Projekt eksperymentalny i kontrole (dla strategii leczenia):
- Wykorzystać system kokultury do oceny, w jaki sposób leki (np. inhibitory punktów kontrolnych lub małe cząsteczki) modulują odpowiedzi PBMC na organoidy nowotworowe.
- Uwzględnić powtórzenia biologiczne (wiele linii organoidów i dawców PBMC) oraz powtórzenia techniczne (co najmniej trzy dołki na warunek).
- Uwzględnić kontrole: same organoidy, same PBMC (nośnik lub aktywowane), organoidy + PBMC (nośnik), organoidy + lek oraz PBMC + lek.
- Typowe ramy czasowe kokultury:
- Analizować kokultury po 24, 48 i 72 h od rozpoczęcia, aby ocenić aktywację immunologiczną, proliferację, sekrecję cytokin, apoptozę oraz niszczenie komórek nowotworowych.
- Ocenić wczesne markery aktywacji i sekrecję cytokin po 24 h, a cytotoksyczność, proliferację oraz markery aktywacji/wyczerpania po 48–72 h za pomocą cytometrii przepływowej, obrazowania lub testów żywotności.
UWAGA: Można uwzględnić późniejsze punkty czasowe (np. dni 5–7), aby ocenić chroniczną aktywację, wyczerpanie immunologiczne lub długoterminowe odpowiedzi na lek.
- Barwienie immunofluorescencyjne organoidów:
- Przemyć preparaty w PBS przez 5 min i utrwalić w 4% roztworze paraformaldehydu (PFA) przez 20 min w RT. Po utrwaleniu przemyć preparaty w PBS dwukrotnie po 5 min.
UWAGA: Utrzymywać organoidy w stanie nawilżonym przez cały czas barwienia. Preparaty można przechowywać w PBS w RT do 3 h, jeśli jest to konieczne, ale należy unikać przechowywania w PBS przez całą noc. - Przeprowadzić permeabilizację organoidów za pomocą 0,1–0,5% Triton X-100 w PBS przez 15–20 min w RT, aby umożliwić barwienie wewnątrzkomórkowe i jądrowe przy zachowaniu struktury organoidów.
UWAGA: Należy unikać nadmiernej permeabilizacji, ponieważ może ona naruszyć strukturę organoidów. Prawidłowa permeabilizacja zapewnia jednorodne barwienie cytoplazmy i jądra przy zachowaniu morfologii do obrazowania. - Przemyć preparaty dwukrotnie buforem IF 1x i zablokować 1–10% BSA (lub surowicą dopasowaną do gatunku) w buforze IF przez 60–120 min w RT, aby zmniejszyć barwienie nieswoiste.
UWAGA: BSA nadaje się do ogólnego blokowania, ale w przypadku barwienia specyficznych markerów zaleca się stosowanie surowicy dopasowanej do gatunku, aby zmniejszyć nieswoiste wiązanie i poprawić specyficzność sygnału. - Przemyć preparaty trzy razy (po 5 min) i inkubować z przeciwciałami pierwszorzędowymi (10–50 µg/mL) w buforze blokującym z 1% surowicą przez noc w 4 °C w komorze wilgotnej.
UWAGA: Przykryć preparaty parafilmem, aby zapobiec parowaniu, i zoptymalizować stężenie przeciwciał pierwszorzędowych poprzez miareczkowanie w celu uzyskania specyficznego barwienia przy minimalnym tle. - Przemyć preparaty w buforze IF 1x (3 x 5 min).
UWAGA: Płukanie powinno być zoptymalizowane dla poszczególnych przeciwciał. W przypadku jednoczesnego stosowania więcej niż jednego przeciwciała pierwszorzędowego płukanie powinno być zestandaryzowane. - Inkubować preparaty z organoidami z przeciwciałami wtórnymi sprzężonymi z fluoroforem (1:200–1:500 w buforze blokującym z 1% surowicą) w komorze wilgotnej przez noc w 4 °C lub przez 2 h w RT w ciemności.
UWAGA: Po dodaniu przeciwciała wtórnego wszystkie kolejne kroki należy wykonywać w ciemności, aby zapobiec fotobleachingowi fluoroforów. - Przemyć preparaty buforem IF 1x (2x 5 min), a następnie PBS (5 min). Inkubować z DAPI (1 µg/mL) i przeciwciałami sprzężonymi z AlexaFluor-594 (20 µg/mL) w buforze blokującym z 5% surowicą przez 1 h w RT w ciemności, a następnie przemyć PBS (3x 5 min).
- Nanieść medium do montowania na preparaty i szkiełko nakrywkowe, a następnie nałożyć szkiełko nakrywkowe na preparat, unikając pęcherzyków powietrza. Alternatywnie, w przypadku stosowania medium do montowania zawierającego DAPI, pominąć barwienie DAPI. Do skanowania preparatów należy użyć utwardzającego medium do montowania.
- Pozostawić preparaty do wyschnięcia w RT przez godzinę, przechowywać w –20 °C i obrazować za pomocą mikroskopii konfokalnej lub skanera do preparatów.
- Przemyć preparaty w PBS przez 5 min i utrwalić w 4% roztworze paraformaldehydu (PFA) przez 20 min w RT. Po utrwaleniu przemyć preparaty w PBS dwukrotnie po 5 min.
4. Protokół cytometrii przepływowej i barwienia wewnątrzkomórkowego dla organoidów
- Ostrożnie odessać pożywkę do hodowli organoidów i delikatnie przemyć organoidy raz 1x PBS, aby usunąć resztki pożywki i białka surowicze. Uwolnić organoidy z macierzy zewnątrzkomórkowej, używając zimnego PBS lub roztworu do regeneracji, i delikatnie pipetować, aby rozbić macierz, minimalizując naprężenia ścinające.
- Przenieść zawiesinę organoidów do probówki do wirowania, odwirować przy 300 x g przez 5 min w 4 °C i odrzucić nadsącz. Resuspendować osad z organoidów w 250–500 µL 0,05% roztworu TrypLE w celu dysocjacji enzymatycznej. Inkubować w 37 °C dla efektywnego trawienia połączeń międzykomórkowych.
UWAGA: Co 5 min delikatnie mieszać zawiesinę poprzez opukiwanie i pipetowanie w górę i w dół oraz monitorować pod mikroskopem, aż do uzyskania zawiesiny pojedynczych komórek, unikając nadmiernego trawienia. - Przepuścić zawiesinę komórek przez sitko komórkowe 40 µm w celu usunięcia grudek. Wirować komórki przy 300 x g przez 5 min w 4 °C i resuspendować w buforze 1x PBS bez Ca2+ / Mg2+.
- Policzyć komórki i dostosować ich stężenie do ~1 x 10⁶ komórek/mL w buforze do barwienia. Inkubować z blokadą Fc (1:200) i barwnikiem żywotności (np. Live/Dead Blue, 1:1000–1:3000), aby zredukować niespecyficzne wiązanie i zidentyfikować komórki żywe/martwe.
- Inkubować komórki przez 30 min w RT w ciemności, następnie przemyć raz 1x PBS i raz buforem do barwienia.
- Przygotować koktajl przeciwciał powierzchniowych, mieszając każde przeciwciało w optymalnym rozcieńczeniu roboczym w buforze do barwienia i obliczając objętości całkowite na podstawie miareczkowanych wartości µL/test dla mieszaniny głównej (master mix).
UWAGA: Jeśli panel zawiera wiele fluorochromów opartych na polimerach (np. barwniki Brilliant Violet, Brilliant Ultraviolet lub Brilliant Blue), dodać do koktajlu przeciwciał bufor Brilliant Stain Buffer (BSB), aby zredukować oddziaływania fluorochromów i poprawić rozdzielczość sygnału. Dodać BSB zgodnie z instrukcją producenta (zazwyczaj końcowe stężenie 1x), delikatnie wymieszać i przygotować master mix dla wszystkich próbek (~10% nadmiaru objętości). Chronić przed światłem i przechowywać na lodzie do czasu użycia. - Dodać koktajl przeciwciał i inkubować przez 30–50 min w RT w ciemności. Przemyć buforem do barwienia i PBS (bez Ca2⁺/Mg2⁺), a następnie wirować przy 500 x g przez 5 min. Przygotować roboczy roztwór do fiksacji/permeabilizacji poprzez rozcieńczenie koncentratu rozcieńczalnikiem. Na przykład, 1 część koncentratu : 3 części rozcieńczalnika (aby uzyskać stężenie 1x lub określoną moc roboczą).
- Dodać roztwór do fiksacji/permeabilizacji, aby całkowicie resuspendować komórki (~100–200 µL na 1 milion komórek) i inkubować przez 15–20 min w RT lub w 2–8 °C, chroniąc przed światłem. Po czasie fiksacji przemyć komórki 1x buforem do permeabilizacji. Odrzucić nadsącz. Powtórzyć przemywanie co najmniej raz (czasami dwukrotnie), aby usunąć nadmiar utrwalacza.
- Przygotować koktajl do barwienia wewnątrzkomórkowego, rozcieńczając przeciwciała koniugowane z fluorochromem do optymalnych stężeń w 1x buforze do permeabilizacji. Dodać koktajl przeciwciał wewnątrzkomórkowych do permeabilizowanych komórek, w zależności od potrzeb uwzględniając przeciwciała przeciwko cytokinom, czynnikom transkrypcyjnym lub białkom fosforylowanym.
- Inkubować komórki przez 2 h w RT w ciemności.
UWAGA: W razie potrzeby czas inkubacji można skrócić do minimalnej rekomendacji producenta lub przeprowadzić inkubację przez noc w 4 °C w ciemności, co nie wpłynie na jakość barwienia. - Przemyć komórki dwukrotnie 1x buforem do permeabilizacji i raz buforem do barwienia, a następnie resuspendować osad w 250–300 µL buforu do barwienia.
- Przepuścić zawiesinę przez sitko 40 µm, aby uzyskać zawiesinę pojedynczych komórek i przechowywać próbki na lodzie lub w 4 °C, chroniąc przed światłem, do czasu analizy. Unikać długotrwałego przechowywania zabarwionych próbek i poddać je analizie na cytometrze tak szybko, jak to możliwe po barwieniu.
- Użyć cytometru przepływowego z odpowiednimi laserami i filtrami dopasowanymi do fluoroforów. Przygotować kontrole kompensacji, w tym próbki barwione pojedynczo oraz kontrole FMO (fluorescence-minus-one).
- Zarejestrować co najmniej 50 000–100 000 zdarzeń na próbkę dla rzetelnej analizy statystycznej. Analizować dane za pomocą programu FlowJo, FCS Express lub równoważnego oprogramowania. Wyznaczyć bramkę (gate) dla żywych, pojedynczych komórek. Analizować ekspresję markerów powierzchniowych i wewnątrzkomórkowych.
UWAGA: Miareczkować każdy koniugat przeciwciało–fluorochrom za pomocą rozcieńczeń seryjnych, aby zidentyfikować optymalne stężenie zapewniające maksymalny sygnał, minimalne tło i wyraźną separację populacji.
5. Analiza apoptozy z użyciem Aneksyny V metodą cytometrii przepływowej:
- Niezbędne kontrole i odczynniki:
- Kontrola niebarwiona: Ustanawia poziom bazowy autofluorescencji komórkowej, co pozwala odróżnić prawdziwy sygnał dodatni od tła.
- Kontrole barwione pojedynczo: Wymagane dla każdego fluorochromu w panelu w celu umożliwienia prawidłowej kompensacji (cytometria konwencjonalna) lub rozdzielania spektralnego (cytometria spektralna). Zapewniają one dokładną separację sygnałów między kanałami.
- Kontrole FMO (Fluorescence-minus-one): Niezbędne do definiowania bramek dla populacji słabo fluorescencyjnych lub przejściowych. Pomagają zapobiegać przeszacowaniu zdarzeń słabo dodatnich.
- Kontrola dodatnia dla apoptozy: Próbka, w której celowo wywołano apoptozę (np. komórki traktowane staurosporyną), potwierdza, że test wiarygodnie wykrywa zdarzenia apoptotyczne.
- Kontrole izotypowe: Nie są przydatne w przypadku samej Aneksyny V, ponieważ wiązanie to jest specyficzne dla fosfolipidów, a nie pośredniczone przez przeciwciała. Mogą być jednak uwzględnione dla dodatkowych przeciwciał przeciwko markerom powierzchniowym, jeśli jest to konieczne.
UWAGA: Należy stosować bufor wiążący Aneksynę V zawierający jony wapnia, ponieważ wiązanie Aneksyny V jest zależne od wapnia; należy użyć komercyjnego lub zwalidowanego buforu równoważnego. - Barwnik żywotności nieprzenikający przez błonę (np. PI, 7-AAD, DAPI lub utrwalalne barwniki komórek martwych) jest stosowany do odróżnienia wczesnych komórek apoptotycznych od późnych komórek apoptotycznych/nekrotycznych. Należy wybrać barwnik kompatybilny z laserami cytometru przepływowego i warunkami utrwalania.
- Procedura barwienia:
- Zebrać komórki z ko-kultury poprzez wirowanie płytek przy 500 × g przez 5 min. Ostrożnie odessać i usunąć nadsącz, aby pozbyć się pożywki hodowlanej i pływających zanieczyszczeń. Przemyć komórki dwukrotnie zimnym buforem do barwienia (np. PBS z 1–2% FBS), aby zmniejszyć barwienie tła i usunąć białka zakłócające.
- Jeśli wymagane są markery linii lub podzbiorów (np. CD8 dla PBMC, marker komórek macierzystych nowotworu taki jak Lgr5 w komórkach guza), inkubować komórki z koktajlami przeciwciał przez 30–45 min w temperaturze pokojowej na delikatnym shakerze, chroniąc przed światłem. Barwienie powierzchniowe na tym etapie zachowuje integralność antygenów i umożliwia analizę specyficzną dla poszczególnych frakcji.
- Przemyć komórki dwukrotnie: najpierw zimnym buforem do barwienia, aby usunąć niezwiązane przeciwciała, a następnie buforem wiążącym Aneksynę V (np. BioLegend Kat. No. 422201), aby zapewnić dostępność wapnia. Dostosować stężenie komórek do około 1 × 10⁶ komórek/mL w buforze wiążącym.
- Do 100 µL zawiesiny komórkowej na próbkę dodać 5 µL odczynnika Aneksyny V sprzężonej z fluorochromem. Wybrany fluorochrom powinien być kompatybilny spektralnie z innymi barwnikami w panelu.
- Przeprowadzić przeciwbarwienie barwnikiem żywotności, takim jak PI, 7-AAD lub DAPI. Dla PI i DAPI optymalne rozcieńczenia zazwyczaj mieszczą się w zakresie od 1:1000 do 1:60 000, w zależności od instrumentu i mocy lasera, i powinny zostać określone empirycznie. W przypadku konieczności późniejszego utrwalania preferowane są utrwalalne barwniki żywotności.
- Delikatnie resuspenderć komórki za pomocą pipetowania i inkubować przez 20–40 min w temperaturze pokojowej w ciemności. Optymalny czas inkubacji należy określić empirycznie, ponieważ nadmierna inkubacja może zwiększyć wiązanie niespecyficzne lub liczbę wyników fałszywie dodatnich.
- Do każdej studni dodać 200 µL buforu wiążącego Aneksynę V (minimum 100 µL, jeśli próbki są silnie skoncentrowane). Zapewnia to wystarczającą objętość dla cytometrii przepływowej i utrzymuje warunki buforowe podczas akwizycji. Próbki należy niezwłocznie zmierzyć na skalibrowanym cytometrze przepływowym, upewniając się, że ustawienia napięcia są zoptymalizowane w celu wyraźnego rozdzielenia populacji ujemnych i dodatnich.
- Zalecana strategia bramkowania:
- Użyć wykresów rozrzutu FSC (forward scatter) vs SSC (side scatter), aby wyeliminować małe zanieczyszczenia i duże agregaty, zachowując jedynie nienaruszone komórki. Zastosować bramkowanie FSC-A vs FSC-H (lub FSC-W), aby usunąć dublety i agregaty, upewniając się, że analizowane są tylko pojedyncze komórki.
- W zależności od barwnika żywotności, wykluczyć silnie dodatnie komórki martwe, jeśli jest to odpowiednie. Alternatywnie, uwzględnić barwnik w kwadrantach analizy Aneksyny V. Użyć markerów powierzchniowych, aby odróżnić PBMC (np. CD45+) od komórek nowotworowych (np. EpCAM+ lub inny marker specyficzny dla guza). Pozwala to na ilościowe określenie apoptozy specyficzne dla danej frakcji.
- W obrębie każdej bramkowanej frakcji nanieść Aneksynę V vs barwnik żywotności, aby wyodrębnić cztery populacje: a) Aneksyna V− / Barwnik− = komórki żywe; b) Aneksyna V+ / Barwnik− = wczesne komórki apoptotyczne; c) Aneksyna V+ / Barwnik+ = późne komórki apoptotyczne lub nekrotyczne; d) Aneksyna V− / Barwnik+ = pierwotne komórki nekrotyczne lub artefakty (interpretować z ostrożnością).
- Dalszy podział PBMC na podzbiory (np. limfocyty T CD4, limfocyty T CD8, komórki NK, monocyty), aby zbadać profile apoptozy w konkretnych populacjach immunologicznych.
6. Test ELISPOT do monitorowania limfocytów T w ko-kulturach organoidów (3 dni):
- W dniu 0 należy przemyć i aktywować gotową płytkę 96-dołkową z membraną PVDF. Przechowywać w temperaturze 4 °C przez 24 h zgodnie z protokołem zestawu ELISpot do wykrywania interesującego przeciwciała/cytokiny.
- W dniu 1:
- Przygotować zawiesinę pojedynczych komórek z organoidów, zgodnie z opisem w sekcji 3.5. Wirować przy 500 x g przez 5 min w temperaturze pokojowej (RT), a następnie resuspendować w medium CTL (dołączonym do zestawu CTL ELISpot). Rozmrozić krio konserwowane PBMC lub użyć świeżo wyizolowanych PBMC. Wirować PBMC przy 500 x g przez 5 min w temperaturze pokojowej (RT).
- Resuspendować PBMC w medium z zestawu. Przeprowadzić ko-kulturę, delikatnie mieszając pojedyncze komórki organoidów z PBMC w stosunku 5:1. Do każdego dołka wstępnie aktywowanej płytki analitycznej 96-dołkowej dodać 200 µL/well mieszaniny ko-kultury. Bardzo ostrożnie opukać płytkę. Inkubować przez 4 h w temperaturze 37 °C. Po 4 h delikatnie wyjąć płytkę analityczną z inkubatora. Dodać substancje traktujące do wyznaczonych dołków, uwzględniając odpowiednie kontrole dodatnie i ujemne.
UWAGA: Stosunek organoidów do PBMC musi zostać zoptymalizowany w celu uzyskania optymalnego rozwoju plamek cytokin oraz wyników skanowania.
- W dniu 2:
- Po 24 h inkubacji postępować zgodnie z protokołem barwienia producenta. Należy rozważyć zastosowanie kontroli dla pojedynczego i podwójnego koloru, aby wykryć i porównać liczbę komórek wydzielających określone markery. Czas inkubacji różni się w zależności od koloru, a rozwój plamek należy regularnie monitorować. Zeskanować płytkę zgodnie z instrukcjami producenta. Wykreślić i porównać wydzielone plamki immunologiczne.
UWAGA: W zależności od projektu eksperymentalnego i interesujących markerów, zależność między wysianymi komórkami a plamkami wskazuje na ekspresję cytokiny/przeciwciała w wariancie jednobarwnym lub dwubarwnym.
- Po 24 h inkubacji postępować zgodnie z protokołem barwienia producenta. Należy rozważyć zastosowanie kontroli dla pojedynczego i podwójnego koloru, aby wykryć i porównać liczbę komórek wydzielających określone markery. Czas inkubacji różni się w zależności od koloru, a rozwój plamek należy regularnie monitorować. Zeskanować płytkę zgodnie z instrukcjami producenta. Wykreślić i porównać wydzielone plamki immunologiczne.
7. Detekcja apoptozy w czasie rzeczywistym z wykorzystaniem Annexin V NIR i obrazowania żywych komórek (3 dni):
W połączeniu z automatycznym obrazowaniem żywych komórek, Annexin V NIR umożliwia monitorowanie śmierci komórek apoptotycznych w czasie rzeczywistym i wysokiej przepustowości w celu analizy odpowiedzi na leki oraz cytotoksyczności.
- W dniu 0 przygotować zawiesinę pojedynczych komórek z organoidów. Zbarwić komórki znacznikiem GFP cell tracer. Wysiać zbarwione pojedyncze komórki w 100 µL pożywki kompletnej na dołek. Pozostawić komórki do przytwierdzenia i utworzenia klastrów.
UWAGA: Należy użyć płytek 96-dołkowych z dnem w kształcie litery U o ultra-niskim przywieraniu. Typowe gęstości początkowe (dobierać empirycznie): 5 000 komórek/dołek, 10 000 komórek/dołek. Uwzględnić dołki dla nieleczonej kontroli negatywnej, kontroli nośnika oraz wszelkich wariantów eksperymentalnych (w trzech lub większej liczbie powtórzeniach). - W dniu 1 rozmrozić kriokonserwowane PBMC lub użyć świeżo wyizolowanych PBMC. Odwirować PBMC przy 500 x g przez 5 min w temperaturze pokojowej (RT). Resuspendować PBMC w pożywce do ekspansji uzupełnionej o IL-2 i inkubować w inkubatorze.
- W dniu 2 zbarwić PBMC żółtym barwnikiem cell tracer. Po barwieniu resuspendować PBMC w RPMI. Bardzo delikatnie usunąć pożywkę z organoidami z płytki. Przeprowadzić kokulturę, delikatnie mieszając pojedyncze komórki organoidów z PBMC w stosunku 1:5. Dodać 200 µL pożywki RPMI zawierającej PBMC do każdego dołka mieszaniny kokultury. Bardzo ostrożnie opukać płytkę i umieścić ją w inkubatorze.
UWAGA: Należy unikać niepokojenia pojedynczych komórek organoidów znajdujących się na dnie dołków. - Inkubować przez 2–4 h w 37 °C. Po 4 h delikatnie wyjąć płytkę z inkubatora.
- Przygotować dołki z lekiem wraz z odpowiednimi kontrolami pozytywną i negatywną. Zrekonstytuować liofilizowany odczyn Annexin V NIR w 100 µL pożywki kompletnej lub PBS, delikatnie wymieszać. Przygotować 2-krotne pożywkę do traktowania zawierającą Annexin V NIR w dwukrotnym stężeniu roboczym (np. 1:100 dla końcowego rozcieńczenia 1:200) i upewnić się, że pożywka zawiera ≥1 mM Ca2⁺.
- Dodać rozcieńczenie 1:200 Annexin V NIR do dołków. Umieścić płytkę w inkubatorze do obrazowania żywych komórek na kolejne 48–72 h.
UWAGA: Stosunek organoidów do PBMC musi zostać zoptymalizowany, aby zapewnić wystarczające oddziaływania międzykomórkowe i mierzalne odpowiedzi apoptotyczne. - Obrazowanie i analiza żywych komórek
- Użyć obiektywu 4x lub 10x i pozyskać obrazy w kanale NIR dla Annexin V NIR (oraz dodatkowych kanałach w przypadku multipleksowania). Skanować płytkę co 4–6 h przez 24–72 h, w zależności od czasu trwania traktowania.
- Użyć oprogramowania do obrazowania żywych komórek, takiego jak IncuCyte CX3. Do podstawowej kwantyfikacji analizować kanał NIR, korzystając z całkowitej powierzchni lub liczby obiektów; dla kinetyki pojedynczych komórek użyć modułów analizy Cell-by-Cell lub Object. W przypadku multipleksowania (np. Cell tracer yellow i GFP) sprawdzić uwagi dotyczące rozdzielania widm (spectral unmixing).
Wyniki
Na początek wygenerowano organoidy nowotworowe z próbek pobranych od kilku pacjentów, stosując zestandaryzowany schemat postępowania (Rysunek 1). Utworzenie tych PDO zazwyczaj zajmuje 2 tygodnie, po których mogą one być namnażane i pasażowane w celu prowadzenia dalszych badań. Należy zauważyć, że czas tworzenia i generowania organoidów różni się w zależności od rodzaju tkanki. Na przykład niektóre tkanki wymagają dodatkowego czasu na wygenerowanie organoidów, a niektóre organoidy potrzebują więcej czasu, aby osiągnąć odpowiednią konfluencję umożliwiającą pasażowanie. Suplementy do pożywki dla organoidów mogą być odpowiednio dostosowane.
Następnie wykorzystaliśmy opisany tutaj protokół (Rysunek 2) do stworzenia kokultury organoidów i limfocytów T. PBMC z krwi obwodowej pacjenta wyizolowano zgodnie z opisem, a następnie poddano ekspansji. Stosunek guza do limfocytów należy zoptymalizować, ponieważ wartości poza tym zakresem mogą przynieść odmienne wyniki. Niższy stosunek może ograniczyć zakres interakcji między organoidami a limfocytami T.
Aby ocenić funkcjonalność systemu kokultury, przeprowadzono równoległe obrazowanie immunofluorescencyjne organoidów oraz kokultury w celu porównania poziomów Ki67 i rozszczepionej kaspazy-3 jako biomarkerów odpowiednio proliferacji i apoptozy (Rysunek 3). Żywotność i funkcjonalność kokultury wykazano za pomocą barwienia Annexin V i DAPI. Aby odróżnić komórki T od organoidów, komórki odpornościowe i organoidy najpierw zabarwiono zgodnie z opisem, a następnie poddano analizie za pomocą cytometrii przepływowej (Rysunek 4A). Po zastosowaniu zabiegów kokultury zabarwiono Annexin V i DAPI, a następnie zmierzono za pomocą cytometrii przepływowej. Markery Cell Trace umożliwiają oddzielny pomiar apoptozy komórek T (Rysunek 4B) oraz organoidów (Rysunek 4C).
Immunologiczne biomarkery CD107a i CD137 oceniono również za pomocą cytometrii przepływowej (Rysunek 5A). Oba markery typowo wskazują na aktywację lub degranulację limfocytów T. W niniejszym badaniu, po kokulturze, reaktywność limfocytów T można ocenić na podstawie ekspresji CD107a i CD137 (Rysunek 5 B,C). Następnie wykorzystano system obrazowania żywych komórek do monitorowania apoptozy kokultur PDO i limfocytów T podczas leczenia. Analizy jakościowe (Rysunek 6A) i ilościowe (Rysunek 6B) pokazują apoptozę organoidów w różnych warunkach w okresie 33 h. Platforma IncuCyte CX3 została użyta do ciągłego monitorowania interakcji między organoidami nowotworowymi a PBMC. Czas skanowania można ustawić dla pożądanego punktu czasowego po dowolnym zabiegu.
Przeprowadzono analizę Immunospot w celu ilościowego oznaczenia wydzielania cytokin Granzyme B i Perforin w kokulturze organoidów traktowanych lekiem A oraz przeciwciałem anty-PD-1, w monoterapii i w kombinacji, przez 24 h. Wykorzystano metodę ELISpot z podwójnym znakowaniem dla kokultury PDO raka jelita grubego (Rycina 7). Należy zaznaczyć, że stosunek organoidów do limfocytów może prowadzić do uzyskania odmiennych profili cytokinowych.
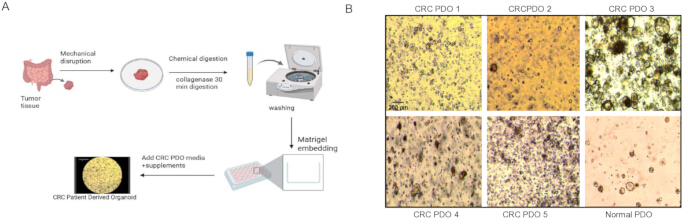
Rysunek 1. Ustanowienie organoidów nowotworowych CRC. (A) Graficzny schemat procedury ustanawiania organoidów nowotworowych. (B) Reprezentatywne ustanowione organoidy pochodzące od pacjentów. Obrazy z powiększeniem 4X ustanowionych kultur PDO podczas normalnego wzrostu (pozyskane za pomocą Echo Revolve z wykorzystaniem mikroskopii kontrastowej). Pasek skali = 200 µm. Rysunek został zmodyfikowany na podstawie Mohammadi M et al. 19. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
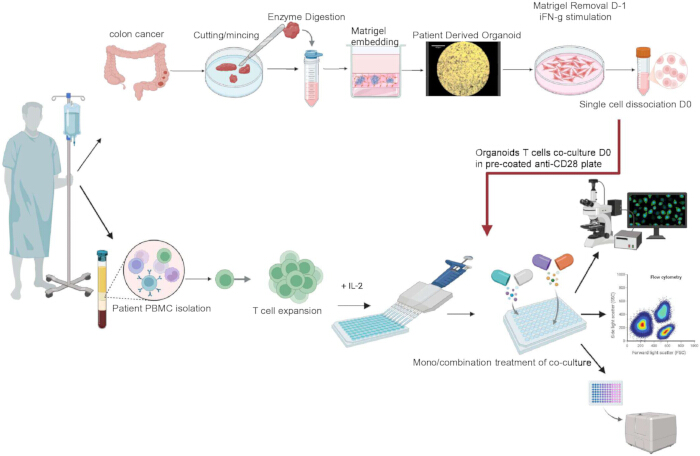
Rysunek 2. Graficzny przebieg współhodowli organoidów nowotworowych i komórek odpornościowych oraz analizy końcowej. Organoidy nowotworowe są tworzone równolegle z izolacją i ekspansją komórek odpornościowych. Zawiesiny pojedynczych komórek z organoidów nowotworowych i komórek odpornościowych są poddawane współhodowli w określonych stosunkach. Po 24 h współhodowlom podaje się preparaty. Analizy końcowe są przeprowadzane zgodnie z opisem w niniejszym protokole. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
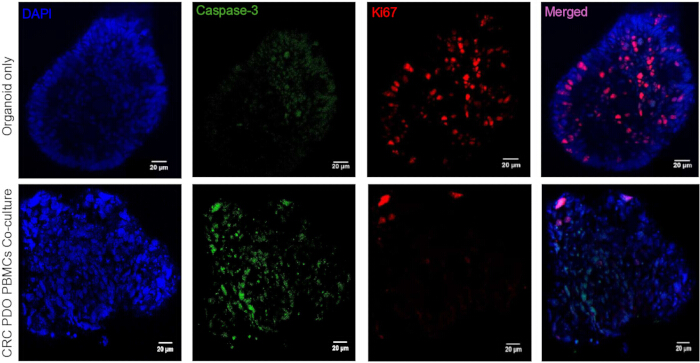
Rysunek 3. Porównanie organoidów i kokultury po 24 h. Przeprowadzono mikroskopię konfokalną w celu oceny markerów Ki67 (proliferacja) i rozszczepionej kaspazy-3 (apoptoza) przy powiększeniu 40X. Organoidy wysiano i hodowano w kokulturze z autologicznymi komórkami odpornościowymi. Zastosowano również barwienie DAPI do wizualizacji jąder komórkowych. Pasek skali = 20 µm. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
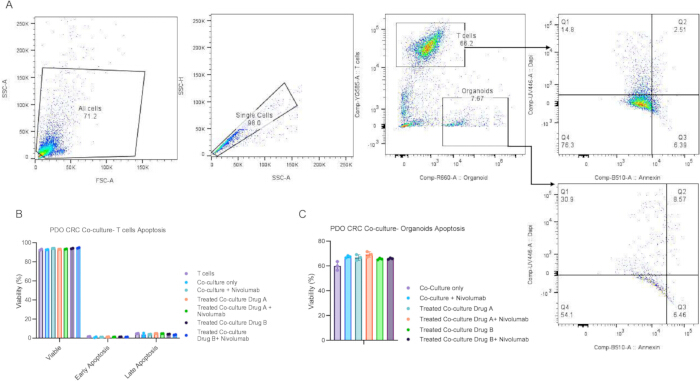
Rysunek 4. Ilościowe oznaczenie apoptozy w kokulturach przy użyciu testu cytometrii przepływowej na apoptozę. (A) Strategia bramkowania w cytometrii przepływowej wykazująca znakowanie komórek nowotworowych barwnikiem CellTrace Far Red oraz limfocytów T barwnikiem CellTrace Far Yellow. Wykresy Annexin V vs DAPI przedstawiają żywotność limfocytów T i organoidów po 48 h. (B) Ilościowe oznaczenie żywotności limfocytów T w różnych warunkach traktowania. (C) Ilościowe oznaczenie apoptozy organoidów nowotworowych w różnych warunkach traktowania. Eksperyment przeprowadzono w trzech powtórzeniach. Lek A i Lek B oceniano jako terapie celowane w monoterapii oraz w połączeniu z przeciwciałem anty-PD-1 (niwolumab). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
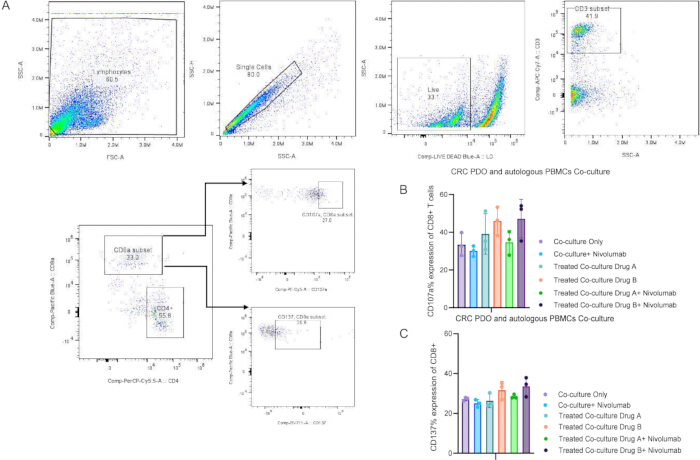
Rysunek 5. Ocena markerów immunologicznych w kokulturze organoidów CRC z komórkami odpornościowymi. (A) Strategia bramkowania w cytometrii przepływowej w celu wykrycia limfocytów T CD8+ wykazujących ekspresję markerów aktywacji limfocytów T CD107a i CD137. (B) Porównanie poziomów ekspresji CD107a w limfocytach T CD8+ z kokultur w różnych grupach badawczych. (C) Porównanie poziomów ekspresji CD137 w limfocytach T CD8+ z kokultur w różnych grupach badawczych. Lek A i Lek B oceniano jako terapie celowane stosowane osobno oraz w połączeniu z anty-PD-1 (niwolumabem). Eksperyment przeprowadzono w trzech powtórzeniach. Wykres słupkowy przedstawia średni procent z SD dla markerów w różnych grupach (p = 0,0023 przy zastosowaniu jednoczynnikowej analizy wariancji ANOVA). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
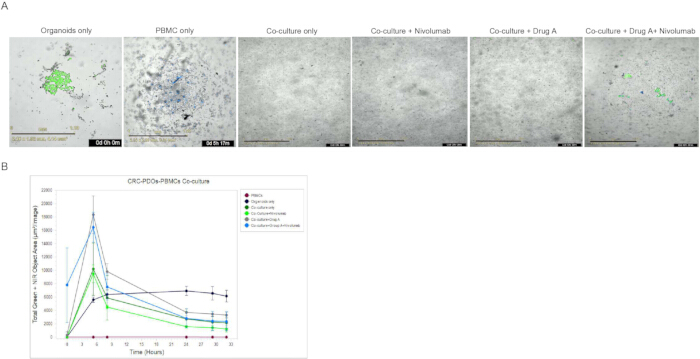
Rysunek 6. Analiza obrazowania żywych komórek kokultury organoidów CRC i komórek odpornościowych. (A) Reprezentatywne obrazy żywych komórek (krótkie nagrania time-lapse) organoidów nowotworowych i komórek odpornościowych zarejestrowane za pomocą systemu IncuCyte CX3 w dniu 0. Organoidy nowotworowe są znakowane zielonym barwnikiem fluorescencyjnym, aby odróżnić je od mononuklearnych komórek krwi obwodowej barwionych żółtym barwnikiem fluorescencyjnym cell trace (PBMCs; niebieski). (B) Ilościowe określenie apoptozy organoidów nowotworowych podczas kokultury w różnych warunkach leczenia. Śmierć komórek apoptotycznych monitorowano za pomocą testu Annexin V w bliskiej podczerwieni (NIR) podczas ciągłego obrazowania żywych komórek przez okres 33 h. Pasek skali = 1 mm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
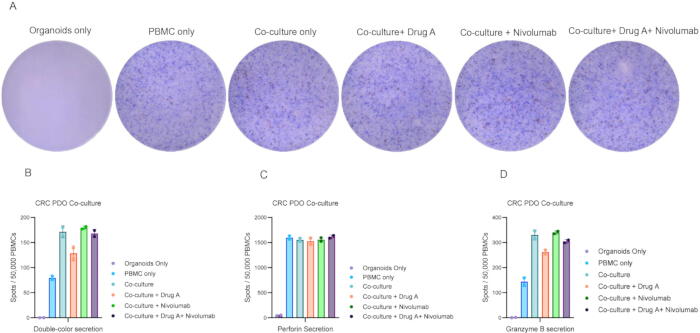
Rycina 7. Reprezentatywne wyniki ELISpot dla kwantyfikacji cytokin (granzymu B i perforyny) w kokulturze organoidów CRC i komórek odpornościowych. (A) Reprezentatywne obrazy z testów immunologicznych oraz analiza sekrecji ludzkiego granzymu B (czerwony) i perforyny (niebieski) po stymulacji i traktowaniu komórek efektorowych po 24 h kokultury. (B) Sekrecje w dwóch kolorach (perforyna na niebiesko i granzym B na czerwono). (C) Sekrecja perforyny dla poszczególnych warunków. (D) Sekrecja granzymu B dla poszczególnych warunków. Analizę przeprowadzono w dwóch powtórzeniach. Skanowanie i zliczanie wykonano przy użyciu analizatora CTL, a dane przedstawiono w programie GraphPad Prism. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
| Numer | Bufor/odczynnik | Procedura | Komentarze |
| 1 | pożywka PDO do CRC | Rozmrozić L-WRN, hodować przez określony czas do uzyskania pełnej konfluencji, zebrać pożywkę i codziennie dodawać świeżą pożywkę przez okres do 12–14 dni. Do zebranej pożywki dodać Advanced DMEM, przefiltrować, a bezpośrednio po filtracji uzupełnić o GLUTAMAX I, HEPES, [LEU15]-Gastrin I Human, B-27 (bezsurowiczy), N2, penicylinę-streptomycynę oraz N-acetylocysteinę. | W dniu rozpoczęcia eksperymentu do pożywek hodowlanych organoidów należy dodać drugi zestaw suplementów: A83-01, SB202190, EGF, nikotynamid oraz PGE2. W ciągu pierwszego tygodnia po rozmrożeniu i pasażowaniu należy dodać Y-27632 oraz Primocin. Przechowywać w temperaturze -80 °C. |
| 2 | Medium do płukania organoidów | Dodać Primocin w stosunku 1:500, gentamycynę w stosunku 1:200, 1% penicylinę/streptomycynę oraz amfoterycynę w stosunku 1:100 w PBS. | |
| 3 | pożywka do rozmrażania limfocytów T | Uzupełnić ośrodka RPMI-1640 o 1% penicyliny/streptomycyny i 10% FBS | |
| 4 | podłoże do hodowli limfocytów T | Do pożywki RPMI-1640 dodać 10% albuminy surowicy ludzkiej oraz 1% penicyliny i streptomycyny. | Przechowywać medium w temperaturze 4 °C nie dłużej niż przez 1 miesiąc |
| 5 | pożywka do ekspansji limfocytów T | Uzupełnić pożywkę do hodowli limfocytów T o IL-2 w stężeniu 500 IU/mL oraz koktajl CD3/CD28. | Przygotować na świeżo |
| 6 | Medium mrożące | Przygotowanie 10% DMSO w FBS | |
| 7 | Bufor do powlekania | Do pożywki Advanced DMEM/F12 dodać 1% BSA oraz 15 mM HEPES. | Przechowywać bufor w temperaturze 4 °C do 3 miesięcy |
| 8 | bufor FACS | Dodać 1% FBS do PBS | Przechowywać w temperaturze 4 °C |
| 9 | bufor do IF | Do PBS dodać 0,2% Triton X-100 oraz 0,05% Tween-20 | Przechowywać w 4 °C |
| 10 | Bufor blokujący | Dodać 1% albuminy surowicy bydlęcej (BSA) do buforu IF | Przechowywać w temperaturze 4 °C |
Tabela 1: Przygotowanie odczynników. W niniejszym protokole opisano skład i przygotowanie buforów, pożywek, roztworów barwiących oraz suplementów stosowanych w hodowli organoidów pochodzących od pacjentów z rakiem jelita grubego, izolacji i ekspansji PBMC, kokulturze organoidów z komórkami odpornościowymi, cytometrii przepływowej, immunofluorescencji, ELISpot oraz obrazowaniu żywych komórek.
Dyskusja
W niniejszym protokole opisano prostą i powtarzalną metodę generowania PDO oraz ekspandowanych limfocytów T z naszego repozytorium biobanku. Szczegółowo opisano również układ kokultury PDO CRC dla próbek pacjentów z różnymi mutacjami, a także schemat leczenia. Uzyskane wyniki wykazały wpływ leczenia na modele kokultury.
Opisany tutaj system kokultury organoidów stanowi solidną i elastyczną platformę do modelowania złożonych interakcji biologicznych in vitro. Poprzez integrację PBMC z dopasowanymi organoidami pochodzącymi od pacjenta, niniejszy protokół lepiej odwzorowuje dynamikę sygnalizacji i heterogeniczność funkcjonalną organoidów niż konwencjonalna hodowla komórkowa 2-D. W przeciwieństwie do wcześniejszych podejść o niższej powtarzalności lub ograniczonej żywotności, nasza metoda optymalizuje warunki hodowli w celu utrzymania zarówno integralności organoidów, jak i aktywności limfocytów T w pożądanych punktach czasowych20,21. Kluczową zaletą tego protokołu jest jego elastyczność. Można go zastosować do różnych typów organoidów, w tym modeli jelitowych, wątrobowych i płucnych, a także wspiera on kokulturę z różnymi rodzajami komórek odpornościowych13,14,20,21,22,23. Ta adaptacyjność pozwala badaczom dostosować metodę do konkretnych pytań biologicznych, od analizy interakcji gospodarz–patogen po ocenę odpowiedzi terapeutycznej w kontekście specyficznym dla pacjenta13,20,24,25. Ponadto przepływ pracy jest kompatybilny z analizami następczymi, w tym z transkryptomiką, metabolomiką i obrazowaniem, co rozszerza jego użyteczność w badaniach mechanistycznych i translacyjnych26,27.
Protokoły te znajdują szerokie zastosowanie w różnorodnych obszarach immunologii nowotworów, onkologii translacyjnej oraz medycyny personalizowanej13,20,21. Platforma kokultury organoidów i komórek odpornościowych zapewnia fizjologicznie istotny i skalowalny system do badania specyficznych dla pacjenta oddziaływań między guzem a układem odpornościowym, oceny immunoterapii i terapii celowanych oraz identyfikacji biomarkerów odpowiedzi lub oporności13,14,20,21. Poprzez integrację testów funkcjonalnych, takich jak cytometria przepływowa, ELISpot i obrazowanie żywych komórek, metody te umożliwiają kompleksową analizę aktywacji immunologicznej, cytotoksyczności oraz zachowania nowotworu13,14,20,21. Wykorzystanie trójwymiarowych organoidów pochodzących od pacjentów dodatkowo zwiększa istotność translacyjną poprzez zachowanie heterogeniczności guza i cech mikrośrodowiska, co czyni te protokoły wartościowymi narzędziami w przedklinicznych badaniach leków oraz opracowywaniu immunoterapii następnej generacji13,14,20.
Mimo swoich zalet, modele organoidowe wciąż posiadają pewne ograniczenia. Efektywność tworzenia organoidów różni się w zależności od typu nowotworu, jakości próbki oraz historii wcześniejszego leczenia, szczególnie w przypadku guzów poddanych intensywnej terapii przedklinicznej20,21. Ponadto w organoidach często brakuje kluczowych komponentów mikrośrodowiska nowotworowego, takich jak fibroblasty, naczyń krwionośnych i sygnałów zmiennego zrębu14,20,21. Chociaż systemy kokultury poprawiają modelowanie oddziaływań między nowotworem a układem odpornościowym, utrzymanie żywotności i funkcji komórek odpornościowych in vitro pozostaje wyzwaniem13,14,20,21. Zmienność warunków hodowli oraz macierzy zewnątrzkomórkowych w różnych laboratoriach ogranicza również standaryzację i powtarzalność badań14,20,21.
Przyszłe postępy w badaniach nad organoidami skupią się na integracji fibroblastów, komórek śródbłonka, mikrobioty oraz autologicznych komórek odpornościowych, aby lepiej odwzorować mikrośrodowisko guza i usprawnić personalizowane testy immunoterapii28. Rozwijające się systemy organ-on-chip oraz inżynieria oparta na CRISPR/Cas9 dodatkowo usprawnią modelowanie chorób, badania funkcjonalne i przesiewy terapeutyczne. Oczekuje się, że standaryzacja poprzez inicjatywy biobankowania poprawi skalowalność, powtarzalność i translację kliniczną. Podsumowując, niniejszy protokół zapewnia powtarzalną, fizjologicznie istotną platformę do badania oddziaływań między organoidami a układem odpornościowym oraz wspiera badania w zakresie onkologii translacyjnej i precyzyjnej.
Oświadczenia
C.K. zgłasza następujące ujawnienia, z których wszystkie są niezwiązane z niniejszym manuskryptem: Loki Therapeutics (finansowanie badań), Teiko (konsultant), Seattle Genetics (konsultant), Insights Driven Research (konsultant), BMS (konsultant), Guardant Health (konsultant), OMNI Oncology (konsultant), Exelixis (konsultant), Nuvectis Pharma (konsultant, leki), Real CME (honoraria). C.K. i N.T. są współtwórcami amerykańskiego wniosku tymczasowego U.S. Provisional Application 63/746,435 złożonego 17 stycznia 2025 r., który nie jest związany z niniejszym manuskryptem. Pozostali autorzy nie zgłaszają żadnych ujawnień.
Podziękowania
Praca ta była wspierana przez Montefiore Einstein Comprehensive Cancer Center CCSG (P30CA013330). Dziękujemy Hillary Guzik, Rotem Alon, Jinghang Zhang, Swathi Swaminathan oraz Jacky Chuen za pomoc techniczną. Badania cytometrii przepływowej zostały przeprowadzone przy użyciu analizatora Cytek Aurora finansowanego przez National Institutes of Health (1S10OD026833-01) w Albert Einstein College of Medicine Flow Cytometry Core Facility. Obrazowanie konfokalne wykonano przy użyciu mikroskopu Leica STELLARIS 8 finansowanego przez NIH (1S10OD034397-01) w Albert Einstein College of Medicine Analytical Imaging Facility. E.N., W.E. oraz C.K. otrzymali wsparcie z grantów NIH T32CA200561, R01CA248536, R42CA287679 oraz K12CA279871. Podmioty finansujące nie brały udziału w przygotowaniu rękopisu.
Pragniemy również podziękować The Ruth L. and David S. Gottesman Institute for Stem Cell and Regenerative Medicine Research za wsparcie dla MM, NS i NT.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Odczynniki chemiczne i przeciwciała | |||
| suplement B27 bez witaminy A | GIBCO | C12587-010 | |
| suplement B27 | GIBCO | 17504-044 | |
| N-acetylocysteina | Sigma-Aldrich | A9165-5G | |
| Nikotynamid | Sigma-Aldrich | N0636 | |
| Ludzki rekombinowany EGF | Peprotech | AF-100-15 | |
| N2 | Gibco | 17502001 | |
| A83-01 | Tocris | 2939 | |
| SB202190 | Cayman Chemicals | 10010399 | |
| Prostaglandyna E2 | Cayman Chemical | 14010-1 | |
| Y-27632 | Sigma-Aldrich | Y-0503 | |
| Kolagenaza typu II | Sigma-Aldrich | C6885 | |
| Hialuronidaza typu IV | Sigma-Aldrich | H3506 | |
| Advanced DMEM-F12 | GIBCO | 12634-028 | |
| penicylina/streptomycyna | GIBCO | 15070063 | |
| Ultraglutamina typu I | Lonza | BE17-605E | |
| HEPES | GIBCO | 15630-056 | |
| TrypLE Express | GIBCO | 12604-013 | |
| Pożywka do zamrażania kultur komórek w fazie regeneracji | GIBCO | 12648-010 | |
| RPMI 1640 | GIBCO | 11875093 | |
| Surowica ludzka, z ludzkiej plazmy grupy AB (mężczyzna) | Sigma-Aldrich | H3667 | |
| Benzonaza | Merck | 70746-3 | |
| Ludzki rekombinowany interferon gamma | Peprotech | 300-02 | |
| Dyspase typu II | Sigma-Aldrich | D4693 | |
| Roztwór do regeneracji komórek | Corning | 354253 | |
| Invivogen Primocin | Invivogen ANTPM1 | NC9141851 | |
| Rekombinowany ludzki IL-2 (wyrażony w E. coli, bez nośnika) | Biolegend | 791906 | |
| Rekombinowana ludzka IL-7 (ekspresja w E. coli, bez nośnika) | Biolegend | 569706 | |
| Rekombinowana ludzka IL-15 (bez nośnika) | Biolegend | 570306 | |
| PE/Cyanine5 anty-ludzkie CD107a (LAMP-1) | Biolegend | 328656 | |
| Brilliant Violet 711™ przeciwciało przeciwko ludzkiemu CD137 (4-1BB) | Biolegend | 309832 | |
| Pacific Blue™ przeciwciało przeciwko ludzkiemu CD8a | Biolegend | 300928 | |
| anty-ludzkie CD3-APC/Cy7 | Biolegend | 317342 | |
| anty-human CD4PerCP/Cyanine5.5 anty-human CD4 | Biolegend | 980810 | |
| Alexa Fluor® 647 anty-ludzka/mysia granzym B | Biolegend | 515406 | |
| przeciwciało anty-CD56 przeciwko ludzkim komórkom znakowane PE/Cy7 | Biolegend | 985912 | |
| PE/Dazzle™ 594 anty-ludzki IFN-γ Przeciwciało | Biolegend | 506530 | |
| PE przeciwciało przeciwko ludzkiemu CD274 (B7-H1, PD-L1) | Biolegend | 393608 | |
| Oczyszczone przeciwciało anty-CD28 przeciwko ludzkim antygenom | Biolegend | 302901 | |
| Brilliant Violet 510™ przeciwciało przeciwko ludzkiemu CD45 | Biolegend | 304036 | |
| Przeciwciało mysie przeciwko ludzkiemu CD326 (EpCAM) (sprzężone z PE/Cy7) | Biolegend | 324222 | |
| anty-Ki67 | Abcam | ab15580 | |
| NucView® Zestaw do oznaczania kaspazy-3 488 dla żywych komórek | Biotium | 30029 | |
| Zestaw do wykrywania apoptozy FITC Annexin V z PI | Biolegend | 640914 | |
| PE/Cyanine7 Anneksyna V | Biolegend | 640950 | |
| Incucyte® Barwnik NIR do Aneksyny V | Mięsień krawiecki | 4768 | |
| ŻYWE/MARTWE™ Zestaw do barwienia martwych komórek Fixable Blue Dead Cell Stain Kit, do wzbudzenia UV | Invitrogen | L23105 | |
| Cell Trace Far Yellow | Thermo Fisher | C34567 | |
| Cell Trace Far red | Thermo Fisher | C34564 | |
| Zielony CMFDA | MedChem Express | HY-126561 | |
| Human TruStain FcX™ (roztwór blokujący receptory Fc) | Biolegend | 422302 | |
| Bufor barwiący Brilliant Stain Buffer | BD Biosciences | 563794 | |
| BD Pharmingen™ Bufor do barwienia (BSA) | BD Biosciences | 554657 | |
| Kulek kompensacyjnych | Biolegends | 424602 | |
| Corning® Dulbecco’roztwór soli fizjologicznej z buforem fosforanowym (PBS), 1X bez wapnia i magnezu | Corning | 20-031-CM | |
| Corning® Dulbecco’bufor fosforanowy (PBS), 1X z dodatkiem wapnia i magnezu | Corning | 20-030-CV | |
| Przeciwciało przeciwko ludzkiemu PD1 (niwolumab) | Merus/Selleckchem | A2002 | |
| Dimetylosulfotlenek | Fisher Scientific | BP231-100 | |
| DMEM | Genesee | 25-500 | |
| bufor EDTA | Invitrogen | 15575020 | |
| FBS (płodowa surowica bydlęca) | VWR | 97068-075 | |
| PBS | Genesee | 25-507 | |
| Paraformaldehyd (PFA) | Odczynniki Thermo Scientific | 0473779L | |
| Zestaw do przygotowania roztworu do fiksacji i permeabilizacji | BD | 554714 | |
| Gastryna I LUDZKA | Millipore | G9145-.1MG | |
| GLUTAMAX I | Fisher Scientific | 35050061 | |
| koktajl CD3/CD28 | STEMCELL Technologies | 10971 | |
| Pożywka do namnażania Immunocult | STEMCELL Technologies | 10981 | |
| Medium montażowe przeciwblaknięciowe ProLong Diamond z DAPI | Invitrogen | P36962 | |
| Triton X-100 | Odczynniki Thermo Scientific | 215680025 | |
| Roztwór błękitu trypanowego, 0,4% | Gibco | 15250061 | |
| Tween-20 | TCI America | T0543500G | |
| Sprzęt | |||
| Centrum Cytometrii Przepływowej | Cytek (Wuxi) Biosciences | Model nr N7-0021 | |
| Cytometr przepływowy/Laboratorium Singha | Invitrogen | ATTUNE NXT (model nr 4486517) | |
| Mikroskop konfokalny | Leica | STELLARIS 8 | |
| System analizy żywych komórek | Sartorius | Incucyte CX3 |
Bibliografia
- Cervantes A, et al. Metastatic colorectal cancer: ESMO Clinical Practice Guideline for diagnosis, treatment and follow-up. Ann Oncol. 2023;34(1):10-32.
- Colonna G. Overcoming barriers in cancer biology research: current limitations and solutions. Cancers (Basel). 2025;17(13):2102.
- Liu Y, et al. Patient-derived xenograft models in cancer therapy: technologies and applications. Signal Transduct Target Ther. 2023;8(1):160.
- Rocha Neto J, Gaspar MM, Reis CP. Experimental murine models for colorectal cancer research. Cancers (Basel). 2023;15(9):2570.
- Bleijs M, van de Wetering M, Clevers H, Drost J. Xenograft and organoid model systems in cancer research. EMBO J. 2019;38(15).
- Hou X, et al. Opportunities and challenges of patient-derived models in cancer research: patient-derived xenografts, patient-derived organoids and patient-derived cells. World J Surg Oncol. 2022;20(1):37.
- Tentler JJ, et al. Patient-derived tumour xenografts as models for oncology drug development. Nat Rev Clin Oncol. 2012;9(6):338-50.
- Drost J, Clevers H. Organoids in cancer research. Nat Rev Cancer. 2018;18(7):407-18.
- Zeng G, et al. Advancing cancer research through organoid technology. J Transl Med. 2024;22(1):1007.
- Jin MZ, et al. Organoids: an intermediate modeling platform in precision oncology. Cancer Lett. 2018;414:174-80.
- Dart A. Organoid 2.0. Nat Rev Cancer. 2019;19(3):126-7.
- Cattaneo CM, et al. Tumor organoid-T-cell coculture systems. Nat Protoc. 2020;15(1):15-39.
- Neal JT, et al. Organoid modeling of the tumor immune microenvironment. Cell. 2018;175(7):1972-88.e16.
- Bar-Ephraim YE, Kretzschmar K, Clevers H. Organoids in immunological research. Nat Rev Immunol. 2020;20(5):279-93.
- Jang J, et al. Redefining preclinical testing: human-relevant alternatives beyond animal models. BMB Rep. 2025; in press.
- Xie BY, Wu AW. Organoid culture of isolated cells from patient-derived tissues with colorectal cancer. Chin Med J (Engl). 2016;129(20):2469-75.
- Vlachogiannis G, et al. Patient-derived organoids model treatment response of metastatic gastrointestinal cancers. Science. 2018;359(6378):920-6.
- Ooft SN, et al. Patient-derived organoids can predict response to chemotherapy in metastatic colorectal cancer patients. Sci Transl Med. 2019;11(513).
- Mohammadi M, et al. Cyclin-dependent kinase 9 inhibitors as oncogene signaling modulators in combination with targeted therapy for the treatment of colorectal cancer [Preprint]. bioRxiv. 2025:2025.08.13.669992. doi:10.1101/2025.08.13.669992.
- Guo L, et al. Toward reproducible tumor organoid culture: focusing on standardization. Front Immunol. 2024;15:1290504.
- Wang J, et al. Tumor organoid-immune co-culture models: exploring a new frontier in cancer research. Cell Death Discov. 2025;11:98.
- Najafi M, et al. Organoid-immune co-cultures: a next-generation platform for studying human immunology and disease. Trends Immunol. 2026;47(1):45-62.
- Kakni P, et al. A microwell-based intestinal organoid-macrophage co-culture system to study intestinal inflammation. Biomaterials. 2022;276:121018.
- Meirelles LA, Persat A. Decoding host-microbe interactions with engineered human organoids. EMBO J. 2025;44(6):1569-73.
- Ryu JO, et al. Applications and research trends in organoid-based infectious disease models. Sci Rep. 2025;15:7816.
- Du L, et al. Spatial omics in 3D culture model systems. Nat Rev Bioeng. 2025;3(1):45-67.
- Lombardi M, et al. Organoid models through the lens of metabolomics. Analyst. 2026;151(4):1458-78.
- Skardal A, et al. Drug compound screening in single and integrated multi-organoid body-on-a-chip systems. Biofabrication. 2020;12(2):025017.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny