Zsyntetyzowano serię pochodnych octamidu opartych na triazolu i oksydazolu oraz oceniono je jako inhibitory ureazy i α-glukozydazy. Związek 8c wykazał najsilniejszą inhibicję ureazy, podczas gdy 9e przewyższał akarbozę w przypadku α-glukozydazy. Wiązanie BSA i badania in silico potwierdziły ich właściwości przypominające leki, identyfikując oba związki jako obiecujące kandydatki do prowadzenia.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł badawczy
Synteza, Ocena biologiczna i in Silico Badania nowych acet amidów na bazie triazolu i oksadiazolu jako inhibitorów ureazy i α-Glukozydazy
W tym artykule
Podsumowanie
Streszczenie
To badanie zbadano terapeutyczny potencjał nowych pochodnych acetamido-1,2,4-triazolu i 1,3,4-oksadiazolu jako dwukierunkowych inhibitorów ureazy i α-glukozydazy, dwóch enzymów zaangażowanych odpowiednio w zaburzenia żołądkowo-jelitowe i cukrzycę typu 2. Zastosowano zintegrowane podejście łączące wieloetapowy syntezę organiczną, in vitro ocenę biologiczną, dokowanie molekularne, in silico przewidywanie ADME i analizę DFT (teoria funkcjonału gęstości). Wyjściowo od kwasu benzoesowego, udało się syntetyzować szereg pochodnych 1,2,4-triazolu (8a–c) i 1,3,4-oksadiazolu (9d–f) zawierających podstawione grupy acetaminowe. Wszystkie związki wykazywały aktywność inhibitory wobec obu enzymów. Związek 8c był najsilniejszym inhibitorem ureazy (IC₅₀ = 6,14 ± 1,06 µM), podczas gdy związek 9e wykazywał najsilniejszą inhibicję α-glukozydazy (IC₅₀ = 27,29 ± 0,41 µM), przewyższając inhibitor referencyjny akarbozę (IC₅₀ = 38,25 ± 0,12 µM). Analizy komputerowe potwierdziły wyniki eksperymentalne: przewidywania ADME wskazywały na korzystne właściwości podobne do leków, a dokowanie molekularne wykazało silne interakcje wiązania, przy czym związek 8a wykazywał najwyższą afininość do α-glukozydazy (−7,165 kcal/mol), a związek 9e wykazywał najsilniejsze wiązanie z ureazą (−7,30 kcal/mol). Obliczenia DFT dodatkowo korelują aktywność biologiczną z właściwościami elektronicznymi, ujawniając stosunkowo małe przerwy energetyczne HOMO–LUMO dla najbardziej aktywnych związków, 8c (0,14831 a.u.) i 9e (0,14302 a.u.). Łącznie, te odkrycia identyfikują związki 8c i 9e jako obiecujące szkielety w prowadzeniu nowej generacji inhibitorów ureazy i α-glukozydazy.
Wprowadzenie
Fragmenty heterocykliczne były wcześniej opisywane w wielu istniejących lekach, a heterocykle stanowią ważną klasę inhibitorów enzymów stosowanych w leczeniu chorób metabolicznych i zakaźnych1․ Wśród heterocykli‚ 1‚3‚4-oksadyazole są jednym z najbardziej badanych szkieletów w odkrywaniu leków i zostały opisane jako wirusobójcze‚ antybakteryjne‚ przeciwnowotworowe‚ hipotensyjne‚ neuroprotekcyjne‚ przeciwdrgawkowe i przeciwgruźlicze środki2,3,4,5․ Podobnie‚ pochodne 1‚2‚4-triazolu również wykazują działanie przeciwdrgawkowe‚ antybakteryjne‚ przeciwwirusowe‚ przeciwgruźlicze‚ przeciwcukrzycowe‚ przeciwzapalne‚ przeciwrozrostowe‚ przeciwutleniające‚ przeciwmalaryczne‚ i inhibitorowe działanie ureazy6,7․ Związki zawierające acetamid mają silny profil farmakologiczny i były stosowane jako syntetyczne pośredniki w chemii heterocyklicznej, jak również jako środki przeciwcukrzycowe, przeciwzakrzepowe i chemosensybilizujące, co czyni je atrakcyjnymi strukturami wiodącymi w odkrywaniu leków8,9․
Znaczące wysiłki zostały skierowane na opracowanie wielocelowych inhibitorów α-glukozydazy i ureazy. Hamowanie α-glukozydazy opóźnia trawienie węglowodanów i wchłanianie glukozy, obniżając tym samym stężenie glukozy we krwi po posiłku u pacjentów z cukrzycą typu 2. Obecne inhibitory, takie jak akarboza, są skuteczne, ale są związane z działaniami niepożądanymi ze strony układu pokarmowego‚ co stwarza potrzebę strukturalnie różnorodnych inhibitorów10,11․ Ureaza rozkłada mocznika na amoniak i dwutlenek węgla․ Reakcja umożliwia bakterii Helicobacter pylori‚ która powoduje wrzody i zwiększa podatność organizmu na raka żołądka‚ przetrwanie w żołądku, dlatego ureaza jest ważnym celem w rozwoju leków przeciwwrzodowych․ Celem terapeutycznym jest opracowanie nowych inhibitorów dla obu enzymów9,12․
Jednakże‚ pomimo dostępnych badań badania nad szkieletami 1‚2‚4-triazolu i 1‚3‚4-oksadyazolu, bardzo niewiele badań dotyczyło pochodnych acetamidu 1‚2‚4-triazolu i 1‚3‚4-oksadyazolu zawierających grupę tieter jako dwóch α-glukozydaz i inhibitorów ureazy13․ Ich zachowanie wiążące się z białkami i charakterystyka obliczeniowa również zyskały ograniczoną uwagę w tym kontekście․ W niniejszym artykule zaproponowaliśmy, że połączenie fragmentów triazolu lub oksadyazolu i zastępowanych acetamidów w tym samym szkielecie molekularnym przyniosłoby satysfakcjonujący profil hamowania enzymów z przyjętymi właściwościami fizykochemicznymi․
Aby przetestować tę hipotezę, syntetyzowano i oceniono szereg pochodnych acetamidu na bazie 1,2,4-triazolu (8a–c) oraz pochodnych acetamidu na bazie 1,3,4-oksadyazolu (9d–f) na ich aktywność inhibitorową wobec α-glukozydazy i ureazy. Wiązanie najbardziej aktywnych związków (8a, 8c i 9e) z białkiem surowicy wołowej (BSA) badano za pomocą spektroskopii fluorescencyjnej, oznaczania stałej wiązania i analizy termodynamicznej. Ponadto przeprowadzono dokowanie molekularne, predykcje ADME i obliczenia teorii funkcjonału gęstości (DFT) w celu zbadania ich trybów wiązania, właściwości farmakokinetycznych i charakterystyk elektronicznych.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wszystkie odczynniki były czystości analitycznej i użyto ich bez dalszego oczyszczania. Postęp reakcji monitorowano za pomocą chromatografii cienkowarstwowej (TLC) na żelu krzemionkowym, stosując układ n-heksan/octan etylu (7:3–6:4, v/v), a plamy wizualizowano w świetle ultrafioletowym. O ile nie zaznaczono inaczej, wszystkie reakcje przeprowadzano w atmosferze otoczenia. Zsyntetyzowane związki scharakteryzowano za pomocą spektroskopii w podczerwieni z transformacją Fouriera (FTIR) oraz spektroskopii 1H NMR i 13C NMR. Widma 1H i 13C NMR rejestrowano w CDCl₃ odpowiednio przy 600 MHz i 150 MHz, a przesunięcia chemiczne podano w ppm względem sygnału pozostałego rozpuszczalnika. Schemat syntezy przedstawiono na Rysunku 1. Pełne dane charakterystyki fizykochemicznej wszystkich zsyntetyzowanych związków znajdują się w Pliku uzupełniającym 1.
Synteza benzoesanu etylu (1)
Kwas benzoesowy (50 g, 0.41 mol) umieszczono w kolbie okrągłodennej o pojemności 500 mL i dodano bezwodny etanol (150 mL). Jako katalizator, przy ciągłym mieszaniu magnetycznym, kroplowo dodano stężony kwas siarkowy (6 mL). Mieszaninę reakcyjną ogrzewano w warunkach refluksu w temperaturze 78 °C przez 4–6 h, stosując chłodnicę wodną. Postęp reakcji monitorowano za pomocą TLC. Po zakończeniu reakcji mieszaninę schłodzono do temperatury pokojowej i zneutralizowano nasyconym wodnym roztworem węglanu sodu, aż do osiągnięcia pH 7–8. Mieszaninę reakcyjną przeniesiono do rozdzielacza, a następnie odebrano warstwę organiczną, przemyto ją wodą destylowaną i osuszono nad bezwodnym siarczanem sodu. Po przefiltrowaniu benzoesan etylu (1) wykorzystano bezpośrednio w kolejnym etapie bez dalszego oczyszczania (Rysunek 1).
Synteza benzohydrazydy (2)
Benzozan etylu (1; 0,41 mol) rozpuszczono w bezwodnym etanolu (100 mL), a następnie przy ciągłym mieszaniu dodano hydrazynian hydrazyny (80%, 25 mL, nadmiar). Mieszaninę reakcyjną ogrzewano w cofaniu w temperaturze 78 °C przez 4–5 h w atmosferze powietrza, stosując chłodnicę wodną. Postęp reakcji monitorowano za pomocą TLC. Po zakończeniu reakcji biały krystaliczny osad benzohydrazidu (2) wyizolowano poprzez filtrację, przemyto zimnym etanolem, suszono do stałej masy w temperaturze pokojowej i wykorzystano w kolejnych etapach syntezy (Rysunek 1).
Synteza 5-fenylo-1,3,4-oksadiazolo-2-tiolu (3)
Benzohydrazyd (2; 10 g, 0.073 mol) i wodorotlenek potasu (4,12 g, 0.073 mol) umieszczono w kolbie okrągłodنnej o pojemności 250 mL zawierającej etanol (30 mL). Mieszaninę ogrzewano w warunkach refluksu w temperaturze 78 °C przez 10 min, stosując chłodnicę wodną. Następnie dodano dwusiarczek węgla (CS₂; 5 mL, 0.083 mol) i kontynuowano refluks przez kolejne 3–4 h. Postęp reakcji monitorowano za pomocą TLC. Po zakończeniu reakcji mieszaninę przeniesiono do wody destylowanej i ogrzewano przy ciągłym mieszaniu. Kroplowo dodawano rozcieńczony kwas solny, aż do osiągnięcia pH 5, co doprowadziło do wytrącenia związku (3) (Rycina 1). Osad zebrano przez filtrację, dokładnie przemyto zimną wodą destylowaną, wysuszono do stałej masy i zważono w celu wyznaczenia wydajności. Związek scharakteryzowano za pomocą spektroskopii FTIR, 1H NMR oraz 13C NMR.
Synteza 4,5-dyfenylo-4H-1,2,4-triazolo-3-tiolu (4)
Benzohydrazyd (2; 5 g, 0,037 mol) oraz izotiocyjanian fenylu (4 mL, 0,037 mol) umieszczono w kolbie okrągłodennej o pojemności 100 mL wyposażonej w chłodnicę wodną. Mieszaninę reakcyjną ogrzewano w temperaturze wrzenia przy 78 °C do czasu całkowitego utworzenia produktu pośredniego w postaci tiosemikarbazydy, co potwierdzono za pomocą TLC w układzie n-heksan/octan etylu (7:3, v/v). Następnie dodano wodorotlenek potasu (2 g, 0,036 mol) rozpuszczony w etanolu (20 mL) i kontynuowano ogrzewanie w temperaturze wrzenia do momentu powstania związku (4), co potwierdzono za pomocą TLC. Mieszaninę reakcyjną przeniesiono do wody destylowanej, ogrzewano przy ciągłym mieszaniu i zakwaszono rozcieńczonym kwasem solnym do pH 5 w celu wytrącenia związku (4) (Rysunek 1). Osad zebrano przez filtrację, dokładnie przemyto zimną wodą destylowaną, wysuszono do stałej masy i scharakteryzowano za pomocą spektroskopii FTIR, 1H NMR oraz 13C NMR.
Synteza produktów pośrednich bromoacetamidu 7(a–f)
Każdą z podstawnionych pochodnych aniliny 5(a–f) (1 ekwiwalent) rozpuszczono w chloroformie i schłodzono w łaźni lodowej, aby utrzymać temperaturę reakcji na poziomie 0–5 °C. Bromek bromoacetylu (6, ≥98%, 1 ekwiwalent) dodawano kroplami przy ciągłym mieszaniu. W trakcie reakcji, w razie potrzeby, dodawano 18% wodny roztwór węglanu sodu, aby utrzymać pH reakcji w zakresie od 9 do 10 poprzez neutralizację powstającego bromowodoru. Po zakończeniu dodawania bromku bromoacetylu mieszaninę reakcyjną pozostawiono do ogrzania do temperatury pokojowej i mieszano do momentu, aż analiza TLC potwierdziła całkowite zużycie substratu. Powstałe półprodukty bromoacetamidu 7(a–f) wyizolowano poprzez filtrację, przemyto zimną wodą destylowaną, suszono do stałej masy i wykorzystano bezpośrednio w kolejnym etapie syntezy bez dalszego oczyszczania (Rycina 1).
Synteza pochodnych acetamidu opartych na triazolu 8(a–c)
Pochodną triazolu (4; 0,5 g, 0,002 mol) rozpuszczono w N, N-dimetyloformamidzie (10 mL) w kolbie okrągło-dennej o pojemności 50 mL. Przy ciągłym mieszaniu dodano odpowiedni produkt pośredni w postaci bromoacetamidu (7a, 7b lub 7c; 0,002 mol, 1 ekwiwalent), a następnie wodorek sodu (0,05 g, 0,002 mol), aby przeprowadzić S-alkilację. Mieszaninę reakcyjną mieszano w temperaturze pokojowej przez 24–48 h, monitorując postęp reakcji za pomocą TLC. Po zakończeniu reakcji mieszaninę wylano do lodowatej wody w celu wywołania wytrącenia. Osad zebrano przez filtrację, dokładnie przemyto zimną wodą, wysuszono i scharakteryzowano za pomocą spektroskopii FTIR, 1H NMR oraz 13C NMR (Rysunek 1).
Synteza pochodnych acetamidu opartych na oksadiazolu 9(d–f)
Pochodną oksadiazolu (3; 0,5 g, 0,002 mol) rozpuszczono w N, N-dimetyloformamidzie (10 mL) w kolbie okrągłodennej o pojemności 50 mL. Następnie dodano odpowiedni produkt pośredni w postaci bromoacetamidu, 7d, 7e lub 7f (0,002 mol, 1 ekwiwalent), a następnie wodorek sodu (0,05 g, 0,002 mol), aby ułatwić S-alkilację. Mieszaninę reakcyjną mieszano w temperaturze pokojowej przez 24–48 h, monitorując postęp za pomocą TLC. Po zakończeniu reakcji mieszaninę wylano do lodowatej wody w celu wytrącenia produktu. Osad zebrano przez filtrację, dokładnie przemyto zimną wodą, wysuszono i scharakteryzowano za pomocą spektroskopii FTIR, 1H NMR oraz 13C NMR (Rysunek 1).
Test inhibicji α-glukozydazy
Aktywność hamującą α-glukozydazę oceniano poprzez zmieszanie 50 µL roztworu próbki testowej ze 100 µL roztworu α-glukozydazy (0,35 U/mL) przygotowanego w buforze fosforanowym (pH 6,8). Mieszaninę reakcyjną inkubowano w temperaturze 37 °C przez 10 min, a następnie dodano 100 µL 1,5 mM p-nitrofenylo-α-D-glukopiranosydy jako substratu. Po kolejnej inkubacji w temperaturze 37 °C przez 20 min reakcję przerwano poprzez dodanie 1 mL 1 M węglanu sodu (Na₂CO₃). Absorbancję mierzono przy 400 nm14. W качестве kontroli pozytywnej zastosowano akarbozę. Mieszanina reakcyjna bez związku testowego służyła jako kontrola negatywna, natomiast mieszanina reakcyjna bez enzymu została użyta jako ślepa próba.
Wszystkie eksperymenty przeprowadzono w trzech powtórzeniach, a wyniki przedstawiono jako średnią ± odchylenie standardowe (SD). Procentowe zahamowanie aktywności α-glukozydazy obliczono zgodnie z następującym wzorem(1)14:
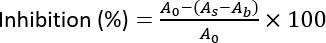 (1)
gdzie As oznacza absorbancję roztworu próbki badanej, Ab jest absorbancją próbnego roztworu odczynników (bez α-glukozydazy), a A0 jest absorbancją kontroli negatywnej (bez próbki). Wartości IC50 wyznaczono poprzez badanie stężeń związku w zakresie od 3.125 do 100 µM. Analizę regresji nieliniowej przeprowadzono przy użyciu standardowego oprogramowania do tworzenia wykresów.
Test inhibicji ureazy
Zdolność hamowania aktywności ureazy określono zmodyfikowaną metodą Berthelota. Mieszanina reakcyjna składała się z 300 µL roztworu badanej próbki, 200 µL roztworu ureazy z bobu i 200 µL 25 mM mocznika. Mieszaninę inkubowano w łaźni wodnej w temperaturze 37 °C przez 30 min. Po inkubacji dodano 500 µL roztworu barwnego zawierającego 10 g/L fenolu i 50 g/L nitroprusyku sodu, a następnie 500 µL drugiego roztworu zawierającego 5% (v/v) podchlorynu sodu i 5 g/L wodorotlenku sodu. Mieszaninę reakcyjną inkubowano przez kolejne 15–30 min w celu wywołania zabarwienia.
Absorbancję roztworu mierzono przy 625 nm względem ślepej próby odczynnikowej15. Jako kontrolę pozytywną zastosowano tiomocznik, jako kontrolę negatywną mieszaninę reakcyjną bez badanego związku, a jako próbę ślepą mieszaninę bez enzymu ureazy. Wszystkie eksperymenty przeprowadzono w trzech powtórzeniach (n = 3), a wyniki przedstawiono jako wartości średnie ± odchylenie standardowe (S.D.). Procent inhibicji obliczono za pomocą następującego wzoru matematycznego (2)15:
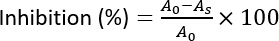 (2)
gdzie A0 to absorbancja kontroli (bez inhibitora), a As to absorbancja próbki badawczej (z inhibitorem). Wykresy oraz analiza regresji nieliniowej w celu wyznaczenia wartości IC50 zostały przeprowadzone przy użyciu standardowego oprogramowania do analizy danych.
Test wiązania BSA
Oddziaływania wiążące pomiędzy albuminą surowicy bydlęcej (BSA) a zsyntetyzowanymi związkami zbadano za pomocą spektroskopii gaszenia fluorescencji. Roztwór stokowy BSA o stężeniu 10 µM przygotowano w 20 mM buforze fosforanowym (pH 7.4). Dla każdego eksperymentu miareczkowania 1,0 mL roztworu BSA zmieszano z 2,0 mL buforu fosforanowego w kuwecie kwarcowej. Roztwór miareczkowano poprzez sukcesywne dodawanie 5 µL alikwotów związku testowego (1,5 mM w metanolu). Widma emisji fluorescencji rejestrowano w zakresie długości fal 300–400 nm po wzbudzeniu przy 295 nm, przy czym maksimum emisji obserwowano przy około 336 nm. Pomiary fluorescencji przeprowadzono przy użyciu spektrofluorometru wyposażonego w standardowe oprogramowanie do akwizycji fluorescencji, z szerokością szczelin wzbudzenia i emisji ustawioną odpowiednio na 10 nm i 2,5 nm. Aby wyznaczyć parametry termodynamiczne wiązania, w tym energię swobodną Gibbsa (ΔG), entalpię (ΔH) i entropię (ΔS), eksperymenty miareczkowania powtórzono w temperaturach 298, 308 i 313 K.
W celu zbadania mechanizmu gaszenia fluorescencji dane eksperymentalne przeanalizowano przy użyciu równania Sterna–Volmera (Równanie 3)16:
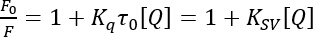 (3)
gdzie F0 i F reprezentują odpowiednio intensywności fluorescencji BSA w obecności i w nieobecności wygaszacza; Kq to bimolekularna stała szybkości wygaszania; τ0 to średni czas życia BSA w nieobecności wygaszacza; KSV to stała wygaszania Sterna-Volmera; a [Q] to stężenie wygaszacza. Stałą wiązania (Kb) oraz liczbę miejsc wiązania (n) wyznaczono następnie poprzez wykreślenie podwójnego logarytmu zgodnie z równaniem (4)16:
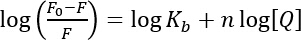 (4)
Ponadto, obliczono standardową zmianę energii swobodnej Gibbsa (ΔG°), standardową zmianę entalpii (ΔH°) oraz standardową zmianę entropii (ΔS°), które kontrolują oddziaływanie wiążące, korzystając z zależności Van't Hoffa i Gibbsa-Helmholtza wyrażonych w równaniach (5) i (6)17:
ΔG∘ = -RT ln Kb (5)
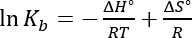 (6)
gdzie R to uniwersalna stała gazowa, a T to temperatura bezwzględna w kelwinach.
Dokowanie molekularne
Wszystkie symulacje modelowania molekularnego i dokowania przeprowadzono przy użyciu pakietu Schrödinger Suite (interfejs Maestro), a samo dokowanie wykonano za pomocą modułu Glide. Struktury krystaliczne α-glukozydazy (PDB ID: 5NN8) oraz ureazy (PDB ID: 4H9M) pobrano z RCSB Protein Data Bank. Struktury białek przygotowano za pomocą narzędzia Protein Preparation Wizard poprzez usunięcie współkrystalizowanych ligandów, cząsteczek wody i nieistotnych heteroatomów, uzupełnienie brakujących reszt i pętli, przypisanie prawidłowych rzędów wiązań oraz dodanie polarnych atomów wodoru. Stany protonowania i tautomerii przypisano przy fizjologicznym pH (7,0 ± 2,0) za pomocą modułu Epik. Przygotowane struktury białek poddano następnie ograniczonej minimalizacji energii z wykorzystaniem pola siłowego OPLS w celu wyeliminowania kolizji sterycznych.
Struktury dwuwymiarowe związków 3, 4, 8(a–c) i 9(d–f) wraz z inhibitorami referencyjnymi akarbozą i tiomocznikiem zostały przygotowane przy użyciu modułu LigPrep. Zoptymalizowano rzędy wiązań, stereochemię oraz stany jonizacji w fizjologicznym pH, a uzyskane trójwymiarowe konformacje ligandów poddano minimalizacji energii z wykorzystaniem pola siłowego OPLS.
Siatki receptorów zostały wygenerowane przy użyciu narzędzia Receptor Grid Generation, przy czym pudełka siatki wycentrowano na natywnych ligandach kokrystalizowanych w celu zdefiniowania miejsc aktywnych. Wymiary pudełek siatki dla obu białek ustawiono na 25 × 25 × 25 Å. Siatkę ureazy wycentrowano w punktach x = −38.76, y = −44.14 i z = 66.88, natomiast siatkę α-glukozydazy w punktach x = 21.14, y = −7.56 i z = 24.37.
Obliczenia dokowania przeprowadzono w trybie extra-precision (XP) programu Glide z wykorzystaniem próbkowania elastycznego liganda. Dla każdego liganda wygenerowano wiele póz wiązania, a do dalszej analizy wybrano pozę z najniższą wynikiem dokowania Glide. Protokół dokowania zwalidowano poprzez redokowanie ligandów kokrystalizowanych do ich odpowiednich siatek receptorowych. Wartości średniokwadratowego odchylenia (RMSD) ≤2.0 Å potwierdziły niezawodność i powtarzalność protokołu dokowania.
Konformacje wiązania kompleksów po dokowaniu zwizualizowano przy użyciu programu PyMOL (wersja 3.1)18. Oddziaływania białko–ligand, w tym wiązania wodorowe, kontakty hydrofobowe i oddziaływania elektrostatyczne, przeanalizowano za pomocą programu Discovery Studio Visualizer19.
Analiza w teorii funkcjonału gęstości (DFT)
Wszystkie obliczenia w ramach teorii funkcjonalu gęstości (DFT) przeprowadzono przy użyciu oprogramowania Gaussian 09, a zoptymalizowane geometrie cząsteczek i molekularne orbitale graniczne zwizualizowano za pomocą programu GaussView 5. Zsyntetyzowane pochodne acetamidu oparte na triazolu i oksadiazolu, 8(a–c) oraz 9(d–f), poddano optymalizacji geometrii w fazie wodnej z wykorzystaniem hybrydowego funkcjonalu Becke’a trzechparametrowego Lee–Yang–Parr (B3LYP) wraz z bazą funkcyjną 6-311+G(d,p)20. Efekty rozpuszczalnika uwzględniono za pomocą modelu polaryzowalnego kontinuum typu przewodnika (CPCM)21. Następnie przeprowadzono obliczenia częstotliwości wibracyjnych na tym samym poziomie teorii, aby potwierdzić, że wszystkie zoptymalizowane struktury odpowiadają rzeczywistym minimom lokalnym na powierzchni energii potencjalnej, o czym świadczy brak częstotliwości urojonych.
Aby zrozumieć przejścia elektronowe i stabilność kinetyczną zsyntezowanych związków, obliczono energie najwyższego zajętego orbitalu molekularnego (EHOMO) oraz najniższego niezajętego orbitalu molekularnego (ELUMO). Dla każdego pochodnego wyznaczono przerwę energetyczną między orbitalami granicznymi (ΔE = ELUMO - EHOMO), aby ocenić jego reaktywność chemiczną i stabilność kinetyczną, przyjmując, że mniejsza przerwa energetyczna wskazuje na wyższą reaktywność.
Ponadto, globalne deskryptory reaktywności chemicznej — w tym twardość chemiczna (η), miękkość (S), potencjał chemiczny (μ), elektroujemność (X) oraz indeks elektrofilowości (w) — zostały obliczone z energii orbitali granicznych przy użyciu następujących standardowych równań operacyjnych22:
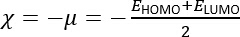 (7)
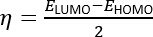 (8)
 (9)
 (10)
Obliczone właściwości elektroniczne i deskryptory globalne zostały systematycznie porównane w całej serii w celu ustalenia zależności struktura-aktywność (SAR), które odzwierciedlają zaobserwowane profile hamowania α-glukozydazy i ureazy.
Dodatkowo, przy użyciu programu VESTA wygenerowano i zwizualizowano mapy molekularnego potencjału elektrostatycznego (MESP), aby określić rozkład ładunku w zoptymalizowanych strukturach molekularnych. Powierzchnie MESP pozwoliły na zidentyfikowanie obszarów elektrofilowych (ubogich w elektrony, sprzyjających atakowi nukleofilowemu) oraz nukleofilowych (bogatych w elektrony, sprzyjających atakowi elektrofilowemu). Rozkład potencjału elektrostatycznego skorelowano ostatecznie z konkretnymi niekowalencyjnymi oddziaływaniami wiążącymi, takimi jak wiązania wodorowe i kontakty elektrostatyczne, zaobserwowanymi w symulacjach dokowania molekularnego.
Analiza ADME
Aby ocenić podobieństwo do leku oraz właściwości biofarmaceutyczne zsyntetyzowanych pochodnych acetamidu opartych na triazolu i oksadiazolu 8(a–c) oraz 9(d–f), przeprowadzono analizę in silico w zakresie wchłaniania, dystrybucji, metabolizmu i wydalania (ADME). Reprezentacje wszystkich zsyntetyzowanych związków w uproszczonym systemie zapisu linii wejściowych cząsteczek (SMILES), wraz z inhibitorami referencyjnymi: akarbozą i tiomocznikiem, wygenerowano za pomocą pakietu oprogramowania do modelowania molekularnego i przesłano do serwera WWW SwissADME23.
Obliczone parametry fizykochemiczne obejmowały masę cząsteczkową (MW), lipofilność (logP), topologiczną polarną powierzchnię cząsteczki (TPSA), liczbę donorów wiązań wodorowych (HBD), liczbę akceptorów wiązań wodorowych (HBA) oraz liczbę wiązań rotowalnych (RB).
Właściwości farmakokinetyczne oceniono poprzez przewidywanie wchłaniania w przewodzie pokarmowym (GI) oraz przenikalności bariery krew-mózg (BBB). Ponadto związki poddano ocenie pod kątem zgodności z regułą pięciu Lipińskiego oraz innymi ustalonymi kryteriami podobieństwa do leków (drug-likeness), aby oszacować ich biodostępność doustną. Na koniec dla każdego związku obliczono wskaźnik dostępności syntetycznej (SA) w skali od 1 (łatwy do syntezy) do 10 (bardzo trudny do syntezy). Przewidywane profile ADME oraz podobieństwa do leków zsyntetyzowanych związków porównano z profilami inhibitorów referencyjnych, aby ocenić ich potencjał jako związków wiodących w rozwoju leków.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Chemia i charakterystyka zsyntezyzowanych związków
Docelowe pochodne acetamidu oparte na triazolu i oksadiazolu zostały zsyntetyzowane zgodnie ze schematem syntezy przedstawionym na Rysunku 1. Pożądane związki otrzymano z dobrą do doskonałą wydajnością (69%–87%) w postaci białych lub żółtych ciał stałych o strukturze krystalicznej. Ich czystość potwierdzono za pomocą TLC, pomiaru temperatury topnienia oraz analiz spektroskopowych. Reprezentatywne ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Niniejsze badanie syntetyzowało szereg pochodnych acetamidu opartych na triazolu i oksydazolu oraz oceniło ich właściwości strukturalne, biologiczne, obliczeniowe i farmakokineticzne. Charakterystyka spektroskopowa poprzez HRMS, analizę elementarną, 1H NMR i 13C NMR potwierdziła pomyślną syntezę docelowym cząsteczek. Obserwowane przesunięcia chemiczne, wzorce sprzęgania i rezonanse węgla były zgodne z proponowanymi strukturami. Charakterystyczne sygnały NH amidowe, rezonans...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autor deklaruje, że nie ma konfliktu interesów
Podziękowania
Autor wyraża swoją wdzięczność dla Wydziału Farmacji Klinicznej, Uniwersytetu Al Baha, Arabia Saudyjska.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 1-Naphtylamina | Merck | 106148 | Aromatyczna amina stosowana do przygotowania zastąpionych analogów |
| 2,5-Dimethylanilina | Sigma-Aldrich | D146706 | Aromatyczna amina stosowana do syntezy zastąpionych pochodnych |
| 3,4-Dimethylanilina | Alfa Aesar | A15416 | Aromatyczna amina stosowana do przygotowania analogów strukturalnych |
| Kwas benzoesowy | Sigma-Aldrich | 242381 | Materiał początkowy do syntezy pośredniego benzohydrazydu |
| Bromoacetylobromek | Sigma-Aldrich | B17601 | Elektrofilowy reagent stosowany w syntezie pośrednich bromoacetamidów |
| Disiarczek węgla | Sigma-Aldrich | 289116 | Kluczowy reagent do cyklizacji do układu pierścieniowego oksadiazolu |
| Chloroform | Sigma-Aldrich | C2432 | Rozpuszczalnik stosowany w procesach ekstrakcji i oczyszczania |
| Dimethyloformamid (DMF) | Sigma-Aldrich | 227056 | Polarny aprotyczny rozpuszczalnik stosowany w reakcjach derywatyzacji i substytucji |
| Difenyloamina | Sigma-Aldrich | D23802 | Aromatyczna amina stosowana w syntezie pochodnych związków |
| Epik (2022-1) | Schrödinger, LLC | N/A (oprogramowanie) | Stosowany do generowania stanów jonizacji ligandów w pH 7,0; RRID: N/A |
| Etanol | Sigma-Aldrich | E7023 | Rozpuszczalnik reakcji do esteryzacji i formowania hydrazydów |
| Octan etylu | Sigma-Aldrich | 270989 | Polarny ruchomy składnik fazy w analizie TLC i ekstrakcji |
| Gaussian 09, Revision D.01 (Gaussian 09W) | Gaussian, Inc. | N/A (oprogramowanie) | Oprogramowanie stosowane do obliczeń DFT (HOMO-LUMO, MESP, globalne deskryptory reaktywności); RRID:SCR_014897 |
| GaussView 5 | Gaussian, Inc., Wallingford, CT, USA | N/A (oprogramowanie) | Stosowany do wizualizacji zoptymalizowanych struktur i energii orbitali; RRID: N/A |
| Glide (2022-1) | Schrödinger, LLC | N/A (oprogramowanie) | Oprogramowanie dokujące stosowane do generowania siatki receptora i precyzyjnego (XP) molekularnego dokowania; RRID:SCR_000187 |
| GraphPad Prism, version 9 | GraphPad Software, Boston, MA, USA | N/A (oprogramowanie) | Stosowany do analizy regresji IC50 i ewaluacja statystyczna danych dotyczących hamowania enzymów; RRID:SCR_002798 |
| Hydrazyna | Sigma-Aldrich | 225819 | Reagent stosowany do przemiany estrów w benzohydrazydy |
| L(+)-Glutamina | Sigma-Aldrich | G3126 | Reagent stosowany w badaniach ewaluacji biologicznej |
| LigPrep (2022-1) | Schrödinger, LLC | N/A (oprogramowanie) | Stosowany do optymalizacji struktury ligandów i generowania konformerów 3D; RRID:SCR_016746 |
| Wodorek litu | Sigma-Aldrich | 201049 | Katalizator stosowany do aktywacji grupy tiolowej w reakcjach substytucyjnych |
| Maestro (v13.2, Schrödinger Release 2022-1) | Schrödinger, LLC | N/A (oprogramowanie) | Pakiet do modelowania molekularnego stosowany do przygotki i wizualizacji struktur białek/ligandów; RRID:SCR_016748 |
| Metanol | Sigma-Aldrich | 34860 | Rozpuszczalnik stosowany w czyszczeniu i preparatach do badań biologicznych |
| n-Heksan | Merck | 104391 | Niepolarny składnik fazy ruchomej w analizie TLC |
| OPLS-2005 / OPLS-AA | Schrödinger, LLC | N/A (pole sił) | Pole sił stosowane do minimalizacji energii struktur białek i ligandów; RRID: N/A |
| Izotiocyjanian fenylu | Merck | 807028 | Reagent stosowany w syntezie pochodnych triazolu |
| Protein Preparation Wizard (2022-1) | Schrödinger, LLC | N/A (oprogramowanie) | Stosowany do ulepszania struktury receptora przed dokowaniem; RRID:SCR_016749 |
| Wodorotlenek sodu | Sigma-Aldrich | 221465 | Zasada stosowana do regulacji pH i neutralizacji reakcji |
| Kwas siarkowy | BDH | 10276 | Kwas katalizytor stosowany w etapie esteryzacji w warunkach refluksu |
| Trimetyloamina | Riedel-de Haen | 22129 | Organiczna baza stosowana podczas syntezy zastąpionych pochodnych |
| VESTA, version 3.5.8 | Momma & Izumi (deweloperzy); dystrybuowane za darmo | N/A (oprogramowanie) | Stosowany do wizualizacji potencjału elektrostatycznego cząsteczek (MESP) i map powierzchni HOMO-LUMO; RRID: N/A |
Bibliografia
- Siddiqui SZ, et al. BSA binding, molecular docking, and in vitro biological screening of new 1,2,4-triazole heterocycles bearing an azinane nucleus. Pak J Pharm Sci. 2020;33(1):149-160.
- Khalilullah H, Ahsan MJ, Hedaitullah M, Khan S, et al. 1,3,4-Oxadiazole: A biologically active scaffold. Mini Rev Med Chem. 2012;12(8):789-801.
- Wang JJ, Sun W, Jia WD, Bian M, et al. Research progress on the synthesis and pharmacology of 1,3,4-oxadiazole and 1,2,4-oxadiazole derivatives: A mini review. J Enzyme Inhib Med Chem. 2022;37(1):2304-2319.
- Glomb T, Świątek P. Antimicrobial activity of 1,3,4-oxadiazole derivatives. Int J Mol Sci. 2021;22(13):6979.
- Glomb T, Szymankiewicz K, Świątek P. Anti-cancer activity of derivatives of 1,3,4-oxadiazole. Molecules. 2018;23(12):3361.
- Aggarwal R, Sumran G. An insight into the medicinal attributes of 1,2,4-triazoles. Eur J Med Chem. 2020;205:112652.
- Strzelecka M, Świątek P. 1,2,4-Triazoles as important antibacterial agents. Pharmaceuticals (Basel). 2021;14(3):224.
- Kumar S, Khokra SL, Yadav A. Triazole analogues as potential pharmacological agents: A brief review. Future J Pharm Sci. 2021;7(1):106.
- Raza A, et al. Deep learning in drug discovery: A futuristic modality to materialize large datasets for cheminformatics. J Biomol Struct Dyn. 2023;41(18):9177-9192.
- Liu SK, et al. Discovery of new α-glucosidase inhibitors: Structure-based virtual screening and biological evaluation. Front Chem. 2021;9:639279.
- Lebovitz HE. Alpha-glucosidase inhibitors. Endocrinol Metab Clin North Am. 1997;26(3):539-551.
- Rego YF, et al. A review on the development of urease inhibitors as antimicrobial agents against pathogenic bacteria. J Adv Res. 2018;13:69-100.
- Daud S, et al. Design, synthesis, in vitro evaluation, and docking studies of ibuprofen-derived 1,3,4-oxadiazole derivatives as dual α-glucosidase and urease inhibitors. Med Chem Res. 2022;31(2):316-336.
- Chapdelaine P, Tremblay RR, Dubé JY. p-Nitrophenyl-α-D-glucopyranoside as a substrate for measurement of maltase activity in human semen. Clin Chem. 1978;24(2):208-211.
- Manoharan A, et al. N-Acetylcysteine prevents catheter occlusion and inflammation in catheter-associated urinary tract infections by suppressing urease activity. Front Cell Infect Microbiol. 2023;13:1216798.
- Lakowicz JR. Principles of Fluorescence Spectroscopy. 3rd ed. Springer; New York, NY; 2006.
- Atkins P, de Paula J, Keeler J. Atkins' Physical Chemistry. 11th ed. Oxford University Press; Oxford, UK; 2018.
- DeLano WL. PyMOL: An open-source molecular graphics tool. CCP4 Newsl Protein Crystallogr. 2002;40:82-92.
- Discovery Studio Visualizer, Version 2.0. Accelrys Software Inc.; San Diego, CA; 2005.
- Tirado-Rives J, Jorgensen WL. Performance of B3LYP density functional methods for a large set of organic molecules. J Chem Theory Comput. 2008;4(2):297-306.
- Takano Y, Houk KN. Benchmarking the conductor-like polarizable continuum model (CPCM) for aqueous solvation free energies of neutral and ionic organic molecules. J Chem Theory Comput. 2005;1(1):70-77.
- Parr RG, Szentpály LV, Liu S. Electrophilicity index. J Am Chem Soc. 1999;121(9):1922-1924.
- Daina A, Michielin O, Zoete V. SwissADME: A free web tool to evaluate pharmacokinetics, drug-likeness, and medicinal chemistry friendliness of small molecules. Sci Rep. 2017;7(1):42717.
- Wang YN, et al. Synthesis and biological evaluation of triazolones/oxadiazolones as novel urease inhibitors. Bioorg Med Chem. 2024;102:117656.
- Mehdi K, et al. Molecular docking and in vitro studies of synthesized oxadiazole derivatives as urease inhibitors. J Math Fundam Sci. 2025;57(1):1-23.
- Aziz M, et al. Phytochemical, pharmacological, and in silico molecular docking studies of Strobilanthes glutinosus Nees: An unexplored source of bioactive compounds. S Afr J Bot. 2022;147:618-627.
- Khan KM, et al. Biochemical, toxicological, and in silico aspects of Trillium govanianum Wall. ex D. Don (Trilliaceae): A rich source of natural bioactive compounds. Chem Biodivers. 2024;21(1):e202301375.
- Bibi H, et al. Isolation and characterization of bioactive constituents from Withania coagulans Dunal with antioxidant and multifunctional enzyme inhibition potential, supported by docking, molecular dynamics, and DFT studies. RSC Adv. 2025;15(56):48566-48584.
- Khurm M, Guo Y, Wu Q, Zhang X, et al. Conocarpus lancifolius (Combretaceae): Pharmacological effects, LC-ESI-MS/MS profiling and in silico. attributes. Metabolites. 2023;13(7):794.
- Abdo MA, Badawy SA, Fadda AA, Elmorsy MR. Design, synthesis, structural characterization, and antioxidant potential of novel triazole- and oxadiazole-based hydrazide-hydrazone derivatives: spectroscopic, DFT, and molecular docking studies. BMC Chem. 2025;19:192.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.