Niniejszy protokół opisuje regulowalny test ruchomości koralików z ogonami z aktyny w celu ilościowego zbadania, w jaki sposób aktywność motorów miozynowych wpływa na montaż rozgałęzionej aktyny oraz architekturę sieci na interfejsie przypominającym błonę.
Artykuł metodologiczny
Rekonstytucja rozgałęzionego montażu aktyny pośredniczonego przez miozynę I w kroplkowym teście ruchliwości ogonów kometowych aktyny
W tym artykule
Podsumowanie
Streszczenie
Polimeryzacja rozgałęzionej aktyny pośredniczona przez kompleks białek związanych z aktyną 2/3 (Arp2/3) dostarcza głównych sił pchających dla szeregu procesów komórkowych, w tym migracji komórek, endocytozy i fagocytozy. Wykazano również, że motory miozyny-I, które często kolokalizują z rozgałęzionymi sieciami aktynowymi na krawędzi prowadzącej komórki, uczestniczą w tych procesach i prawdopodobnie regulują organizację sieci aktynowej oraz efekt mechaniczny. Jednakże molekularne mechanizmy, za pomocą których miozyna-I oddziałuje z kompleksem Arp2/3 w celu modulowania montażu rozgałęzionej aktyny i generowania siły, pozostają w dużej mierze nieznane. W niniejszej pracy opisujemy wysoce regulowalny test ruchliwości koralików z „ogonami komet” aktynowych in vitro, który odtwarza współzależność między miozyną-I, aktyną a kompleksem Arp2/3 na krawędzi prowadzącej komórki na powierzchni koralików o rozmiarach mikronowych. Metoda ta została zaadaptowana z dobrze ugruntowanych testów ogonów komet aktynowych poprzez współunieruchomienie miozyny-I wraz z czynnikami promującymi nukleację (NPFs) na powierzchniach koralików, co tworzy interfejs montażu aktyny przypominający błonę komórkową. Test ten umożliwia wizualizację i ilościową analizę montażu sieci aktynowej, gęstości sieci, ruchliwości koralików oraz efektywności wzrostu. Zapewnia on również pośrednie, jakościowe odczyty wzmocnienia siły pośredniczonego przez miozynę-I w rozgałęzionych sieciach aktynowych. Protokół ten obejmuje funkcjonalizację koralików, przygotowanie reakcji, obrazowanie fluorescencyjne, ilościową analizę obrazów oraz strategie rozwiązywania problemów, zapewniając powtarzalną platformę do badania regulowanego przez miozynę-I montażu aktyny na interfejsach przypominających błony.
Wprowadzenie
Rozgałęziona polimeryzacja aktyny mediowana przez kompleks białek związanych z aktyną 2/3 (Arp2/3) generuje główne siły protruzywne napędzające różnorodne procesy komórkowe, w tym motywność komórek, endocytozę, fagocytozę oraz formowanie kompleksów adhezyjnych komórek1,2,3,4,5,6. Na krawędzi natarcia migrujących komórek czynniki promujące nukleację (NPFs) aktywują kompleks Arp2/3 w błonie plazmatycznej, inicjując montaż dendrytycznej sieci aktynowej, która wypycha błonę do przodu. Motory miozyna-I często kolokalizują z tymi rozgałęzionymi sieciami aktynowymi na interfejsach błonowych i są zaangażowane w regulację organizacji aktyny oraz modulowanie generowania siły7,8,9,10,11,12,13. Pomimo narastających dowodów na to, że miozyna-I przyczynia się do zależnych od aktyny procesów mechanicznych, molekularne mechanizmy, poprzez które miozyna-I oddziałuje z mediowanym przez Arp2/3 montażem rozgałęzionej aktyny w celu modulowania architektury sieci i efektu mechanicznego, pozostają słabo poznane.
Aby wypełnić tę lukę, włączyliśmy miozynę-I do dobrze opracowanego systemu ruchliwości kuleczek z ogonami komet z aktyny14,15,16,17, aby zrekonstruować oddziaływania między miozyną-I, aktyną a kompleksem Arp2/3 na powierzchni kuleczek o rozmiarach mikrometrycznych. Ogólnym celem tej metody jest ilościowe zbadanie, w jaki sposób sprzężenie miozyna-aktyna wpływa na montaż rozgałęzionej aktyny, architekturę sieci, łamanie symetrii oraz ruchliwość kuleczek na interfejsie przypominającym błonę. W tym teście miozyna-I oraz NPF są wspólnie powlekane na mikroskalowych kuleczkach, aby naśladować ich kolokalizację w błonie plazmatycznej18. Po zainicjowaniu polimeryzacji, związane z powierzchnią NPF stymulują zależny od Arp2/3 montaż rozgałęzionej aktyny, co prowadzi do powstania powłoki aktynowej, łamania symetrii i rozwoju spolaryzowanego ogona komety , który napędza ruch kuleczki14,19,20,21,22,23. Poprzez systematyczną zmianę gęstości powierzchniowej miozyny18 oraz modulowanie gęstości sieci aktynowej za pomocą stężenia białka capping (CP)15,19,24, metoda ta umożliwia ilościową analizę kinetyki montażu aktyny, wydajności wzrostu, architektury sieci i ruchliwości kuleczek, dostarczając pośrednich odczytów związanych z zależnymi od miozyny-I zmianami w wyjściu mechanicznym.
Test ten oferuje również wyraźne zalety w porównaniu z podejściami komplementarnymi. W przeciwieństwie do testów polimeryzacji masowej, takich jak testy z pyrenem-aktyną, ten system ruchliwości kulek umożliwia bezpośrednią wizualizację montażu rozgałęzionej aktyny oraz ruchu kulek napędzanego polimeryzacją aktyny. W przeciwieństwie do badań komórkowych, w których nakładające się funkcje białek i złożone środowisko komórkowe mogą zacierać indywidualne wkłady i komplikować interpretację, test ten zapewnia precyzyjną kontrolę nad składem białek, ich stężeniem oraz organizacją powierzchni, umożliwiając tym samym systematyczne badanie interakcji miozyny-I z montażem aktyny pośredniczonym przez Arp2/3 w określonych warunkach biochemicznych.
Metoda ta jest najbardziej odpowiednia do badania sposobu, w jaki komponenty cytoszkieletu koordynują się na interfejsie przypominającym błonę , aby regulować architekturę sieci aktynowej i wynik mechaniczny. Chociaż obecny protokół jest zoptymalizowany pod kątem rozgałęzionego montażu aktyny zapośredniczonego przez miozynę I, jego modułowa konstrukcja może zostać w przyszłości dostosowana do badania innych klas miozyn związanych z błoną (np. miozyny VI, VII, X, XV i XIX) i/lub białek wiążących aktynę (np. formin, fosfoproteiny stymulowanej przez rozszerzacze naczyń (VASP), kortaktyny, koroniny lub tropomiozyny). Takie adaptacje wymagałyby walidacji unieruchomienia białek, ich aktywności oraz gęstości powierzchniowej. Dodatkowo, test ten jest podatny na strategie znakowania typu pulse-chase. Wprowadzenie aktyny fotokonwertowalnej lub fotoaktywowalnej, bądź znakowanych podjednostek Arp2/3, mogłoby umożliwić pomiar obrotu filamentów i szybkości dysocjacji rozgałęzień wewnątrz rosnącej sieci25. Ogólnie rzecz biorąc, test ten stanowi wszechstronną platformę do badania molekularnych oddziaływań między motorami związanymi z błoną, filamentami aktynowymi a białkami wiążącymi aktynę, a także do badania, w jaki sposób motory i białka wiążące aktynę regulują przebudowę sieci i generowanie siły na interfejsach przypominających błonę14,15,26,27,28,29,30,31,32,33,34. W szerszym kontekście służy on również jako minimalna, regulowana platforma materii aktywnej do badania zasad fizycznych leżących u podstaw dynamiki nierównowagowej napędzanej przez motory, takich jak łamanie symetrii, samoorganizacja, sprzężenie zwrotne mechanochemiczne i inne zachowania emergentne w aktywnych sieciach akto-miozynowych18,19,20,21,22,23,35,36, co może mieć znaczenie dla fizyki materii aktywnej i inżynierii materiałowej.
Protokół
Niniejszy protokół opracowano poprzez włączenie miozyny-I do dobrze znanego systemu ruchliwości kulek z ogonami komet z aktyny14,15,16,17, aby naśladować i zbadać rolę miozyny-I w modulowaniu montażu rozgałęzionego aktyny oraz generowania siły na krawędzi natarcia. Ma on stanowić uzupełnienie oryginalnego artykułu badawczego (Xu et al.18), dostarczając szczegółów eksperymentalnych, schematu analizy, strategii rozwiązywania problemów oraz ograniczeń niezbędnych do powtórzenia i adaptacji testu. W tym protokole zastosowano pełnowymiarową biotynilowaną Myo1d z Drosophila, ponieważ funkcjonuje ona optymalnie w temperaturze 20°C–22°C37,38, która jest powszechnie stosowana w większości testów rekonstrukcji in vitro. Szczegółowy opis procedur biotynilowania i oczyszczania miozyny znajduje się w poprzednich badaniach18,38,39,40.
1. Przygotowanie buforu
- Przygotować bufor X do powlekania kulek neutrawidyną i NPF, zawierający 10 mM kwasu 4-(2-hydroksyetylo)-1-piperazynoetanosulfonowego (HEPES; pH 7,5), 100 mM KCl, 1 mM MgCl₂, 100 µM CaCl₂ oraz 1 mM trifosforanu adenozyny (ATP).
- Przygotować bufor M do powlekania kulek miozyną, zawierający 20 mM HEPES (pH 7,5), 100 mM KCl, 1 mM MgCl₂, 1 mM kwasu etylenoglikol-bis(β-aminoetyloeter)-N,N,N′,N′-tetraoctowego (EGTA) oraz 2 mM ATP.
- Aby przygotować bufor X lub bufor M, należy najpierw przygotować roztwór stokowy HEPES o pH 7,5 w temperaturze pokojowej. Dodać KCl, MgCl₂, CaCl₂ (dla buforu X) lub EGTA (dla buforu M), następnie ATP, a na koniec uzupełnić objętość buforu do wartości końcowej wodą dwukrotnie destylowaną.
- Przed użyciem przefiltrować bufor przez filtr strzykawkowy 0,22 µm. Odgazowywanie nie jest wymagane w rutynowych eksperymentach z powlekaniem kulek. Przefiltrowany bufor przechowywać w lodzie do momentu użycia.
UWAGA: W celu uzyskania optymalnych wyników bufory zawierające ATP lub ditiotreitol (DTT) należy zawsze przygotowywać na świeżo. Świeżo przygotowany bufor X i bufor M przechowywać w lodzie do 3–4 dni.
- Przygotować roztwór stokowy albuminy surowicy bydlęcej (BSA) o stężeniu 100 mg/mL w wodzie dwukrotnie destylowanej do blokowania. Przefiltrować roztwór przez filtr strzykawkowy 0,22 µm, rozdzielić na alikwoty po 50 µL na probówkę i przechowywać alikwoty w temperaturze −80°C. Alikwotów należy użyć w ciągu 3–6 miesięcy, unikając wielokrotnych cykli zamrażania i rozmrażania.
- Przygotować bufory do przechowywania kulek.
- Przygotować bufor do przechowywania kulek kontrolnych poprzez 100-krotne rozcieńczenie roztworu stokowego BSA 100 mg/mL buforem X, aby uzyskać stężenie 1 mg/mL BSA w buforze X.
- Przygotować bufor do przechowywania kulek z miozyną poprzez 100-krotne rozcieńczenie roztworu stokowego BSA 100 mg/mL buforem M, aby uzyskać stężenie 1 mg/mL BSA w buforze M.
- Przygotować 2× bufor do badań ruchliwości zawierający 40 mM HEPES (pH 7,5), 200 mM KCl, 2 mM MgCl₂, 2 mM EGTA oraz 0,4% metylocelulozy (lepkość: 1500 cP). Przechowywać bufor w temperaturze 4°C do 1 miesiąca. Przed użyciem delikatnie wymieszać, aby zapewnić homogeniczność i uniknąć powstania pęcherzyków powietrza.
OSTROŻNIE: Wszystkie odczynniki chemiczne należy traktować zgodnie z instytucjonalnymi procedurami bezpieczeństwa laboratoryjnego. Podczas przygotowywania buforów należy stosować odpowiednie środki ochrony osobistej.
2. Przygotowanie kulek
UWAGA: Kulki polistyrenowe karboksylowane (o średnicy 2,0-µm) należy pokryć NPF oraz neutrawidyną zgodnie z wcześniej opublikowanymi protokołami14,15,16,17, z modyfikacjami dotyczącymi pokrywania miozyną18. Jako NPF należy wykorzystać domenę WCA z ludzkiego neuronalnego białka zespołu Wiskotta-Aldricha (N-WASP) z dodatkiem znacznika GST (glutationylotransferazy) (GST-VCA). Poniższy protokół jest przeznaczony do przygotowania 50 µL zawiesiny kulek i może zostać przeskalowany do 100–200 µL w zależności od potrzeb.
- Powlekanie neutrawidyną i NPF
- Przygotować 50 µL mieszaniny do powlekania NPF i neutrawidyną, mieszając 5 µL GST-VCA (1 mg/mL), 10 µL neutrawidyny o pożądanym stężeniu oraz 35 µL buforu X. Mieszać delikatnie, pipetując w górę i w dół 5–10 razy, unikając powstawania pęcherzyków powietrza.
UWAGA: Aby uzyskać różne stosunki powlekania miozyny do NPF, należy zastosować następujące referencyjne stężenia neutrawidyny18: 8,3 µM (0,5 mg/mL) dla molowego stosunku miozyny do NPF wynoszącego 0,28:1; 16,7 µM (1 mg/mL) dla stosunku 0,35:1; 33,3 µM (2 mg/mL) dla stosunku 0,43:1 oraz 83,3 µM (5 mg/mL) dla stosunku 0,80:1. Wybrać stężenie neutrawidyny zgodnie z pożądanym stosunkiem powlekania miozyny do NPF. W standardowych eksperymentach dotyczących ruchliwości „ogonów komet” należy stosować stosunek miozyny do NPF 0,43:1, który zapewnia trwałe powlekanie miozyną przy zachowaniu wystarczającej gęstości NPF dla zależnej od Arp2/3 assembly aktyny. Niższe stosunki (0,28:1 lub 0,35:1) mogą być stosowane do oceny niższych gęstości powierzchniowych miozyny, natomiast stosunek 0,80:1 można wykorzystać do badania większego obciążenia miozyną. Ponieważ zwiększenie stężenia neutrawidyny może zmienić zarówno rekrutację miozyny, jak i efektywną gęstość powierzchniową NPF, należy zweryfikować stosunek powlekania za pomocą elektroforezy w żelu poliakrylamidowym z dodecylosiarczanem sodu (SDS-PAGE) (patrz sekcja 2.3) lub pomiarów gęstości powierzchniowej opartych na fluorescencji podczas dostosowywania testu do nowych preparatów białek lub warunków eksperymentalnych. - Przenieść 5 µL zawiesiny kulek do probówki do mikrocentryfugi. Przemyć kulki 10 µL buforu X, pipetując co najmniej pięć razy. Osadzić kulki przez wirowanie przy 16 000 × g przez 2 min w 4°C. Ostrożnie usunąć nadsącz, przechylając probówkę i odsysając ciecz z przeciwległej strony do osadu kulek.
- Resuspendować przemyte kulki w 50 µL mieszaniny do powlekania. Wymieszać zawiesinę przez delikatne pipetowanie i pozostawić w niej mały pęcherzyk powietrza, aby ułatwić mieszanie podczas inkubacji. Inkubować kulki na rotatorze laboratoryjnym przy 20 rpm przez 2 h w 4°C. Osadzić kulki przez wirowanie przy 16 000 × g przez 2 min w 4°C i ostrożnie usunąć nadsącz zawierający nadmiar neutrawidyny i GST-VCA.
- Resuspendować powlekane kulki w 200–400 µL BSA o stężeniu 10 mg/mL, przygotowanego przez rozcieńczenie roztworu zapasowego BSA (100 mg/mL) w buforze X. Inkubować zawiesinę na lodzie przez 30 min, aby zablokować wolne miejsca wiązania na powierzchni kulek. Osadzić kulki przez wirowanie przy 16 000 × g przez 2 min w 4°C i ostrożnie usunąć nadsącz.
- Resuspendować kulki w 50 µL BSA o stężeniu 1 mg/mL przygotowanego w buforze X. Osadzić kulki przez wirowanie przy 16 000 × g przez 2 min w 4°C, ostrożnie usunąć nadsącz i powtórzyć przemywanie dwukrotnie.
UWAGA: Po reakcji powlekania delikatnie resuspendować kulki, pipetując w górę i w dół 5–7 razy, unikając powstawania pęcherzyków powietrza. Zawiesina kulek powinna być dobrze zdyspergowana, bez widocznych agregatów lub grudek. Nie należy używać preparatów kulek wykazujących rozległą agregację, słabe resuspendowanie lub wyraźną utratę kulek, ponieważ warunki te mogą prowadzić do nierównomiernego powlekania i zmniejszonej powtarzalności testu. - Przechowywać powlekane kulki w BSA o stężeniu 1 mg/mL przygotowanym w buforze X na lodzie. Zużyć powlekane kulki w ciągu jednego tygodnia.
UWAGA: Przechowywać powlekane kulki na lodzie w BSA 1 mg/mL w buforze X do jednego tygodnia przed przystąpieniem do znakowania fluorescencyjnego lub dekorowania miozyną. Przed użyciem delikatnie resuspendować kulki przez pipetowanie i wizualnie sprawdzić zawiesinę pod kątem agregacji, słabego resuspendowania lub wyraźnej utraty kulek. Nie należy używać preparatów kulek wykazujących rozległą agregację lub słaby odzysk po przechowywaniu.
- Przygotować 50 µL mieszaniny do powlekania NPF i neutrawidyną, mieszając 5 µL GST-VCA (1 mg/mL), 10 µL neutrawidyny o pożądanym stężeniu oraz 35 µL buforu X. Mieszać delikatnie, pipetując w górę i w dół 5–10 razy, unikając powstawania pęcherzyków powietrza.
- Znakowanie fluorescencyjne i dekorowanie biotynylowaną miozyną
- Przed powlekaniem miozyną wymienić bufor X do przechowywania na bufor M.
- Podzielić 50 µL kulek powleczonych neutrawidyną-NPF po równo do dwóch probówek do mikrocentryfugi (25 µL na probówkę).
- Osadzić kulki przez wirowanie przy 16 000 × g przez 2 min w 4°C i ostrożnie usunąć nadsącz. Przemyć kulki 25 µL BSA o stężeniu 1 mg/mL przygotowanego w buforze M. Osadzić kulki przez wirowanie przy 16 000 × g przez 2 min w 4°C, ostrożnie usunąć nadsącz i powtórzyć przemywanie dwukrotnie.
- Resuspendować kulki kontrolne w 25 µL barwnika fluorescencyjnego biotin-CF640 o stężeniu 1 µM, rozcieńczonego z roztworu zapasowego w buforze M.
- Resuspendować kulki z miozyną w 25 µL biotynylowanej miozyny o stężeniu 500 nM – 1 µM z dodatkiem 1–5 µM kalmoduliny.
- Przykryć probówki folią aluminiową i inkubować zawiesiny kulek na lodzie przez co najmniej 30 min. Osadzić kulki przez wirowanie przy 16 000 × g przez 2 min w 4°C i ostrożnie usunąć nadsącz zawierający nadmiar biotynylowanej miozyny lub barwnika fluorescencyjnego.
- Przemyć udekorowane kulki 25 µL BSA o stężeniu 1 mg/mL przygotowanego w buforze M. Osadzić kulki przez wirowanie przy 16 000 × g przez 2 min w 4°C, ostrożnie usunąć nadsącz i powtórzyć przemywanie dwukrotnie.
- Przechowywać kulki udekorowane dalekoczerwonym barwnikiem fluorescencyjnym lub kulki udekorowane miozyną w BSA 1 mg/mL przygotowanym w buforze M na lodzie. Do kulek udekorowanych miozyną dodać 1–5 µM kalmoduliny i chronić wszystkie udekorowane kulki przed światłem, przykrywając probówki folią aluminiową. Zużyć kulki udekorowane dalekoczerwonym barwnikiem fluorescencyjnym w ciągu jednego tygodnia, a kulki udekorowane miozyną w ciągu 2–3 dni.
UWAGA: Do dekorowania kulek należy używać biotynylowanej miozyny w stężeniu 500 nM – 1 µM. Wybrać stężenie robocze zgodnie z pożądanym stosunkiem powierzchniowym miozyny i aktywnością preparatu miozyny. W standardowych eksperymentach dotyczących ruchliwości kulek stosować 1 µM biotynylowanej miozyny, aby zapewnić trwałe dekorowanie miozyną w opisanych powyżej warunkach powlekania. Niższe stężenia, takie jak 500 nM, mogą być stosowane przy zmniejszaniu gęstości powierzchniowej miozyny lub przy testowaniu nowych preparatów białek. Zweryfikować końcową gęstość powierzchniową miozyny za pomocą SDS-PAGE (patrz sekcja 2.3), pomiarów fluorescencyjnych lub porównania z wcześniej skalibrowanymi warunkami powlekania podczas dostosowywania testu. Dodać kalmodulinę w nadmiarze molowym względem miozyny, aby utrzymać zajętość ramienia dźwigni miozyny-I podczas dekorowania kulek. W standardowych eksperymentach stosować 1–5 µM kalmoduliny wraz z 500 nM – 1 µM miozyny. Stosować górną granicę tego zakresu przy większych stężeniach miozyny. Optymalne stężenie kalmoduliny może wymagać dostosowania dla różnych izoform miozyny-I lub preparatów białek. Użyteczny czas przechowywania kulek udekorowanych miozyną może się różnić w zależności od zachowanej aktywności unieruchomionych cząsteczek miozyny. Najlepsze wyniki uzyskuje się zazwyczaj, gdy kulki są używane natychmiast po powleczeniu. Przechowywać udekorowane kulki na lodzie, chroniąc je przed światłem do momentu użycia. Przed użyciem przechowywanych udekorowanych kulek delikatnie resuspendować zawiesinę kulek, pipetując w górę i w dół 5–7 razy i sprawdzić małą alikwot za pomocą mikroskopii świetlnej lub fluorescencyjnej. Odpowiednie preparaty kulek powinny pozostać dobrze zdyspergowane, wykazywać minimalną agregację i zachować wykrywalną, względnie jednorodną fluorescencję w przypadku obecności znaczników fluorescencyjnych. Małe skupiska zawierające od trzech do pięciu kulek są dopuszczalne; jednak preparaty wykazujące rozległą agregację, słabe resuspendowanie, słabą fluorescencję, wyraźną utratę kulek lub nadmierne przyleganie kulek do probówki nie powinny być używane. W przypadku kulek udekorowanych miozyną zweryfikować wydajność testu poprzez porównanie z wcześniej zwalidowanym preparatem kulek, ponieważ przechowywanie może zmniejszyć aktywność unieruchomionych cząsteczek miozyny. Nie należy używać preparatów kulek, które nie wykazują już oczekiwanych różnic między kulkami powleczonymi miozyną a kulkami kontrolnymi.
- Przed powlekaniem miozyną wymienić bufor X do przechowywania na bufor M.
- Wyznaczenie stosunku powlekania miozyny do NPF
- Przenieść 20 µL zawiesiny z każdego typu kulek (kontrolnych i z miozyną) do oddzielnych probówek do mikrocentryfugi. Osadzić kulki przez wirowanie przy 16 000 × g przez 2 min w 4°C i ostrożnie usunąć nadsącz. Przemyć kulki 25 µL buforu M. Osadzić kulki przez wirowanie przy 16 000 × g przez 2 min w 4°C, ostrożnie usunąć nadsącz i powtórzyć przemywanie raz, aby usunąć BSA z buforu do przechowywania.
UWAGA: Odpowiednie usunięcie BSA osiąga się poprzez wykonanie dwóch sekwencyjnych przemywań buforem M i ostrożne usuwanie nadsączu po każdym etapie wirowania bez naruszania osadu kulek. Jeśli podejrzewa się pozostałe zanieczyszczenie BSA, należy wykonać dodatkowe przemywanie buforem M przed dodaniem buforu do próbek SDS. Unikać preparatów kulek o słabym odzysku osadu lub nadmiernej utracie kulek, ponieważ niespójny odzysk kulek może wpłynąć na dokładność stosunku powlekania miozyny wyznaczonego za pomocą SDS-PAGE. - Resuspendować przemyte kulki w 20 µL 1× buforu do próbek Laemmli. Gotować próbki przez 5 min. Osadzić kulki przez wirowanie przez 15 s w mikrocentryfudze laboratoryjnej. Przechowywać próbki w −20°C do momentu elektroforezy żelowej.
UWAGA: Przechowywać przygotowane próbki kulek w −20°C do czasu przeprowadzenia elektroforezy. - Przygotować serię standardów BSA, mieszając 5 µL standardu BSA 2 mg/mL z 5 µL 2× buforu do próbek. Gotować mieszaninę przez 5 min. Rozcieńczyć mieszaninę 20-krotnie 1× buforem do próbek, aby uzyskać końcowe stężenie 50 ng/µL.
- Nanieść 1 µL rozcieńczonego standardu BSA, aby uzyskać 50 ng całkowitego białka.
- Nanieść 2 µL rozcieńczonego standardu BSA, aby uzyskać 100 ng całkowitego białka.
- Nanieść 5 µL rozcieńczonego standardu BSA, aby uzyskać 250 ng całkowitego białka.
- Nanieść 10 µL rozcieńczonego standardu BSA, aby uzyskać 500 ng całkowitego białka.
- Nanieść 20 µL rozcieńczonego standardu BSA, aby uzyskać 1 000 ng całkowitego białka.
- Przygotować standardy neutrawidyny, GST-VCA i miozyny, mieszając 5 µL każdego roztworu białka 1 mg/mL z 5 µL 2× buforu do próbek, aby uzyskać końcowe stężenie 0,5 mg/mL. Gotować próbki przez 5 min i nanieść 2 µL każdej próbki, aby uzyskać 1 µg białka na ścieżkę.
- Nanieść próbki na żel poliakrylamidowy z gradientem 4%–20%.
- Nanieść 5 µL wstępnie barwionej drabinki białek.
- Nanieść 2 µL standardu neutrawidyny 0,5 mg/mL.
- Nanieść 2 µL standardu GST-VCA 0,5 mg/mL.
- Nanieść 2 µL standardu miozyny 0,5 mg/mL.
- Nanieść po 20 µL każdej próbki kulek do oddzielnych ścieżek.
- Nanieść standardy BSA przygotowane w krokach 2.3.3.1–2.3.3.5.
- Prowadzić elektroforezę w 1× buforze do prowadzenia SDS-PAGE przy 110 V przez 30 min.
OSTRZEŻENIE: Metanol i kwas octowy stosowane w roztworze do odbarwiania są łatwopalne i żrące. Reagenty te należy obsługiwać przy użyciu odpowiednich środków ochrony osobistej i zgodnie z instytucjonalnymi procedurami bezpieczeństwa laboratoryjnego. - Barwić żel Coomassie Brilliant Blue przez 10 min przy delikatnym kołysaniu. Odbarwiać żel przez noc w roztworze zawierającym 10% metanolu i 7,5% kwasu octowego. Pozyskać obrazy żelu za pomocą systemu obrazowania żeli.
UWAGA: W analizie densytometrycznej należy pozyskać obrazy przy użyciu ustawień ekspozycji, które utrzymują wszystkie prążki białek w liniowym zakresie detekcji. Unikać prześwietlonych obrazów, na których prążki miozyny, NPF lub standardów białek wydają się nasycone. Jeśli to możliwe, należy użyć automatycznego trybu ekspozycji zoptymalizowanego pod kątem unikania nasycenia lub pozyskać obrazy przy różnych czasach ekspozycji i wybrać najkrótszy czas, który wyraźnie rozdziela wszystkie istotne prążki bez nasyconych pikseli. Należy stosować te same ustawienia obrazowania dla wszystkich żeli, które będą porównywane ilościowo. - Ilościowo określić intensywność prążków za pomocą oprogramowania do analizy obrazu (Fiji/ImageJ) i narzędzia Gel Analysis.
- Otworzyć obraz żelu w Fiji. Jeśli to konieczne, przekonwertować obraz na 8-bitową skalę szarości, wybierając Image > Type > 8-bit.
- Jeśli to konieczne, odwrócić obraz tak, aby prążki białek wyglądały jak piki, wybierając Edit > Invert.
- Użyć narzędzia prostokątnego zaznaczenia, aby wyrysować obszar zainteresowania (ROI) wokół pierwszej ścieżki, upewniając się, że ROI obejmuje cały pionowy obszar zawierający istotne prążki. Wybrać Analyze > Gels > Select First Lane.
- Przenieść ten sam prostokątny ROI na następną ścieżkę i wybrać Analyze > Gels > Select Next Lane. Powtórzyć tę procedurę dla wszystkich standardów BSA, standardów oczyszczonych białek i próbek kulek, używając tego samego rozmiaru ROI.
- Po zaznaczeniu wszystkich ścieżek wygenerować profile intensywności, wybierając Analyze > Gels > Plot Lanes.
- Użyć narzędzia linii prostej do zdefiniowania linii bazowej dla każdego piku, a następnie użyć narzędzia różdżki do zaznaczenia obszaru piku odpowiadającego każdemu interesującemu prążkowi. Zapisać zintegrowaną powierzchnię piku dla każdego prążka.
- Wykonać korekcję tła, wyrysowując linię bazową w spójny sposób dla każdej ścieżki, używając lokalnego tła bezpośrednio sąsiadującego z pikiem, unikając sąsiednich prążków lub nierównomiernych obszarów żelu. Zastosować te same kryteria linii bazowej i wyboru piku do wszystkich standardów i próbek kulek.
- Wygenerować krzywą standardową przy użyciu standardów BSA odpowiadających 50, 100, 250, 500 i 1 000 ng całkowitego białka na ścieżkę.
- Wykreślić zintegrowaną powierzchnię piku skorygowaną o tło względem całkowitej masy BSA i przeprowadzić regresję liniową za pomocą arkusza kalkulacyjnego lub oprogramowania graficznego.
- Zweryfikować, czy krzywa standardowa wykazuje silną liniowość (R2 > 0,98) bez wyraźnego nasycenia lub plateau najwyższych prążków intensywności.
- Jeśli krzywa standardowa jest nieliniowa lub jeśli jakiekolwiek kwantyfikowane prążki są nasycone, ponownie pozyskać obraz żelu przy krótszej ekspozycji lub powtórzyć elektroforezę przy mniejszym obciążeniu próbką.
- Użyć krzywej kalibracyjnej do wyznaczenia stosunku powlekania miozyny do NPF.
- Wyznaczyć całkowitą ilość białka w próbkach kulek i standardach oczyszczonych białek poprzez interpolację w liniowym zakresie detekcji.
- Obliczyć odpowiadający stosunek powlekania miozyny do NPF dla każdego typu kulek.
- Przy ustalaniu nowych warunków powlekania lub modyfikowaniu protokołu przeprowadzić pomiary przy użyciu powtórnych preparatów kulek lub powtórnych żeli.
- W standardowych eksperymentach porównać zmierzony stosunek powlekania z wcześniej zwalidowanymi preparatami.
- Powtórzyć powlekanie lub kwantyfikację, jeśli zmierzony stosunek wykracza poza oczekiwany zakres lub jeśli pomiary powtórne są niespójne.
- Przenieść 20 µL zawiesiny z każdego typu kulek (kontrolnych i z miozyną) do oddzielnych probówek do mikrocentryfugi. Osadzić kulki przez wirowanie przy 16 000 × g przez 2 min w 4°C i ostrożnie usunąć nadsącz. Przemyć kulki 25 µL buforu M. Osadzić kulki przez wirowanie przy 16 000 × g przez 2 min w 4°C, ostrożnie usunąć nadsącz i powtórzyć przemywanie raz, aby usunąć BSA z buforu do przechowywania.
3. Test ruchliwości kuleczek z ogonami aktynowymi
- Standardowy test ruchliwości kuleczek
- Przygotować aktynę z proszku acetonowego mięśnia szkieletowego królika zgodnie z opublikowanym protokołem oczyszczania41. Oczyszczać monomeryczną aktynę globularną (G-aktynę) za pomocą chromatografii wykluczania molekularnego przy użyciu kolumny Sephacryl S-300 równoważonej buforem G zawierającym 2 mM Tris-HCl (pH 8,0), 0,2 mM ATP, 0,1 mM CaCl₂, 1 mM NaN₃ oraz 0,5 mM DTT. Oczyszczoną G-aktynę przechowywać w lodzie w temperaturze 4°C i zużyć w ciągu 2–3 tygodni.
- Oczyścić kompleks Arp2/3 z mózgu bydlęcego zgodnie z opublikowanym protokołem42. Podzielić oczyszczone białko na alikwoty jednorazowe, gwałtownie zamrozić alikwoty i przechowywać w temperaturze −80°C.
- Wyrazić i oczyścić ludzkie białko CapZ zgodnie z opublikowanym protokołem43. Podzielić oczyszczone białko na alikwoty jednorazowe, gwałtownie zamrozić alikwoty i przechowywać w temperaturze −80°C.
- Oczyścić kalmodulinę zgodnie z opublikowanym protokołem44. Podzielić oczyszczone białko na alikwoty i przechowywać je w temperaturze −20°C.
UWAGA: Przed użyciem ocenić jakość oczyszczonego kompleksu Arp2/3, CP (CapZ) oraz kalmoduliny. Czystość białek ocenić za pomocą SDS-PAGE z barwieniem Coomassie. Akceptowalne preparaty powinny wykazywać oczekiwane główne prążki białkowe przy minimalnej degradacji lub obecności prążków zanieczyszczeń. Stężenie białek wyznaczyć poprzez pomiar absorbancji przy 280 nm lub za pomocą standardowego kolorymetrycznego testu białkowego (np. testu Bradforda) z wykorzystaniem świeżo rozmrożonych alikwotów. Nie używać alikwotów białek wykazujących widoczne wytrącanie, poddanych wielokrotnym cyklom zamrażania i rozmrażania lub znaczącej degradacji w SDS-PAGE. W celu oceny aktywności można zweryfikować aktywność kompleksu Arp2/3 poprzez jego zdolność do promowania zależnej od NPF assembly aktyny w teście polimeryzacji pyreno-aktyny lub poprzez tworzenie wyraźnych rozgałęzionych ogonów komet aktynowych w teście ruchliwości kuleczek. Aktywność CapZ można ocenić poprzez jego zdolność do modulowania wzrostu filamentów aktynowych i morfologii ogona komety w teście z kuleczkami lub, w razie potrzeby, za pomocą testu cappingu końców barbed. Jakość kalmoduliny ocenia się za pomocą SDS-PAGE oraz jej zdolności do wspierania aktywności miozyny-I w testach ruchliwości. Przy stosowaniu nowego preparatu białka należy porównać wyniki testu z wcześniej zwalidowanym preparatem przed wykorzystaniem go do eksperymentów ilościowych. - Przygotować 50 µL mieszaniny do testu ruchliwości zawierającej 4 µM G-aktyny (w tym 5%–10% znakowanej fluorescencyjnie G-aktyny), 200 nM kompleksu Arp2/3, 6,5–200 nM CP, 2 µM kalmoduliny oraz 3 µL zawiesiny kuleczek (1,5 µL kuleczek powlekanych miozyną i 1,5 µL kuleczek kontrolnych) w buforze końcowym zawierającym 20 mM HEPES (pH 7,5), 100 mM KCl, 1 mM MgCl₂, 1 mM EGTA, 1 mM MgATP, 40 mM DTT, 10 mg/mL BSA i 0,2% metylocelulozy.
- Dodać 25 µL 2× buforu do testu ruchliwości.
- Dodać 6 µL wody dwukrotnie destylowanej.
- Dodać 2 µL 1 M DTT.
- Dodać 1 µL 50 mM ATP.
- Dodać 1 µL 50 mM MgCl₂.
- Dodać 5 µL 100 mg/mL BSA.
- Dodać 1 µL 100 µM kalmoduliny.
- Dodać 1 µL 10 µM kompleksu Arp2/3.
- Dodać 1 µL 325 nM–10 µM CP.
- Dodać 3 µL zawiesiny kuleczek zawierającej 1,5 µL kuleczek powlekanych miozyną i 1,5 µL kuleczek kontrolnych.
UWAGA: Mieszaninę do testu ruchliwości mieszać delikatnie, powoli pipetując w górę i w dół 3–5 razy. Unikać wstrząsania w vortexie, szybkiego pipetowania lub wprowadzania pęcherzyków powietrza, ponieważ mogą one rozbić kompleksy białkowe i wpłynąć na polimeryzację aktyny. - Reakcję rozpocząć poprzez dodanie 4 µL 50 µM G-aktyny zawierającej 5%–10% znakowanej fluorescencyjnie G-aktyny. Natychmiast wymieszać i wyznaczyć ten punkt czasowy jako t = 0.
UWAGA: Po dodaniu G-aktyny i wymieszaniu, jak najszybciej załadować komorę reakcyjną i rozpocząć akwizycję obrazów. Dla powtarzalnych pomiarów kinetycznych obrazowanie należy rozpocząć w ciągu 1–2 min po t = 0 i nie później niż 3 min po rozpoczęciu reakcji. Zanotować rzeczywisty opóźnienie między dodaniem G-aktyny a rozpoczęciem obrazowania i uwzględnić je podczas wykreślania zależnego od czasu wzrostu ogona komety.
- Przygotowanie komory
- Oczyścić szkiełka przedmiotowe i nakrywkia 70% etanolem, a następnie wodą dejonizowaną. Oczyścić powierzchnie szklane plazmowo za pomocą plazmy z powietrza otoczenia przez 10 min.
- Niezwłocznie po przygotowaniu mieszaniny do testu ruchliwości, nanieść 2,3 µL mieszaniny reakcyjnej na szkiełko przedmiotowe. Położyć nakrywkę o wymiarach 22 mm × 22 mm na próbce, aby utworzyć komorę ściskaną o przybliżonej wysokości ok. 4,3 µm. Uszczelnić komorę smarem próżniowym i natychmiast rozpocząć obrazowanie.
UWAGA: Wysokość komory jest kontrolowana poprzez zastosowanie stałej objętości próbki i nakrywki 22 mm × 22 mm, co pozwala uzyskać powtarzalną cienką komorę, gdy próbka rozprzestrzenia się równomiernie na powierzchni nakrywki. Przybliżoną wysokość komory można oszacować, dzieląc objętość próbki przez powierzchnię nakrywki, a także zweryfikować empirycznie, mierząc odległość z między powierzchniami szkiełka i nakrywki za pomocą fluorescencyjnych kuleczek lub przywiązanych do powierzchni markerów fluorescencyjnych. Dla wszystkich eksperymentów stosować tę samą objętość próbki, rozmiar nakrywki i procedurę montażu komory, aby zachować spójną geometrię komory. Przed obrazowaniem sprawdzić komorę wizualnie i pod mikroskopem. Próbka powinna równomiernie wypełniać centralny obszar obrazowania, bez dużych pęcherzyków powietrza, niepełnego rozprzestrzenienia się lub ewidentnych wycieków. Nie obrazować obszarów w pobliżu pęcherzyków powietrza, krawędzi smaru próżniowego lub miejsc, gdzie nakrywka wydaje się być nierówno osadzona. Przygotować nową komorę, jeśli próbka nie rozprzestrzenia się równomiernie, zawiera duże pęcherzyki powietrza lub wykazuje znaczny dryft spowodowany wyciekiem lub słabym uszczelnieniem.
OSTROŻNIE: Urządzeniami do czyszczenia plazmowego należy posługiwać się zgodnie z instytucjonalnymi procedurami bezpieczeństwa laboratoryjnego. Podczas pracy ze szkiełkami przedmiotowymi i nakrywkami należy zachować odpowiednie środki ostrożności, aby zminimalizować ryzyko zranienia.
- Test ruchliwości kuleczek z zaburzonym skurczem miozyny (power stroke)
- Preinkubować G-aktynę przechowywaną w buforze G zawierającym 2 mM Tris-Cl (pH 8,0), 0,2 mM ATP, 0,5 mM DTT, 0,1 mM CaCl₂ i 1 mM NaN₃ z 200 µM EGTA i 50 µM MgCl₂ przez 5 min w lodzie, aby przed użyciem przekształcić G-aktynę w Mg-G-aktynę.
- Przygotować 50 µL mieszaniny do testu ruchliwości dla eksperymentów z wapniem, zastępując kalmodulinę 1,1 mM CaCl₂, aby zaburzyć skurcz miozyny.
- Dodać 25 µL 2× buforu do testu ruchliwości.
- Dodać 6 µL wody dwukrotnie destylowanej.
- Dodać 2 µL 1 M DTT.
- Dodać 1 µL 50 mM ATP.
- Dodać 1 µL 50 mM MgCl₂.
- Dodać 5 µL 100 mg/mL BSA.
- Dodać 1 µL 55 mM CaCl₂.
- Dodać 1 µL 10 µM kompleksu Arp2/3.
- Dodać 1 µL 325 nM–10 µM CP.
- Dodać 3 µL zawiesiny kuleczek zawierającej 1,5 µL kuleczek powlekanych miozyną i 1,5 µL kuleczek kontrolnych.
UWAGA: Przed rozpoczęciem polimeryzacji aktyny delikatnie mieszać reakcję, aż wszystkie składniki zostaną równomiernie rozłożone.
UWAGA: Końcowa reakcja zawiera 1,1 mM całkowitego CaCl2 i około 1,0 mM EGTA, co daje szacowane stężenie wolnego Ca2+ rzędu 10−4 M. W oparciu o nadmiar CaCl2 nad EGTA, stężenie wolnego Ca2+ wynosi około 100 µM. Bardziej precyzyjne obliczenia buforu wapniowego przy użyciu MaxChelatora lub podobnego narzędzia uwzględniającego EGTA, Mg2+, ATP, pH i temperaturę szacują stężenie wolnego Ca2+ na około 80–100 µM. - Reakcję rozpocząć poprzez dodanie 4 µL 50 µM Mg-G-aktyny zawierającej 5–10% znakowanej fluorescencyjnie G-aktyny. Natychmiast wymieszać i wyznaczyć ten punkt czasowy jako t = 0.
- Przygotować komorę obrazowania zgodnie z opisem w kroku 3.1.6.
- Obrazowanie mikroskopowe
- Nabyć obrazy fluorescencyjne w temperaturze 25°C przy użyciu mikroskopu epifluorescencyjnego wyposażonego w obiektyw imersyjny 100× (apertura numeryczna 1,4), zewnętrzne źródło światła halogenkowego, kamerę o ładunku sprzężonym (CCD) oraz oprogramowanie do akwizycji obrazów.
- Obrazować fluorescencyjną aktynę przy użyciu zestawu filtrów rhodamine/TRITC oraz obrazować kuleczki znakowane dalekoczerwonym barwnikiem fluorescencyjnym przy użyciu zestawu filtrów fluorescencyjnych Cy5/dalekoczerwonych .
- Nabywać obrazy w trybie 16-bitowym przy użyciu binningu kamery 1 × 1 lub 2 × 2. Zachować identyczny wzmocnienie kamery (gain), intensywność oświetlenia, czas ekspozycji i zestaw filtrów dla wszystkich próbek, które będą porównywane ilościowo.
UWAGA: Przed zebraniem danych ilościowych dostosować intensywność oświetlenia i czas ekspozycji w reprezentatywnym polu widzenia tak, aby sygnał ogona komety aktynowej był wyraźnie wykrywalny, ale nie nasycony. Sprawdzić histogram obrazu, aby potwierdzić, że maksymalna intensywność pikseli pozostaje poniżej granicy nasycenia kamery. Stosować najniższą intensywność oświetlenia i najkrótszy czas ekspozycji, które zapewniają wystarczający stosunek sygnału do szumu. Nie porównywać intensywności fluorescencji między próbkami nabywanymi przy różnych czasach ekspozycji, wzmocnieniu kamery, binningu lub ustawieniach oświetlenia.
- Rozpocząć akwizycję obrazów natychmiast po rozpoczęciu reakcji. Nabywać sekwencje obrazów time-lapse z pól zawierających zarówno kuleczki powlekane miozyną, jak i kuleczki kontrolne. Zidentyfikować kuleczki kontrolne przy użyciu kanału fluorescencji dalekoczerwonej.
- Nabywać obrazy co 5–15 s przez 20 min, stosując czas ekspozycji 100–200 ms na klatkę. Porównać kinetykę wzrostu ogona komety kuleczek powlekanych miozyną i kuleczek kontrolnych w tym samym polu widzenia.
UWAGA: W większości eksperymentów ogony komet wydłużają się z w przybliżeniu stałą prędkością podczas pierwszych ~10 min po złamaniu symetrii. Wydłużanie zwalnia w miarę wyczerpywania się reagentów i zazwyczaj ustaje około 30 min po rozpoczęciu reakcji18. - Aby ocenić morfologię ogona komety niezależnie od wczesnej dynamiki wzrostu, inkubować mieszaninę do testu ruchliwości w probówce do mikrocentryfugi przez 15–20 min w temperaturze pokojowej, aby umożliwić rozwój ogonów komet.
- Nanieść 2,3 µL mieszaniny reakcyjnej na szkiełko przedmiotowe i złożyć komorę ściskaną zgodnie z opisem w kroku 3.1.6. Obrazować cały obszar komory i nabyć reprezentatywne obrazy zawierające zarówno kuleczki powlekane miozyną, jak i kuleczki kontrolne. Zidentyfikować kuleczki kontrolne przy użyciu kanału fluorescencji dalekoczerwonej i porównać morfologię ogona komety w tym samym polu widzenia.
UWAGA: Do bezpośredniego porównania wybrać pola obrazowania, które zawierają zarówno kuleczki powlekane miozyną, jak i kuleczki kontrolne, są równomiernie oświetlone, są w ostrości i znajdują się z dala od krawędzi komory, smaru próżniowego, dużych pęcherzyków powietrza lub obszarów z niepełnym wypełnieniem. Wykluczyć kuleczki, które są zagregowane, nakładają się na sąsiednie kuleczki, znajdują się częściowo poza polem widzenia lub nie mogą być wiarygodnie wysegmentowane z powodu artefaktów obrazowania lub słabej ostrości. Stosować te same ustawienia akwizycji dla wszystkich pól w ramach jednego eksperymentu. Przed pobraniem próbek delikatnie zamieszać mieszaninę reakcyjną czystą końcówką pipety 5–7 razy, aby utrzymać równomierny rozkład kuleczek. Nie mieszać poprzez pipetowanie, ponieważ gwałtowna aspiracja i dozowanie mogą rozbić sieć ogonów komet aktynowych lub odłączyć kuleczkę od ogona komety. Jeśli wymagana jest stabilizacja sieci aktynowej, przed pobraniem próbek dodać faloidynę15,18. Dla reakcji zawierających 4 µM aktyny dodać faloidynę do stężenia końcowego 4 µM, co odpowiada w przybliżeniu stosunkowi ekvimolarnemu do aktyny. Przed pobraniem próbek inkubować reakcję w lodzie przez 3–5 min, chroniąc przed światłem.
- Nabyć obrazy fluorescencyjne w temperaturze 25°C przy użyciu mikroskopu epifluorescencyjnego wyposażonego w obiektyw imersyjny 100× (apertura numeryczna 1,4), zewnętrzne źródło światła halogenkowego, kamerę o ładunku sprzężonym (CCD) oraz oprogramowanie do akwizycji obrazów.
4. Analiza ilościowa kinetyki wzrostu ogonów komet aktynowych i gęstości sieci
UWAGA: Analizę i kwantyfikację wszystkich obrazów należy przeprowadzić przy użyciu programu Fiji, otwartej platformy do przetwarzania obrazów opartej na ImageJ (wersja 2.16.0/1.54p; https://imagej.net/software/fiji/)45.
- Szybkość wzrostu ogona komety aktynowej
- Zmierz długość ogona komety aktynowej w każdym punkcie czasowym, korzystając z narzędzia Segmented Line w programie Fiji. Ręcznie obrysuj ogon komety od jego dystalnego końca do centrum kuleczki dla każdego obrazu i przelicz zmierzoną długość na mikrometry.
- Przedstaw długość ogona komety jako funkcję czasu. Dopasuj pierwsze 7–10 punktów czasowych, odpowiadających początkowej fazie wzrostu liniowego, za pomocą regresji liniowej. Wyznacz szybkość wzrostu ogona komety z nachylenia dopasowanej linii i podaj wartość w µm/s lub µm/min.
UWAGA: Wybierz okno regresji z wczesnej fazy, w której długość ogona komety zwiększa się w przybliżeniu liniowo w czasie. W większości eksperymentów odpowiada to pierwszym 7–10 punktom czasowym po przełamaniu symetrii lub po rozpoczęciu wyraźnego wydłużania się ogona komety. Stosuj to samo kryterium wyboru dla wszystkich kuleczek w ramach tego samego eksperymentu. Jeśli wzrost rozpoczyna się w nieco różnych momentach dla różnych kuleczek, zdefiniuj pierwszy punkt okna regresji jako pierwszy punkt czasowy, w którym spolaryzowany ogon komety jest wyraźnie widoczny i wydłuża się. Uwzględnij tylko następujące po sobie punkty czasowe, które wykazują monotoniczny lub prawie monotoniczny wzrost ogona, i dopasuj dane za pomocą regresji liniowej. Wybrane okno regresji powinno wykazywać silną liniowość, bez oczywistego plateau, zatrzymania lub gwałtownej zmiany charakterystyki wzrostu. Wyklucz kuleczki z analizy szybkości wzrostu, jeśli nie tworzą wyraźnego spolaryzowanego ogona komety, wykazują zahamowany lub wysoce nieliniowy wzrost podczas początkowego okna pomiarowego, oddzielają się od ogona komety, opuszczają pole widzenia, nakładają się na sąsiednie kuleczki lub ogony komet, bądź są dotknięte słabym ostrzeniem lub nasyceniem fluorescencji.
- Gęstość sieci ogona komety aktynowej
- Zdefiniuj ROI ogona komety, korzystając z kanału fluorescencji aktyny w programie Fiji. Zastosuj próg intensywności, który oddziela fluorescencję ogona komety od lokalnego tła, korzystając z opcji Image > Adjust > Threshold. Zastosuj te same kryteria progowania dla wszystkich kuleczek kontrolnych i kuleczek powlekanych miozyną pobranych w tym samym polu widzenia przy identycznych ustawieniach obrazowania. Przejrzyj ręcznie sprogowany obszar ROI i wyklucz kuleczki, dla których granica ogona komety nie może być wyraźnie odróżniona od tła. Zmierz średnią intensywność fluorescencji w obrębie ROI ogona komety i oznacz tę wartość jako Icomet.
- Przenieś ten sam obszar ROI do pobliskiego regionu pozbawionego fluorescencji ogona komety. Zmierz średnią intensywność tła i oznacz tę wartość jako Ibackground.
- Oblicz skorygowaną intensywność ogona komety (Icorr,comet) korzystając z wzoru:
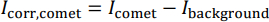
- Użyj Icorr,comet jako wskaźnika gęstości sieci aktynowej.
UWAGA: Ponieważ ogon komety rośnie i zmienia kształt w czasie, ROI ogona komety nie musi mieć identycznych wymiarów w każdym punkcie czasowym. Definiuj ROI przy użyciu tej samej metody progowania w całym eksperymencie, np. metody auto-progowania Triangle lub Yen lub ręcznie wybranego zakresu progowania. W celu odjęcia tła przenieś identyczną kopię ROI ogona komety do pobliskiego regionu pozbawionego fluorescencji ogona komety, unikając sąsiednich kuleczek, sieci aktynowych, pęcherzyków powietrza lub nierównomiernego oświetlenia. Stosuj tę samą metodę progowania, procedurę wyboru ROI i kryteria wyboru tła konsekwentnie we wszystkich próbkach pobranych w identycznych warunkach obrazowania.
- Szybkość fluorescencyjnego montażu komety aktynowej
- Zmierz całkowitą zintegrowaną intensywność fluorescencji ROI ogona komety w każdym punkcie czasowym, stosując tę samą procedurę wyboru ROI opisaną w kroku 4.2. Wykonaj odjęcie tła, korzystając z sąsiedniego regionu pozbawionego fluorescencji ogona komety.
- Przedstaw skorygowaną całkowitą zintegrowaną intensywność fluorescencji jako funkcję czasu. Dopasuj pierwsze 7–10 punktów czasowych za pomocą regresji liniowej i przyjmij początkowe nachylenie jako szybkość fluorescencyjnego montażu aktyny.
UWAGA: W opisanych powyżej warunkach obrazowania zazwyczaj nie obserwuje się zauważalnego fotoblaknięcia podczas akwizycji time-lapse i rutynowo nie stosuje się korekcji fotoblaknięcia. Jeśli jednak zaobserwowano znaczne fotoblaknięcie, oszacuj szybkość blaknięcia na podstawie stabilnego fluorescencyjnego regionu referencyjnego lub próbki kontrolnej pobranej w tych samych warunkach obrazowania. Znormalizuj intensywność fluorescencji ogona komety za pomocą referencyjnej krzywej zaniku przed dopasowaniem początkowej szybkości fluorescencyjnego montażu aktyny.
- Wydajność wzrostu komety aktynowej
- Oblicz wydajność wzrostu komety aktynowej, dzieląc szybkość wzrostu ogona komety przez szybkość fluorescencyjnego montażu aktyny:
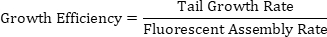
- Użyj tego parametru do oszacowania dystansu przebytego przez kuleczkę na jednostkę montażu aktyny jako wskaźnika tego, jak wydajnie montaż aktyny jest przekształcany w przemieszczanie się kuleczki.
UWAGA: Oblicz wydajność wzrostu dla każdej kuleczki indywidualnie przed wyciągnięciem średniej dla grupy kuleczek. Dla każdej kuleczki wyznacz szybkość wzrostu ogona i szybkość montażu fluorescencji z tego samego początkowego okna wzrostu liniowego, a następnie oblicz wydajność wzrostu dla tej kuleczki. Wyciągnij średnią z wartości dla poszczególnych kuleczek w obrębie każdego warunku eksperymentalnego, np. dla kuleczek kontrolnych i kuleczek powlekanych miozyną. W przypadku porównań parzystych porównuj kuleczki kontrolne i powlekane miozyną pobrane w tym samym polu widzenia, ponieważ podlegają one identycznym warunkom reakcji i obrazowania, co minimalizuje zmienność między polami widzenia. W analizie ilościowej analizuj co najmniej 10–20 kuleczek na warunek z każdego niezależnego eksperymentu, jeżeli dostępna jest wystarczająca liczba kuleczek nadających się do analizy. Powtórz badanie, korzystając z co najmniej trzech niezależnych preparatów kuleczek lub w trzech różnych dni eksperymentalnych podczas ustalania lub porównywania warunków testu. Wykonuj pomiary obrazów przy użyciu identycznych ustawień analizy obrazu, kryteriów progowania, procedur wyboru ROI i metod odjęcia tła w całym eksperymencie. Analizy opisane w krokach 4.1–4.4 zostały wykonane ręcznie przy użyciu standardowych narzędzi analizy obrazu, bez zastosowania niestandardowych makr.
- Oblicz wydajność wzrostu komety aktynowej, dzieląc szybkość wzrostu ogona komety przez szybkość fluorescencyjnego montażu aktyny:
Wyniki
Analiza ruchliwości kulek z ogonami aktynowymi (actin comet-tail bead motility assay) została wykorzystana do zbadania wpływu aktywności miozyny-I na zależną od kompleksu Arp2/3 polimeryzację rozgałęzionej aktyny na czołowym brzegu komórki, co odzwierciedla scenariusze, w których związana z błoną miozyna-I koordynuje polimeryzację aktyny w celu napędzania wypustek błonowych7,8,9,10,11,12,13. Aby naśladować kolokalizację miozyny-I i NPF na granicy błona–aktyna, oba białka naniesiono jednocześnie na powierzchnię kulek mikrometrycznych, odtwarzając tym samym ich bliskość przestrzenną w kontrolowanym systemie in vitro (Rycina 1A,B).
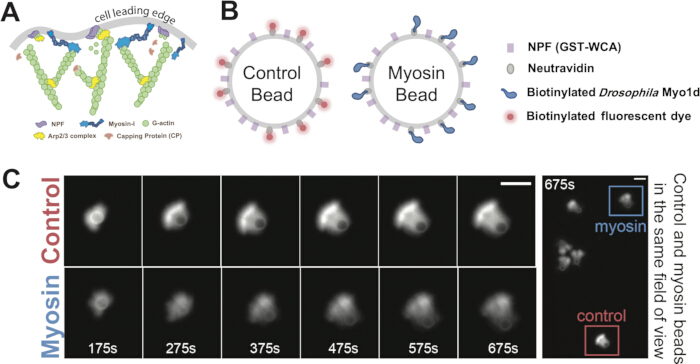
Rycina 1. Rekonstytucja rozgałęzionego montażu aktyny mediowanego przez miozynę-I na koralikach w skali mikro. (A) Schemat przedstawiający oddziaływania między miozyną-I, czynnikami promującymi nukleację (NPFs), kompleksem białka 2/3 związanego z aktyną (Arp2/3), białkiem zamykającym (CP) oraz aktyną globularną (G-actin) na czołowym brzegu komórki. (B) Schemat funkcjonalizacji koralików. Koraliki kontrolne i koraliki pokryte miozyną zostały pokryte NPF i neutrawidyną. Neutrawidynę sprzęgnięto albo z biotynilowanym dalekoczerwonym barwnikiem fluorescencyjnym w przypadku koralików kontrolnych, albo z biotynilowaną Myo1d z Drosophila w przypadku koralików pokrytych miozyną. (C) Reprezentatywna seria czasowa pokazująca wzrost ogona kometowego aktyny od momentu przełamania symetrii do utworzenia spolaryzowanego ogona kometowego dla koralika kontrolnego i koralika pokrytego miozyną. Ostatni panel przedstawia oba koraliki w tym samym polu widzenia. Pasek skali, 5 µm. Panele B i C zostały powielone/zmodyfikowane z Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, za zgodą autora. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Aby lepiej ocenić specyficzny wkład miozyny-I w montaż aktyny, przygotowano również odpowiadający jej koralik kontrolny. Koraliki kontrolne były identyczne z koralikami powleczonymi miozyną, z wyjątkiem tego, że miozynę-I zastąpiono biotynilowanym dalekoczerwonym barwnikiem fluorescencyjnym sprzężonym z neutrawidyną (Rysunek 1B). Mieszanie obu typów koralików w jednej komorze reakcyjnej i obrazowanie ich w tym samym polu widzenia umożliwiło bezpośrednie porównanie montażu rozgałęzionej aktyny w obecności i przy braku miozyny-I w identycznych warunkach eksperymentalnych (Rysunek 1C). Ponadto, poprzez zmianę stosunku miozyny do NPF na powierzchni koralika, można było systematycznie badać wpływ miozyny-I przy różnych gęstościach powierzchniowych (Rysunek 2A,B). Dodatkowo gęstość sieci aktynowej można było regulować poprzez dostosowanie stężenia CP, tworząc sieci o strukturze od gęsto upakowanych i odpornych na łamanie symetrii, po luźno zorganizowane i podatne na pękanie15,19,24. Takie podejście pozwoliło zbadać, w jaki sposób miozyna-I wpływa na montaż rozgałęzionej aktyny w sieciach o różnej gęstości i integralności strukturalnej (Rysunek 2A,B).
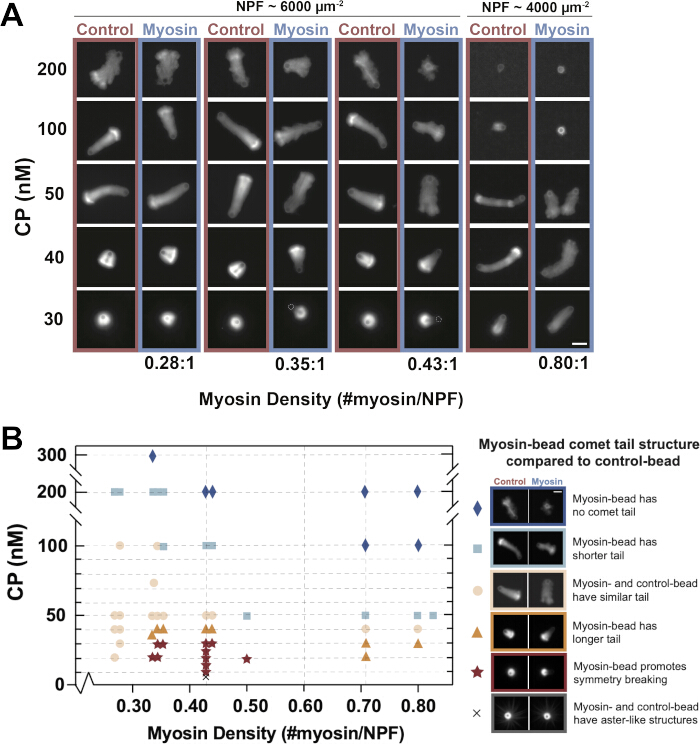
Rycina 2. Morfologia ogonów komet aktynowych w zależności od gęstości powierzchniowej miozyny i stężeń białka zamykającego. (A) Reprezentatywne obrazy fluorescencyjne kulek o średnicy 2 µm pokrytych różnymi gęstościami powierzchniowymi miozyny i zestawionych w reakcjach zawierających 30–200 nM białka zamykającego (CP), 4 µM aktyny z 5% aktyny znakowanej rodamyną oraz 200 nM kompleksu Arp2/3 . Dla każdego warunku kuleczki kontrolne i kuleczki pokryte miozyną obrazowano w tym samym polu widzenia. Gęstości powierzchniowe miozyny i czynnika promującego nukleację (NPF) określono za pomocą elektroforezy w żelu poliakryloamidowym z dodatkiem dodecylosiarczanu sodu, zgodnie z opisem w kroku 2.3. Obrazy pozyskano 20–35 min po rozpoczęciu reakcji. Jasność i kontrast dostosowano liniowo i identycznie w obrębie każdej pary kuleczek kontrolnych i pokrytych miozyną, ale skalowano je niezależnie pomiędzy różnymi warunkami w celu lepszej wizualizacji. Pasek skali, 5 µm. (B) Jakościowa mapa testu podsumowująca wyniki formowania ogonów komet w zależności od stężeń CP i gęstości powierzchniowej miozyny. Każdy punkt danych reprezentuje dopasowaną parę kuleczek kontrolna–miozyna w wskazanym warunku. Symbole wskazują zaobserwowane wyniki, w tym kuleczki pokryte miozyną promujące przełamanie symetrii, dłuższe ogony, podobne ogony, krótsze ogony, brak formowania ogonów komet lub struktury przypominające aster. Dane zebrano z ponad 20 niezależnych eksperymentów, analizując ponad 10 par kuleczek dla każdego warunku. Rycina ta została powielona/zmodyfikowana z Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, za zgodą autora. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Po zmieszaniu komponentów testu, związane z powierzchnią NPF stymulowały zależną od kompleksu Arp2/3 polimeryzację rozgałęzionej aktyny wokół powierzchni kuleczki. W typowej, prawidłowej reakcji aktyna pojawiała się najpierw jako rzadka otoczka wokół kuleczki. W miarę postępu polimeryzacji otoczka powiększała się, a sieć stawała się gęściej splątana. Dalsza polimeryzacja aktyny na powierzchni kuleczki napędzała wzrost sieci na zewnątrz, co mogło prowadzić do przełamania symetrii i utworzenia spolaryzowanego ogona kometowego. Po uformowaniu się ogona kometowego, ciągła nukleacja i polimeryzacja aktyny na powierzchni kuleczki podtrzymywały jej stały ruch (Rycyna 1C). Te następujące po sobie etapy – tworzenie otoczki aktynowej, przełamanie symetrii, wydłużanie ogona kometowego i napęd kuleczki – służyły jako wizualne wskaźniki prawidłowego przebiegu testu.
Jak wykazano w naszym pierwotnym badaniu18 i zilustrowano na Rysunku 2A,B, morfologia ogona komety była wrażliwa zarówno na stężenie CP, jak i gęstość powierzchniową miozyny. W standardowych warunkach testowych (200 nM kompleksu Arp2/3, 50 nM CP, stosunek miozyny do NPF = 0,43:1) koraliki pokryte miozyną zazwyczaj tworzyły rzadsze lub bardziej rozproszone aktynowe ogony komet niż koraliki kontrolne (Rysunek 2A). Przy niskich stężeniach CP (<30 nM) aktyna składała się w gęste, odporne na pękanie otoczki. W tych warunkach koraliki kontrolne często pozostawały zamknięte w otoczce i nie ulegały zaburzeniu symetrii, podczas gdy koraliki pokryte miozyną częściej wykazywały tendencję do zaburzenia symetrii i ucieczki z otaczającej otoczki aktynowej (Rysunek 2A,B). Przy wysokich stężeniach CP (>200 nM) kohezja sieci była zmniejszona, a obecność miozyny dodatkowo destabilizowała sieć aktynową, sprzyjała odrzucaniu aktyny i zapobiegała tworzeniu stabilnych ogonów komet (Rysunek 2A,B). Te zależne od warunków wyniki stanowią przydatne punkty odniesienia, które badacze mogą wykorzystać do zidentyfikowania odpowiednich reżimów testowych i rozwiązywania problemów z wydajnością testu.
Wpływ miozyny-I na morfologię „ogonów komet” aktyny można ocenić poprzez pomiar średniej intensywności fluorescencji ogona komety. Obszar ogona komety zdefiniowano za pomocą progu intensywności, zgodnie z opisem w kroku 4.2, a następnie zmierzono średnią intensywność fluorescencji w tym obszarze (Rysunek 3A). W tych samych warunkach obrazowania, w których kule kontrolne i kule pokryte miozyną obrazowano w tym samym polu widzenia, wartość ta służyła jako względny, niekalibrowany wskaźnik gęstości sieci aktynowej, gdzie niższa średnia intensywność oznaczała rzadszą sieć. W standardowych warunkach testowych kule pokryte miozyną zazwyczaj generowały ogony komet o niższej średniej intensywności fluorescencji niż kule kontrolne, co jest zgodne z obniżoną pozorną gęstością sieci (Rysunek 3C).
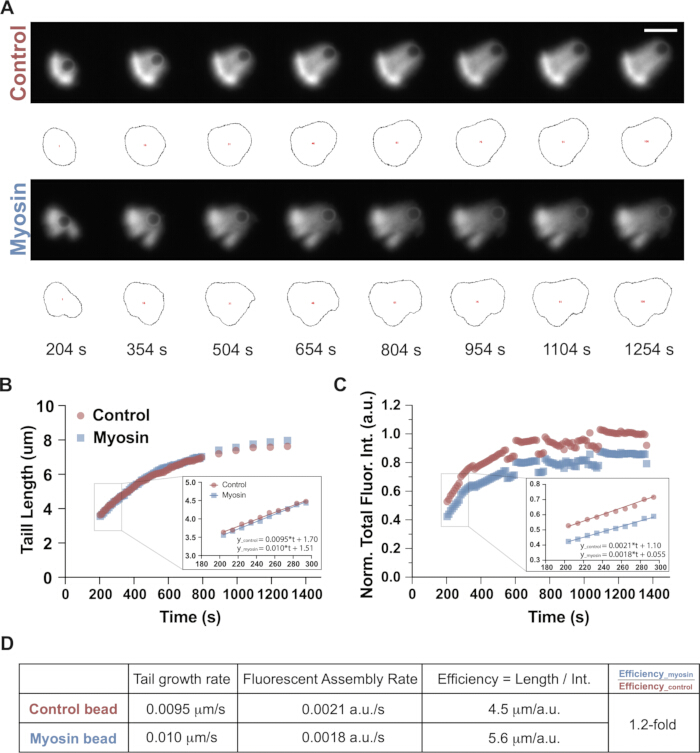
Rycina 3. Schemat kwantyfikacji kinetyki wzrostu ogonów komet aktynowych i wydajności montażu. (A) Reprezentatywna seria czasowa wzrostu ogona komety z koralika kontrolnego oraz koralika pokrytego miozyną w stosunku 0,43:1 w obecności 50 nM białka capping protein (CP). Czarne obrysy wskazują obszary zainteresowania (ROI) ogona komety, zidentyfikowane za pomocą oprogramowania Fiji w celu pomiaru intensywności fluorescencji. Warunki reakcji: 4 µM aktyny z 5% aktyny znakowanej rodaminą, 200 nM kompleksu białka Arp2/3 (actin-related protein 2/3) oraz 50 nM CP. Pasek skali, 5 µm. (B) Długość ogona komety przedstawiona jako funkcja czasu dla reprezentatywnej pary koralików kontrolny–miozynowy pokazanej na panelu (A). Wstawka pokazuje okno czasowe wykorzystane do dopasowania liniowego; szybkości wzrostu ogona wyznaczono z nachyleń dopasowanych linii. (C) Znormalizowana całkowita intensywność fluorescencji ogona komety przedstawiona jako funkcja czasu dla reprezentatywnej pary koralików kontrolny–miozynowy pokazanej na panelu (A). Koraliki kontrolne i pokryte miozyną znormalizowano do średniej intensywności fluorescencji koralików kontrolnych między 1100 a 1300 s. Wstawka pokazuje okno czasowe wykorzystane do dopasowania liniowego, a szybkości montażu fluorescencji obliczono z nachyleń dopasowanych linii. (D) Tabela podsumowująca szybkość wzrostu ogona, szybkość montażu fluorescencji oraz wydajność wzrostu dla reprezentatywnej pary koralików kontrolny–miozynowy pokazanej na panelu (A). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Wpływ miozyny-I na kinetykę wzrostu ogona komety można określić ilościowo, mierząc zarówno wydłużanie się ogona komety, jak i akumulację fluorescencji aktyny w czasie. W większości eksperymentów ogony komet rosły z w przybliżeniu stałą prędkością przez pierwsze ~10 min po przełamaniu symetrii. Wraz z wyczerpywaniem się komponentów polimeryzacji, wydłużanie stopniowo zwalniało i zazwyczaj ustawało około 30 min po zainicjowaniu reakcji. Aby określić ilościowo kinetykę wzrostu, długość ogona komety oraz całkowitą intensywność fluorescencji przedstawiono jako funkcje czasu (Rysunek 3B,C). Pierwsze 7–10 punktów danych, odpowiadających początkowej fazie liniowej, dopasowano za pomocą regresji liniowej (Rysunek 3B,C, wstawki). Nachylenia tych dopasowań reprezentowały odpowiednio początkową szybkość wzrostu ogona oraz szybkość montażu fluorescencyjnej aktyny. Efektywność wzrostu zdefiniowano jako szybkość wzrostu ogona komety podzieloną przez szybkość montażu fluorescencyjnej aktyny, co pozwala określić, jak efektywnie polimeryzacja aktyny była przekształcana w produktywne przemieszczanie koralika (Rysunek 3D). W reprezentatywnym przykładzie przedstawionym na Rysunku 3A–D, koralik pokryty miozyną wykazał szybkość wzrostu ogona wynoszącą 0.60 µm/min (0.010 µm/s), w porównaniu do 0.57 µm/min (0.0095 µm/s) dla koralika kontrolnego (Rysunek 3B,D). Odpowiadające im efektywności wzrostu wynosiły odpowiednio 5.6 i 4.5 µm/jednostkę intensywności, co oznacza wartość około 1.2-krotnie wyższą dla koralika pokrytego miozyną (Rysunek 3D). W standardowych warunkach koraliki pokryte miozyną zazwyczaj wykazywały szybkości wzrostu porównywalne z koralikami kontrolnymi (miozyna: 0.69 ± 0.10 µm/min; kontrola: 0.66 ± 0.20 µm/min), wraz z niższą szybkością montażu fluorescencyjnej aktyny (około 0.76-krotność kontroli) i około 1.4-krotnie wyższą efektywnością wzrostu, jak zgłoszono wcześniej w naszym pierwotnym badaniu18. Wartości te są podane jako średnia ± SD z 11 par koralików na warunek, uzyskanych w pięciu niezależnych eksperymentach. Analiza statystyczna została przeprowadzona za pomocą obustronnego sparowanego testu t, zgodnie z opisem w pierwotnym badaniu18.
Aby ocenić wkład skoku mocy miozyny i wykluczyć możliwość, że obserwowane efekty wynikały z zawady sterycznej spowodowanej zajętością powierzchni przez miozynę, test ruchliwości kuleczek można przeprowadzić w warunkach zaburzających aktywność skoku mocy miozyny-I. W niniejszym protokole aktywność motoryczną miozyny-I zahamowano poprzez dodanie 1,1 mM Ca2+ do mieszaniny reakcyjnej. Podwyższony poziom Ca2+ promował dysocjację kalmoduliny z ramienia dźwigni miozyny-I, co zmniejszyło sztywność ramienia dźwigni i upośledziło jego zdolność do generowania siły46,47,48. W tych warunkach miozyna-I pozostawała dynamicznie związana z aktyną, ale nie wspierała poślizgu aktyny (Rycyna 4A,B), stanowiąc użyteczną kontrolę do oceny efektów zależnych od aktywności motorycznej18.
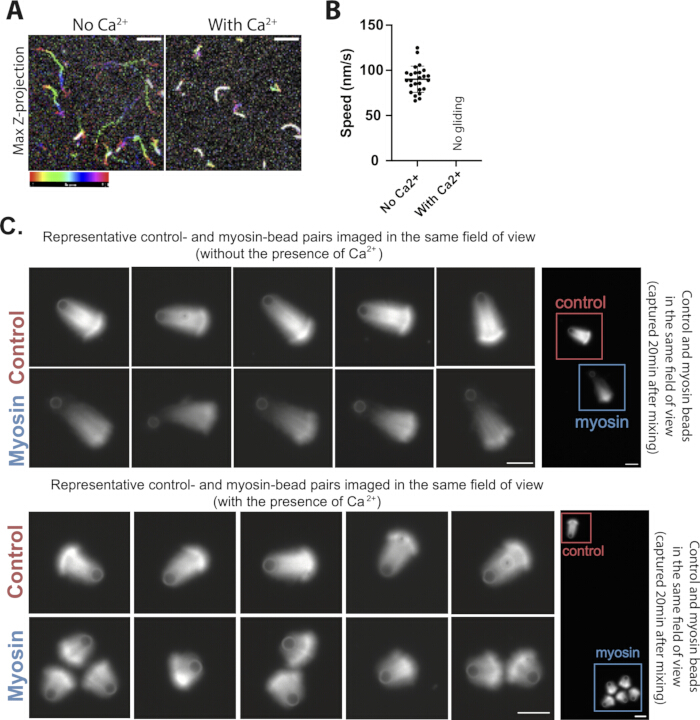
Rycina 4. Kontrola oparta na wapniu do oceny aktywności motorowej Myo1d w teście ruchliwości kuleczek. (A) Obrazy skumulowane w czasie przedstawiające filamenty aktynowe poruszające się po powierzchni pokrytej Myo1d w przypadku braku podwyższonego stężenia wapnia lub tworzące nieproduktywne wzory wirowe w obecności 100 µM wolnego wapnia. Tęczowy pasek kolorów wskazuje upływ czasu w ciągu 61 klatek zarejestrowanych w odstępach 5 s. Pasek skali, 5 µm. (B) Kwantyfikacja prędkości ślizgania aktyny w obecności i przy braku 100 µM wolnego wapnia (N = 2 niezależne eksperymenty; n = 25 filamentów). W tych warunkach w obecności 100 µM wolnego wapnia nie zaobserwowano produktywnego ślizgania aktyny. Słupki błędu reprezentują SD. (C) Reprezentatywne pary kuleczek kontrolnych i pokrytych miozyną, zmontowane w obecności lub przy braku 100 µM wolnego wapnia. Dla każdego warunku pokazano pięć reprezentatywnych par kuleczek. W każdej parze kuleczka kontrolna i kuleczka pokryta miozyną zostały zobrazowane w tym samym polu widzenia. Obrazy zarejestrowano około 15–20 min po rozpoczęciu reakcji. Jasność i kontrast zostały dostosowane liniowo i identycznie w obrębie każdej pary kuleczek kontrolnych i z miozyną, ale skalowano je niezależnie pomiędzy warunkami. Warunki reakcji: 4 µM aktyny z 5% aktyny znakowanej rodaminą, 200 nM kompleksu białka 2/3 związanego z aktyną (Arp2/3) oraz 50 nM białka cappingowego (CP). Paski skali, 5 µm. Panele A i B zostały powtórzone/zmodyfikowane z Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, za zgodą. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
W przypadku prawidłowego wykonania testu, koraliki pokryte miozyną badane w warunkach podwyższonego stężenia Ca2+ generowały krótsze ogony komet aktynowych o gęstości sieci porównywalnej z gęstością koralików kontrolnych (Rysunek 4C). Przedstawiono pięć reprezentatywnych par koralików kontrolnych i pokrytych miozyną z dwóch niezależnych eksperymentów. Ten jakościowy wynik był konsekwentnie obserwowany w powtórzonych przygotowaniach testowych i jest wspierany przez analizę ilościową opisaną w oryginalnym badaniu18. Oczekiwany rezultat ten wskazuje, że różnice w sieci obserwowane w warunkach standardowych zależą od aktywnego skurczu miozyny (power stroke), a nie tylko od stopnia zajętości powierzchni przez miozynę. Zatem warunki podwyższonego stężenia Ca2+ służą jako kluczowa kontrola do oceny, czy zmiany w organizacji rozgałęzionej sieci aktynowej wynikają z aktywności motorowej miozyny.
Dyskusja
Test ruchliwości koralików z ogonem kometowym z aktyny jest dobrze ugruntowanym systemem rekonstrukcji in vitro do badania rozgałęzionego montażu aktyny pośredniczonego przez kompleks Arp2/3 oraz jego roli w generowaniu sił protruzywnych14,15,16,17. System ten był szeroko stosowany do analizy biochemicznej regulacji rozgałęzionego montażu aktyny14,15,26,27,31,49,50,51 oraz generowania sił20,21,22,23,52, stanowiąc jednocześnie podstawę dla ilościowych badań nad wyłaniającymi się właściwościami aktywnej materii sieci aktynowych19,35,36,53. Poprzez włączenie miozyny, w szczególności miozyny-I18, do tego zrekonstruowanego systemu, zmodyfikowany test umożliwia badanie, w jaki sposób sprzężenie miozyna–aktyna moduluje montaż aktyny i produkcję siły na styku z błoną, co jest obszarem pozostającym stosunkowo mało zbadanym. Co istotne, miozynę-I w tym systemie można łatwo zastąpić innymi motorami miozynowymi, aby zbadać ich poszczególne role w przebudowie sieci aktynowej i generowaniu sił. Na przykład można włączyć miozynę V (transport ładunku)54, miozynę VI (transport endocytyczny i dynamika błon)55,56, miozynę VII i XV (organizacja stereociliów i mikrokosmków)57,58,59, miozynę X (tworzenie filopodiów)60,61 oraz miozynę XIX (dynamika mitochondrialna)62, aby zbadać, w jaki sposób różne klasy miozyn przyczyniają się do organizacji aktyny i powiązanych z nimi procesów fizjologicznych.
Analiza jest wysoce powtarzalna pod warunkiem starannego kontrolowania kilku krytycznych parametrów. Po pierwsze, wysokiej jakości monomericzna G-aktyna jest niezbędna do prawidłowego tworzenia się ogonów komet. Zalecamy oczyszczanie G-aktyny z proszku acetonowego mięśni szkieletowych królika przy użyciu ustalonych protokołów41. Po 2–3 dniach dializy monomeryczną aktynę należy dodatkowo oczyścić za pomocą filtracji żelowej na Sephacryl S-300 w buforze G (2 mM Tris-HCl, pH 8.0; 0.2 mM ATP; 0.1 mM CaCl2; 1 mM NaN3; oraz 0.5 mM DTT). Należy wykorzystać frakcje zebrane bezpośrednio po piku elucji. Oczyszczona G-aktyna zazwyczaj zachowuje silną aktywność polimeryzacyjną przez 2–3 tygodnie podczas przechowywania w lodzie w 4°C i może pozostać użyteczna do czwartego tygodnia, choć następnie jej wydajność zazwyczaj spada. Zmniejszona stabilność ogonów komet, charakteryzująca się rzadkimi, kruchymi sieciami aktynowymi i niespójnym wzrostem ogona, często wskazuje na obniżoną jakość aktyny. Po drugie, aktywność NPF ma krytyczne znaczenie dla formowania się ogonów komet. Komercyjna domena WCA z ludzkiego neuronalnego białka zespołu Wiskotta-Aldricha (N-WASP) z tagiem GST (GST-VCA) zapewnia silną i trwałą aktywność nukleacyjną, a dimeryzacja GST dodatkowo wzmacnia tę aktywność63. Zalecamy walidację każdego konstruktu NPF za pomocą testu polimeryzacji pirena-aktyny przed powlekaniem kulek. Aktywność komercyjnego GST-VCA może służyć jako standard referencyjny. Warto zauważyć, że zastosowane tutaj komercyjne GST-VCA nie posiada regionu poliprolinowego, a zatem nie oddziałuje z kompleksami profiliny-aktyny26. Po trzecie, niezawodna wizualizacja wzrostu ogonów komet wymaga starannego przygotowania szkiełek i lamellek. Zalecamy dokładne oczyszczenie szkiełek i lamellek wodą i etanolem, a następnie czyszczenie plazmowe bezpośrednio przed użyciem. Jeśli są dostępne, preferowane są lamelki silanizowane glikolem polietylenowym26, ponieważ minimalizują one niespecyficzną adsorpcję białek i poprawiają powtarzalność. Dodanie odpowiedniego stężenia BSA do mieszaniny ruchowej może dodatkowo zredukować niespecyficzne oddziaływania powierzchniowe i zapewnić spójne wyniki analizy. Po czwarte, objętość próbki naniesionej do komory jest krytyczna dla wiarygodnych pomiarów15,16,17. Nadmierna objętość próbki prowadzi do dryfu kulek, co uniemożliwia dokładne śledzenie wydłużania się ogona komety. Z kolei niewystarczająca objętość próbki powoduje ściskanie kulek między szkiełkiem a lamelką, co zwiększa tarcie i unieruchamia kulki. To ograniczenie mechaniczne może zniekształcić morfologię ogona komety i zmienić mierzoną kinetykę wzrostu. Dlatego optymalizacja zarówno wysokości komory, jak i objętości próbki jest niezbędna dla uzyskania powtarzalnych wyników. Zalecamy empiryczną optymalizację objętości próbki dla każdego układu eksperymentalnego. Przy zastosowaniu lamelki o wymiarach 22 mm × 22 mm, zgodnie z opisem, naniesienie 2.1–2.3 µL mieszaniny ruchowej tworzy komorę o wysokości około 4.3 µm, co zapewnia stabilne rozmieszczenie kulek o średnicy 2.0 µm bez nadmiernego dryfu lub kompresji. W przypadku użycia lamelki o innym rozmiarze objętość próbki należy odpowiednio dostosować, aby uzyskać równomierne wypełnienie komory, stabilne rozmieszczenie kulek i minimalny dryf próbki.
Jeśli ogony komet nie powstają, należy zweryfikować zdolność do polimeryzacji aktyny oraz aktywność NPF. W przypadku braku złamania symetrii należy dostosować stężenie CP w celu modulacji gęstości sieci. Nadmiernie gęste sieci stawiają opór pękaniu, natomiast sieci zbyt rzadkie nie posiadają integralności strukturalnej. Jeśli koraliki pokryte miozyną nie wykazują różnic w stosunku do koralików kontrolnych, należy potwierdzić gęstość miozyny na powierzchni oraz aktywność motorów. W ramach kontroli jakości kryterium akceptacji ma charakter funkcjonalny, a nie opiera się na bezwzględnej wartości liczbowej. Nową preparację uznaje się za akceptowalną, jeśli odtwarza ona formowanie i wzrost ogonów komet zaobserwowany w przypadku wcześniej zwalidowanej preparacji (jak pokazano na Rysunku 3). Ponadto każda nowa preparacja miozyny, kompleksu Arp2/3, NPF, CapZ lub aktyny powinna zostać oceniona za pomocą odpowiednich testów kontroli jakości i porównana z wcześniej zwalidowaną preparacją przed użyciem, aby zapewnić spójność między eksperymentami ilościowymi (patrz Sekcja 3.1 Protokołu).
Przy interpretacji wyników należy wziąć pod uwagę kilka ograniczeń tego testu. Po pierwsze, intensywność fluorescencji jest wykorzystywana jako relatywny, niekalibrowany wskaźnik gęstości sieci aktynowej; w związku z tym porównania należy przeprowadzać wyłącznie między próbkami obrazowanymi przy identycznych ustawieniach akwizycji i analizowanymi przy użyciu tego samego schematu progowania. Po drugie, ruchliwość kuleczek, wzrost ogona komety oraz wydajność wzrostu stanowią pośrednie odczyty zachowania sieci generującej siłę, ale nie są bezpośrednimi pomiarami tej siły. Do ilościowego określenia sił wytwarzanych przez sieć wymagane są bezpośrednie pomiary mechaniczne, takie jak pułapkowanie optyczne lub testy deformacji błony z kalibracją siły64,65. Po trzecie, test ten nie pozwala na bezpośrednią analizę ultrastruktury sieci aktynowej, np. orientacji filamentów, gęstości rozgałęzień czy lokalnej organizacji miozyny. Do charakterystyki struktury w skali nanometrycznej może być wymagane zastosowanie metod komplementarnych, takich jak mikroskopia elektronowa lub obrazowanie o superrozdzielczości. Wreszcie, zastosowanie sztywnych kuleczek o rozmiarach mikrometrycznych zapewnia uproszczony i łatwy do badania eksperymentalnie interfejs, ale nie oddaje odkształcalności, heterogeniczności krzywizny, mobilności lipidów ani złożoności molekularnej błon komórkowych. Przyszły rozwój interfejsów bardziej istotnych fizjologicznie będzie zatem ważny dla zbadania, w jaki sposób komponenty cytoszkieletu koordynują się na przednim brzegu komórki.
Podsumowując, to podejście do rekonstytucji zapewnia precyzyjną kontrolę nad składem i stężeniem białek, co pozwala na mechanistyczną analizę poszczególnych komponentów w sposób trudny do osiągnięcia w systemach komórkowych. Stanowi ono wszechstronną platformę do badania, w jaki sposób motory molekularne przebudowują rozgałęzione sieci aktynowe i kształtują generowanie siły na interfejsach przypominających błony. Po odpowiedniej walidacji test ten można rozszerzyć o badanie tego, jak różne klasy miozyn, mutanty lub warianty motorów związane z chorobami oraz białka wiążące aktynę wrażliwe na siłę regulują sprzężenie zwrotne mechaniczne w dynamicznych sieciach aktynowych. W szerszym ujęciu system ten pomaga powiązać aktywność motorów w skali molekularnej z organizacją cytoszkieletu i funkcją mechaniczną w skali mezoskopowej, co ma znaczenie dla motylowości komórek, endocytozy oraz przebudowy błon.
Oświadczenia
Autorzy oświadczają, że nie mają żadnych konkurencyjnych interesów finansowych ani konfliktów interesów.
Podziękowania
Dziękujemy dr. Danielowi Saferowi i Rickowi Wike'owi za doskonałą pomoc techniczną przy oczyszczaniu białek. Dziękujemy dr. Roberto Dominguezowi, w szczególności dr Małgorzacie Boczkowskiej i dr. Grzegorzowi Rebowskiemu, za hojne udostępnienie kompleksu Arp2/3 oraz białek CapZ. Dziękujemy również dr. Lutherowi Pollardowi, dr Faviolli A. Báez-Cruz oraz wszystkim członkom laboratoriów Ostapa i Domingueza za cenny wkład w realizację projektu. Praca ta była wspierana przez grant National Institutes of Health R37 GM057247 (przyznany E.M.O.). E.M.O. i M.X. otrzymali częściowe wsparcie z National Science Foundation (CMMI-1548571). ChatGPT został wykorzystany do pomocy w redakcji językowej podczas rewizji manuskryptu. Autorzy sprawdzili i zredagowali wszystkie treści przygotowane z pomocą AI i biorą pełną odpowiedzialność za ostateczną wersję manuskryptu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Hydrat soli sodowej trifosforanu adenozyny 5′ | Sigma | A26209 | Stosowany do przygotowywania buforów zawierających ATP; rozdzielić na aliquoty i przechowywać w −20°C. |
| Kompleks Arp2/3 | Przygotowany wewnętrznie | N/A | Stosowany do nukleacji rozgałęzionych sieci aktynowych; oczyszczony zgodnie z Ref. 42. |
| Fluorescencyjny barwnik Biotin-CF640 | Biotium | 80032 | Stosowany do fluorescencyjnego znakowania kulek kontrolnych; chronić przed światłem i przechowywać w −80°C. |
| Biotynilowana miozyna Myo1d | Przygotowana wewnętrznie | N/A | Białko motoryczne stosowane do pokrywania kulek miozyną; przygotowane zgodnie z opisem w Refs. 18 i 38–40. |
| Seryjowa albumina wołowa (BSA) | Sigma | A7906 | Stosowana do blokowania kulek oraz do buforów do przechowywania kulek; przygotować przefiltrowany roztwór stokowy. |
| Chlorek wapnia | Sigma | C7902 | Składnik buforu stosowany w buforze X oraz w eksperymentach z zaburzaniem wiązań wapniowych. |
| Kalmodulina | Przygotowana wewnętrznie | N/A | Dodawana do reakcji zawierających miozynę oraz do buforu do przechowywania kulek; oczyszczona zgodnie z Ref. 44. |
| Karboksylowane kulki polistyrenowe (średnica 2,0 µm) | Polysciences | 18327-10 | Stosowane jako nośnik stały dla NPF, NeutrAvidyny, barwnika fluorescencyjnego i powłoki z miozyny; przechowywać w 4°C. |
| Kamera CCD | Teledyne | 01-RET-R6-R-M-14-C-OC | Stosowana do akwizycji obrazów fluorescencyjnych podczas mikroskopii time-lapse. |
| Barwnik Coomassie Brilliant Blue | Sigma | B7920 | Stosowany do barwienia żeli SDS-PAGE przed analizą densytometryczną. |
| Kryszalki, 22 mm × 22 mm, #1.5 | Globe | 1404-15 | Stosowane z szkiełkami przedmiotowymi do montażu komór ścisłych (squeeze chambers). |
| Ditiotreitol (DTT) | GoldBio | DTT10 | Środek redukujący stosowany w buforach i mieszaninach do badań motywności; przechowywać w −20°C. |
| Sucha pompa próżniowa spiralna | Agilent Technologies | IDP3B01 | Stosowana do obsługi systemu czyszczenia plazmowego. |
| EGTA | GoldBio | E-217-100 | Chelator wapnia stosowany w buforze M, buforze do motywności oraz podczas wstępnej obróbki aktyny. |
| Zewnętrzne źródło światła | Leica | EL6000 | Metalohalogenowe źródło światła do mikroskopii fluorescencyjnej. |
| Fiji (ImageJ) | Open source | N/A | Stosowany do analizy długości ogonów komet, intensywności fluorescencji i gęstości sieci (wersja 2.16.0/1.54p). |
| Mikroskop fluorescencyjny | Leica | DMIRB | Odwrócony mikroskop epifluorescencyjny stosowany do obrazowania aktynowych ogonów komet. |
| Lodowaty kwas octowy | Fisher Chemical | BP2401-212 | Składnik roztworu do odbarwiania żeli SDS-PAGE; substancja żrąca, obchodzić się z należytą ostrożnością. |
| GST-VCA | Cytoskeleton | VCG03-A | Czynnik promujący nukleację stosowany do montażu aktyny pośredniczonego przez Arp2/3; rozdzielić na aliquoty i przechowywać w −80°C. |
| HEPES | GoldBio | H-400-1 | Odczynnik buforujący stosowany w buforze X, buforze M i buforze do motywności. |
| Ludzkie białko CapZ | Przygotowane wewnętrznie | N/A | Białko zamykające stosowane do regulacji gęstości sieci aktynowej; oczyszczone zgodnie z Ref. 43. |
| Chlorek magnezu | Spectrum Chemical | M1035 | Składnik buforu stosowany w buforach reakcyjnych oraz podczas wstępnej obróbki aktyny. |
| Oprogramowanie do obrazowania MetaMorph | Molecular Devices | N/A | Stosowane do sterowania mikroskopem i akwizycji obrazów (wersja 7.10.4.459). |
| Metanol | Sigma | MX0485-3 | Składnik roztworu do odbarwiania żeli SDS-PAGE; substancja łatwopalna, obchodzić się zgodnie z instytucjonalnymi procedurami bezpieczeństwa. |
| Metyloceluloza | Sigma | M0387 | Dodawana do buforu do motywności w celu zwiększenia lepkości roztworu (1500 cP). |
| Szkiełka przedmiotowe | Corning | 2947-75X25 | Stosowane do montażu komór ścisłych do mikroskopii. |
| Białko NeutrAvidin | Thermo Fisher Scientific | 31000 | Stosowane do unieruchamiania biotynilowanych białek na powierzchni kulek; rozdzielić na aliquoty i przechowywać w −80°C. |
| PageRuler Plus Prestained Protein Ladder | Thermo Scientific | 26619 | Marker masy cząsteczkowej stosowany do analizy SDS-PAGE; przechowywać w −20°C. |
| Urządzenie do czyszczenia plazmowego | Harrick Plasma | PDC-32G | Stosowane do czyszczenia plazmowego szkiełek przedmiotowych i kryszalek przed montażem komory. |
| Strzykawkowy filtr z polietersulfonu, 0,22 µm | Sigma | SLGPR33RS | Stosowany do filtrowania roztworu stokowego seryjnej albuminy wołowej przed rozdzieleniem na aliquoty. |
| Chlorek potasu | Fisher BioReagents | BP366-1 | Sól stosowana w celu utrzymania siły jonowej w buforach do analiz. |
| Aktyna z mięśnia szkieletowego królika | Przygotowana wewnętrznie | N/A | Oczyszczona zgodnie z Ref. 41 i stosowana jako G-aktyna w testach montażu aktynowych ogonów komet. |
| Chłodzona mikrocentryfuga | Eppendorf | EP-5415R | Stosowana do wirowania kulek podczas etapów przygotowania i przemywania kulek. |
| Rotacyjny mieszadło do probówek (rotator laboratoryjny) | Cole-Parmer | EW-04397-40 | Stosowane podczas inkubacji z pokrywaniem kulek w celu utrzymania zawiesiny kulek. |
| Bufor do elektroforezy Tris/Glicyna/SDS (10×) | Bio-Rad | 1610732 | Rozcieńczyć do 1× przed elektroforezą SDS-PAGE. |
| Smar próżniowy | High Vac Depot | 408524 | Stosowany do uszczelniania komór ścisłych przed obrazowaniem fluorescencyjnym. |
| Gradientowy żel SDS-poliakryloamidowy 4%–20% | Thermo Fisher Scientific | XP04205BOX | Stosowany do analizy SDS-PAGE białek związanych z kulkami; przechowywać w 4°C. |
Bibliografia
- Blanchoin L, Boujemaa-Paterski R, Sykes C, Plastino J. Actin dynamics, architecture, and mechanics in cell motility. Physiol Rev. 2014;94(1):235-63.
- Svitkina T. The actin cytoskeleton and actin-based motility. Cold Spring Harb Perspect Biol. 2018;10(1).
- Papalazarou V, Machesky LM. The cell pushes back: The Arp2/3 complex is a key orchestrator of cellular responses to environmental forces. Curr Opin Cell Biol. 2021;68:37-44.
- Krendel M, Gauthier NC. Building the phagocytic cup on an actin scaffold. Curr Opin Cell Biol. 2022;77:102112.
- Yang C, et al. Actin polymerization promotes invagination of flat clathrin-coated lattices in mammalian cells by pushing at lattice edges. Nat Commun. 2022;13(1):6127.
- Clarke DN, Martin AC. Actin-based force generation and cell adhesion in tissue morphogenesis. Curr Biol. 2021;31(10):R667-R80.
- McConnell RE, Tyska MJ. Leveraging the membrane-cytoskeleton interface with myosin-1. Trends Cell Biol. 2010;20(7):418-26.
- Almeida CG, et al. Myosin 1b promotes the formation of post-Golgi carriers by regulating actin assembly and membrane remodelling at the trans-Golgi network. Nat Cell Biol. 2011;13(7):779-89.
- McIntosh BB, Ostap EM. Myosin-I molecular motors at a glance. J Cell Sci. 2016;129(14):2689-95.
- Pedersen RTA, Drubin DG. Type I myosins anchor actin assembly to the plasma membrane during clathrin-mediated endocytosis. J Cell Biol. 2019;218(4):1138-47.
- Barger SR, et al. Membrane-cytoskeletal crosstalk mediated by myosin-I regulates adhesion turnover during phagocytosis. Nat Commun. 2019;10(1):1249.
- Manenschijn HE, et al. Type-I myosins promote actin polymerization to drive membrane bending in endocytosis. eLife. 2019;8.
- Smith SL, et al. Class-I myosin responds to changes in membrane tension during clathrin-mediated endocytosis in human induced pluripotent stem cells. Proc Natl Acad Sci U S A. 2026;123(9):e2532817123.
- Loisel TP, Boujemaa R, Pantaloni D, Carlier MF. Reconstitution of actin-based motility of Listeria and Shigella using pure proteins. Nature. 1999;401(6753):613-6.
- Akin O, Mullins RD. Capping protein increases the rate of actin-based motility by promoting filament nucleation by the Arp2/3 complex. Cell. 2008;133(5):841-51.
- Boujemaa-Paterski R, et al. Directed actin assembly and motility. Methods Enzymol. 2014;540:283-300.
- Sykes C, Plastino J. Reconstitution of actin-based motility with commercially available proteins. J Vis Exp. 2022;(188).
- Xu M, et al. Myosin-I synergizes with Arp2/3 complex to enhance the pushing forces of branched actin networks. Sci Adv. 2024;10(37):eado5788.
- Kawska A, et al. How actin network dynamics control the onset of actin-based motility. Proc Natl Acad Sci U S A. 2012;109(36):14440-5.
- Cameron LA, Footer MJ, van Oudenaarden A, Theriot JA. Motility of ActA protein-coated microspheres driven by actin polymerization. Proc Natl Acad Sci U S A. 1999;96(9):4908-13.
- Bernheim-Groswasser A, et al. The dynamics of actin-based motility depend on surface parameters. Nature. 2002;417(6886):308-11.
- van der Gucht J, Paluch E, Plastino J, Sykes C. Stress release drives symmetry breaking for actin-based movement. Proc Natl Acad Sci U S A. 2005;102(22):7847-52.
- Achard V, et al. A "primer"-based mechanism underlies branched actin filament network formation and motility. Curr Biol. 2010;20(5):423-8.
- Noireaux V, et al. Growing an actin gel on spherical surfaces. Biophys J. 2000;78(3):1643-54.
- Theriot JA, Mitchison TJ, Tilney LG, Portnoy DA. The rate of actin-based motility of intracellular Listeria monocytogenes equals the rate of actin polymerization. Nature. 1992;357(6375):257-60.
- Bieling P, et al. WH2 and proline-rich domains of WASP-family proteins collaborate to accelerate actin filament elongation. EMBO J. 2018;37(1):102-21.
- Funk J, et al. A barbed end interference mechanism reveals how capping protein promotes nucleation in branched actin networks. Nat Commun. 2021;12(1):5329.
- Gautreau AM, Fregoso FE, Simanov G, Dominguez R. Nucleation, stabilization, and disassembly of branched actin networks. Trends Cell Biol. 2022;32(5):421-32.
- Nakamura F, Osborn E, Janmey PA, Stossel TP. Comparison of filamin A-induced cross-linking and Arp2/3 complex-mediated branching on the mechanics of actin filaments. J Biol Chem. 2002;277(11):9148-54.
- Colin A, et al. Friction patterns guide actin network contraction. Proc Natl Acad Sci U S A. 2023;120(39):e2300416120.
- Colin A, et al. Recycling of the actin monomer pool limits the lifetime of network turnover. EMBO J. 2023;42(9):e112717.
- Suarez C, et al. Reconstitution of the transition from a lamellipodia- to filopodia-like actin network with purified proteins. Eur J Cell Biol. 2023;102(4):151367.
- Pollard LW, Boczkowska M, Dominguez R, Ostap EM. Myosin-1C differentially displaces tropomyosin isoforms altering their inhibition of motility. J Biol Chem. 2024;300(8):107539.
- Thompson CP, et al. Non-muscle tropomyosins inhibit myosin-19 and dynamically localize to mitochondrially associated actin filaments. J Biol Chem. 2026;302(5):111377.
- Bussonnier M, et al. Mechanical detection of a long-range actin network emanating from a biomimetic cortex. Biophys J. 2014;107(4):854-62.
- Paluch E, van der Gucht J, Joanny JF, Sykes C. Deformations in actin comets from rocketing beads. Biophys J. 2006;91(8):3113-22.
- Lewis JH, Lin T, Hokanson DE, Ostap EM. Temperature dependence of nucleotide association and kinetic characterization of Myo1b. Biochemistry. 2006;45(38):11589-97.
- Baez-Cruz FA, Ostap EM. Drosophila class-I myosins that can impact left-right asymmetry have distinct ATPase kinetics. J Biol Chem. 2023;299(8):104961.
- Lin T, Tang N, Ostap EM. Biochemical and motile properties of Myo1b splice isoforms. J Biol Chem. 2005;280(50):41562-7.
- Lebreton G, et al. Molecular to organismal chirality is induced by the conserved myosin 1D. Science. 2018;362(6417):949-52.
- Spudich JA, Watt S. The regulation of rabbit skeletal muscle contraction. I. Biochemical studies of the interaction of the tropomyosin-troponin complex with actin and the proteolytic fragments of myosin. J Biol Chem. 1971;246(15):4866-71.
- Boczkowska M, et al. X-ray scattering study of activated Arp2/3 complex with bound actin-WCA. Structure. 2008;16(5):695-704.
- Rao JN, Madasu Y, Dominguez R. Mechanism of actin filament pointed-end capping by tropomodulin. Science. 2014;345(6195):463-7.
- Putkey JA, Slaughter GR, Means AR. Bacterial expression and characterization of proteins derived from the chicken calmodulin cDNA and a calmodulin processed gene. J Biol Chem. 1985;260(8):4704-12.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Greenberg MJ, Ostap EM. Regulation and control of myosin-I by the motor and light chain-binding domains. Trends Cell Biol. 2013;23(2):81-9.
- Lewis JH, et al. Calcium regulation of myosin-I tension sensing. Biophys J. 2012;102(12):2799-807.
- Manceva S, et al. Calcium regulation of calmodulin binding to and dissociation from the Myo1c regulatory domain. Biochemistry. 2007;46(42):11718-26.
- Mullins RD, Bieling P, Fletcher DA. From solution to surface to filament: actin flux into branched networks. Biophys Rev. 2018;10(6):1537-51.
- Mooren OL, et al. Reconstitution of Arp2/3-nucleated actin assembly with proteins CP, V-1, and CARMIL. Curr Biol. 2024;34(22):5173-86.e4.
- Pollard LW, et al. Genetically inspired in vitro reconstitution of Saccharomyces cerevisiae actin cables from seven purified proteins. Mol Biol Cell. 2020;31(5):335-47.
- Marcy Y, Prost J, Carlier MF, Sykes C. Forces generated during actin-based propulsion: a direct measurement by micromanipulation. Proc Natl Acad Sci U S A. 2004;101(16):5992-7.
- Dayel MJ, et al. In silico reconstitution of actin-based symmetry breaking and motility. PLoS Biol. 2009;7(9):e1000201.
- Hammer JA 3rd, Sellers JR. Walking to work: roles for class V myosins as cargo transporters. Nat Rev Mol Cell Biol. 2011;13(1):13-26.
- Buss F, Kendrick-Jones J. How are the cellular functions of myosin VI regulated within the cell. Biochem Biophys Res Commun. 2008;369(1):165-75.
- Spudich JA, Sivaramakrishnan S. Myosin VI: an innovative motor that challenged the swinging lever arm hypothesis. Nat Rev Mol Cell Biol. 2010;11(2):128-37.
- Self T, et al. Shaker-1 mutations reveal roles for myosin VIIA in both development and function of cochlear hair cells. Development. 1998;125(4):557-66.
- Crawley SW, et al. Intestinal brush border assembly driven by protocadherin-based intermicrovillar adhesion. Cell. 2014;157(2):433-46.
- Houdusse A, Titus MA. The many roles of myosins in filopodia, microvilli and stereocilia. Curr Biol. 2021;31(10):R586-R602.
- Bohil AB, Robertson BW, Cheney RE. Myosin-X is a molecular motor that functions in filopodia formation. Proc Natl Acad Sci U S A. 2006;103(33):12411-6.
- Fitz GN, et al. Protrusion growth driven by myosin-generated force. Dev Cell. 2023;58(1):18-33.
- Quintero OA, et al. Human Myo19 is a novel myosin that associates with mitochondria. Curr Biol. 2009;19(23):2008-13.
- Zimmet A, et al. Cryo-EM structure of NPF-bound human Arp2/3 complex and activation mechanism. Sci Adv. 2020;6(23):eaaz7651.
- Giardini PA, Fletcher DA, Theriot JA. Compression forces generated by actin comet tails on lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(11):6493-8.
- Upadhyaya A, Chabot JR, Andreeva A, Samadani A, van Oudenaarden A. Probing polymerization forces by using actin-propelled lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(8):4521-6.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny