Zastosowanie komórek CAR-T w guzach litych jest ograniczone przez złożoność ex vivo kwestie związane z produkcją i bezpieczeństwem. Niniejszy protokół opisuje metodę dla in situ generowanie przejściowych komórek CAR-T poprzez Dostarczanie mRNA kodującego CAR za pośrednictwem LNP, stanowiące powtarzalną platformę możliwą do adaptacji w innych zastosowaniach inżynierii komórek odpornościowych opartych na mRNA.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
In Situ generowanie CAR-T komórek specyficznych dla Claudin18.2 poprzez dostarczanie mRNA za pomocą nanocząsteczek lipidowych
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Terapia komórkami T z chimerycznym receptorem antygenowym (CAR) odniosła znaczący sukces kliniczny w leczeniu nowotworów hematologicznych; jednak jej szersze zastosowanie jest ograniczone przez wysokie koszty produkcji oraz niewystarczającą skuteczność w przypadku guzów litych. Aby pokonać te trudności, opracowano strategię generowania komórek CAR-T in situ w oparciu o dostarczanie mRNA dla CAR celującego w Claudin18.2 za pomocą nanocząsteczek lipidowych (LNP), co umożliwia przejściową produkcję komórek CAR-T bezpośrednio w obrębie tkanki nowotworowej. Po transfekcji LNP aktywowane limfocyty T wykazywały efektywną ekspresję CAR na powierzchni. Przejściowe komórki CAR-T wykazały silną aktywność cytotoksyczną przeciwko liniom komórkowym raka żołądka wykazującym obecność Claudin18.2, w tym NUGC4 i NCI-N87, oraz zapewniły znaczną skuteczność przeciwnowotworową w modelach mysich z nowotworami. Niniejszy protokół opisuje szczegółowe procedury transkrypcji in vitro mRNA dla CAR, formulacji LNP, aktywacji i transfekcji limfocytów T, analizy ekspresji CAR oraz oceny funkcjonalnej cytotoksyczności pośredniczonej przez CAR-T in vitro i in vivo. Podsumowując, strategia ta stanowi kosztowo efektywną i wszechstronną platformę do generowania przejściowych komórek CAR-T i oferuje obiecujące podejście do leczenia guzów litych.
Wprowadzenie
Zapadalność i śmiertelność z powodu nowotworów gwałtownie rosną na całym świecie. Stanowi to zagrożenie dla przetrwania ludzi oraz rozwoju społeczeństwa. Rak żołądka jest trzecią najczęstszą przyczyną zgonów z powodu nowotworów w skali globalnej i wykazuje wysoką prewalencję1. Ze względu na niskie wskaźniki wczesnej diagnostyki, znaczna część pacjentów jest diagnozowana w zaawansowanych stadiach choroby. Tradycyjne metody leczenia obejmują operacje chirurgiczne, radioterapię oraz chemioterapię. Resekcja chirurgiczna u pacjentów z rakiem żołądka w stadium średnio-późnym lub w formie złożonej może być niepełna. Co więcej, znaczna trauma chirurgiczna i przedłużona rekonwalescencja pooperacyjna mogą negatywnie wpływać na jakość życia pacjentów i potencjalnie prowadzić do powikłań. Radioterapia i chemioterapia poważnie uszkadzają zdrowe tkanki, wywołując liczne skutki uboczne w trakcie leczenia. W przeciwieństwie do nich, terapie celowane i komórkowe oferują precyzję oraz wysoką skuteczność. Metody te stały się kluczowymi współczesnymi formami opieki i reprezentują dominujący trend w wyborze przyszłych strategii terapeutycznych.
Wprowadzenie terapii komórkami T z chimerycznym receptorem antygenowym (CAR-T) pchnęło terapię komórkową w stronę przełomowego sukcesu. Wykazano jej wysoką skuteczność w leczeniu nowotworów hematologicznych2,3. Terapia CAR-T wykorzystuje własne limfocyty T pacjenta, które są modyfikowane genetycznie in vitro poprzez wprowadzenie specyficznego chimerycznego receptora antygenowego (CAR). Receptor ten rozpoznaje określone antygeny na powierzchni komórek nowotworowych i aktywuje limfocyty T do ataku na komórki raka. W ostatnich latach postąpiły również badania nad terapią CAR-T w raku żołądka. Wybór celów terapeutycznych jest szczególnie krytyczny, ponieważ determinuje on precyzję celowania i skuteczność komórek CAR-T. Po HER2, kolejnym istotnym celem terapeutycznym w raku żołądka stało się białko Claudin18.2, którego stopień ekspresji u pacjentów wynosi od 40% do 87%. Claudin18.2 jest zazwyczaj ukryty w błonie śluzowej żołądka. Gdy guzy złośliwe niszczą połączenia ścisłe odpowiedzialne za międzykomórkową wymianę molekularną, Claudin18.2 zostaje odsłonięty na powierzchni komórek nowotworowych. Czyni go to specyficznym celem terapeutycznym dla tych guzów4.
Typowo standardowy proces wytwarzania komórek CAR-T obejmuje pobieranie komórek, selekcję i wzbogacanie limfocytów T, aktywację limfocytów T, konstrukcję genu CAR, transdukcję genu, ekspansję, kontrolę jakości, przechowywanie i transport, a następnie infuzję pacjentowi. Cały proces przygotowania komórek CAR-T jest bardzo złożony, wymaga warunków sterylnych oraz rygorystycznych specyfikacji dotyczących środowiska i sprzętu. Skutkuje to wysokim kosztem terapii CAR-T, co ogranicza jej zastosowanie kliniczne. Aby rozwiązać problemy związane ze złożonością produkcji CAR-T ex vivo, zaproponowano koncepcję przygotowania CAR-T in vivo. Podejście to polega na bezpośrednim programowaniu komórek CAR-T w organizmie pacjenta, co eliminuje konieczność pobierania, modyfikacji i ekspansji komórek ex vivo. Strategia ta ma na celu obniżenie kosztów, zwiększenie bezpieczeństwa i dostępności oraz umożliwienie szerszego zastosowania w leczeniu chorób5.
Kluczem do przygotowania CAR-T in vivo jest wybór optymalnego wektora dostarczającego. Obecnie wektory dzieli się na wirusowe i niewirusowe. Wśród opcji wirusowych najczęściej wykorzystuje się wektory lentiwirusowe (LV) oraz wirusy towarzyszące adenowirusom (AAV). Jednakże znaczne ryzyko oraz ograniczona pojemność ładunku związane z wektorami wirusowymi stanowią główne przeszkody w badaniach klinicznych6. Główną wadą wektorów wirusowych w dostarczaniu in vivo jest ich potencjał do integracji z genomem, co może prowadzić do toksyczności genetycznej i mutacji insercyjnych. Wcześniejsze przypadki udokumentowały śmiertelne reakcje immunologiczne lub nowotwory u niewielkiej części pacjentów po leczeniu. Ponadto wrodzona toksyczność i immunogenność wirusów poważnie ograniczają ich zastosowanie w wielokrotnej administracji in vivo. Kolejnym wyzwaniem jest ograniczona pojemność ładunku wektorów wirusowych, co uniemożliwia jednoczesne dostarczenie wielu genów.
Niewirusowe systemy dostarczania mRNA skutecznie rozwiązują te niedoskonałości. Unikają one integracji z genomem gospodarza, a tym samym omijają wiele zagrożeń. Ich przejściowe działanie zapobiega toksyczności poza docelowej, umożliwiając krótkotrwałą, kontrolowaną ekspresję komórek CAR-T, co redukuje skutki uboczne i ryzyko dla bezpieczeństwa. Wśród systemów niewirusowych nanocząstki lipidowe (LNPs) oferują bezpieczniejsze podejście. Przezwyciężają one ograniczenia wielkościowe typowe dla wektorów wirusowych. LNPs rozwiązują również problemy mutacji insercyjnych oraz immunogenności. Pozycjonuje to je jako obiecujących kandydatów w terapii komórkami CAR-T, z potencjałem do zmniejszenia toksyczności, zwiększenia bezpieczeństwa i obniżenia kosztów7.
Obecne badania nad immunoterapią guzów litych koncentrują się głównie na optymalizacji formulacji LNP, modyfikacjach ukierunkowanych oraz inżynierii sekwencji mRNA w różnych modelach nowotworowych, w tym w czerniaku8, raku piersi i raku jelita grubego9. Podejmowano również próby konstruowania makrofagów z chimerycznym receptorem antygenowym (CAR-M)10 oraz komórek dendrytycznych (CAR-DC)11 via systemy dostarczania LNP, aby przełamać złożone bariery fizyczne i immunosupresyjne mikrośrodowisko guza (TME) w przypadku guzów litych. Zaprezentowana tutaj platforma zapewnia wszechstronny, niewirusowy system dostarczania mRNA, charakteryzujący się wysoką modularnością. Dzięki prostej wymianie sekwencji mRNA platforma ta może być szybko dostosowana do modeli guzów litych celujących w inne antygeny lub rozszerzona na terapeutyczne obszary pozaonkologiczne, takie jak choroby autoimmunologiczne, sercowo-naczyniowe i włókniające.
Nadal jednak istnieje luka techniczna w leczeniu raka żołądka z wykorzystaniem tych platform: poprzednie badania koncentrowały się głównie na edycji komórek mieloidalnych, podczas gdy strategie wysoce wydajnego przeprogramowania limfocytów T in vivo pozostają w dużej mierze na etapie eksploracyjnym. Aby wypełnić tę luką, niniejszy protokół szczegółowo opisuje metodę generowania przejściowych komórek CAR-T poprzez dostarczanie mRNA za pomocą LNP. Podejście to ma na celu przećnięcie ograniczeń właściwych dla konwencjonalnych terapii komórkami CAR-T, w tym zaporowych kosztów, złożonych procesów wytwarzania i toksyczności systemowej, oferując tym samym bardziej skuteczną i dostępną alternatywę terapeutyczną dla pacjentów. Wykazano, że transfekcja limfocytów T zoptymalizowaną sekwencją mRNA kodującą specyficzny CAR skierowany przeciwko Claudin18.2 umożliwia silną ekspresję CAR na powierzchni komórek, kierując zmodyfikowane limfocyty T do wywierania ukierunkowanej aktywności cytotoksycznej przeciwko konkretnym komórkom nowotworowym. Protokół ten podzielono na pięć oddzielnych sekcji: transkrypcję mRNA CAR in vitro, przygotowanie i charakterystykę LNP, aktywację i transfekcję limfocytów T, detekcję ekspresji CAR oraz ocenę skuteczności cytolitycznej komórek CAR-T in vitro i in vivo.
W porównaniu z istniejącymi technologiami dostarczania mRNA-LNP, główna innowacja metodologiczna niniejszego protokołu polega na kinetycznej optymalizacji przejściowej ekspresji. Przeprowadzono synergiczną optymalizację regionu 5' UTR, 3' UTR, czapeczki 5' (5' Cap) oraz 120-pb ogona poli(A). Ta spersonalizowana konstrukcja moduluje okres półtrwania mRNA w mikrośrodowisku guza, zapewniając wysoce wydajną translację w określonym oknie terapeutycznym, a następnie bezpieczną degradację. Platforma ta, charakteryzująca się szybką i przejściową generacją CAR, służy jako preparat "gotowy do użycia" (off-the-shelf) do natychmiastowego zastosowania, co zapobiega progresji choroby w czasie długotrwałego procesu produkcji wymaganego w przypadku konwencjonalnych terapii. Co więcej, ten profil przejściowej ekspresji oferuje kontrolowaną przewagę w zakresie bezpieczeństwa podczas celowania w antygeny z potencjalną toksycznością typu "on-target, off-tumor" lub u pacjentów niezdolnych do tolerowania ciężkiego zespołu uwalniania cytokin (CRS) związanego z konwencjonalnymi terapiami CAR-T.
Pomimo znaczących zalet generowania komórek CAR-T in vivo in situ, a mianowicie eliminacji złożonej produkcji ex vivo i zmniejszenia obciążeń ekonomicznych, nadal istnieją pewne ograniczenia. W krążeniu systemowym LNP wykazują tendencję do niespecyficznej akumulacji w wątrobie oraz szybkiej internalizacji przez makrofagi i komórki dendrytyczne. Bez specyficznych cząsteczek kierujących skierowanych do limfocytów T, wydajność transfekcji docelowej populacji limfocytów T jest nieuchronnie ograniczona. Ponadto, po wniknięciu do tkanki nowotworowej, generowane in situ komórki CAR-T są poddane działaniu wrogiego TME; w warunkach hipoksji, kwasowości i immunosupresji limfocyty T te są bardzo podatne na wyczerpanie immunologiczne, co ogranicza ich potencjał cytotoksyczny. Dodatkowo, choć przejściowy charakter ekspresji mRNA zwiększa bezpieczeństwo, ogranicza on czas trwania okna terapeutycznego. Aby osiągnąć trwałą skuteczność przeciwnowotworową, często wymagane jest przerywane i powtarzane podawanie preparatu. W konsekwencji przyszłe badania skupią się na rozwiązaniu tych ograniczeń poprzez udoskonalenie wydajności dostarczania LNP w celu osiągnięcia precyzyjnego, specyficznego dla linii komórkowej targetowania.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wszystkie eksperymenty na zwierzętach zostały zatwierdzone przez Komisję Etyki ds. Zwierząt Laboratoryjnych w Szanghajskim Dziesiątym Szpitalu Ludowym (Numer zatwierdzenia: SHDSYY-2025-P0085; Data zatwierdzenia: 1 stycznia 2025 r.). Badanie to jest zgodne z lokalnymi prawami, przepisami i wymogami instytucjonalnymi. Wykorzystano samice myszy NSG w wieku 6–8 tygodni. Mononuklearne komórki krwi obwodowej (PBMCs) użyte w tym badaniu pozyskano z źródła komercyjnego. Odczynniki i sprzęt wykorzystane w tym badaniu są wymienione w Tabeli materiałów.
1. Przygotowanie mRNA CAR
- Przygotowanie linearyzowanych matryc DNA
UWAGA: Plazmid zawierający sekwencję CAR został zlinearyzowany przy użyciu enzymu restrykcyjnego BspQI. Wybrany enzym restrykcyjny powinien wprowadzać fragment DNA poniżej regionu promotora po prawej stronie i nie posiadać miejsc rozpoznawania w obrębie wstawionego fragmentu DNA.- Dodać wodę dwukrotnie destylowaną (ddH2O), bufor 10×, matrycę DNA oraz enzym BspQI w kolejności określonej w Tabeli 1. Inkubować w 50 °C przez 2 h, a następnie inaktywować enzym w 80 °C przez 20 min. Zlinearyzowany plazmid można przechowywać w 4 °C.
- Przygotować reakcję trawienia restrykcyjnego w sterylnej probówce do mikrocentryfugi. Dodać wodę dwukrotnie destylowaną, bufor do enzymu restrykcyjnego, matrycę plazmidowego DNA oraz enzym restrykcyjny BspQI w określonej kolejności i objętościach wskazanych w Tabeli 1.
- Delikatnie wymieszać mieszaninę reakcyjną poprzez pipetowanie w górę i w dół, a następnie krótko wirować w mikrocentryfudze. Inkubować mieszaninę w 37 °C przez 2 h w termocyklerze, aby umożliwić całkowite trawienie. Inaktywować enzym restrykcyjny, inkubując mieszaninę w 80 °C przez 20 min.
UWAGA: Opcjonalnie – przechowywać zlinearyzowany plazmid w 4 °C do krótkotrwałego użycia lub niezwłocznie przejść do kontroli jakości.
- Przygotować 1% żel agarozowy, odważając 0,25 g agarozy i rozpuszczając ją w 25 mL buforu 1× Tris–Acetate–EDTA (TAE). Dodać 2,5 µL Gel Green i dokładnie wymieszać. Zagotować, a następnie energicznie wstrząsnąć. Powtórzyć ten proces trzy razy przed wlaniem mieszaniny do formy do żelu. Prowadzić elektroforezę przy 110 V przez 10 min, a następnie przy 130 V przez 20 min.
- Przeprowadzić wizualizację w ultrafiolecie (UV), aby potwierdzić całkowite trawienie. Po porównaniu pozycji prążków z markerami DNA oraz nieciętym plazmidem, zlinearyzowany plazmid wykazał tylko dwa wyraźne prążki odpowiadające przewidywanym masom cząsteczkowym: sekwencja docelowa miała około 1 791 bp, a pozostały fragment około 2 535 bp.
- Oczyścić produkty trawienia za pomocą kulek do izolacji DNA.
- Wymieszać kulki magnetyczne w vorteksie, aby zapewnić dokładne wymieszanie. Pipetować określoną objętość kulek magnetycznych do próbki DNA i delikatnie wymieszać. Inkubować w temperaturze pokojowej (RT) przez 10 min, aby umożliwić wiązanie DNA do kulek.
- Umieścić próbkę na statywie magnetycznym na 5 min. Ostrożnie usunąć nadsącz. Dodać 200 µL świeżo przygotowanego 80% etanolu do przemywania. Inkubować w RT przez 30 s i ostrożnie usunąć nadsącz. Powtórzyć ten krok dwukrotnie.
- Pozostawić próbkę na statywie magnetycznym w temperaturze pokojowej z otwartą pokrywką przez 5 min do wyschnięcia. Zdjąć próbkę ze statywu magnetycznego. Dodać 11 µL ddH2O wolnej od nukleaz. Dokładnie wymieszać poprzez pipetowanie w górę i w dół. Inkubować w temperaturze pokojowej przez 2 min. Pozostawić roztwór na statywie magnetycznym przez 5 min, aż stanie się klarowny.
- Ostrożnie przenieść nadsącz do nowej probówki do wirowania wolnej od nukleaz. Użyć spektrofotometru do pomiaru stężenia DNA; otrzymane DNA musi zostać niezwłocznie wykorzystane do transkrypcji in vitro. Obliczyć stopień odzysku, dzieląc ilość oczyszczonego DNA przez początkową ilość dodanego DNA.
- Dodać wodę dwukrotnie destylowaną (ddH2O), bufor 10×, matrycę DNA oraz enzym BspQI w kolejności określonej w Tabeli 1. Inkubować w 50 °C przez 2 h, a następnie inaktywować enzym w 80 °C przez 20 min. Zlinearyzowany plazmid można przechowywać w 4 °C.
- Transkrypcja in vitro (IVT)
- Odmrozić na lodzie wszystkie komponenty zestawu do transkrypcji in vitro i nakładania czapeczki RNA opartego na polimerazie RNA T7 (z wyjątkiem mieszaniny T7 RNA Polymerase Mix, którą należy przechowywać w -20 °C do momentu użycia). Krótko wymieszać bufor w vorteksie i odwirować.
- Przygotować mieszaninę reakcyjną IVT w sterylnej, wolnej od nukleaz probówce do mikrocentryfugi w temperaturze pokojowej, zgodnie z objętościami określonymi w Tabeli 2. Dodać komponenty w wymienionej kolejności, kończąc na mieszaninie enzymu T7.
- Dokładnie, ale delikatnie wymieszać mieszaninę reakcyjną, potrząsając probówką lub pipetując w górę i w dół. Krótko odwirować, aby zebrać ciecz na dnie. Inkubować mieszaninę w 37 °C przez 2 h w termocyklerze.
- Dodać 2 µL enzymu DNaza I bezpośrednio do reakcji IVT, aby zdegradować pozostałą matrycę DNA. Delikatnie wymieszać i inkubować w 37 °C przez kolejne 15 min. Niezwłocznie przejść do etapu oczyszczania.
- Oczyścić otrzymany produkt RNA za pomocą kulek do izolacji RNA, stosując tę samą procedurę, co w przypadku oczyszczania produktów trawienia DNA.
- Rozpuścić w 20 µL wody wolnej od enzymów. Użyć spektrofotometru NanoDrop do pomiaru stężenia mRNA oraz stosunku absorbancji (OD). Użyć 1 µL wody wolnej od nukleaz jako kontroli ślepej. Stosunek OD260/280 powinien wynosić od 1,8 do 2,1, a stosunek OD260/230 od 2,0 do 2,4.
UWAGA: Jeśli stosunki wykraczają poza te zakresy, wskazuje to na zanieczyszczenie i próbka musi zostać ponownie oczyszczona. - Użyć zautomatyzowanego systemu kapilarnej elektroforezy do analizy kwasów nukleinowych i białek w celu analizy długości i integralności syntetyzowanego mRNA CAR. Profil elektroforetyczny powinien wykazywać pojedynczy, ostry pik odpowiadający oczekiwanej wielkości pełnowartościowego mRNA CAR (około 1800 nt), bez ogona i z płaską, czystą linią bazową. Nie powinny występować znaczące rozmyte prążki o niskiej masie cząsteczkowej ani wiele pików; w przeciwnym razie wskazuje to na degradację RNA.
- Rozdzielić zwalidowane mRNA CAR na alykwooty, aby uniknąć wielokrotnych cykli zamrażania i rozmrażania, i przechowywać w -80 °C do długotrwałej konserwacji.
- Rozpuścić w 20 µL wody wolnej od enzymów. Użyć spektrofotometru NanoDrop do pomiaru stężenia mRNA oraz stosunku absorbancji (OD). Użyć 1 µL wody wolnej od nukleaz jako kontroli ślepej. Stosunek OD260/280 powinien wynosić od 1,8 do 2,1, a stosunek OD260/230 od 2,0 do 2,4.
2. Przygotowanie i charakterystyka LNP
- Rozpuścić SM102, cholesterol, 1,2-distearoylo-sn-glycero-3-fosfocholinę (DSPC) oraz DMG-PEG2000 w bezwodnym etanolu, aby przygotować roztwór zapasowy o stężeniu 10 mg/mL. Przygotować fazę organiczną, stosując stosunek 1:50:38,5:10:1,5.
- Obliczyć wymaganą ilość mRNA w oparciu o stosunek 8:1 dodatnio naładowanych grup aminowych N do ujemnie naładowanych grup fosforanowych P. Rozpuścić mRNA w roztworze cytrynianu sodu, aby przygotować fazę wodną. Zachować stosunek fazy organicznej do wodnej wynoszący 1:3 przy prędkościach przepływu 1,5 mL/min dla każdej z faz. Przygotować LNP za pomocą mikrofluidycznego urządzenia z mieszalnikiem typu herringbone.
- Najpierw przepłukać raz przewodowe i chip mikrofluidyczny (mieszalnik herringbone) bezwodnym etanolem oraz roztworem cytrynianu sodu. Po zmieszaniu przygotowanych faz organicznej i wodnej poprzez przepłukiwanie, pobrać je za pomocą strzykawki 1 mL; stosunek fazy organicznej do wodnej wynosi 1:3. Wprowadzić je odpowiednio do dwóch kanałów pompy strzykawkowej.
- Ustawić prędkości przepływu dla fazy organicznej i wodnej. Dodać 5 mL buforu cytrynianu sodu (50 mM) do probówki do wirowania podłączonej do wylotu. Po wypłukaniu pozostałości roztworu myjącego z przewodów, uruchomić urządzenie i zebrać eluat.
- Przenieść LNP rozproszone w roztworze cytrynianu sodu do rurki do ultrafiltracji 100 kDa, wirować przy 4000 × g przez 5–10 min, następnie dodać 2,5 mL roztworu cytrynianu sodu i 2,5 mL roztworu 1× TBS w celu ich redyspersji i powtórzyć wirowanie raz.
- Dodać 1 mL roztworu cytrynianu sodu i 4 mL roztworu 1× TBS, aby ponownie rozproszyć cząsteczki, a następnie ponownie wirować. Skoncentrowane LNP przechowywać w 1 mL roztworu TBS w temperaturze 4 °C przez krótki czas.
- Użyć zestawu do ilościowego oznaczania RNA opartego na fluorescencji, aby zmierzyć zawartość mRNA w LNP przed i po demulsyfikacji; różnica między tymi dwiema wartościami reprezentuje wydajność enkapsulacji LNP.
- Przygotować bufor 1× TE, roboczy roztwór sondy oraz 2% Triton X-100. Rozcieńczyć standard mRNA (100 µg/mL) do 2 µg/mL za pomocą buforu 1× TE i przygotować krzywą wzorcową z koncentracjami: próbna (blank), 10, 20, 100, 500 i 1000 ng/mL. Wymieszać na wirówce (vortex) 4 µL roztworu LNP z 16 µL 2% roztworu Triton X-100, a następnie odstawić na 10 min.
- Dodać 5 µL zdemulsyfikowanego roztworu LNP do 95 µL buforu 1× TE. Dodać 100 µL roboczego roztworu sondy zarówno do dołków krzywej wzorcowej, jak i do próbek, dokładnie wymieszać, chronić przed światłem i przenieść do czarnej 96-dołkowej płytki.
- Po inkubacji zmierzyć intensywność fluorescencji (Ex480/Em520) przy użyciu czytnika mikrodołkowego. Odjąć wartości absorbancji z dołków próbnych od wartości z dołków krzywej wzorcowej i próbek odpowiednio, aby wykreślić krzywą wzorcową.
- Użyć krzywej wzorcowej do obliczenia stężeń mRNA w roztworze LNP przed i po demulsyfikacji, pomnożyć te wartości przez 200, aby uzyskać stężenia przed rozcieńczeniem, i podstawić je do wzoru obliczeniowego:
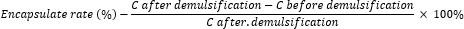
- Pobrać 10 µL LNP i rozcieńczyć w 1 mL roztworu TBS. Wyznaczyć wielkość cząstek, potencjał zeta oraz wartość indeksu polidyspersyjności (PDI) przy użyciu analizatora wielkości cząstek Malvern.
3. Aktywacja i transfekcja limfocytów T
- Sortowanie limfocytów T
- Pobrać PBMC o stężeniu 1 × 10⁷/mL, resuspendować je w temperaturze 37 °C, dodać 10 mL buforu do immunomagnetycznej separacji komórek, dokładnie wymieszać, wirować przy 500 × g przez 8 min, a następnie policzyć komórki.
- Resuspendować komórki i dostosować gęstość do 5 × 10⁷ komórek/mL, dodać 50 µL Isolation Cocktail na każdy 1 mL zawiesiny komórkowej i inkubować w temperaturze pokojowej przez 5 min; dodać 40 µL cząsteczek magnetycznych do immunomagnetycznej izolacji komórek na każdy 1 mL zawiesiny komórkowej i wymieszać; umieścić probówkę na statywie magnetycznym i inkubować w RT przez 10 min.
- Ostrożnie przenieść wzbogaconą zawiesinę komórkową do nowej probówki wirówkowej za pomocą pipety. Zdjąć probówkę z magnesu, dodać 4 mL świeżego buforu do immunomagnetycznej separacji komórek i inkubować przez kolejne 5 min w celu przeprowadzenia drugiej rundy separacji.
- Przemyć komórki pożywką do hodowli limfocytów T (RPMI 1640 GlutaMAX + 10% Fetal Bovine Serum + 1% Penicillin/Streptomycin + 100 IU/mL rhIL-2 + 5 ng/mL rhIL-7 + 5 ng/mL rhIL-15), a następnie wirować i policzyć. Dodać pożywkę do hodowli limfocytów T, aby dostosować gęstość komórek do 1 × 10⁶/mL, i dodać 12,5 µL magnetycznych kulek aktywatora ludzkich limfocytów T CD3/CD28. Inkubować w temperaturze 37 °C w inkubatorze z 5% CO₂ przez 48 h w celu aktywacji komórek.
- Wykrywanie parametrów aktywacji limfocytów T
- Przenieść 200 µL limfocytów T aktywowanych przez 48 h do probówki mikrocentryfugowej o pojemności 1,5 mL. Usunąć magnetyczne kulki aktywacyjne CD3/CD28, dodać 1 mL buforu FACS do przemywania, delikatnie wymieszać pipetując, a następnie wirować przy 500 × g w temperaturze 4 °C przez 5 min. Ostrożnie usunąć nadsącz i powtórzyć czynność 2–3 razy.
- Resuspendować komórki w 100 µL buforu FACS. Dodać po 1 µL przeciwciał przeciwko ludzkiemu CD3, przeciwko ludzkiemu CD25 oraz przeciwko ludzkiemu CD69. Delikatnie wymieszać próbki i inkubować na lodzie w ciemności przez 30 min.
- Dodać 1 mL buforu FACS, aby przemyć komórki, wirować, a następnie ostrożnie usunąć nadsącz, dodać 100 µL buforu FACS oraz 0,1 µL barwnika LIVE/DEAD fixable dead cell stain i inkubować na lodzie w ciemności przez 10 min.
- Resuspendować komórki w 1 mL buforu FACS i wirować przy 500 x g w temperaturze 4 °C przez 5 min, a następnie ostrożnie usunąć nadsącz. Powtórzyć czynność 2–3 razy. Odrzucić nadsącz i resuspendować komórki w 200 µL buforu FACS. Przeanalizować komórki za pomocą cytometrii przepływowej.
- Wybrać komórki docelowe za pomocą FSC-A i SSC-A, wyizolować pojedyncze komórki za pomocą FSC-A i FSC-H oraz zidentyfikować żywe komórki za pomocą barwnika do dyskryminacji komórek żywych i martwych LIVE/DEAD Cell Discrimination Dye (LIVE/DEAD). Porównać stosunki CD25 i CD69 pomiędzy nieaktywnymi a aktywowanymi limfocytami T.
- Transfekcja limfocytów T za pomocą LNP
- Na podstawie obliczeń wydajności enkapsulacji pobrać wymaganą objętość LNP zgodnie z ilością mRNA. Najpierw odwirować LNP rozproszone w TBS w celu ich oddzielenia, a następnie przenieść je do pożywki RPMI 1640.
- Po 48 h usunąć magnetyczne kulki aktywacyjne CD3/CD28 za pomocą statywu magnetycznego. Wirować przy 500 × g przez 8 min, policzyć komórki i dodać pożywkę do hodowli limfocytów T, aby dostosować gęstość do 2 × 10⁶ komórek/mL. Dodać 1 µg LNP-mRNA na 1 × 10⁵ komórek. Delikatnie wymieszać pipetując i inkubować w temperaturze 37 °C w inkubatorze z 5% CO₂ przez 4–6 h.
4. Detekcja ekspresji CAR
- 4–6 h po transfekcji delikatnie wymieszaj komórki CAR-T za pomocą pipety. Przenieś co najmniej 2 × 10⁵ komórek do probówki do mikrowirówki o pojemności 1,5 mL.
- Do probówki do mikrowirówki 1,5 mL dodaj 1 mL buforu FACS. Wymieszaj pipetą, a następnie wiruj przy 500 x g przez 5 min w temperaturze 4 °C. Ostrożnie odlej nadsącz. Powtórz ten krok 2–3 razy.
- Resuspenduj osad komórkowy w 100 µL buforu FACS i podziel próbkę na grupę kontrolną i eksperymentalną, po 50 µL na każdą. Do zawiesiny komórkowej w grupie eksperymentalnej dodaj 1 µL przeciwciała detekcyjnego CAR G4S-linker, delikatnie wymieszaj próbkę i inkubuj na lodzie w ciemności przez 30 min. W przypadku grupy kontrolnej nie dodawaj przeciwciała; inkubuj na lodzie.
- Nabierz pipetą 0,2 µL barwnika do martwych komórek LIVE/DEAD fixable (1000×) i rozcieńcz go w 100 µL buforu FACS; następnie dodaj po 50 µL do grupy kontrolnej i eksperymentalnej, delikatnie wymieszaj próbkę i inkubuj na lodzie w ciemności przez 10 min.
- Przemyj komórki 1 mL buforu FACS. Wiruj przy 500 x g przez 5 min w temperaturze 4 °C. Ostrożnie odlej nadsącz. Powtórz 2–3 razy.
- Odlej nadsącz i resuspenduj komórki w 200 µL buforu FACS. Przeanalizuj komórki za pomocą cytometrii przepływowej.
- Oceń ekspresję CAR, stosując następującą strategię bramkowania (gating): wyznacz bramkę dla komórek docelowych na wykresie FSC-A i SSC-A, bramkę dla pojedynczych komórek na wykresie FSC-A i FSC-H oraz bramkę dla żywych komórek za pomocą barwnika LIVE/DEAD fixable.
UWAGA: Na podstawie wyboru komórek wybarwionych dodatnio przeciwciałem G4S-linker w skrajnie prawej kolumnie populacji żywych komórek grupy kontrolnej, procent wyświetlony dla grupy eksperymentalnej reprezentuje stopień pozytywności CAR.
5. Analiza cytotoksyczności komórek CAR-T in vitro
- Komórki nowotworowe NUGC4 i NCl-N87 wykazujące ekspresję lucyferazy poddać trawieniu trypsyną. Odwirować przy 300 x g przez 5 min. Dodać 1 mL pożywki RPMI 1640, policzyć komórki i dostosować ich gęstość do 5 × 10⁴ komórek/mL. Rozdzielić po 100 µL do każdego dołka płytki 96-dołkowej. Do pozostałych dołków dodać taką samą objętość soli fizjologicznej w buforze fosforanowym (PBS), aby zapobiec odparowywaniu. Inkubować w inkubatorze w temperaturze 37 °C z 5% CO₂ przez 24 h.
- Obliczyć odsetek komórek dodatnich pod kątem CAR na podstawie wyników cytometrii przepływowej. Dodać komórki CAR-T lub limfocyty T do dołków zawierających komórki nowotworowe (100 µL/dołek) w stosunkach efektor do celu wynoszących 10:1, 5:1, 3:1, 1:1, 1:3 oraz 1:5. Inkubować w temperaturze 37 °C z 5% CO₂ przez 24 h.
- Z wykorzystaniem zestawu do analizy genu reporterowego lucyferazy świetlikowej wykryć sygnał lucyferazy z pozostałych komórek nowotworowych zgodnie z instrukcją produktu i obliczyć stopień zabicia: (1 - (wartość RLU komórek efektorowych/wartość RLU komórek docelowych)) × 100%.
6. Walidacja funkcjonalna komórek CAR-T in vivo
- Po tygodniowym okresie aklimatyzacji poprzedzającym inokulację, wstrzyknąć każdemu myszy podskórnie w okolice pachy 5 × 10⁶ Komórki NUGC4. Pomiar wielkości guza należy przeprowadzać codziennie, a objętość guza obliczyć według wzoru: V (mm3) = L × W2/2 (gdzie L to największa średnica guza, a W to najmniejsza średnica) do momentu, aż guz osiągnął 100 mm3.
- Losowo podziel myszy na cztery grupy: trzy grupy badawcze otrzymujące różne dawki oraz grupę kontrolną otrzymującą PBS, po trzy myszy w każdej grupie.
UWAGA: Ustawa o ślepotach nie została wdrożona. - Po inkubacji 10 µg mRNA w ilości 1 × 10⁶ aktywowanych limfocytów T przez 4 h, przygotować dawki 5 × 10⁵ komórki/mysz, 1 × 10⁶ komórek/mysz oraz 2 × 10⁶ komórek/mysz. Podać mieszaninę LNP i limfocytów T myszom poprzez iniekcja do żyły ogonowej, przy czym każda mysz otrzymała 100 µL objętość komórek lub PBS. Dawki podawano w dniach 1, 4, 7 i 10, łącznie w czterech dawkach.
- Pomiar rozmiaru guza u myszy należy przeprowadzić w dniach 0, 2, 4, 6, 8, 10, 12 i 14, a następnie obliczyć objętość guza i wykreślić krzywą wzrostu. Dane należy przedstawić jako średnia ± SD. Różnice między grupami należy przeanalizować za pomocą dwuczynnikowej analizy wariancji (ANOVA) z wykorzystaniem oprogramowania do obliczeń statystycznych i tworzenia wykresów, w połączeniu z testem wielokrotnych porównań Tukeya. ns: brak istotności statystycznej; *P < 0.05; **P < 0.01; ***P < 0.001; ****P < 0.0001.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Zastosowano sekwencję CAR celującą w Claudin18.2, składającą się z jednowłaknistego fragmentu zmiennego (scFv) humanizowanego przeciwciała monoklonalnego anty-Claudin18.2, regionu zawiasowego CD8, regionu transbłonowego CD28, domeny kostymulującej oraz domeny aktywacyjnej CD3ζ. Na podstawie tej sekwencji skonstruowano matrycę DNA zawierającą promotor T7 i ogon poli A do transkrypcji mRNA CAR in vitro (Rysunek 1A). mRNA CAR miało długość około 1800 bp, co potwierdzono za pomocą elekt...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Niniejszy protokół przedstawia niewirusowy system dostarczania mRNA, który zapobiega integracji z genomem gospodarza, unikając tym samym licznych zagrożeń, w tym odrzucenia immunologicznego. Jego przejściowa funkcjonalność zapobiega również toksyczności poza docelowej, umożliwiając krótkotrwałą, kontrolowaną ekspresję w komórkach CAR-T w celu zmniejszenia skutków ubocznych i ryzyka dla bezpieczeństwa.
Przeprowadzono optymalizację projektu sekwencji mRNA CAR w celu regulacji wydajności translac...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy declare, że nie mają żadnych konfliktów interesów
Podziękowania
Pragniemy wyrazić wdzięczność Uniwersytetowi w Szanghaju oraz Laboratorium Centralnemu w Dziesiątym Szpitalu Ludowym w Szanghaju za udostępnienie platformy badawczej na potrzeby niniejszego badania.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Etanol absolutny | Sigma-Aldrich | 459836 | Faza organiczna |
| Agaroza | Beyotime | ST004L | Elektroforeza żelowa |
| przeciwciało monoklonalne (mAb) anty-linker G4S (B02H1) znakowane PE | Hycells | GS-ARPE100 | Wykrywanie CAR |
| Enzym restrykcyjny BspQI | NEB | R0712 | Linearyzacja plazmidu |
| BV421 mysi przeciwciało anty-CD25 przeciwko ludzkiemu antygenowi | BD Biosciences | 564033 | Marker aktywacji |
| Kulek aktywacyjnych CD3/CD28 | Thermo Fisher Scientific | 11161D | Aktywacja limfocytów T |
| Cholesterol | Sigma-Aldrich | C8667 | Lipid strukturalny |
| CO2 Inkubator do hodowli komórkowych | Thermo Fisher / odpowiednik | 250i | Do hodowli limfocytów T i komórek nowotworowych |
| DMG-PEG2000 | Avanti Polar Lipids | 880151 | lipid PEGylowany |
| Kuleczki magnetyczne do izolacji DNA | SYNTHGENE | 10501-005 | Oczyszczanie DNA |
| DNaza I (wolna od RNaz) | NEB | M0303L | Usuwanie matrycy DNA |
| DSPC | Avanti Polar Lipids | 850365 | Fosfolipid |
| Analizator dynamicznego rozpraszania światła | Malvern Panalytical | Zetasizer | W celu wyznaczenia rozmiaru LNP, PDI oraz potencjału zeta |
| Bufor EasySep | STEMCELL Technologies | 20144 | Separacja magnetyczna |
| płytka surowica bydlęca (FBS) | Gibco | 10099-141 | Suplement hodowlany |
| FITC przeciwciało mysie przeciwko ludzkiemu CD3 | BD Biosciences | 555332 | Identyfikacja limfocytów T |
| Cytometr przepływowy | BD Biosciences / odpowiednik | FACSCelesta / LSRFortessa | Dla CAR i markerów aktywacji |
| Barwnik do kwasów nukleinowych GelGreen | Biotium | 41005 | Wizualizacja DNA |
| Barwnik LIVE/DEAD Fixable Dye | Invitrogen | L34955 | Barwienie żywotności |
| Zestaw do analizy lucyferazowej | Promega | E1500 | Odczyt cytotoksyczności |
| Statyw do separacji magnetycznej | STEMCELL Technologies / odpowiednik | 18000 | Do izolacji PBMC i limfocytów T |
| Spektrofotometr NanoDrop | Thermo Fisher Scientific | NanoDrop 2000 | Do oznaczania ilości DNA/RNA |
| Samicze myszy NSG (6–8 tygodni) | Jackson Laboratory | 5557 | Model in vivo |
| PBMC (mononuklearne komórki krwi obwodowej) | Shanghai Saili Biotechnology Company | ||
| Termocykler do PCR | Bio-Rad / odpowiednik | T100 | Do amplifikacji DNA |
| PE mysi przeciwciało przeciwko ludzkiemu CD69 | BD Biosciences | 557050 | Wczesna aktywacja |
| Penicylina-streptomycyna | Gibco | 15140-122 | Antybiotyki |
| Analizator kwasów nukleinowych Qsep | BiOptic Inc. | Qsep100 | Do analizy wielkości i integralności mRNA |
| Zestaw Quant-iT RiboGreen RNA Kit | Invitrogen | R11490 | Wydajność enkapsulacji |
| RapidSpheres | STEMCELL Technologies | 15061 | Znakowanie magnetyczne |
| Rekombinowana ludzka IL-15 | PeproTech | 200-15 | Wsparcie fenotypu pamięci |
| Rekombinowana ludzka interleukina 2 (IL-2) | PeproTech | 200-02 | Ekspansja limfocytów T |
| Rekombinowana ludzka interleukina 7 (IL-7) | PeproTech | 200-07 | Przeżywalność limfocytów T |
| Wirówka chłodząca | Eppendorf / odpowiednik | 5425R | Do koncentracji LNP i przetwarzania komórek |
| Drabina RNA 6000 | Thermo Fisher Scientific | AM7152 | Charakterystyka RNA |
| Zestaw wkładów do RNA (1 szt.) | Bioptyka | C105110 | Kontrola jakości RNA |
| Izolacja RNA za pomocą kulek magnetycznych | SYNTHGENE | 10511-005 | Oczyszczanie mRNA |
| Woda wolna od RNaz | Thermo Fisher Scientific | AM9937 | IVT i postępowanie z RNA |
| RPMI 1640 GlutaMAX | Gibco | 61870-036 | Kultura limfocytów T |
| SM-102 | MedChemExpress / odpowiednik | HY-112563 | Lipid jonizowalny |
| Koktajl do izolacji limfocytów T | STEMCELL Technologies | 15061 | CD3+ Izolacja limfocytów T |
| Zestaw do kotranskrypcji T7 i dodawania czapeczki | SYNTHGENE | 10111-3011 | Synteza mRNA metodą IVT |
| Bufor TBS | Gibco | 3005 | Przechowywanie LNP |
| Trypsyna-EDTA | Gibco | 25200-056 | Odrywanie komórek |
| System obrazowania żeli UV | Syngene / odpowiednik | NuGenius/NuGenius+ | Do weryfikacji trawienia DNA |
Bibliografia
- Bray F, Ferlay J, Soerjomataram I, Siegel RL, Torre LA, Jemal A. Global cancer statistics 2018: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2018;68(6):394-424.
- Saez-Ibañez AR, Upadhaya S, Partridge T, Shah M, Correa D, Campbell J. Landscape of cancer cell therapies: trends and real-world data. Nat Rev Drug Discov. 2022;21(9):631-632.
- Dunbar CE, High KA, Joung JK, Kohn DB, Ozawa K, Sadelain M. Gene therapy comes of age. Science. 2018;359(6372):eaan4672.
- Jiang H, Shi Z, Wang P, Li X, Hou W, Zhang H, et al. Claudin18.2-specific chimeric antigen receptor engineered T cells for the treatment of gastric cancer. J Natl Cancer Inst. 2019;111(4):409-418.
- Baker DJ, Arany Z, Baur JA, Epstein JA, June CH. CAR T therapy beyond cancer: the evolution of a living drug. Nature. 2023;619(7971):707-715.
- Raguram A, Banskota S, Liu DR. Therapeutic in vivo delivery of gene editing agents. Cell. 2022;185(15):2806-2827.
- Khawar MB, Afzal A, Si Y, Sun H. Steering the course of CAR T cell therapy with lipid nanoparticles. J Nanobiotechnology. 2024;22(1):380.
- Hamilton AG, Thatte AS, Xu J, Mai D, Billingsley MM, Mitchell MJ, et al. High-throughput in vivo screening using barcoded mRNA identifies lipid nanoparticles with extrahepatic tropism for in situ immunoengineering. Adv Mater. 2026;38(13):e14370.
- Żak MM, Yoo J, Utrero-Rico A, Kim J, Smith R, Wang L, et al. A tumor-selective mRNA system enables precision cancer treatment. Mol Ther. 2026;34(2):1066-1083.
- Han JH, Fagan E, Yeom K, Park JH. In situ chimeric antigen receptor macrophage therapy via co-delivery of mRNA and immunostimulant. ACS Nano. 2025;19(48):40798-40816.
- Chen X, Li X, Yan Y, Wang J, Liu Y, Zhang Q, et al. Splenic dendritic cell-targeting mRNA transfection of H-type ionizable lipid-based LNPs for enhancing tumor immunotherapy. Bioact Mater. 2026;61:429-447.
- Roundtree IA, Evans ME, Pan T, He C. Dynamic RNA modifications in gene expression regulation. Cell. 2017;169(7):1187-1200.
- Ikeda RA, Richardson CC. Interactions of the RNA polymerase of bacteriophage T7 with its promoter during binding and initiation of transcription. Proc Natl Acad Sci U S A. 1986;83(11):3614-3618.
- Holtkamp S, Kreiter S, Selmi A, Simon P, Koslowski M, Huber C, et al. Modification of antigen-encoding RNA increases stability, translational efficacy, and T-cell stimulatory capacity of dendritic cells. Blood. 2006;108(13):4009-4017.
- Tada M, Abe N, Inagaki M, Sato K, Yamaguchi T, Tanaka H, et al. The effect of cap structure and poly(A) positioning on mRNA translation efficiency. Angew Chem Int Ed Engl. 2025;64(50):e202514124.
- Ye Z, Chen J, Zhao X, Li Y, Wang X, Zhang Y, et al. In vitro engineering chimeric antigen receptor macrophages and T cells by lipid nanoparticle-mediated mRNA delivery. ACS Biomater Sci Eng. 2022;8(2):722-733.
- Billingsley MM, Singh N, Ravikumar P, Zhang R, June CH, Mitchell MJ. Ionizable lipid nanoparticle-mediated mRNA delivery for human CAR T cell engineering. Nano Lett. 2020;20(3):1578-1589.
- Billingsley MM, Hamilton AG, Mai D, Singh N, Zhang R, Lee Y, et al. Orthogonal design of experiments for optimization of lipid nanoparticles for mRNA engineering of CAR T cells. Nano Lett. 2022;22(1):533-542.
- Zong Y, Lin Y, Wei T, Cheng Q. Lipid nanoparticle (LNP) enables mRNA delivery for cancer therapy. Adv Mater. 2023;35(51):e2303261.
- Sun D, Lu ZR. Structure and function of cationic and ionizable lipids for nucleic acid delivery. Pharm Res. 2023;40(1):27-46.
- Su FY, Zhao QH, Dahotre SN, Li X, Wang Y, Zhang Z, et al. In vivo mRNA delivery to virus-specific T cells by light-induced ligand exchange of MHC class I antigen-presenting nanoparticles. Sci Adv. 2022;8(8):eabm7950.
- Herrera-Barrera M, Ryals RC, Gautam M, Patel A, Kim S, Wilson J, et al. Peptide-guided lipid nanoparticles deliver mRNA to the neural retina of rodents and nonhuman primates. Sci Adv. 2023;9(2):eadd4623.
- Kheirolomoom A, Kare AJ, Ingham ES, Mahakian LM, Tam SM, Silvestrini MT, et al. In situ T-cell transfection by anti-CD3-conjugated lipid nanoparticles leads to T-cell activation, migration, and phenotypic shift. Biomaterials. 2022;281:121339.
- Tombácz I, Laczkó D, Shahnawaz H, Muramatsu H, Natesan A, Yadegari A, et al. Highly efficient CD4+ T cell targeting and genetic recombination using engineered CD4+ cell-homing mRNA-LNPs. Mol Ther. 2021;29(11):3293-3304.
- Rurik JG, Tombácz I, Yadegari A, Méndez Fernández PO, Shewale SV, Li L, et al. CAR T cells produced in vivo to treat cardiac injury. Science. 2022;375(6576):91-96.
- Shi D, Toyonaga S, Anderson DG. In vivo RNA delivery to hematopoietic stem and progenitor cells via targeted lipid nanoparticles. Nano Lett. 2023;23(7):2938-2944.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny