Niniejszy protokół opisuje przygotowanie naczyń dyfuzyjnych wspomaganych heksametylodisiloksanem (HMDS), a następnie pomiary za pomocą elektrody jonowo-selektywnej w celu ilościowego oznaczenia masy jonów fluorkowych w surowicy, kościach i zębach myszy. Metoda ta stanowi czułe, oparte na kalibracji podejście do oceny akumulacji fluorków w próbkach biologicznych.
Artykuł metodologiczny
Oznaczenie ilościowe fluorków w surowicy, kościach i zębach w modelu mysim z wykorzystaniem dyfuzji wspomaganej heksametylodizyloksanem oraz pomiarów elektrodą jonoselektywną
W tym artykule
Podsumowanie
Streszczenie
Ilościowe oznaczenie poziomu fluorków w tkankach biologicznych jest niezbędne do zrozumienia ekspozycji, metabolizmu i toksyczności fluorków. Niniejszy protokół opisuje czułą i powtarzalną metodę pomiaru masy jonów fluorkowych w surowicy, kościach i zębach z wykorzystaniem dyfuzji wspomaganej heksametyldisiloksanem (HMDS), a następnie analizy za pomocą elektrody jonoselektywnej (ISE). Próbki biologiczne, w tym surowica, kość udowa i siekacze żuchwy, są pobierane od myszy poddanych kontrolowanym zabiegom z użyciem fluorków. Próbki kości i zębów są popielane, mielone i nawadniane, natomiast surowica jest przetwarzana bezpośrednio. Każda próbka jest przenoszona do naczynia dyfuzyjnego zawierającego wodę ultraczystą i uszczelniana pokrywką wyłożoną wazeliną, na której znajdują się krople wodorotlenku sodu służące jako pułapki na fluorki. Wstrzyknięcie kwasu siarkowego nasyconego HMDS inicjuje uwalnianie i dyfuzję fluorków, co pozwala na ilościowe wychwycenie uwolnionych jonów fluorkowych w pułapkach. Po całonocnej dyfuzji krople z pułapek na fluorki są łączone w jedną próbkę, zakwaszane do wymaganego zakresu pH i doprowadzane do określonej objętości w celu pomiaru ISE. Naczynia dyfuzyjne do kalibracji, przygotowane z zastosowaniem znanych mas fluorków, służą do wygenerowania krzywej wzorcowej dla kwantyfikacji, a próbki kontroli jakości weryfikują stabilność elektrody. Reprezentatywne wyniki uzyskane od młodocianych i dojrzałych myszy eksponowanych na 0 lub 125 ppm fluorków demonstrują zdolność metody do wykrywania różnic w poziomach fluorków w surowicy, kościach i zębach, zależnych od wieku i dawki. Niniejszy protokół zapewnia solidne, oparte na kalibracji podejście do ilościowego oznaczania fluorków w różnorodnych macierzach biologicznych i jest odpowiedni do badań nad ekspozycją na fluorki, ich odkładaniem się w tkankach oraz skutkami toksykologicznymi w modelach mysich. Kluczową zaletą tej metody jest możliwość dokładnej kwantyfikacji fluorków w niezwykle małych próbkach, w tym w 3–5 mg popiołu uzyskanego z pojedynczych siekaczy mysich, ponieważ proces dyfuzji koncentruje wszystkie uwolnione fluorki w mierzalnej objętości próbki mniejszej niż 100 µL.
Wprowadzenie
Fluorek jest naturalnie występującym anionem, a jego optymalny poziom jest skuteczny w zapobieganiu próchnicy zębów1,2,3,4,5. W Stanach Zjednoczonych (U.S.) fluoryzacja wody w społecznościach na poziomie 0,7 ppm została wprowadzona jako strategia zdrowia publicznego w celu zmniejszenia zapadalności na próchnicę i poprawy zdrowia jamy ustnej6. Jednakże przedłużone spożywanie nadmiernych ilości fluorków może niekorzystnie wpływać na wiele tkanek. Wysoka ekspozycja na fluorki zaburza tworzenie się szkliwa7,8,9, zmienia proces kostnienia10 i upośledza integralność szkieletu11.
Na poziomie komórkowym ekspozycja na fluor wywołuje szereg zaburzeń metabolicznych, w tym stres oksydacyjny12, stres retikulum endoplazmatycznego13, modyfikacje epigenetyczne zmieniające ekspresję genów14 oraz apoptozę w ameloblastach15,16,17,18. W skali globalnej podwyższone stężenia fluorków w wodach gruntowych (>1.5 ppm) stanowią istotny problem zdrowotny. Niedawne badanie z wykorzystaniem modelowania predykcyjnego wykazało, że około 180 milionów ludzi na całym świecie jest potencjalnie narażonych na nadmierną ekspozycję na fluor, przy czym największe obciążenie występuje w Azji i Afryce1. Poza wodą pitną ekspozycja na fluor następuje również poprzez żywność (np. owoce morza; ~1.9 ppm), napoje (np. herbata; 0.5–6 ppm19) oraz produkty stomatologiczne, takie jak pasta do zębów20 (1,000–1,500 ppm).
Zrozumienie ekspozycji na fluor, jego metabolizmu i depozycji w tkankach jest zatem niezbędne do oceny zarówno korzyści terapeutycznych, jak i potencjalnych skutków toksykologicznych. Precyzyjne oznaczenie ilości fluoru w próbkach biologicznych — w tym w moczu, surowicy, kościach i zębach — stanowi krytyczny element tych badań. Pomiar ten jest jednak trudny analitycznie ze względu na właściwości chemiczne fluoru oraz jego silne powinowactwo do macierzy bogatych w wapń. Około 99% fluoru w organizmie znajduje się w tkankach zmineralizowanych, takich jak kości i zęby21. Aby sprostać tym wyzwaniom, opracowano szereg technik analitycznych, w tym potencjometrię z użyciem elektrody jonoselektywnej (ISE), chromatografię jonową, testy kolorymetryczne, procedury miareczkowe oraz metody jądrowe lub aktywacyjne22. Wśród nich technika dyfuzji wspomaganej heksametyldisiloksanem (HMDS) w połączeniu z pomiarem za pomocą elektrody selektywnej wobec jonów fluorkowych stała się jednym z najniezawodniejszych i najszerzej stosowanych podejść w przypadku macierzy biologicznych ze względu na swoją czułość, powtarzalność i kompatybilność z różnymi typami próbek23,24,25,26,27,28,29.
Mimo dostępności wielu metod analitycznych, każde podejście posiada ograniczenia, które mogą zawężać jego zastosowanie w badaniach eksperymentalnych lub klinicznych. Chromatografia jonowa zapewnia wysoką czułość i selektywność, lecz wymaga specjalistycznej aparatury i rozbudowanego przygotowania próbek30,31. Metody kolorymetryczne, takie jak metoda SPADNS (sód 2‑(parasulfofenyloazo)‑1,8-dihydroksynaftaleno-3,6‑disulfonian), są proste i niedrogie, ale są podatne na interferencje wywołane mętnością i endogennymi chromoforami, co ogranicza ich wiarygodność w złożonych próbkach biologicznych22,32,33. Metody miareczkowe są kosztowo efektywne i proste, lecz brakuje im czułości wymaganej do wykrywania śladowych ilości fluorków w większości preparatów biologicznych34. Techniki jądrowe lub oparte na aktywacji oferują wyjątkową czułość, ale wymagają dostępu do reaktorów lub źródeł neutronów opartych na akceleratorach, co czyni je niepraktycznymi do rutynowego użytku laboratoryjnego35. W przeciwieństwie do nich, dyfuzja wspomagana przez HMDS, a następnie pomiar ISE, zapewnia praktyczną równowagę między czułością, kosztem a dostępnością, zapewniając jednocześnie całkowite uwolnienie fluorków zarówno z tkanek miękkich, jak i zmineralizowanych. Jest to szczególnie korzystne w badaniach z udziałem małych zwierząt, gdzie dostępność tkanek jest ograniczona, a struktury zmineralizowane, takie jak siekacze myszy, dostarczają jedynie 3–5 mg popiołu na ząb.
Zdolność metody dyfuzyjno-ISE do koncentracji całego uwolnionego fluorku w małej, określonej objętości umożliwia dokładne oznaczanie ilościowe nawet w niezwykle małych próbkach. Dzięki temu metoda ta jest dobrze dostosowana do badań toksykokinetycznych, eksperymentów dawka-odpowiedź oraz badań metabolizmu fluorków na różnych etapach rozwoju. Małe gryzonie, w szczególności myszy C57BL/6J, są szeroko stosowane jako modele zwierzęce do badania efektów działania fluorków7,9,12,29,36.
W niniejszym protokole autorzy stosują technikę dyfuzji wspomaganej przez HMDS, a następnie pomiar za pomocą elektrody selektywnej wobec fluorków w celu ilościowego oznaczenia poziomu fluorków w surowicy, kościach i zębach pobranych od myszy eksponowanych na wysoką dawkę fluorków (125 ppm) w porównaniu z nieleczoną grupą kontrolną. Autorzy porównują ponadto akumulację fluorków u myszy w wieku młodzieńczym (6 tygodni w momencie rozpoczęcia leczenia) i dojrzałym (18 tygodni w momencie rozpoczęcia leczenia), aby ocenić zależne od wieku różnice w metabolizmie fluorków i ich odkładaniu się w tkankach. Jako reprezentatywną tkankę zębną wybrano siekacze żuchwy, ponieważ siekacze gryzoni wyrastają w sposób ciągły i osiągają stan równowagi między wyrastaniem a ścieraniem okluzyjnym mniej więcej w 7. tygodniu życia. Ten wzorzec ciągłego wzrostu zapewnia spójny i dostępny gradient rozwoju szkliwa, co czyni siekacze mysie powszechnie stosowanym i dobrze zwalidowanym modelem do badania formowania się szkliwa oraz fluorozy zębów.
Protokół
Wszystkie procedury opisane w niniejszym protokole zostały wykonane zgodnie z wytycznymi i przepisami dotyczącymi wykorzystania zwierząt kręgowców, zatwierdzonymi przez Institutional Animal Care and Use Committee (IACUC) na Nova Southeastern University (Protokół nr 2023.02.MSuz1), która posiada akredytację Association for Assessment and Accreditation of Laboratory Animal Care International (AAALAC). Wszystkie prace z udziałem zwierząt były zgodne z przewodnikiem po opiece i wykorzystaniu zwierząt laboratoryjnych oraz wytycznymi American Veterinary Medical Association (AVMA) dotyczącymi eutanazji zwierząt. Wszystkie materiały użyte w tej badaniu są wymienione w Tabeli Materiałów.
1. Zwierzęta oraz przygotowanie i podawanie fluorku sodu w modelu mysim
- Zwierzęta: Przypisz samce myszy C57BL/6J do dwóch kategorii wiekowych: młodzieńczych, w wieku 6 tygodni w chwili rozpoczęcia leczenia, oraz dojrzałych, w wieku 18 tygodni w chwili rozpoczęcia leczenia.
- Zapewnij każdej grupie dostęp do wody dejonizowanej bez fluorków (0 ppm F⁻) lub wody pitnej suplementowanej fluorkiem sodu (125 ppm F⁻) przez 6-tygodniowy okres ekspozycji.
- Uwzględnij pięć zwierząt dla każdego wieku i warunku leczenia (N = 5/grupa).
- Po zakończeniu okresu ekspozycji pobierz surowicę, kości udowe oraz siekacze żuchwy, a następnie przygotuj wszystkie zebrane próbki do dalszych analiz.
UWAGA: Próbka: Przetworzony materiał, taki jak popiół z kości, popiół z zęba oraz surowica.
- Zakwaterowanie i dieta zwierząt: Utrzymuj myszy w standardowych warunkach laboratoryjnych z dostępem ad libitum do pożywienia i wody.
- Zapewnij dietę bez fluorków zaczynając od jednego tygodnia przed pobraniem zębów, kości i surowicy, aby zminimalizować tło poziomu fluorków.
- Woda pitna z fluorkiem sodu
- Aby przygotować wodę pitną suplementowaną fluorkiem, rozpuść fluorek sodu (NaF) w wodzie dejonizowanej, aby uzyskać pożądane stężenie fluorków (np. 125 ppm F⁻).
- Przefiltruj roztwór przez filtr próżniowy 0,2 µm do autoklawowanej butelki. Przygotowuj świeży roztwór co 2 dni.
OSTROŻNIE: NaF jest toksyczny w przypadku połknięcia i może powodować podrażnienie skóry i oczu. Pracuj pod wyciągiem, nosząc fartuch laboratoryjny, rękawice nitrylowe i okulary ochronne.
- W przypadku kontrolnej wody bez fluorków, przefiltruj wodę dejonizowaną przez filtr próżniowy 0,2 µm do autoklawowanej butelki. Przygotowuj świeżą wodę co 2 dni.
- Zapewnij dostęp ad libitum do wody pitnej suplementowanej fluorkiem lub wolnej od fluorków przez pożądany czas trwania leczenia fluorkami. Monitoruj codziennie poziom wody i wymieniaj butelki co 2 dni.
- Po zakończeniu okresu ekspozycji uśmierć zwierzęta poprzez inhalację dwutlenkiem węgla (CO₂), a następnie dekapitację. Procedury eutanazji przeprowadzono zgodnie z wytycznymi AVMA dotyczącymi eutanazji zwierząt i zostały one zatwierdzone w ramach instytucjonalnego protokołu IACUC.
OSTROŻNIE: CO2 jest środkiem duszącym. Wykonuj procedury w dobrze wentylowanym pomieszczeniu i upewnij się, że komora działa prawidłowo. Unikaj bezpośredniej ekspozycji na wdychanie.
2. Przygotowanie preparatów do pomiaru fluorków
- Pobieranie krwi
- Eutanatyzować myszy poprzez inhalację CO₂ i niezwłocznie pobrać krew metodą terminalnej punkcji serca, używając strzykawki tuberkulinowej o pojemności 1 mL. Przenieść krew do probótek do mikrocentryfugi o pojemności 1,5 mL. Wszystkie zużyte igły i strzykawki należy wyrzucić do zatwierdzonego przez instytucję pojemnika na odpady ostry.
OSTROŻNIE: Igły strzykawek są ostre i mogą spowodować zranienia; należy obchodzić się z nimi ostrożnie. - Przechowywać krew przez 30 min w temperaturze pokojowej, a następnie wirować przez 10 min przy 2 000 × g.
- Przenieść supernatant (surowicę) do probótki do mikrocentryfugi i przechowywać w temperaturze −80 °C.
OSTROŻNIE: Zamrażarki niskotemperaturowe stwarzają ryzyko odmrożeń. Podczas pracy z probówkami należy nosić izolowane rękawice i unikać długotrwałego kontaktu skóry z zimnymi powierzchniami.
- Eutanatyzować myszy poprzez inhalację CO₂ i niezwłocznie pobrać krew metodą terminalnej punkcji serca, używając strzykawki tuberkulinowej o pojemności 1 mL. Przenieść krew do probótek do mikrocentryfugi o pojemności 1,5 mL. Wszystkie zużyte igły i strzykawki należy wyrzucić do zatwierdzonego przez instytucję pojemnika na odpady ostry.
- Kości
- Wyobcowanie kości udowych: Po eutanazji wyciąć tylne kończyny w stawach biodrowych.
- Ostrożnie usunąć wszystkie tkanki miękkie z kości udowych. Przemyć tkanki trzy razy wodą dejonizowaną. Przechowywać kości w temperaturze -80 °C do czasu dalszego przetwarzania. Usunięte tkanki miękkie oraz wszelkie zanieczyszczone materiały należy wyrzucić do instytucjonalnego strumienia odpadów biologicznych.
UWAGA: Tkanki mogą być utrwalone w 4% paraformaldehydzie z 2% sacharozą przez 12–16 h w celu długoterminowego przechowywania w 70% etanolu. Ta procedura utrwalania nie wpływa na dokładność późniejszego oznaczania ilości fluorków. - Dokładnie opłukać kości wodą dejonizowaną. Osuszyć nadmiar wilgoci papierowym ręcznikiem beztkaninowym.
- Przenieść kości do probótek do mikrocentryfugi o pojemności 1,5 mL z otwartymi wieczkami, aby umożliwić odparowanie, i umieścić je w suszarce w temperaturze 60 °C na 12–16 h.
OSTROŻNIE: Suszarka może spowodować oparzenia. Podczas pracy z próbkami należy używać rękawic odpornych na wysoką temperaturę. - Spalanie kości: Przenieść wysuszone kości do tygli aluminiowych. Umieścić tygle w piecu muflowym i nagrzewać do 600 °C z szybkością 150 °C/h, a następnie wytrzymać przez 6 h. Poczekać, aż piec ochłonie poniżej 200 °C przed wyjęciem tygli. Wszelkie pozostałe fragmenty kości lub zanieczyszczone materiały eksploatacyjne należy wyrzucić do instytucjonalnego strumienia odpadów biologicznych.
OSTROŻNIE: Piec muflowy i tygle osiągają ekstremalne temperatury, co stwarza poważne ryzyko oparzeń. Zawsze należy poczekać, aż piec ostygnie przed wyjęciem tygli. Podczas wyjmowania tygli należy nosić fartuch laboratoryjny, okulary ochronne i rękawice odporne na wysoką temperaturę oraz używać długiej pęsety, aby uniknąć bezpośredniego kontaktu z gorącymi powierzchniami.
KROK KRYTYCZNY: Niepełne spalanie upośledzi analizy w dalszych etapach. Przed przejściem dalej należy upewnić się, że materiał kostny osiągnął stan pełnego utlenienia; jakikolwiek pozostały węgiel będzie zakłócał kolejne pomiary.
UWAGA: Prawidłowo spalone kości powinny mieć jednolity jasnoszary lub biały kolor. Ciemniejsze cząsteczki — zwłaszcza czarne lub przypominające węgiel osady — wskazują na niepełne spalanie. W przypadku wystąpienia przebarwień należy wydłużyć czas spalania, aby umożliwić całkowite usunięcie materiału organicznego. - Przechowywanie spalonych kości: Bezpośrednio po spalaniu przenieść kości do probótek do mikrocentryfugi o pojemności 1,5 mL. Uszczelnić probótki Parafilmem i przechowywać w deskrytorze próżniowym do momentu użycia.
- Zęby
- Ekstrakcja siekaczy dolnych: Wykonać cięcie poziome na poziomie stawu skroniowo-żuchwowego, aby oddzielić żuchwę od szczęki.
- Wykonać cięcia w płaszczyźnie strzałkowej, aby podzielić zarówno szczękę, jak i żuchwę na połowy lewą i prawą.
- Przemyć tkanki trzy razy wodą dejonizowaną i ostrożnie wyekstrahować siekacze dolne. Przechowywać wyekstrahowane siekacze w temperaturze -80 °C do czasu dalszego użycia. Wyekstrahowane tkanki miękkie oraz wszelkie zanieczyszczone materiały eksploatacyjne należy wyrzucić do instytucjonalnego strumienia odpadów biologicznych.
OSTROŻNIE: Podczas wykonywania cięć w okolicy stawu skroniowo-żuchwowego i w płaszczyźnie strzałkowej należy ostrożnie posługiwać się ostrymi narzędziami sekcyjnymi, aby uniknąć obrażeń. Należy stosować odpowiednie środki ochrony indywidualnej, w tym rękawiczki, fartuch laboratoryjny i okulary ochronne.
UWAGA: Tkanki mogą być utrwalone w 4% paraformaldehydzie z 2% sacharozą przez 12–16 h w celu długoterminowego przechowywania w 70% etanolu. Ta procedura utrwalania nie wpływa na dokładność późniejszego oznaczania ilości fluorków. - Przygotowanie zębów do spalania: Dokładnie opłukać zęby wodą dejonizowaną i umieścić je w 1% nadtlenku wodoru (H₂O₂) na 12–16 h. Zużyte roztwory nadtlenku wodoru należy utylizować jako odpady chemiczne niebezpieczne.
- Ponownie opłukać wodą dejonizowaną, krótko osuszyć beztkaninową chusteczką i przenieść do probótek do mikrocentryfugi o pojemności 1,5 mL z otwartymi wieczkami. Umieścić probótki w suszarce w temperaturze 60 °C na 12–16 h.
OSTROŻNIE: Nadtlenek wodoru jest utleniaczem i może powodować podrażnienia skóry i oczu. Należy go używać pod wyciągiem, nosząc fartuch laboratoryjny, rękawiczki nitrylowe i okulary ochronne. Unikać kontaktu z materiałami łatwopalnymi. - Spalanie zębów: Przenieść wysuszone zęby do tygli aluminiowych i spalić w piecu muflowym w temperaturze 600 °C przez 20 h, stosując szybkość wzrostu temperatury 150 °C/h.
- Wyjąć tygle dopiero po ochłodzeniu się pieca poniżej 200 °C.
OSTROŻNIE: Piec muflowy i tygle osiągają ekstremalne temperatury, co stwarza poważne ryzyko oparzeń. Należy poczekać, aż piec ostygnie poniżej 200 °C przed wyjęciem tygli. Podczas wyjmowania tygli należy nosić fartuch laboratoryjny, okulary ochronne i rękawice odporne na wysoką temperaturę oraz używać długiej pęsety, aby uniknąć bezpośredniego kontaktu z gorącymi powierzchniami.
KROK KRYTY CNY: Należy zapewnić pełne utlenienie; pozostały węgiel będzie zakłócał późniejsze analizy.
UWAGA: Spalony materiał zębowy powinien mieć jednolity jasnoszary lub biały kolor. W przypadku pozostania czarnych osadów należy powtórzyć proces spalania. - Przechowywanie spalonych próbek zębów: Bezpośrednio po spalaniu przenieść zęby do okrągłodennych probótek do mikrocentryfugi o pojemności 2 mL.
- Uszczelnić probótki Parafilmem i przechowywać w deskrytorze próżniowym do momentu użycia.
3. Przygotowanie szalek do dyfuzji wspomaganej HMDS
- Odczynniki i materiały
- Kwas siarkowy 6 N: Przynajmniej dwa dni przed przygotowaniem naczyń dyfuzyjnych należy przygotować roztwór zapasowy kwasu siarkowego 6 N.
UWAGA: Naczynie dyfuzyjne: Szczelny pojemnik zaprojektowany w celu stworzenia kontrolowanego, zamkniętego środowiska, w którym składniki uwalniane z przetworzonego materiału biologicznego mogą zostać przechwycone przez pułapkę chemiczną przymocowaną do pokrywy. Szczelna konstrukcja zapobiega wymianie z powietrzem zewnętrznym i zapewnia, że uwalniane anality są kierowane w stronę pułapki w celu ich późniejszego pomiaru. - Umieścić plastikowy zlew o pojemności 1 l z mieszadełkiem magnetycznym na mieszalce magnetycznej i dodać 416 ml wody ultraczystej.
- Za pomocą pipety serologicznej o objętości 50 ml powoli dodaj 84 ml 36 N H₂SO₄ do wody, stale mieszając. Roztwór ulegnie nagrzaniu; należy go schłodzić do temperatury pokojowej.. Nieużyte lub zużyte roztwory kwasu siarkowego należy utylizować jako niebezpieczne odpady chemiczne w ramach instytucjonalnego systemu zagospodarowania odpadów chemicznych.
UWAGA: Kwas siarkowy jest silnie żrący. Należy z nim pracować w dygestorium, stosując rękawice odporne na kwasy, fartuch laboratoryjny oraz gogle ochronne. W przypadku kontaktu natychmiast przemyć obfitą ilością wody. - Kwas siarkowy 6 N nasycony HMDS: Przenieś kwas siarkowy 6 N do rozdzielacza o pojemności 2 l i dodaj 15 ml heksametylodisiloksanu (HMDS).
- Należy upewnić się, że korek i kran są szczelnie zamknięte, trzymać rozdzielacz poziomo i energicznie wstrząsać, aż pojawią się drobne kropelki HMDS.
- Otwórz korek, aby uwolnić gaz wywoławczy, i powtórz ten proces jeszcze dwa razy.
- Pozostaw korek uchylony przez kilka godzin. Lejek rozdzielający zawierający 6 N nasycony HMDS kwas siarkowy przechowuj w statywie wewnątrz dygestorium. Kwas siarkowy zawierający HMDS oraz materiały zanieczyszczone należy utylizować jako niebezpieczne odpady chemiczne.
OSTRZEŻENIE: HMDS jest łatwopalny i toksyczny przy wdychaniu. Należy z nim pracować w komorze dyfuzyjnej (dygestorium), nosząc fartuch laboratoryjny, rękawice oraz okulary ochronne. Przechowywać z dala od źródeł zapłonu. - 0,05 N wodorotlenek sodu: Rozpuścić 1 g granulek NaOH w 25 ml wody ultrapurej w celu przygotowania roztworu zapasowego o stężeniu 1 N.
- Wymieszać 2 ml roztworu zapasowego 1 N NaOH z 38 ml wody ultrapurej, aby otrzymać roztwór 0,05 N NaOH.
- Rozdziel 0,05 N NaOH do probówek do mikrowirówki o pojemności 1,5 ml w ilościach na jednorazowe użycie, zabezpiecz nakrętki Parafilmem i przechowuj probówki w deskryktorze próżniowym, aby zminimalizować absorpcję CO₂. Zużyte lub niewykorzystane roztwory wodorotlenku sodu należy zutylizować jako niebezpieczne odpady chemiczne.
OSTRZEŻENIE: Wodorotlenek sodu jest silnie żrący i może powodować poważne oparzenia. Należy stosować fartuch laboratoryjny, rękawice oraz okulary ochronne. Roztworami należy obchodzić się ostrożnie, aby uniknąć rozprysków. - Kwas octowy 0,2 N: Dodać 575 µL dodaj lodowaty kwas octowy do wody ultrapure i dopełnij do objętości końcowej 50 mL, aby przygotować 0,2 N kwas octowy. Roztwory kwasu octowego należy utylizować jako niebezpieczne odpady chemiczne.
OSTRZEŻENIE: Kwas octowy jest substancją żrącą i może podrażniać skórę, oczy oraz drogi oddechowe. Należy z nim pracować w komorze z wyciągiem chemicznym, nosząc fartuch laboratoryjny, rękawice oraz okulary ochronne. - Wazelina: Rozpuścić około 100 g wazeliny w temperaturze 60 °C w piekarniku. Naciągnąć płynną wazelinę do strzykawek o objętości 10 ml, a następnie pozostawić do ochłodzenia i zestalenia. Strzykawki wypełnione wazeliną można przechowywać w temperaturze pokojowej przez kilka tygodni.
- Szalka Petriego: Do przygotowania szalek do dyfuzji należy użyć nieobrobionych szalek Petriego o wymiarach 60 × 15 mm.
- Wytop mały otwór w pokrywie szalki Petriego, używając podgrzanej igły do strzykawki o rozmiarze 18 G.
- Nanieś ciągłą warstwę wazeliny na wewnętrzną krawędź pokrywki, używając strzykawki 10 ml z założoną tępą igłą 14 G. Wszystkie zużyte igły należy wyrzucić do zatwierdzonego przez instytucję pojemnika na odpady ostre.
OSTRZEŻENIE: Igły strzykawki są ostre i mogą spowodować obrażenia wskutek nakłucia. Należy z nimi obchodzić się ostrożnie i utylizować w zatwierdzonych pojemnikach na odpady ostre. Podczas podgrzewania igieł należy używać rękawic odpornych na wysoką temperaturę oraz ochrony oczu, aby zapobiec oparzeniom. - Roztwory zapasowe NaF do kalibracji naczyń dyfuzyjnych. Rozpuścić 4,19 g NaF w 1 L wody ultraczystej w celu przygotowania 100 mM roztworu zapasowego. Przygotować roztwór 10 mM, 100 µMoraz 10 µM roztwory stokowe poprzez sekwencyjne rozcieńczenia 1:10 roztworu 100 mM.
UWAGA: Jeden mol NaF dostarcza 19 g F⁻; zatem 1 µL z 10 µM NaF zawiera 0,19 ng F⁻ i 1 µL 10 mM NaF zawiera 190 ng F⁻.
UWAGA: Szalki dyfuzyjne do kalibracji: Szalki dyfuzyjne stosowane specjalnie do kalibracji z użyciem znanej masy jonów fluorkowych (F¯).
- Kwas siarkowy 6 N: Przynajmniej dwa dni przed przygotowaniem naczyń dyfuzyjnych należy przygotować roztwór zapasowy kwasu siarkowego 6 N.
- Przygotowanie szalek dyfuzyjnych dla poszczególnych próbek
- Szalka do dyfuzji w surowicy: Pipetować 3 ml wody ultrapurej na dno szalki Petriego i dodać 75 µL surowicę. Wszelkie materiały zanieczyszczone surowicą należy zutylizować zgodnie z instytucjonalnymi procedurami usuwania odpadów biologicznych. Przejdź do kroku 3.4.
- Szalka dyfuzyjna do kości
- Pulweryzacja popiołu kostnego: Za pomocą mikroszpatułki rozetrzeć popiół kostny w probówkach do mikrowirówki o pojemności 1,5 ml na drobny proszek. Przystąpić do przetwarzania spulweryzowanego popiołu kostnego bezzwłocznie. Materiały eksploatacyjne zanieczyszczone popiołem kostnym należy zutylizować zgodnie z instytucjonalnymi procedurami usuwania odpadów chemicznych.
- Ważenie i hydratacja popiołu kostnego
- Umieść pustą część dolną szalki Petriego na tacy wagi analitycznej o rozdzielczości co najmniej 0,1 mg.
- Przenieś zmielony popiół kostny z probówki do mikrocentrifugówki o pojemności 2 ml do niewielkiego porcelanowego naczynia, aby zminimalizować ładunek elektrostatyczny i zapobiec rozprzestrzenianiu się proszku.
- Za pomocą mikrospatułki należy przenieść około 5 mg popiołu kostnego do naczynia i natychmiast przykryć proszek 3 ml wody ultrapurej, przed zdjęciem naczynia z wagi analitycznej, aby zapobiec rozprzestrzenianiu się popiołu.
- Zapisz dokładną masę każdej próbki popiołu kostnego. Przejdź do kroku 3.4.
- Szalka dyfuzyjna do zębów
- Frezowanie opalonych zębów
- Przenieść zpopiołe siekacze do probówek do mikrocentrifugowania o okrągłym dnie o pojemności 2 ml i do każdej probówki dodać stalową kulkę o średnicy 5 mm. Zamknąć probówki i zabezpieczyć nakrętki Parafilmem.
- Sproszkuj zpopiołe siekacze w homogenizatorze kuleczkowym przy 2500 obr./min przez 10 s. Przystąp do dalszej obróbki zmielonych zębów niezwłocznie.
- Ważenie i nawadnianie zpopiołowanych zębów
- Przelej całą zawartość probówki, wliczając w to stalową kuleczkę, na dno szalki dyfuzyjnej umieszczonej na tacy wagi analitycznej. Zużyte materiały zanieczyszczone popiołem zębnym należy zutylizować zgodnie z instytucjonalnymi procedurami utylizacji odpadów chemicznych.
- Wyjmij stalową kulkę ze szalki i zapisz dokładną masę popiołu zębowego (zazwyczaj 3–4 mg na jeden siekacz dolny).
- Należy bezzwłocznie dodać 3 ml wody ultraczystej, aby przykryć popiół z zęba, a następnie zdjąć naczynie z wagi, aby zapobiec rozproszeniu popiołu spowodowanemu wyładowaniem elektrostatycznym. Następnie należy przejść do kroku 3.4.
- Frezowanie opalonych zębów
- Kalibracja i kontrola jakości naczyń dyfuzyjnych
- Równolegle z szalkami dyfuzyjnymi do próbek należy przygotować dwa zestawy kalibracyjnych szalek dyfuzyjnych do kalibracji 5–6 punktowej oraz jeden identyczny zestaw szalek dyfuzyjnych do kontroli jakości, w tym próbkę ślepą.
UWAGA: Szalki dyfuzyjne do kontroli jakości: Przygotowywane w ten sam sposób co szalki dyfuzyjne do kalibracji, ale stosowane okresowo w celu weryfikacji stabilności elektrody i zapewnienia spójności wyników pomiarowych. - Do każdych z 11 lub 13 szalek Petriego pipetować 3 mL wody ultrapure i dodać roztwór zapasowy NaF, tak aby objąć przewidywany zakres masy F¯ w próbkach badawczych. Kontynuować od kroku 3.4. w celu zakończenia przygotowania zestawu do dyfuzji.37.
- Równolegle z szalkami dyfuzyjnymi do próbek należy przygotować dwa zestawy kalibracyjnych szalek dyfuzyjnych do kalibracji 5–6 punktowej oraz jeden identyczny zestaw szalek dyfuzyjnych do kontroli jakości, w tym próbkę ślepą.
- Zakończenie montażu szalki dyfuzyjnej
- Aby zbudować osad pułapki fluorkowej, 50 µl trzy krople 0,05 N NaOH nanosi się na wewnętrzną powierzchnię pokrywki szalki Petriego, w znacznej odległości od jej krawędzi.
UWAGA: Pułapka fluorkowa (F¯ Trap): element naczyń dyfuzyjnych służący do wyłapywania jonów F¯, w szczególności wodorotlenek sodu (NaOH). - Odwróć pokrywkę, nie naruszając kropel NaOH, i szczelnie przytwierdź ją do dna naczynia za pomocą wazeliny.
- Aby przygotować 3 N roztwór kwasu siarkowego nasyconego HMDS, należy zmieszać równe objętości 6 N kwasu siarkowego nasyconego HMDS oraz wody ultrapure. Roztwór należy przygotować bezpośrednio przed użyciem, ponieważ nie nadaje się on do przechowywania.
- Za pomocą strzykawki 10 ml z igłą 20 G wstrzyknij 3 ml przygotowanego, nasyconego HMDS kwasu siarkowego o stężeniu 3 N przez otwór w pokrywie do wody znajdującej się na dnie naczynia dyfuzyjnego. Należy zachować ostrożność, aby podczas wkładania i wyjmowania igły strzykawki nie rozpryskać kwasu na wewnętrzną powierzchnię pokrywy.
- Dyfuzja fluorków wspomagana przez HMDS: Należy niezwłocznie uszczelnić otwór wstrzykiwania kropką wazeliny, która w pełni zakryje otwór, a następnie umieścić naczynia do dyfuzji na wstrząsarce orbitalnej ustawionej na niską prędkość. Inkubować przez noc w temperaturze pokojowej (Rycina 1).
- Aby zbudować osad pułapki fluorkowej, 50 µl trzy krople 0,05 N NaOH nanosi się na wewnętrzną powierzchnię pokrywki szalki Petriego, w znacznej odległości od jej krawędzi.
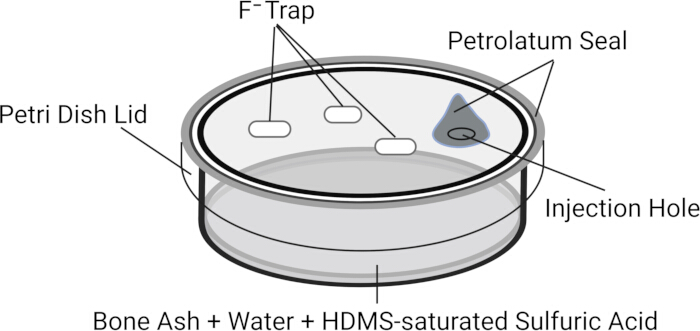
Rysunek 1: Schemat szalki do dyfuzji kostnej w celu ekstrakcji i wychwytywania fluorków. Rysunek 1 przedstawia konstrukcję szalki do dyfuzji kostnej złożonej w nieobrobionej szalce Petriego o wymiarach 60 × 15 mm. Pokrywa posiada niewielki otwór wtryskowy uszczelniony kuleczką wazeliny. Na wewnętrznej powierzchni pokrywy umieszczono trzy krople NaOH pełniące rolę pułapek na jony fluorkowe (F⁻), zawieszonych od pokrywy podczas dyfuzji. Pokrywa jest szczelnie zamknięta w stosunku do podstawy szalki za pomocą wazeliny. Dno szalki Petriego zawiera wodę ultrapure, kwas siarkowy nasycony heksametylodisiloksanem (HMDS) oraz popiół kostny, które wspólnie tworzą środowisko reakcji dla uwalniania i późniejszego wychwytywania fluorków. Rysunek ten został stworzony przez autorów przy użyciu programu Biorender i jest udostępniony na licencji CC BY. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
4. Pomiar zawartości fluorków za pomocą ISE
- Konfiguracja ISE
- Napełnić dwukanałową elektrodę selektywną względem fluorków odpowiednim roztworem wypełniającym, podłączyć ją do potencjometru i zamocować elektrodę w uchwycie.
- Umieścić nieobrobioną szalkę Petriego na podnośniku nożycowym pod powierzchnią pomiarową elektrody, upewniając się, że powierzchnia pomiarowa jest równoległa do dna szalki Petriego, a następnie podnieść blat podnośnika tak, aby szalka Petriego niemal dotykała elektrody (Rysunek 2).
- Przygotowanie próbek do pomiaru
UWAGA: Próbki: W niniejszym protokole jako próbki określa się wyłącznie produkty końcowe mierzone za pomocą elektrody selektywnej jonowo (ISE), składające się z pułapki F¯ po dyfuzji, która została następnie połączona z kwasem octowym i wodą.- Aby dostosować pH próbki do wartości 5, wyjąć szalkę dyfuzyjną z wytrząsarki i po okresie inkubacji ostrożnie zdjąć pokrywkę, naruszając uszczelnienie z wazeliny. Położyć pokrywkę odwróconą do dołu na płaskiej powierzchni, dbając o to, aby trzy krople pułapki F¯ pozostały nienaruszone.
- Za pomocą pipety P20 dodać 15–20 µL 0,2 N kwasu octowego do jednej kropli, a następnie połączyć wszystkie trzy krople w jedną, nie zmieniając końcówki pipety.
UWAGA: Próbki o wysokich stężeniach F¯ mają tendencję do niższego początkowego pH, a zatem wymagają mniejszej ilości 0,2 N kwasu octowego do dostosowania pH do 5 w porównaniu z próbkami zawierającymi mniej F¯. Ponieważ pozostała objętość próbki po zapisaniu potencjału elektrody (krok 5.3) jest minimalna, należy wykorzystać każdą dostępną resztkę próbki do weryfikacji pH za pomocą papierka wskaźnikowego. - Aby dostosować objętość próbki, ustawić pipetę P100 na 75 µL, pobrać całą objętość pułapki F¯ bez wprowadzania powietrza i uzupełnić próbkę do dokładnie 75 µL za pomocą wody ultra-czystej.
- Wykonać ten krok ostrożnie, aby zapewnić dokładną objętość niezbędną do obliczeń stężenia fluorków. Próbkę pozostawić w końcówce pipety i niezwłocznie przejść do kroku 4.3.
- Pomiar próbek badanych, wzorców kalibracyjnych i próbek kontroli jakości
- Aby zmierzyć potencjał elektrody próbki, nanieść ją pomiędzy powierzchnię pomiarową elektrody selektywnej względem fluorków a szalkę Petriego. Upewnić się, że cała powierzchnia pomiarowa elektrody jest całkowicie zanurzona w cieczy, nie dotykając bezpośrednio szalki Petriego. Odczekać do ustabilizowania się potencjometru i zapisać potencjał (mV) wyświetlony przez ISE.
- Wyznaczyć krzywą wzorcową kalibracyjną poprzez sekwencyjny pomiar pierwszego zestawu wzorców kalibracyjnych, zaczynając od najniższego stężenia F¯ i przechodząc do najwyższego.
- Wykreślić potencjał elektrody (mV) w funkcji logarytmu F¯ (ng), aby zbudować krzywą kalibracyjną (Rysunek 3). Zastosować regresję wykładniczą w celu uzyskania równania krzywej wzorcowej i współczynnika determinacji (R2). Akceptować krzywe kalibracyjne tylko wtedy, gdy R2 wynosi ≥ 0,99.
- Zmierzyć każdą próbkę badaną i zapisać potencjał elektrody (mV).
- Aby monitorować stabilność elektrody i wykrywać potencjalny dryft analizy, mierzyć próbki kontroli jakości z przerwami podczas każdego cyklu analitycznego.
- Porównać wartości próbek kontroli jakości bezpośrednio z odpowiadającymi im próbkami kalibracyjnymi i potwierdzić zgodność w granicach około 5%, aby zweryfikować stabilną pracę elektrody w czasie.
- Okresowo mierzyć pustą szalkę dyfuzyjną (blank), aby potwierdzić brak zanieczyszczenia fluorkami podczas obchodzenia się z próbkami i dyfuzji.
- Aby obliczyć masę F¯(ng) w każdej próbce badanej, należy użyć równania krzywej wzorcowej. Następnie masę tę podzielić przez objętość (µL) surowicy lub masę (mg) popiołu z kości lub zęba dodaną do szalki dyfuzyjnej.
- Przykład obliczenia stężenia F¯ w popiele kostnym (ng/mg)
- Masa popiołu kostnego dodana do szalki dyfuzyjnej: 5,1 mg; Potencjał elektrody dla 75 µL próbki badanej: –31,6 mV
- Krok 1: Obliczanie masy fluorków za pomocą równania kalibracyjnego
- Masa F⁻ (ng) = 3505,4 x e(-0,043x-31,6)
- Masa F⁻ (ng) = 13 641 ng
- Krok 2: Obliczanie stężenia fluorków w popiele kostnym
- Stężenie F⁻ = 13 641 ng / 5,1 mg
- Stężenie F⁻ = 2 675 ng/mg (ppm)
- Przykład obliczenia stężenia F¯ w popiele kostnym (ng/mg)
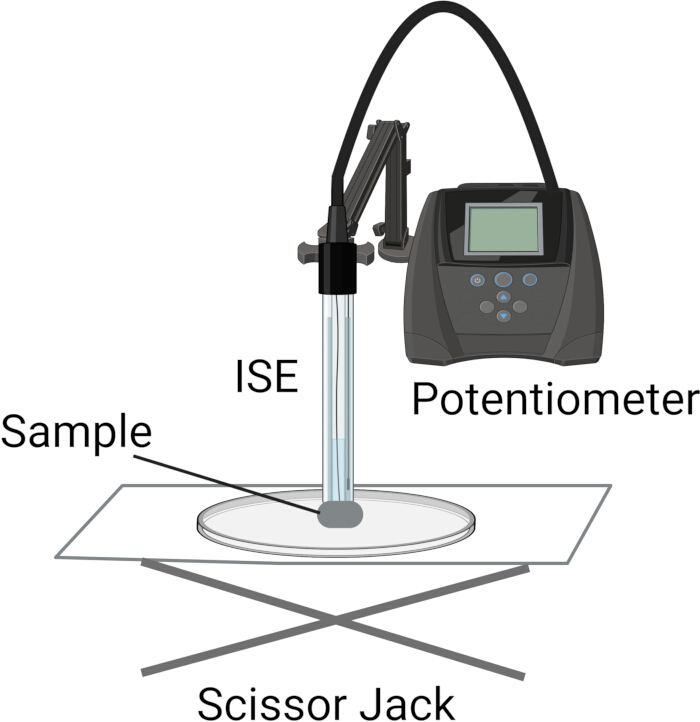
Rycina 2: Schemat układu pomiarowego ISE.Rycina 2 przedstawia konfigurację zastosowaną do pomiarów jonów fluorkowych za pomocą dwukanałowej elektrody jonoselektywnej (ISE). Szalka Petriego jest umieszczona na podnośniku nożycowym, co pozwala na precyzyjną regulację jej wysokości względem elektrody. ISE jest podłączona do potencjometru i zorientowana tak, aby jej powierzchnia pomiarowa była równoległa do płaszczyzny szalki Petriego, zachowując odległość około 1–2 mm. Po ustawieniu odstępu, niewielka objętość próbki (75 µL) jest nlywana pipetą w szczelinę między powierzchnią pomiarową a szalką Petriego, zapewniając pełne pokrycie obszaru pomiarowego elektrody próbką podczas pomiaru. Rycina została stworzona przez autorów za pomocą programu Biorender i jest udostępniona na licencji CC BY. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
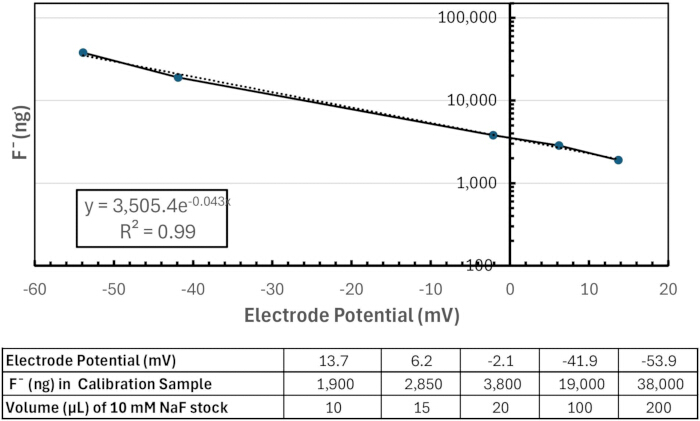
Rycina 3: Krzywa kalibracyjna i odpowiadająca jej tabela kalibracyjna do ilościowego oznaczenia masy jonów fluorkowych w próbkach zębów. Górny panel: Przykład krzywej kalibracyjnej użytej do określenia masy jonów fluorkowych w próbkach zębów. Oś x przedstawia potencjał elektrody (mV, skala liniowa), a oś y odpowiadającą masę jonów fluorkowych (ng F⁻, skala logarytmiczna). Zmierzone punkty kalibracyjne zaznaczono linią ciągłą, a dopasowaną regresję wykładniczą przedstawiono linią przerywaną. Wstawka zawiera równanie krzywej standardowej oraz współczynnik determinacji (R2 = 0,99). Dolny panel: Tabela zawierająca wartości liczbowe służące do wygenerowania krzywej kalibracyjnej. Pierwszy wiersz wymienia pięć potencjałów elektrod (mV) zarejestrowanych dla próbek kalibracyjnych. Drugi wiersz podaje odpowiadające im masy jonów fluorkowych (ng F⁻) dla każdej próbki kalibracyjnej. Trzeci wiersz wymienia objętości (µL) 10 mM roztworu stokowego NaF dodane do naczyń dyfuzyjnych kalibracyjnych; ta dodana masa jonów fluorkowych jest równoważna masie uwięzionej w każdej próbce kalibracyjnej po dyfuzji. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Wyniki
Aby zademonstrować zastosowanie niniejszego protokołu do pomiaru stężeń fluorków (F-) w materiałach biologicznych, przygotowano próbki z surowicy, kości i siekaczy żuchwy pobranych od myszy poddanych kontrolowanym zabiegom z użyciem fluorków. Samce myszy C57BL/6J podzielono na dwie grupy wiekowe: młodociane (6 tygodni) i dojrzałe (18 tygodni), a następnie dostarczano im albo zdejonizowaną wodę wolną od fluorków (0 ppm F⁻), albo wodę pitną z dodatkiem fluorku sodu (125 ppm F⁻) przez 6-tygodniowy okres ekspozycji. Każda grupa wiekowa i warunki traktowania obejmowały pięć zwierząt. Po zakończeniu okresu ekspozycji pobrano surowicę, kości udowe i siekacze żuchwy, a następnie przygotowano i przeanalizowano próbki zgodnie z protokołem. Reprezentatywne stężenia fluorków zmierzone w surowicy, kościach i zębach podsumowano poniżej.
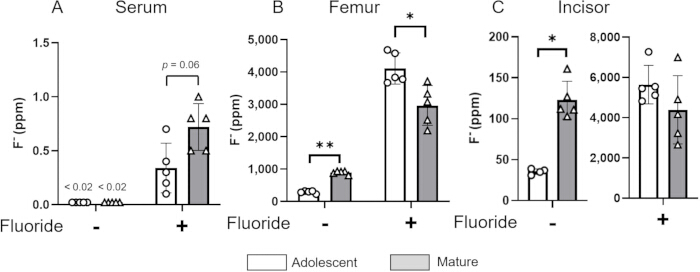
Rysunek 4: Stężenia fluorków zmierzone w surowicy, kości udowej i siekaczach żuchwy. Samce myszy C57BL/6J przypisano do dwóch kategorii wiekowych: młodzieńczych (6 tygodni, pusty słupek) i dojrzałych (18 tygodni, wypełniony słupek), a następnie podawano im albo bezzawartościową w kwestii fluorków wodę dejonizowaną (0 ppm F⁻), albo wodę pitną uzupełnioną fluorkiem sodu (125 ppm F⁻) przez 6-tygodniowy okres ekspozycji. Po zakończeniu okresu ekspozycji zmierzono poziomy fluorków w (A) surowicy, (B) kości udowej i (C) siekaczach żuchwy z tych samych grup badawczych. Wartości surowicy poniżej granicy wykrywalności (<0.02 ppm) naniesiono na wykres w celu wizualizacji, ale wykluczono z analizy statystycznej. Dane przedstawiono jako średnie ± SD. Porównania między grupami młodzieńczymi i dojrzałymi przeprowadzono za pomocą testu U Manna–Whitneya z korektą Bonferroniego–Dunna dla porównań wielokrotnych. *p < 0.05, **p < 0.01 (N = 5/grupa). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Stężenia fluorków w surowicy
W obu grupach (młodzieńczych i dojrzałych) traktowanych dawką 0 ppm fluorków, stężenia fluorków w surowicy znajdowały się poniżej granicy wykrywalności elektrody jonoselektywnej (<0.02 ppm). W grupach traktowanych dawką 125 ppm stężenie fluorków w surowicy wzrosło do 0,3 ± 0,2 ppm w grupie młodzieńczej oraz do 0,7 ± 0,2 ppm w grupie dojrzałej (p = 0,06). Porównanie między młodzieńczą a dojrzałą grupą traktowaną dawką 125 ppm przeprowadzono za pomocą testu U Manna–Whitneya z korektą Bonferroniego–Dunna dla porównań wielokrotnych. *p < 0,05, **p < 0,01 (N = 5/grupa). Grupy traktowane dawką 0 ppm wykluczono z analizy statystycznej. (Rycina 4A, Tabela 1).
Stężenia fluorków w kości udowej
W grupach traktowanych dawką 0‑ppm stężenia fluorków w kości udowej były istotnie niższe u młodocianych zwierząt (292 ± 39 ppm) w porównaniu z osobnikami dojrzałymi (896 ± 55 ppm) (p < 0.01). W przeciwieństwie do tego, w grupach 125‑ppm stężenia fluorków u osobników młodocianych (4,108 ± 482 ppm) były istotnie wyższe niż u zwierząt dojrzałych (2,966 ± 612 ppm) (p = 0.04). Porównania między grupą młodocianą a dojrzałą przeprowadzono za pomocą testu U Manna–Whiteya z korektą Bonferroniego–Dunna dla wielokrotnych porównań. *p < 0.05, **p < 0.01 (N = 5/grupa). (Rysunek 4B, Tabela 1). Rysunek 5A przedstawia krotność zmiany stężenia fluorków w kości udowej pomiędzy traktowaniem 0‑ppm a 125‑ppm dla każdej grupy wiekowej. U osobników młodocianych odnotowano 14-krotny wzrost poziomu fluorków przy 125 ppm, podczas gdy u myszy dojrzałych wzrost ten był 3-krotny.
Stężenia fluorków w siekaczach żuchwy
W grupach 0 ppm stężenia fluorków w siekaczach żuchwy były istotnie niższe u osobników młodzieńczych (35 ± 4 ppm) w porównaniu z osobnikami dojrzałymi (123 ± 23 ppm) (p = 0,03). W grupach traktowanych 125 ppm stężenia fluorków w siekaczach wzrosły do 5641 ± 955 ppm u osobników młodzieńczych oraz 4392 ± 1694 ppm u osobników dojrzałych. Porównania między grupami osobników młodzieńczych i dojrzałych przeprowadzono za pomocą testu U Manna-Whitneya z korektą Bonferroniego-Dunna dla wielokrotnych porównań. *p < 0,05, **p < 0,01 (N = 5/grupa). (Rysunek 4C, Tabela 1). Chociaż bezwzględne stężenia fluorków przy 125 ppm nie różniły się istotnie między grupami wiekowymi, krotność zmiany z 0 ppm na 125 ppm była istotnie większa u myszy młodzieńczych (wzrost 161-krotny) niż u myszy dojrzałych (wzrost 36-krotny) (Rysunek 5B).
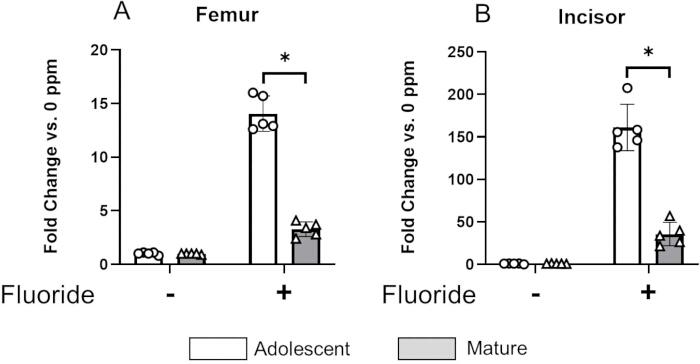
Rysunek 5: Mysz młodzieńcze wykazują większy wzrost krotności akumulacji fluorków w kościach i siekaczach niż myszy dojrzałe. Zmiana krotności stężeń fluorków przy przejściu z traktowania 0 ppm na 125 ppm fluorków u myszy młodzieńczych (słupek pusty) i dojrzałych (słupek wypełniony). (A) Kość udowa i (B) siekacz żuchwowy z tych samych grup badawczych. Dane przedstawiono jako średnie ± SD. Porównania między grupą młodzieńczą a dojrzałą wykonano za pomocą nieparzystego testu t. * p < 0,05, (N = 5/grupa). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Próbka | Surowica | Kość udowa | Siekacz żuchwy | |||||||||
| Grupa wiekowa | Młodociana | Dojrzała | Młodociana | Dojrzała | Młodociana | Dojrzała | ||||||
| Grupa traktowana | 0 ppm | 125 ppm | 0 ppm | 125 ppm | 0 ppm | 125 ppm | 0 ppm | 125 ppm | 0 ppm | 125 ppm | 0 ppm | 125 ppm |
| < 0.02 | 0.2 | < 0.02 | 0.8 | 324 | 4576 | 933 | 3081 | 37 | 4824 | 161 | 3229 | |
| < 0.02 | 0.1 | < 0.02 | 0.8 | 229 | 3778 | 924 | 3326 | 39 | 5451 | 127 | 2654 | |
| < 0.02 | 0.7 | < 0.02 | 1.0 | 300 | 4683 | 877 | 3713 | 31 | 5544 | 112 | 6997 | |
| < 0.02 | 0.4 | < 0.02 | 0.5 | 323 | 3832 | 807 | 2519 | 35 | 5114 | 103 | 4169 | |
| < 0.02 | 0.3 | < 0.02 | 0.5 | 283 | 3669 | 937 | 2192 | N/A | 7271 | 111 | 4909 | |
| Średnia | < 0.02 | 0.3 | < 0.02 | 0.7 | 292 | 4108 | 896 | 2966 | 35 | 5641 | 123 | 4392 |
| SD | NA | 0.2 | NA | 0.2 | 39 | 482 | 55 | 612 | 3 | 955 | 23 | 1694 |
Tabela 1: Indywidualne pomiary fluorków w surowicy, kości udowej i siekaczach żuchwy. Tabela 1 przedstawia indywidualne stężenia fluorków (ppm F⁻) zmierzone w próbkach surowicy, kości udowej i siekaczy żuchwy u myszy młodzieńczych i dojrzałych, eksponowanych na 0 ppm lub 125 ppm fluorków. Dla każdego rodzaju tkanki dane przedstawiono w kolumnach odpowiadających czterem grupom badawczym: młodzieńcze 0 ppm, młodzieńcze 125 ppm, dojrzałe 0 ppm oraz dojrzałe 125 ppm. Każda kolumna zawiera pięć indywidualnych wartości pomiarowych (N = 5), a następnie obliczoną średnią i odchylenie standardowe (SD). W grupie surowicy młodzieńcze 0 ppm wszystkie zapisane wartości znajdowały się poniżej granicy wykrywalności elektrody jonoselektywnej (<0.02 ppm). Tabela zawiera surowe dane numeryczne, na których opierają się wartości zbiorcze i porównania statystyczne przedstawione na Rysunku 4.
Dyskusja
Pomiary fluorków przeprowadzono przy użyciu elektrody jonoselektywnej (ISE) selektywnej względem fluorków, zawierającej membranę z kryształu fluorku lantanu (LaF₃)38,39. Membrana ta tworzy wysoce stabilne wiązania La–F, co skutkuje silną preferencją jonów fluorkowych nad innymi halogenkami. Zgodnie z uznaną literaturą elektrochemiczną i specyfikacjami producenta, membrana LaF₃ wykazuje bardzo niskie współczynniki selektywności dla chlorków, co wskazuje, że jony chlorkowe nie powodują mierzalnych zakłóceń w warunkach zastosowanych w niniejszym protokole. Chociaż chlorek występuje naturalnie w zębach i kościach, jego aktywność nie wpływa na potencjał elektrody, a rejestrowany sygnał odzwierciedla specyficznie aktywność fluorków. Dolna granica wykrywalności 0,02 ppm odpowiada potwierdzonej przez producenta minimalnej mierzalnej koncentracji dla elektrody selektywnej względem fluorków marki Orion. Granica ta odzwierciedla najniższe stężenie fluorków, przy którym elektroda utrzymuje stabilną odpowiedź nernstowską i liniową zależność od krzywej kalibracyjnej. Ponieważ granica wykrywalności jest zdefiniowana przez właściwości membrany elektrody i została zwalidowana przez producenta, w niniejszym protokole nie było wymagane dodatkowe oznaczenie eksperymentalne; jednak w odniesieniu do górnego zakresu wykrywania autorzy zaobserwowali, że masy fluorków przekraczające około 38 000 ng w 50 µL pułapce NaOH prowadziły do nieliniowej odpowiedzi elektrody, co wskazuje, że krzywa kalibracyjna nie jest już wiarygodna przy bardzo wysokich ładunkach fluorków. Nieliniowość ta wynika prawdopodobnie z przekroczenia optymalnej siły jonowej i zakresu aktywności dla elektrody w danych warunkach eksperymentalnych, a nie odzwierciedla immanentnej górnej granicy samej elektrody ISE. W przypadku próbek, w których spodziewana jest masa fluorków powyżej tego progu, zaleca się zwiększenie objętości pułapki NaOH, aby utrzymać pomiary w liniowym zakresie dynamicznym elektrody.
Należy wziąć to pod uwagę przy stosowaniu protokołu do próbek o nietypowo wysokiej zawartości fluorków. Ponieważ etap dyfuzji zużywa całą objętość próbki, w przypadku próbek biologicznych nie można było przeprowadzić pomiarów powtórzonych ani eksperymentów z odzyskiem po dodaniu wzorca (spike‑and‑recovery). Aby zapewnić dokładność i precyzję analityczną, do każdej serii pomiarowej włączono standardy kontroli jakości (QC) o znanych stężeniach fluorków. Standardy QC były przetwarzane i mierzone w ten sam sposób, co próbki doświadczalne. we wszystkich seriach pomiarowych zmierzone stężenia fluorków w standardach QC konsekwentnie mieściły się w granicach 5% ich wartości oczekiwanych. Dla każdej serii 10–20 próbek materiału przygotowano równolegle dwa niezależne zestawy po 5–6 próbek kalibracyjnych, a krzywą kalibracyjną rejestrowano przed każdą sesją pomiarową. Zakres kalibracji dostosowywano dla każdego pomiaru tak, aby odpowiadał przewidywanej masie fluorków w próbkach materiału, co zależało od rodzaju materiału, masy materiału dodanego do naczynia dyfuzyjnego, a także grupy terapeutycznej i wieku zwierzęcia. W przypadku pomiarów surowicy standardy kalibracyjne odpowiadały stężeniom fluorków w materiale na poziomie około 0,06–1,20 ppm. W przypadku pomiarów kości i zębów standardy kalibracyjne odpowiadały stężeniom fluorków w materiale na poziomie około 19–7 600 ppm.
Niniejszy protokół przedstawia czułą i powtarzalną metodę ilościowego oznaczania masy jonów fluorkowych w surowicy, kościach i zębach z wykorzystaniem dyfuzji wspomaganej heksametyldisyloksanem, a następnie analizy metodą ISE. Metoda ta niezawodnie wychwytuje fluorek uwalniany z różnorodnych matryc biologicznych i umożliwia ilościową ocenę akumulacji fluorków po kontrolowanej ekspozycji. Reprezentatywne wyniki uzyskane od myszy młodzieńczych i dorosłych wykazują wyraźne różnice w depozycji fluorków w tkankach, zależne od wieku i dawki, co podkreśla użyteczność tego podejścia w badaniu metabolizmu i toksykokinetyki fluorków in vivo.
Kluczową zaletą niniejszego protokołu jest zastosowanie naczyń dyfuzyjnych, które fizycznie oddzielają reakcję uwalniania fluorków od środowiska ich wychwytywania. Konstrukcja uszczelniona wazeliną minimalizuje wymianę z atmosferą i zapewnia efektywne wychwytywanie uwolnionych jonów fluorkowych przez krople wodorotlenku sodu znajdujące się na pokrywie. Kwas siarkowy nasycony HMDS zapewnia silną i stałą siłę napędową dla uwalniania fluorków z tkanek zmineralizowanych, w tym ze struktur silnie zwapniałych, takich jak kości i zęby. Następczy pomiar ISE, skalibrowany za pomocą standardów dopasowanych do procesu dyfuzji, umożliwia dokładną kwantyfikację w szerokim zakresie dynamicznym. Inną zaletą tego podejścia jest możliwość oznaczania ilości fluorków w niezwykle małych próbkach biologicznych. Tkanki zmineralizowane myszy, w szczególności siekacze żuchwy, dają zaledwie 3–5 mg popiołu z jednego zęba. Konwencjonalne metody analityczne często wymagają większej masy próbki lub wyższej zawartości fluorków, aby osiągnąć wiarygodną detekcję. W przeciwieństwie do nich, konstrukcja oparta na dyfuzji koncentruje wszystkie fluorki uwolnione z całego preparatu w małej, określonej objętości, co pozwala na dokładną kwantyfikację nawet w bardzo małych próbkach o niskiej bezwzględnej masie fluorków. Cechą tą jest szczególna wartość w badaniach z wykorzystaniem małych zwierząt, przy ograniczonej dostępności tkanek lub w przypadku mikrosekcjonowanych struktur zmineralizowanych.
Głównym ograniczeniem tej metody jest granica wykrywalności elektrody jonoselektywnej (ISE) zastosowanej w niniejszym badaniu (0,02 ppm). Próbki surowicy od zwierząt kontrolnych, które nie otrzymywały fluorków, często znajdowały się poniżej tego progu, co uniemożliwiało ilościowe oznaczenie ekstremalnie niskich stężeń fluorków. W przypadku pomiaru śladowych stężeń w pobliżu lub poniżej granicy wykrywalności może być konieczne zastosowanie większej masy lub objętości próbki w naczyniu dyfuzyjnym (jeśli jest dostępna) lub wykorzystanie alternatywnych technik analitycznych. Ponadto metoda ta wymaga nocnej dyfuzji oraz ostrożnego obchodzenia się z żrącymi odczynnikami, co może ograniczać przepustowość w badaniach o dużej skali. Chociaż ISE zapewnia czułe ilościowe oznaczenie całkowitej zawartości fluorków, nie pozwala na ocenę ich rozkładu przestrzennego w tkankach. W celu wizualizacji i mapowania rozkładu fluorków w skali od mikro- do makro można zastosować podejścia komplementarne, takie jak skaningowa mikroskopia elektronowa sprzężona ze spektroskopią rentgenowską z detekcją energii (SEM-EDX) lub emisja promieniowania gamma indukowana cząstkami (PIGE). Te metody obrazowania pozwalają na ocenę lokalnej akumulacji fluorków w tkankach zmineralizowanych lub miękkich, uzupełniając tym samym pomiary ISE i zapewniając bardziej kompleksową ocenę zawartości fluorków w tkankach.
Kilka powtarzających się czynników technicznych może wpływać na dokładność i wiarygodność dyfuzji oraz pomiaru fluorków w tym protokole, a nasze obserwacje wskazują, jak przygotowanie kalibracji, uszczelnianie naczynia do dyfuzji, kontrola pH, wydajność elektrody oraz obchodzenie się z próbkami wspólnie kształtują jakość danych. Możliwymi przyczynami nieliniowej krzywej kalibracyjnej (R2 < 0,99) lub odczyty z próbek tkankowych poza oczekiwanym zakresem obejmują błędne obliczenia objętości roztworu zapasu NaF dodanego do naczynia dyfuzyjnego lub błędy pipetowania podczas przygotowywania standardów kalibracyjnych. Zalecane działanie: Przygotuj co najmniej dwa niezależne zestawy próbek kalibracyjnych dla każdego przebiegu, aby w razie wypadnięcia jednej krzywej kalibracyjnej poza oczekiwany zakres dostępny był zestaw zapasowy. Niedokładne uszczelnienie naczynia dyfuzyjnego może również spowodować utratę fluorków podczas dyfuzji, co prowadzi do sztucznie niskich odczytów. Dzieje się tak zazwyczaj, gdy na krawędź pokrywy naczynia dyfuzyjnego nałożono niewystarczającą ilość wazeliny.. Zalecane działanie: Nanieść obfitą ilość wazeliny na krawędź pokrywki naczynia dyfuzyjnego i mocno docisnąć, aby zapewnić szczelne zamknięcie. Błędy podczas pipetowania roztworu kwasu octowego do pułapki z NaOH mogą spowodować zmianę pH próbki poza optymalny zakres pH 5,0, co prowadzi do niedokładnego odzysku fluorków. Zalecane działanie: Należy sprawdzić pH każdej próbki za pomocą papierka lakmusowego i odrzucić każdą próbkę, której pH wykracza poza zakres pH 5. Próbki kalibracyjne mogą również wykraczać poza dopuszczalne granice pomiarowe elektrody selektywnej do fluorków. Stężenia poniżej 0,02 ppm znajdują się poniżej granicy wykrywalności elektrody. Zalecane działanie: Nie należy stosować próbek kalibracyjnych zawierających mniej niż 0,02 ppm fluorków. Z kolei próbki kalibracyjne z nadmiernie wysokimi stężeniami fluorków mogą zmienić siłę jonową roztworu i wywołać nieliniowe odpowiedzi elektrody. Zalecane działanie: Na początku projektu należy przygotować roztwory kalibracyjne obejmujące szeroki zakres stężeń fluorków, aby wyznaczyć liniowy zakres pracy używanej elektrody. Jeśli próbki tkanek przekraczają ten zakres liniowy, należy zmniejszyć masę tkanki lub zwiększyć objętość pułapki z NaOH, odpowiednio dostosowując objętość kwasu octowego w celu utrzymania pH 5. Trudności w uzyskaniu liniowych krzywych kalibracyjnych w zakresie 0,02–1 ppm: powszechną przyczyną jest starzenie się elektrody. Starsze elektrody selektywne na jony fluorkowe tracą czułość przy bardzo niskich stężeniach fluorków. Zalecane działanie: wymienić elektrodę selektywną na jony fluorkowe. Niestabilne odczyty potencjometru (dryfowanie lub skoki sygnału) występują zazwyczaj wtedy, gdy powierzchnia pomiarowa elektrody nie jest całkowicie zanurzona w roztworze próbki. Zalecane działanie: obniżyć elektrodę tak, aby powierzchnia pomiarowa była całkowicie przykryta ciekłą próbką.
Ogólnie rzecz biorąc, niniejszy protokół zapewnia solidne podejście oparte na kalibracji w celu ilościowego oznaczania fluorków w różnych macierzach biologicznych i jest odpowiedni do badań nad ekspozycją na fluorki, ich odkładaniem się w tkankach oraz skutkami toksykologicznymi w modelach mysich.
Oświadczenia
Autorzy nie deklarują żadnego konfliktu interesów.
Podziękowania
Badania opisane w niniejszej publikacji były wspierane przez Japan Society for the Promotion of Science; JSPS Overseas Research Fellowships 202560528 (S.Y.), Fundação de Amparo a Pesquisa do Estado de São Paulo (FAPESP); 2024/07452-9 (J.S.T.) oraz National Institute of Dental and Craniofacial Research z National Institutes of Health; R01DE027648 (M.S.) i K02DE029531 (M.S.).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Kwas octowy lodowaty | Sigma-Aldrich | Supelco, GR ACS | AX0073-6 |
| Tygle tlenkowe | Advalue Technology | 12 mm średnicy zewnętrznej × 25 mm H, AL-6212 | AL-6212 |
| Waga analityczna | VWR | VWR 124B2, d = 0,1 mg | — |
| Homogenizator kulowy | Wzorzec odniesienia | BeadBug 6 | — |
| Igła do strzykawki z tępym zakończeniem | Amazon | Przemysłowa igła z tępym zakończeniem, 14 G × 0,5 cala | X001TT8KX1 |
| Dwutlenek węgla | AirGas | — | — |
| Dygestorium chemiczne | Mott Manufacturing | Model 7421040 | — |
| D(+)-Sacharoza | Thermo Scientific | 99,7% dla biochemii | 177142500 |
| Roztwór wypełniający elektrodę | Thermo Scientific | Roztwór wypełniający Orion IonPlus | 900061 |
| Roztwór alkoholu etylowego | Koptec | 140 Proof | 2401 |
| Zamrażarka, −80 °C | Thermo Scientific | Seria Revco RDE | — |
| Rękawice odporne na wysoką temperaturę | Fisher Scientific | Rękawice do autoklawa Bel-Art Clavies Biohazard | H13201 |
| Heksametylodysiloksan (HMDS) | Fisher Scientific | TCI H0091, >98% | H0091 |
| Nadtlenek wodoru | VWR | J.T. Baker, 30% | 2204-01 |
| Elektroda jonoselektywna | Thermo Scientific | Dwukanałowa elektroda jonoselektywna (ISE) do fluorków Orion | 9609BNWP |
| Mieszadło magnetyczne | VWR | Mieszadło 360 | — |
| Mikroszpatułka | Amazon | Szpatułka do rzeźbienia w wosku nr 7A, stal nierdzewna | — |
| Mikrowirówka | Eppendorf | 5427R | 5404000131 |
| Piec muflowy | Thermo Scientific | Mały piec muflowy laboratoryjny Thermolyne, 1,3 L, FB1315M | FB1315M |
| Pieczarka/Inkubator (depending on context, typically "Piec" or "Inkubator" in a lab setting) | Boekel Scientific | Boekel RapidFISH | 240200 |
| Roztwór paraformaldehydu w PBS | Thermo Scientific | 4% paraformaldehyd w PBS | J19943-K2 |
| szalka Petriego | VWR | 60 × 15 mm, niepoddane działaniu czynnika | 25384-092 |
| Wazelina | Thermo Scientific | Wazelina biała, czysta | 417090010 |
| Papier wskaźnikowy pH | Fisher Scientific | pH-Fix 4,5–10.0 | 92120.3 |
| Tygiel porcelanowy | Fisher Scientific | Tygiel Fisherbrand, 5 ml, wysokość 20 mm, forma wysoka | FB-965-B |
| Potencjometr | Thermo Scientific | Miernik pH/ISE Orion Dual Star | 2115102 |
| Statyw laboratoryjny z uchwytem | VWR | Zacisk pierścieniowy, 15 cm | 470104-526 |
| Dieta dla gryzoni | Bio-Serv | F1515, AIN-76A, ½ Osady | F1515 |
| Podnośnik nożycowy | Amazon | Laboratoryjny podnośnik nożycowy | — |
| Lejek rozdzielczy | Fisher Scientific | Eisco, szkło borokrzemowe, 2 l | S89285 |
| Chlorek sodu | Fisher Scientific | Certyfikowany ACS, krystaliczny | S271-1 |
| Fluorek sodu | Fisher Scientific | Certyfikowany ACS, proszek | S299-100 |
| Wodorotlenek sodu | Fisher Scientific | Białe granulki | BP359-500 |
| Kule ze stali nierdzewnej | Fisher Scientific | Scientific Industries, 5 mm, 100 szt. | SI-CS05 |
| Kwas siarkowy | Fisher Scientific | czystość stopnia ACS | A300-500 |
| TISAB II | Thermo Scientific | Roztwór aplikacyjny Orion IonPlus | 940909 |
| Eksykator próżniowy | Fisher Scientific | Próżniowy deskryptor oszczędzający miejsce Bel-Art Space Saver, 10 cali | F42010-0000 |
| Filtr próżniowy | Fisher Scientific | Filtr nakrętkowy Flow, PES, 90 mm, 0.2 µm | 597-4520 |
| Wstrząsarka oscylacyjna z regulacją prędkości | MidSci | LabDoctor / Benchmark Scientific | — |
Bibliografia
- Podgorski J, Berg M. Global analysis and prediction of fluoride in groundwater. Nat Commun. 2022;13(1):4232. doi:10.1038/s41467-022-31940-x
- Iheozor-Ejiofor Z, Worthington HV, Walsh T, O'Malley L, Clarkson JE, Macey R, et al. Water fluoridation for the prevention of dental caries. Cochrane Database Syst Rev. 2015;2015(6):Cd010856. doi:10.1002/14651858.CD010856.pub2
- Manchanda S, Sardana D, Liu P, Lee GH, Li KY, Lo EC, et al. Topical fluoride to prevent early childhood caries: Systematic review with network meta-analysis. J Dent. 2022;116:103885. doi:10.1016/j.jdent.2021.103885
- Chan AKY, Tamrakar M, Jiang CM, Tsang YC, Leung KCM, Chu CH. Clinical evidence for professionally applied fluoride therapy to prevent and arrest dental caries in older adults: A systematic review. J Dent. 2022;125:104273. doi:10.1016/j.jdent.2022.104273
- Zamperini CA, Bedran-Russo AK. Immediate and Sustained Root Caries Prevention of Fluoride Varnish Combined with Toothpastes. Caries Res. 2023;57(5-6):592-601. doi:10.1159/000533279
- Melough MM, Sathyanarayana S, Zohoori FV, Gustafsson HC, Sullivan EL, Chi DL, et al. Impact of Fluoride on Associations between Free Sugars Intake and Dental Caries in US Children. JDR Clin Trans Res. 2023;8(3):215-23. doi:10.1177/23800844221093038
- Suzuki M, Everett ET, Whitford GM, Bartlett JD. 4-phenylbutyrate Mitigates Fluoride-Induced Cytotoxicity in ALC Cells. Front Physiol. 2017;8:302. doi:10.3389/fphys.2017.00302
- Suzuki M, Shin M, Simmer JP, Bartlett JD. Fluoride affects enamel protein content via TGF-beta1-mediated KLK4 inhibition. J Dent Res. 2014;93(10):1022-7. doi:10.1177/0022034514545629
- Everett ET, McHenry MA, Reynolds N, Eggertsson H, Sullivan J, Kantmann C, et al. Dental fluorosis: variability among different inbred mouse strains. J Dent Res. 2002;81(11):794-8.
- Kong H, He Z, Li H, Xing D, Lin J. The association between fluoride and bone mineral density in US children and adolescents: a pilot study. Nutrients. 2024. doi:10.3390/nu16172948
- Mazzoli R, Filippini T, Iamandii I, De Pasquale L, Veneri F, Birnbaum LS, et al. The association of fluoride exposure with bone density and fracture risk: a dose-response meta-analysis. Environ Health. 2025;24(1):73.
- Suzuki M, Bandoski C, Bartlett JD. Fluoride induces oxidative damage and SIRT1/autophagy through ROS-mediated JNK signaling. Free Radic Biol Med. 2015;89:369-78.
- Kubota K, Lee DH, Tsuchiya M, Young CS, Everett ET, Martinez-Mier EA, et al. Fluoride induces endoplasmic reticulum stress in ameloblasts responsible for dental enamel formation. J Biol Chem. 2005;280(24):23194-202. doi:10.1074/jbc.M503288200
- Yamashita S, Okamoto M, Mendonca M. Fluoride alters gene expression via histone H3K27 acetylation in ameloblast-like LS8 cells. Int J Mol Sci. 2024. doi:10.3390/ijms25179600
- Deng H, Fujiwara N, Cui H, Whitford GM, Bartlett JD, Suzuki M. Histone acetyltransferase promotes fluoride toxicity in LS8 cells. Chemosphere. 2020;247:125825.
- Deng H, Ikeda A, Cui H, Bartlett JD, Suzuki M. MDM2-Mediated p21 Proteasomal Degradation Promotes Fluoride Toxicity in Ameloblasts. Cells. 2019;8(5). doi:10.3390/cells8050436
- Fujiwara N, Whitford GM, Bartlett JD, Suzuki M. Curcumin suppresses cell growth and attenuates fluoride-mediated Caspase-3 activation in ameloblast-like LS8 cells. Environ Pollut. 2021;273:116495. doi:10.1016/j.envpol.2021.116495
- Suzuki M, Ikeda A, Bartlett JD. Sirt1 overexpression suppresses fluoride-induced p53 acetylation to alleviate fluoride toxicity in ameloblasts responsible for enamel formation. Arch Toxicol. 2018;92(3):1283-93. doi:10.1007/s00204-017-2135-2
- Regelson S, Dehghan M, Tantbirojn D, Almoazen H. Evaluation of fluoride levels in commercially available tea in the United States. 2020/12/23 ed2021 Jan-Feb. 17-20 p.
- Cantoral A, Luna-Villa LC, Mantilla-Rodriguez AA, Mercado A, Lippert F, Liu Y, et al. Fluoride Content in Foods and Beverages From Mexico City Markets and Supermarkets. Food Nutr Bull. 2019;40(4):514-31. doi:10.1177/0379572119858486
- Institute of Medicine SCotSEoDRI. Dietary Reference Intakes for Calcium, Phosphorus, Magnesium, Vitamin D, and Fluoride. Washington, DC: National Academy Press; 1997.
- Otal E.H. KML, Kimura M. Fluoride Detection and Quantification, an Overview from Traditional to Innovative Material-Based Methods. In: Wambu E.W. LGJ, Kiplagat A., editor. Fluoride. London: IntechOpen; 2022.
- Whitford GM. Absorption and Plasma Concentrations of Fluoride, 1996.
- Taves DR. Determination of submicromolar concentrations of fluoride in biological samples. Talanta. 1968;15(10):1015-23. doi:10.1016/0039-9140(68)80109-2
- Buzalaf MA, Caroselli EE, de Carvalho JG, de Oliveira RC, da Silva Cardoso VE, Whitford GM. Bone surface and whole bone as biomarkers for acute fluoride exposure. J Anal Toxicol. 2005;29(8):810-3.
- Zohoori FV, Maguire A, Martinez-Mier EA, Buzalaf MAR, Sanderson R, Eckert GJ. A Comparison of Simple Analytical Methods for Determination of Fluoride in Microlitre-Volume Plasma Samples. Caries Res. 2019;53(3):275-83. doi:10.1159/000492339
- Martínez-Mier EA, Cury JA, Heilman JR, Katz BP, Levy SM, Li Y, et al. Development of gold standard ion-selective electrode-based methods for fluoride analysis. Caries Res. 2011;45(1):3-12. doi:10.1159/000321657
- Boivin G, Chapuy MC, Baud CA, Meunier PJ. Fluoride content in human iliac bone: results in controls, patients with fluorosis, and osteoporotic patients treated with fluoride. J Bone Miner Res. 1988;3(5):497-502.
- Yamashita S, Okamoto M, Fujiwara N, Achong-Bowe R, Brueckner S, Mendonca M, et al. Developmental vulnerability to fluoride toxicity: enamel and clearance differences in adolescent versus mature mice. Arch Toxicol. 2025.
- Chiba K, Hisamatsu, S., Takizawa, Y, Katsura, K. Determination of fluoride in biological materials by ion chromatography. Journal of Chromatography. 1982;245:8.
- Ikenishi K, Chiba, K., Hisamatsu, S, Takizawa, Y. Determination of fluoride in biological samples by ion chromatography. Journal of Chromatography. 1988;437:8.
- Venkateswarlu P, Reddy, D.S., Reddy, T.S. Spectrophotometric determination of fluoride using the SPADNS method. Analyst 1971;96:5.
- Kakabadse G. KN, Davies C.W. The Spectrophotometric Determination of Fluoride with SPDNS-Zirkonium Lake. Analyst. 1971;96:8.
- Mendham J, Denney RC, Barnes JD, Thomas MJK. Vogel's Textbook of Quantitative Chemical Analysis. 6th ed. Harlow, England: Prentice Hall; 2000.
- Kučera J, Štefánik, M. & Veselka, P. Fluorine determination in biological and environmental samples with INAA using fast neutrons from a p(19 MeV)+Be neutron generator. Journal of Radioanalytical and Nuclear Chemistry 2019;322:7.
- Okamoto M, Yamashita S, Memida T, Mendonca M, Brueckner S, Nakamura S, et al. Microhardness Measurements on Tooth and Alveolar Bone in Rodent Oral Disease Models. J Vis Exp. 2024(206). doi:10.3791/66583
- Okamoto M, Yamashita S, Mendonca M, Brueckner S, Achong-Bowe R, Thompson J, et al. Ultrastructural evaluation of adverse effects on dentine formation from systemic fluoride application in an experimental mouse model. Int Endod J. 2025;58(1):128-40.
- Frant MS, Ross JW, Jr. Electrode for sensing fluoride ion activity in solution. Science. 1966;154(3756):1553-5.
- Umezawa Y, Umezawa, K and Sato, H. Selectivity coefficients for ion-selective electrodes: recommended methods for reporting KRB values, 1995.
Przedruki i uprawnienia
