Niniejszy protokół opisuje CRISPR-Cas9-pośrednią dysrupcję locus nodC u Mesorhizobium ciceri z wykorzystaniem naprawy kierowanej homologią oraz przesiewu opartego na GFP w celu generowania mutantów z defektem symbiozy do badań genomiki funkcjonalnej rizobiów związanych z ciecierzycą.
Artykuł metodologiczny
Edycja genomu CRISPR-Cas9 w Mesorhizobium ciceri poprzez przerwanie genu nodC w badaniach nad symbiozą ciecierzycy
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Mesorhizobium ciceri, azot wiążący symbiont ciecierzycy (Cicer arietinum), pozostaje pod względem genetycznym trudny do manipulacji przy użyciu konwencjonalnych metod rekombinacji homologicznej, które są pracochłonne i często pozostawiają niepożądane markery selekcyjne. W niniejszym protokole opisujemy usprawnioną strategię edycji genomu z wykorzystaniem systemu białka Cas9 (Clustered Regularly Interspaced Short Palindromic Repeats) o szerokim zakresie gospodarzy, dostosowanego do M. ciceri. Wykazujemy skuteczność tej metody poprzez celowanie w gen nodC, który koduje N-acetyloglukozaminylotransferazę niezbędną do syntezy szkieletu chitynowego w czynnikach Nod – głównych cząsteczkach sygnałowych zaangażowanych w symbiotyczną komunikację molekularną. Protokół ten szczegółowo opisuje systematyczne projektowanie pojedynczych RNA przewodnich (sgRNA) oraz konstrukcję matrycy do naprawy kierowanej homologią (HDR). Matryca HDR została zaprojektowana w celu umożliwienia specyficznej integracji reportera białka fluorescencyjnego GFP (green fluorescent protein) flankującego miejsce cięcia nodC. Po wprowadzeniu konstrukcji Cas9/sgRNA/HDR poprzez kojenie biparentalne, potencjalne mutanty zidentyfikowano za pomocą przesiewowej metody opartej na fluorescencji. Skuteczne przerwanie loci nodC o długości 1,3 kb w obrębie kasety nodulacyjnej (nod) sprawdzono początkowo poprzez wizualizację ekspresji GFP w koloniach mutantów z wykorzystaniem mikroskopii fluorescencyjnej. Przerwanie to zostało następnie potwierdzone za pomocą trawienia restrykcyjnego, amplifikacji zintegrowanej kasety z DNA genomowego oraz sekwencjonowania metodą Sangera. Ekspresję GFP ilościowo określono dodatkowo za pomocą ilościowej reakcji łańcuchowej polimerazy z odwrotną transkrypcją (RT-qPCR). Aby zweryfikować funkcjonalny wpływ mutacji, przeprowadzono testy infekcji ciecierzycy, które wykazały upośledzoną nodulację w roślinach inokulowanych szczepem ΔnodC M. ciceri w porównaniu ze szczepem typu dzikiego. Ogólnie rzecz biorąc, niniejszy protokół zapewnia wydajne i powtarzalne ramy dla precyzyjnego wyłączania genów oraz badań genomiki funkcjonalnej u Mesorhizobium.
Wprowadzenie
System nukleazy Cas9 (białko 9 związane z CRISPR – Clustered Regularly Interspaced Short Palindromic Repeats), pierwotnie zidentyfikowany jako adaptacyjny mechanizm odpornościowy u prokariotów, został przystosowany do roli skutecznego i niezawodnego narzędzia do edycji genomu1,2. System ten wykorzystuje syntetyczne przewodniące RNA (sgRNA) do identyfikacji docelowych sekwencji DNA poprzez parowanie zasad Watsona-Cricka. sgRNA składa się z 20 nukleotydów komplementarnych do regionu genomowego sąsiadującego z sekwencją PAM (protospacer adjacent motif) NGG. Cas9 generuje pęknięcie dwuniciowe (DSB) w określonym miejscu wewnątrz sekwencji docelowej, zazwyczaj 3 pary zasad (bp) powyżej miejsca PAM1. Powstałe DSB mogą być naprawiane albo poprzez niehomologiczne łączenie końców, albo poprzez naprawę kierowaną homologią (HDR) z wykorzystaniem matrycy donorowej3,4. Strategia ta jest szeroko stosowana w podejściach do zaburzania genów, knock-in oraz knock-out w bakteriach5,6,7,8. Głównym celem niniejszego protokołu jest opracowanie wydajnej metody edycji genomu dla Mesorhizobium ciceri z wykorzystaniem systemu CRISPR-Cas9 o szerokim zakresie gospodarzy.
M. ciceri jest gramujemna bakterią glebową, która pełni funkcję niezbędnego azotowo wiążącego endosymbionta ciecierzycy (Cicer arietinum)9. Jeden ze szczepów, M. ciceri CC1192, wykazuje wysoką wydajność nodulacji, a jego genom został zsekwencjonowany10. Pomimo znaczenia rolniczego, manipulacje genetyczne gatunków Mesorhizobium pozostają ograniczone. Systemy oparte na CRISPR zostały wcześniej zaimplementowane u innych ryzobiów, w tym interferencja CRISPR (CRISPRi) u Rhizobium etli11, edycja genomu u Sinorhizobium meliloti12 oraz edycja zasad u S. meliloti13. Jednakże nie zgłoszono jeszcze istnienia solidnej platformy edycji genomu dla M. ciceri. Tradycyjne podejścia opierają się na rekombinacji homologicznej zapośredniczonej przez plazmidy samobójcze, co jest pracochłonne, wymaga wielu rund selekcji i często pozostawia markery oporności na antybiotyki w postaci blizn genomicznych14.
Aby rozwiązać te ograniczenia, system wektorów pCasPP, opracowany pierwotnie dla Paenibacillus polymyxa, został dostosowany do zastosowania w M. ciceri15. Konstrukcja pCasPP wykorzystuje białko Cas9 z Streptococcus pyogenes o optymalizacji kodonów dla aktynomycetów o wysokiej zawartości GC i zawiera kasetę lacZ do selekcji niebiesko-białej klonowania sgRNA pod konstytutywnym promotorem gapdh8. W celu wprowadzenia wektora edytującego przeprowadzono kojenie biparentalne między szczepem donora Escherichia coli a szczepem biorcy Mesorhizobium16. Aby zwiększyć wydajność selekcji, w szablon donora HDR włączono wariant zielonego białka fluorescencyjnego (GFP) bjGFP, pierwotnie zoptymalizowany kodonowo dla Bradyrhizobium diazoefficiens16. Tę strategię selekcji opartą na fluorescencji zastosowano w celu ukierunkowania na niezbędny locus nodC, który jest wymagany na wczesnych etapach sygnalizacji symbiotycznej między bakterią a ciecierzycą17,18.
Niniejszy protokół stanowi precyzyjną i wydajną alternatywę dla metod losowej mutagenezy chemicznej lub ultrafioletowej (UV). W eksperymentach walidacyjnych ponad 80% odzyskanych kolonii wykazywało fluorescencję GFP, a reprezentatywne edytowane kolonie zostały dodatkowo potwierdzone za pomocą reakcji łańcuchowej polimerazy (PCR) oraz sekwencjonowania metodą Sangera. Otrzymane mutanty ΔnodC M. ciceri stanowią użyteczny zasób do badania sygnalizacji symbiotycznej oraz interakcji gospodarz-mikrob. W ogólnym ujęciu ramy te oferują społeczności badawczej zajmującej się ryzobiami wydajne i skalowalne podejście do badań nad genomiką funkcjonalną w obrębie rodzaju Mesorhizobium.
Protokół
Wszystkie protokoły eksperymentalne obejmujące wzrost roślin, inokulację mikrobiologiczną oraz obchodzenie się z genetycznie zmodyfikowanymi bakteriami były prowadzone zgodnie z wytycznymi i regulacjami instytucjonalnymi. Uprawa roślin oraz inokulacje bakteryjne były przeprowadzane w kontrolowanych warunkach komory wzrostowej. Szczep M. ciceri wykorzystany w niniejszym badaniu jest klasyfikowany jako mikroorganizm 1. poziomu bezpieczeństwa biologicznego (BSL-1). Ponieważ wszystkie eksperymenty były prowadzone w zamkniętych warunkach laboratoryjnych bez uwalniania do środowiska, zgodnie z instytucjonalną polityką bezpieczeństwa biologicznego nie wymagano formalnej zgody instytucjonalnej w zakresie biosafety. Wszystkie odpady biologiczne powstałe w trakcie badania zostały poddane autoklawowaniu przed utylizacją.
1. Przygotowanie komórek kompetentnych
Chemicznie kompetentne komórki E. coli DH5α oraz E. coli S17-1λpir zostały przygotowane i zwalidowane zgodnie z procedurą opisaną w Pliku uzupełniającym 1.
2. Projektowanie gRNA
- Projektowanie gRNA
- Otwórz platformę Benchling (https://benchling.com/). Zaloguj się na istniejące konto Benchling lub utwórz nowe konto.
- Utwórz nowy projekt i otwórz narzędzie CRISPR Guide Design Tool.
- Prześlij lub wklej pełną sekwencję docelowego DNA do projektowania gRNA. Wybierz opcję projektowania „Single Guide” i ustaw długość guide na 20 bp.
- Wybierz referencyjny genom z dostępnych opcji. Dla projektowania gRNA celującego w M. ciceri wybierz Bradyrhizobium diazoefficiens USDA 110 jako genom referencyjny. Jako sekwencję motywu PAM (protospacer adjacent motif) wymaganą do aktywności Streptococcus pyogenes Cas9 (SpCas9) ustaw NGG.
- Użyj algorytmu Hsu et al.19 do obliczenia przewidywanej częstotliwości cięć poza celem (off-target). Utrzymaj wartość progową ≥50, aby zminimalizować nieswoiste cięcie w tle genomu referencyjnego.
- Użyj algorytmu Doench-Root20 do obliczenia przewidywanego wyniku wydajności cięcia w celu (on-target). Ustaw próg selekcji celu na ≥60, aby zidentyfikować guide z korzystną przewidywaną wydajnością cięcia Cas9 w locus docelowym.
- Kliknij „Finish”, aby wygenerować listę kandydujących gRNA.
- Wybór gRNA
- Otwórz panel wyników dla gRNA.
- Nadaj priorytet kandydującym sgRNA, w których przewiduje się powstanie pęknięcia obu nici w odległości do 100 bp od startowego kodonu translacyjnego (ATG), co zwiększa prawdopodobieństwo wytworzenia niefunkcjonalnego białka.
- Oceń wyniki off-target i on-target. Nadaj priorytet wyższemu wynikowi off-target nad nieco wyższym wynikiem on-target, aby zmniejszyć ryzyko niezamierzonego cięcia poza celem.
- Wybierz jeden lub dwa kandydujące pojedyncze gRNA (sgRNA), które spełniają wszystkie kryteria selekcji.
- Przygotowanie oligonukleotydów gRNA
- Wygeneruj sekwencję odwrotną komplementarną do wybranego gRNA.
- Dodaj sekwencję 5′-ACGC do końca 5′ gRNA oraz sekwencję 5′-AAAC do końca 5′ nici odwrotnej komplementarnej.
- Zamów oba oligonukleotydy z fosforylacją na końcu 5′ i oczyszczaniem metodą PAGE przy skali syntezy 25 nmol.
- Hybrydyzacja oligonukleotydów gRNA
- Przygotuj bufor HEPES 30 mM, rozpuszczając 7,15 g wolnego kwasu HEPES w około 800 mL wody destylowanej. Dostosuj pH do 7,8 za pomocą wodorotlenku sodu i uzupełnij objętość końcową do 1 L.
- Resuspenduj każdy ufosforylowany oligonukleotyd w wodzie wolnej od nukleaz do stężenia końcowego 100 µM. Połącz 5 µL każdego oligonukleotydu z 90 µL buforu HEPES 30 mM w sterylnej probówce do mikrocentryfugi.
- Krótko wymieszaj na wirówce (vortex) i odwiruj, aby zebrać ciecz. Przeprowadź hybrydyzację oligonukleotydów w termocyklerze, inkubując w 95°C przez 5 min, a następnie chłodząc do 4°C z szybkością 0,1°C/s.
- Rozcieńcz zhybrydyzowane oligonukleotydy 10-krotnie za pomocą wody wolnej od nukleaz.
- Montaż gRNA do wektora pCasPP
- Pozyskaj wektor pCasPP opisany wcześniej przez Rütering et al.15.
- Sekwencja plazmidu została dostarczona przez Jochen Schmid, a konstrukt użyty w niniejszym badaniu uzyskano za pośrednictwem Dr. Syed Shams Yazdani (ICGEB).
- Przygotuj reakcję Golden Gate zawierającą 100 ng wektora pCasPP, 0,3 µL zhybrydyzowanego insertu oligonukleotydowego, 2 µL 10× buforu ligazy T4 DNA, 1 µL ligazy T4 DNA, 1 µL enzymu restrykcyjnego BbsI oraz wodę wolną od nukleaz do objętości końcowej 20 µL.
- Przygotuj reakcję kontrolną negatywną, zastępując insert wodą wolną od nukleaz.
- Delikatnie wymieszaj reakcje i krótko odwiruj.
- Warunki cykli montażu Golden Gate
- Włóż probki z reakcją do termocyklera. Przeprowadź dziewięć cykli składających się z 37°C przez 10 min, a następnie 16°C przez 10 min.
- Inkubuj reakcje w 50°C przez 5 min, a następnie w 65°C przez 20 min. Przechowuj reakcje w 4°C do czasu użycia.
- Transformacja reakcji montażu
- Odmroź 50 µL kompetentnych komórek Escherichia coli DH5α na lodzie przez 10–15 min.
- Dodaj 3 µL każdej reakcji montażu Golden Gate do kompetentnych komórek. Równolegle przeprowadź transformację reakcji kontrolnej negatywnej. Inkubuj mieszaniny na lodzie przez 30 min.
- Poddaj komórki szokowi termicznemu w 42°C przez 45 s i natychmiast przenieś probówki na lód na 2 min. Dodaj 950 µL pożywki SOC (Super Optimal broth with Catabolite repression).
- Przygotuj pożywkę SOC zawierającą 0,5% ekstraktu drożdżowego, 2% tryptonu, 10 mM NaCl, 2,5 mM KCl, 10 mM MgCl₂, 10 mM MgSO₄ oraz 20 mM glukozy. Zsterylizuj pożywkę przez filtrację za pomocą filtra strzykawkowego 0,4 µm w warunkach aseptycznych.
- Inkubuj kultury w 37°C przy 180 rpm przez 1 h.
- Selekcja pozytywnych transformantów
- Przygotuj płytki z agarem LB uzupełnione o 50 µg/mL neomycyny, 0,2 mM izopropyl β-D-1-tiogalaktopiranozydu (IPTG) oraz 32 mg/L 5-bromo-4-chloro-3-indolyl β-D-galaktopiranozydu (X-gal). Wysej 100 µL kultury regeneracyjnej na płytki selekcyjne. Inkubuj płytki w 37°C przez 12–16 h.
- Wybierz białe kolonie i odrzuć niebieskie kolonie. Sprawdź, czy na płytce kontrolnej negatywnej znajduje się mniej niż pięć kolonii.
- Screening i namnażanie pozytywnych klonów
- Wysej trzy do czterech niezależnych białych kolonii na świeże selekcyjne płytki z agarem LB.
- Inkubuj płytki w 37°C przez 12–16 h. Szczep poszczególne kolonie do 10 mL pożywki LB uzupełnionej o 50 µg/mL neomycyny.
- Przetwarzaj każdy konstrukt gRNA niezależnie w dalszych etapach procedury.
- Walidacja konstruktów pCasPP-gRNA
- Zbierz kultury bakteryjne przez wirowanie. Wyizoluj plazmidowe DNA za pomocą zestawu do oczyszczania plazmidów na kolumnach krzemionkowych.
- Przetraw wyizolowany plazmidowy DNA enzymami XbaI i EcoRI w odpowiednim buforze reakcyjnym przez 1 h w 37°C.
- Rozdziel produkty trawienia na 1% żelu agarozowym przygotowanym w 1× buforze Tris-acetate-EDTA (TAE) zawierającym bromek etydyny w stężeniu końcowym 0,5 µg/mL.
- Prowadź elektroforezę przy 90–110 V, aż czoło barwnika przesunie się na około 70–80% długości żelu. Wizualizuj fragmenty DNA za pomocą transiluminatora UV.
- Potwierdź pozytywne klony poprzez wykrycie fragmentu 1 280 bp oraz zidentyfikuj kontrole z pustym wektorem poprzez wykrycie fragmentu 1 630 bp. Pusty wektor pCasPP ma około 9 663 bp i zawiera gen lacZ; wstawienie 24 bp oligonukleotydu gRNA usuwa fragment lacZ, tworząc mniejszy konstrukt pCasPP zawierający gRNA. Miejsca restrykcyjne XbaI i EcoRI flankujące region lacZ są wykorzystywane do diagnostycznego potwierdzenia klonowania gRNA.
- Przygotowanie zapasów glicerolowych
- Wyhoduj potwierdzony pozytywny klon w selektywnej pożywce LB.
- Przygotuj zapas glicerolowy, mieszając 700 µL kultury w fazie logarytmicznej z 300 µL sterylnego 50% glicerolu. Przenieś mieszaninę do sterylnych probówek kriogenicznych. Przechowuj zapasy glicerolowe w −80°C.
UWAGA: Unikaj wielokrotnych cykli zamrażania i rozmrażania. Przygotuj wiele alikwotów, aby zachować stabilność plazmidu i żywotność bakterii. Zakończoną reakcję montażu Golden Gate można przechowywać w 4°C przez noc lub w −20°C przez 1–2 tygodnie przed transformacją.
3. Składanie matrycy do naprawy kierowanej homologią
- Przygotowanie insertu zielonego białka fluorescencyjnego (GFP)
- Pozyskać plazmid pRJPaph-bjGFP zawierający kasetę reporterową fluorescencyjną16 (Tabela 1)10,15,16,21,22,23. Plazmid został udostępniony przez prof. Hansa-Martina Fischera (ETH Zurich, Szwajcaria) i jest dostępny poprzez Addgene (Plazmid #67032).
- Wyciąć kasetę gfp z pRJPaph-bjGFP za pomocą trawienia restrykcyjnego enzymami SacI i KpnI, zgodnie z opisem w Pliku uzupełniającym 2 (krok 3.1). Sekwencja gfp w pRJPaph-bjGFP to syntetyczny gen bjGFP z optymalizacją kodonów dla Bradyrhizobium diazoefficiens.
- Oczyścić oczekiwany fragment gfp o długości 1081 bp.
- Konstrukcja pUC18-gfp
- Pozyskać szkielet pUC18 (plazmid Addgene #50004)21.
- Zlinearyzować pUC18 przy użyciu SacI i KpnI, zgodnie z opisem w Pliku uzupełniającym 2 (krok 3.2).
- Ligować oczyszczony fragment gfp do zlinearyzowanego wektora pUC18, zgodnie z opisem w Pliku uzupełniającym 2 (krok 3.2).
- Przeprowadzić transformację kompetentnych komórek E. coli DH5α, stosując procedurę transformacji opisaną w kroku 2.7, zastępując reakcję montażu Golden Gate mieszaniną ligacji otrzymaną w kroku 3.2.3.
- Wyselekcjonować pozytywne transformanty i zweryfikować insercję gfp za pomocą kolonialnej reakcji łańcuchowej polimerazy (PCR), zgodnie z opisem w Pliku uzupełniającym 2 (krok 3.2).
- Amplifikacja ramion homologii
- Zaprojektować startery do amplifikacji ramienia homologii upstream (UHA) i downstream (DHA) o długości około 400–500 bp z genomowego DNA M. ciceri (Tabela 2).
- Wprowadzić miejsca restrykcyjne SacI/EcoRI do starterów UHA oraz miejsca restrykcyjne XbaI/KpnI do starterów DHA. Do amplifikacji UHA użyć starterów F_nodC_Up_EcoRI i R_nodC_Up_SacI, a do amplifikacji DHA starterów F_nodCdown_KpnI i R_nodCdown_XbaI (Tabela 2).
- Wyizolować genomowe DNA M. ciceri zgodnie z metodą Weerakkody i wsp.25.
- Amplifikować i oczyścić fragmenty UHA i DHA, zgodnie z opisem w Pliku uzupełniającym 2 (krok 3.3).
- Konstrukcja pUC18-UHA-gfp
- Sklonować fragment UHA do pUC18-gfp przy użyciu EcoRI i SacI, zgodnie z opisem w Pliku uzupełniającym 2 (krok 3.4).
- Potwierdzić prawidłowy montaż plazmidu poprzez trawienie restrykcyjne enzymami XbaI i KpnI. Prawidłowy montaż powinien dać fragmenty o długości około 500 i 3725 bp.
- Kontynuować prace z jednym zweryfikowanym klonem.
- Konstrukcja pUC18-UHA-gfp-DHA
- Sklonować fragment DHA do pUC18-UHA-gfp przy użyciu KpnI i XbaI, zgodnie z opisem w Pliku uzupełniającym 2 (krok 3.5).
- Potwierdzić prawidłowy montaż poprzez trawienie restrykcyjne enzymami SacI i EcoRI. Prawidłowy montaż powinien dać fragmenty o długości około 400 i 4271 bp.
- Zweryfikować 5–6 wybranych klonów za pomocą sekwencjonowania metodą Sangera, używając starterów F_nodC_Up_EcoRI, BjGFP_BP_F1 oraz R_nodCdown_XbaI (Tabela 2), które łącznie pokrywają większość sekwencji kasety do naprawy kierowanej homologią (HDR).
- Amplifikacja i oczyszczanie końcowej matrycy HDR
- Amplifikować pełną kasetę HDR, używając starterów F_FL_nodCgfp_XbaI i R_nodCdown_XbaI (Tabela 2).
- Oczyścić oczekiwany fragment HDR o długości 2012 bp i poddać oczyszczony produkt PCR trawieniu enzymem XbaI, zgodnie z opisem w Pliku uzupełniającym 2 (krok 3.6).
- Przygotowanie wektorów pCasPP-gRNA
- Przygotować plazmidy pCasPP-gRNA1 i pCasPP-gRNA2 wytworzone w kroku 2.
- Zlinearyzować plazmidy enzymem XbaI i zdefosforylować szkielet wektora, zgodnie z opisem w Pliku uzupełniającym 2 (krok 3.7).
- Klonowanie matrycy HDR do wektorów pCasPP-gRNA
- Ligować kasetę HDR do zlinearyzowanego XbaI wektora pCasPP-gRNA1 lub pCasPP-gRNA2, zgodnie z opisem w Pliku uzupełniającym 2 (krok 3.8).
- Przeprowadzić transformację kompetentnych komórek E. coli DH5α i wyselekcjonować transformanty na agarze LB zawierającym 50 µg/mL neomycyny.
- Przesiewanie klonów zawierających HDR
- Przesiewać transformanty pod kątem fluorescencji GFP przy użyciu stereomikroskopu fluorescencyjnego wyposażonego w standardowy zestaw filtrów GFP (podbudzenie 470–488 nm; emisja 507–510 nm).
- Zaklasyfikować kolonie jako GFP-dodatnie na podstawie obecności wyraźnej, jednorodnej zielonej fluorescencji, która wyraźnie przekracza słabą autofluorescencję obserwowaną w nieedytowanych koloniach kontrolnych negatywnych.
- Namnożyć klony GFP-dodatnie i wyizolować DNA plazmidowe.
- Walidacja montażu wektora HDR
- Potwierdzić insercję HDR poprzez trawienie restrykcyjne enzymem XbaI.
- Zweryfikować prawidłowy montaż poprzez uwolnienie oczekiwanego fragmentu HDR o długości 2012 bp wraz ze szkieletem wektora pCasPP-gRNA o długości około 9,300 bp.
UWAGA: Po inaktywacji termicznej enzymów restrykcyjnych i fosfatazy, mieszaniny reakcyjne można przechowywać w temperaturze 4°C przez noc lub w −20°C do 1 miesiąca. Potwierdzone konstrukty plazmidowe przechowywać w −20°C do długotrwałej konserwacji.
| Szczep lub plazmid | Opis | Bibliografia | ||||
| Mesorhizobium ciceri CC1192 | Szczep biorca użyty do edycji genomu za pomocą systemu CRISPR-Cas9 oraz testów nodulacji ciecierzycy | Haskett i wsp.10 | ||||
| pCasPP | Wektor do edycji genomu CRISPR-Cas9 stosowany do klonowania gRNA i dostarczania matrycy HDR | Rütering i wsp.15 | ||||
| pRJPaph-bjGFP | Plazmid reporterowy GFP użyty jako źródło kasety GFP (plazmid Addgene nr 67032) | Ledermann i wsp.16 | ||||
| pUC18 | Ogólny wektor klonujący stosowany do składania matrycy HDR (plazmid Addgene nr 50004) | Norrander i wsp.21 | ||||
| Escherichia coli S17-1λpir | Szczep donora użyty do koniugacji biparentalnej | Simon i wsp.22 | ||||
| Escherichia coli DH5α | Gospodarz klonujący użyty do propagacji plazmidu | Hanahan i wsp.23 | ||||
Tabela 1: Szczepy bakteryjne i plazmidy użyte w niniejszym badaniu. Tabela ta zawiera listę szczepów bakteryjnych i plazmidów wykorzystanych do propagacji plazmidów, edycji genomu za pomocą systemu CRISPR-Cas9, składania matrycy do naprawy kierowanej homologią (HDR), kojarzenia biparentalnego oraz znakowania fluorescencyjnego Mesorhizobium ciceri CC1192.
| Kategoria | Nazwa | Sekwencja (5′  3′) lub opis |
| Szczep bakteryjny | Escherichia coli DH5α | Szczep gospodarza do klonowania |
| Szczep bakteryjny | Escherichia coli S17-1λpir | Szczep donora do kojenia biparentalnego |
| Wektor klonujący | pUC18 | Wektor szkieletowy do klonowania |
| wektor CRISPR | pCasPP | Wektor CRISPR-Cas9 o szerokim zakresie gospodarzy |
| Plazmid reporterowy | pRJPaph-bjGFP | plazmid reporterowy GFP |
| Starter | F_guide1_BbsI | pACGCTGTTTACAGAGGCATGCAAG |
| Starter | R_przewodnik1_BbsI | pAAACCTTGCATGCCTCTGTAAACA |
| Starter | F_guide2_BbsI | pACGCGCTTGTTCGGATCCGACCGT |
| Starter | R_guide2_BbsI | pAAACACGGTCGGATCCGAACAAGC |
| Starter | F_nodC_Up_EcoRI | AAAGAATTCCTCATTGCAAGCCAGCAGT |
| Starter | R_nodC_Up_SacI | AAAGAGCTCCGGAAAGCTTGTTTCGGATCC |
| Starter | F_nodCdown_KpnI | AAAGGTACCTCGAGAGCACCGCATAAGAC |
| Starter | R_nodCdown_XbaI | AATTCTAGATGGTTCGGTACTTTCGTGCA |
| Starter | F_FL_nodCgfp_XbaI | AAATTCTAGACTCATTGCAAGCCAGCCAGT |
| Starter | BjGFP_BP_F1 | GAAGTTCATCTGCACCACCG |
| Starter | BjGFP_BP_R1 | GTCCTTGAACGAGATGGTGC |
| Starter | BjGFP_BP_F2 | CCAACTTCAAGATCCGCCAC |
| Starter | GFP_R | CCAACTTCAAGATCCGCCAC |
| Starter | BjGFP_BP_R2 | CTTGTACAGCTCGTCCATGC |
| Starter | 16S_F1 | ATCCTGGCTCAGAACGAACG |
| Starter | 16S_R1 | ATTCCCACGCGTTACTCACC |
| Starter | 16S_F2 | AGTCCGAGAGGGTGAGTGG |
| Starter | 16S_R2 | GTCAGTACCGAGCCAGTGAG |
| Starter | F1_nodC | CGATTTCCAGAACCGTCGTC |
| Starter | nodC_R | CGATTTCCAGAACCGTCGTC |
| Starter | R1_nodC | TCCCCTGCTACAATGAGGAC |
| Starter | F2_nodC | AGTGACTCCGCAATTCCAGA |
| Starter | R2_nodC | TGTCGGTAAAAGTGTTTCCC |
| Starter | F1_nodB | TGGTTCGGTACTTTCGTGCA |
| Starter | R1_nodB | AGTCGCGTGGATCAATGGAC |
| Starter | F1_nodA | TGATCGTCGCTGAATTGGGC |
| Starter | R1_nodA | CAACTGATGGAGCACTGGGT |
| Starter | F1_nodD | TGGCCTTAAGAGACGTGTCG |
| Starter | R1_nodD | AAATGCCTGACCAGCCGTAA |
Tabela 2: Szczepy bakteryjne, plazmidy i primery oligonukleotydowe wykorzystane w niniejszym badaniu. W tabeli wymieniono szczepy bakteryjne, plazmidy i primery oligonukleotydowe wykorzystane do konstrukcji pojedynczego przewodzącego RNA (sgRNA), montażu matrycy do naprawy kierowanej homologią (HDR), diagnostycznej reakcji łańcuchowej polimerazy (PCR), sekwencjonowania metodą Sangera oraz ilościowej reakcji łańcuchowej polimerazy z odwrotną transkrypcją (RT-qPCR). Sekwencje primerów przedstawiono w orientacji 5′ 3′. Uwaga: BjGFP_BP_F2 i GFP_R odnoszą się do tej samej sekwencji oligonukleotydowej, ale zostały wymienione pod różnymi nazwami primerów, ponieważ były stosowane w różnych testach doświadczalnych.
4. Krzyżowanie biparentalne w celu przeniesienia plazmidu do M. ciceri CC1192
- Transformacja donora E. coli Komórki
- Przekształć *E. coli* S17-1λkomórki pir z konstruktami pCasPP-gRNA1-HDR lub pCasPP-gRNA2-HDR zgodnie z procedurą opisaną w Plik uzupełniający 3 (Krok 4.1).
- Selekcję transformantów należy przeprowadzić na agarze LB zawierającym 50 µg/mL neomycyna
- Przesiewowo wyselekcjonuj transformanty pod kątem fluorescencji GFP, stosując wzbudzanie przy długości fali około 488 nm i detekcję emisji w zakresie około 510–520 nm.
- Zaklasyfikuj kolonie jako GFP-dodatnie, jeśli wykazują one jednolita, wyraźną zieloną fluorescencję, która nie występuje w przypadku kolonii nietransformowanych. E. coli S17-1λkolonie kontrolne PIR po zbadaniu przy identycznych ustawieniach mikroskopu.
- Przygotowanie banków glicerolowych z potwierdzonych, GFP-dodatnich klonów dawców.
- Przygotowanie kultur nasiennych i starterowych
- Przygotowanie dawcy *E. coli* S17-1λPIR i biorca *M. ciceri* kultury starterowe zgodnie z Plik uzupełniający 3 (Krok 4.2).
- Hodować kultury startowe do wartości OD₆₀₀ o wartości 0,3–0,4, co odpowiada szacowanej gęstości komórkowej wynoszącej około 1 × 10⁸ JCF/ml
- Przygotowanie subkultur do kojarzenia biparentalnego
- Przygotować subkultury dawcy i biorcy, a następnie hodować je do wymaganej fazy wzrostu wykładniczego zgodnie z Plik uzupełniający 3 (Krok 4.3).
- Zmierz gęstość optyczną przy 600 nm (OD600)600) za pomocą spektrofotometru UV-vis zgodnie z procedurą pomiaru gęstości optycznej opisaną w Plik uzupełniający 1 (Krok 1.2.3).
- Procedura kojarzenia obojga rodziców
- Przeprowadź kojarzenie biparentalne na filtrze membranowym zgodnie z Plik uzupełniający 3 (Krok 4.4).
- Naniesienie czterech aliquotów zawiesiny do krzyżowania na sterylną 0.22 µm filtr membranowy z polifluorku winylidenu (PVDF) (średnica 47 mm), zapewniając odpowiednie odstępy między plamkami, aby zapobiec ich mieszaniu się.
- Odzyskiwanie i selekcja transkonjugantów
- Wyizoluj transkonjuganty i przeprowadź selekcję przy użyciu dwóch antybiotyków zgodnie z Plik uzupełniający 3 (Krok 4.5).
- Wielokrotnie pasażuj transkonjuganty na podłożu zawierającym wyłącznie karbenycylinę, aby wyeliminować pozostałe plazmidy.
- Potwierdź usunięcie plazmidu poprzez brak wzrostu kolonii na podłożu zawierającym neomycynę oraz za pomocą diagnostycznej reakcji PCR, wykazującej brak szkieletu pCasPP przy jednoczesnym zachowaniu zintegrowanej z chromosomem kasety HDR.
UWAGA: W celu zweryfikowania stabilności wprowadzonej modyfikacji oraz wyeliminowania pozostałych plazmidów episomalnych wymagane jest przeprowadzenie kolejnych pasażowań.
- Przesiewanie kolonii GFP-dodatnich
- Przesiew transkonjugantów po oczyszczeniu w kierunku fluorescencji GFP i porównanie ich z typem dzikim M. ciceri kontrole zgodnie z Plik uzupełniający 3 (Krok 4.6).
- Wyselekcjonować fluorescencyjne kolonie jako domniemane szczepy pozytywne pod kątem HDR.
- Kolonie należy zaklasyfikować jako GFP-dodatnie, jeśli wykazują jednorodną, wyraźną zieloną fluorescencję, która nie występuje w typie dzikim *M. ciceri* kolonie przy identycznych ustawieniach mikroskopu i warunkach ekspozycji.
- Potwierdzić obecność kolonii pozytywnych pod kątem GFP za pomocą diagnostycznej reakcji PCR przed przejściem do dalszej walidacji.
- Przechowywać potwierdzone kolonie na agarze manitolowo-drożdżowym (YM) w temperaturze 4°C do krótkotrwałego przechowywania lub jako banki glicerolowe zawierające 20%–25% glicerolu w temperaturze −80°C do długoterminowego przechowywania.
5. Walidacja mutantów nodC
- Walidacja integracji GFP w locus nodC
- Zaszczep pojedynczą kolonię M. ciceri wykazującą ekspresję GFP do 10 mL bulionu z mannitolem i drożdżami (YMB) uzupełnionego o 100 µg/mL karbenicyliny24. Inkubuj kulturę w temperaturze 28°C z wstrząsaniem przy 180 rpm przez 20–24 h.
- Zbierz komórki bakteryjne poprzez wirowanie przy 8,000 × g przez 10 min w temperaturze 25°C. Odseparuj osad komórkowy i wyizoluj DNA genomiczne zgodnie z procedurą Weerakkody et al.25.
- Przeprowadź diagnostyczną reakcję PCR, używając DNA genomicznego jako matrycy (Tabela 2). Przygotuj 10 µL reakcji PCR zawierającej 5 µL 2× PCR Master Mix, 0,2 µM starterów F1_nodB i nodC_R lub F1_nodB i gfp_R oraz 50 ng DNA genomicznego.
- Zaprogramuj termocykler na wstępną denaturację w 95°C przez 5 min, a następnie 35 cykli: 95°C przez 1 min, 62°C przez 30 s i 72°C przez 45 s, z końcową elongacją w 72°C przez 5 min.
- Rozdziel produkty PCR w 1% (w/v) żelu agarozowym zgodnie z wcześniejszym opisem. Potwierdź integrację GFP, wykrywając produkt o wielkości około 430 bp w szczepie dzikim (WT) i produkt o wielkości około 1500 bp w mutancie z przerwaniem genu, używając starterów F1_nodB/nodC_R, oraz produkt o wielkości około 1000 bp w mutancie (brak produktu w WT), używając starterów F1_nodB/gfp_R.
- W przypadku walidacji PCR uwzględnij odpowiednie kontrole. Jako kontrolę pozytywną zastosuj DNA plazmidowe zawierające sekwencję docelową, a jako kontrolę negatywną kontrolę bez matrycy (NTC) zawierającą wodę wolną od nukleaz.
- Ilościowe oznaczenie ekspresji GFP metodą ilościowej polimerazy łańcuchowej z odwrotną transkrypcją (RT-qPCR)
- Wyizoluj całkowite RNA z kultur WT i mutantów M. ciceri, stosując odczynnik TRIzol zgodnie z instrukcjami producenta.
- Potraktuj RNA DNazą I zgodnie z instrukcjami producenta, aby usunąć zanieczyszczenia DNA genomicznego. Zweryfikuj całkowite usunięcie DNA, stosując kontrolę bez odwrotnej transkrypcji (−RT) podczas qPCR.
- Zsyntetyzuj pierwszą nić cDNA z 1 µg całkowitego RNA, używając dostępnego komercyjnie zestawu do syntezy pierwszej nici cDNA zgodnie z instrukcjami producenta. Przygotuj 20 µL reakcji zawierającej RNA, startery oligo(dT), dNTP, bufor reakcyjny, inhibitor RNazy i odwrotną transkryptazę.
- Inkubuj reakcję syntezy cDNA w 42°C przez 60 min, a następnie przeprowadź inaktywację termiczną w 70°C przez 5 min. Przechowuj cDNA w temperaturze −20°C do momentu użycia.
- Przygotuj reakcje RT-qPCR w trzech powtórzeniach technicznych. Złóż 10 µL reakcji zawierających 5 µL 2× SYBR Green Master Mix, 0,2 µM starterów BjGFP_BP_F1 i BjGFP_BP_R1 do amplifikacji GFP lub starterów 16S_F1 i 16S_R1 do amplifikacji genu referencyjnego (Tabela 2), 2 µL matrycy cDNA (około 20 ng) oraz wodę wolną od nukleaz.
- Przeprowadź RT-qPCR w następujących warunkach cyklicznych: wstępna denaturacja w 95°C przez 2 min, a następnie 40 cykli: 95°C przez 15 s i 58°C przez 45 s, a następnie analiza krzywej topnienia od 65°C do 95°C.
- Wykonaj qRT-PCR przy użyciu systemu detekcji Bio-Rad CFX96 Real-Time PCR. Analizuj wykresy amplifikacji, wartości Ct i krzywe topnienia za pomocą oprogramowania Bio-Rad CFX Manager.
- Oblicz względną ekspresję genów metodą 2−ΔΔCt. Znormalizuj ekspresję do referencyjnego genu 16S rRNA i zastosuj szczep WT M. ciceri jako próbkę kalibracyjną. Przeanalizuj trzy powtórzenia biologiczne, z których każde zmierzono w trzech powtórzeniach technicznych.
- Ocena potencjału do tworzenia brodawek korzeniowych
- Przygotowanie inokulum bakteryjnego
- Zaszczep pojedyncze kolonie szczepów WT i mutantów do selektywnego podłoża YMB zawierającego 100 µg/mL karbenicyliny. Inkubuj kultury w 28°C z wstrząsaniem przy 180 rpm przez 30–36 h.
- Rozcieńcz kultury 1:100 w świeżym selektywnym podłożu YMB i monitoruj wzrost, mierząc OD600 za pomocą spektrofotometru UV–Vis. Wyzeruj urządzenie za pomocą niezaszczepionego podłoża YMB i kontynuuj inkubację, aż kultury osiągną OD600 na poziomie 0,3–0,4, co odpowiada około 1 × 10⁸ JTK/mL.
- Do inokulacji każdej rośliny użyj 3 mL zestandaryzowanej zawiesiny bakteryjnej.
- Test infekcji rośliny ciecierzy
- Pozyskaj nasiona odmiany C. arietinum BDG25618,24 z ICAR–Indian Agricultural Research Institute (IARI), New Delhi, Indie.
- Umyj nasiona dokładnie pod bieżącą wodą z kranu, a następnie wodą oczyszczoną Milli-Q. Sterylizuj powierzchnię nasion w 1% podchlorynie sodu przez 5 min przy mieszaniu i płucz pięciokrotnie sterylną wodą oczyszczoną.
- Potraktuj nasiona 0,1% fungicydem Bavistin (50% proszek zwilżalny karbendazymu) przez 2–3 h w temperaturze pokojowej. Umyj potraktowane nasiona dwukrotnie sterylną wodą oczyszczoną.
- Umieść nasiona na wilgotnym sterylnym papierze filtracyjnym w sterylnych szalkach Petriego (110 mm × 40 mm), zabezpiecz Parafilmem i inkubuj w ciemności w temperaturze 28°C ± 2°C przez 3 dni.
- Przenieś wykiełkowane siewki pojedynczo do sterylnego piasku. Piasek sterylizuj w 121°C i przy 15 psi przez 20 min przed użyciem.
- Przygotuj bezazotową pożywkę McKnighta, rozpuszczając 6,0 g CaSO₄, 1,0 g MgSO₄·7H₂O, 1,0 g KH₂PO₄, 1,5 g KCl, 14,3 mg H₃BO₃, 0,4 mg CuSO₄·5H₂O, 0,08 mg MnSO₄·4H₂O, 0,45 mg H₂MoO₄ i 1,1 mg ZnSO₄·7H₂O w sterylnej wodzie destylowanej do końcowej objętości 5 L.
- Uprawiaj siewki w doniczkach o średnicy 10 cm zawierających sterylny piasek, utrzymując cztery rośliny w jednej doniczce. Podlewaj każdą doniczkę dwa razy w tygodniu 20 mL bezazotowej pożywki McKnighta.
- Utrzymuj rośliny w kontrolowanych warunkach: 22°C ± 2°C (dzień), 18°C ± 2°C (noc), 55%–60% wilgotności względnej, fotoperiod 16 h światła/8 h ciemności oraz natężenie światła 200 µmol fotonów m⁻2 s⁻1. Uprawiaj siewki przez 6–7 dni przed inokulacją.
- Nanieś 3 mL zawiesiny bakteryjnej bezpośrednio na każdą siewkę. Przygotuj kontrole mock przez naniesienie 3 mL sterylnego podłoża YMB. Użyj 16 biologicznych powtórzeń roślin na grupę traktowania.
- Zbierz korzenie i pędy 20 dni po inokulacji. Policz brodawki ręcznie i zmierz masę świeżą niezwłocznie po zbiorze.
- Susz tkanki w 65°C do uzyskania stałej masy. Stałą masę definiuj jako dwa kolejne pomiary wykonane po 24 h odstępach suszenia, różniące się o <0,01 g, a następnie zapisz masę suchą.
- Wyniki przedstaw jako średnią ± błąd standardowy (SE). Przeprowadź jednoczynnikową analizę ANOVA, a następnie test wielokrotnych porównań Tukeya przy użyciu programu GraphPad Prism wersja 10.0, przyjmując P < 0,05 za istotne statystycznie.
UWAGA: Utrzymuj warunki sterylności podczas sterylizacji nasion, kiełkowania, inokulacji i wzrostu roślin.
OSTROŻNIE: Podczas pracy z roztworami podchlorynu sodu i fungicydu stosuj odpowiednie środki ochrony osobistej, w tym rękawice i ochronę oczu.
- Przygotowanie inokulum bakteryjnego
Wyniki
W niniejszym protokole edycja genomu CRISPR-Cas9 została zaadaptowana dla M. ciceri CC1192 poprzez celowanie w locus nodC. Aby promować utratę funkcji, zaprojektowano sgRNA celujące w region proksymalny 5′ sekwencji kodującej nodC, wprowadzając tym samym pęknięcie dwuniciowe (DSB) w początkowym regionie kodującym w celu przerwania translacji kodowanego białka (Ryc. 1A).
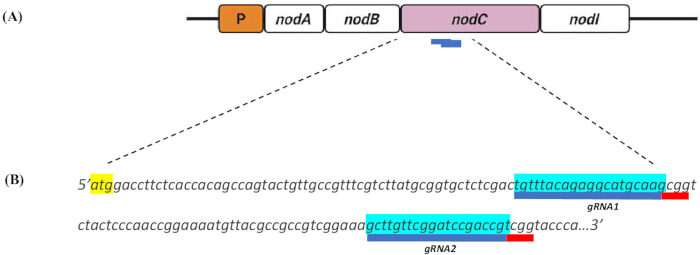
Rycina 1. Projekt pojedynczych przewodnich RNA (sgRNA) celujących w locus nodC u Mesorhizobium ciceri. (A) Schematyczne przedstawienie locus M. ciceri nodC z zaznaczonymi pozycjami dwóch 20-pzp sgRNA zaprojektowanych do celowania za pomocą systemu CRISPR-Cas9. Miejsca docelowe sgRNA zaznaczono kolorem niebieskim. (B) Sekwencje nukleotydowe sgRNA1 i sgRNA2 celujących w locus nodC. Motyw PAM (protospacer adjacent motif; 5′-NGG-3′) zaznaczono kolorem czerwonym, a kodon startowy translacji nodC (ATG) wyróżniono kolorem żółtym. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Zidentyfikowano dwie 20 bp sekwencje docelowe bezpośrednio powyżej sekwencji PAM 5′-NGG-3′ (Ryc. 1B). Analiza in silico tych kandydatów na sgRNA z wykorzystaniem algorytmu Hsu i wsp.19 dała wyniki specyficzności wynoszące 100, co wskazuje na wysoką przewidywaną specyficzność celowania i brak istotnej komplementarności poza celem w genomie M. ciceri. Zaobserwowano niewielkie różnice w przewidywanych wynikach efektywności trafienia w cel dla wybranych sgRNA (Tabela 3), co posłużyło do wyboru przewodników do dalszej oceny eksperymentalnej.
| Pozycja docelowa (pز) | Nić | sekwencja sgRNA (5'′ 3′) | PAM | Wskaźnik swoistości | Wskaźnik efektywności | |
| 77 | + | TGTTTACAGAGGCATGCAAG | CGG | 100 | 43.58 | |
| 139 | + | GCTTGTTCGGATCCGACCGT | TGG | 99.7 | 47.63 | |
Tabela 3: Kandydackie pojedyncze przewodnie RNA (sgRNA) zaprojektowane do edycji genu nodC w Mesorhizobium ciceri za pomocą systemu CRISPR-Cas9.Kandydackie sgRNA zostały zaprojektowane przy użyciu narzędzia Benchling CRISPR Guide Design Tool, przyjmując Bradyrhizobium diazoefficiens USDA 110 jako genom referencyjny. Przewodniki uszeregowano według przewidywanej specyficzności oraz wyników efektywności celowania (on-target efficiency), a następnie wybrano te, które celują w sekwencje położone blisko kodonu startowego translacji nodC i zawierają wymagany motyw PAM (protospacer adjacent motif) NGG dla Cas9 z Streptococcus pyogenes (SpCas9).
Aby ułatwić HDR oraz przesiewanie potencjalnych mutantów w oparciu o fluorescencję, zmontowano kasetę HDR z wykorzystaniem wektora klonującego pUC18 (Rysunek 2). Kaseta reporterowa gfp została wycięta z pRJPaph-bjGFP poprzez trawienie restrykcyjne enzymami SacI i KpnI, a następnie ligowana z linearyzowanym szkieletem pUC18 (Rysunek 2A). Po transformacji do E. coli potencjalne klony pozytywne zidentyfikowano za pomocą przesiewania niebiesko-białego. Integrację wstawki gfp z szkieletem pUC18 potwierdzono dodatkowo poprzez amplifikację PCR z użyciem starterów specyficznych dla genu, co w klonach pozytywnych pozwoliło uzyskać oczekiwany amplikon o długości 500 bp (Rysunek 2A).
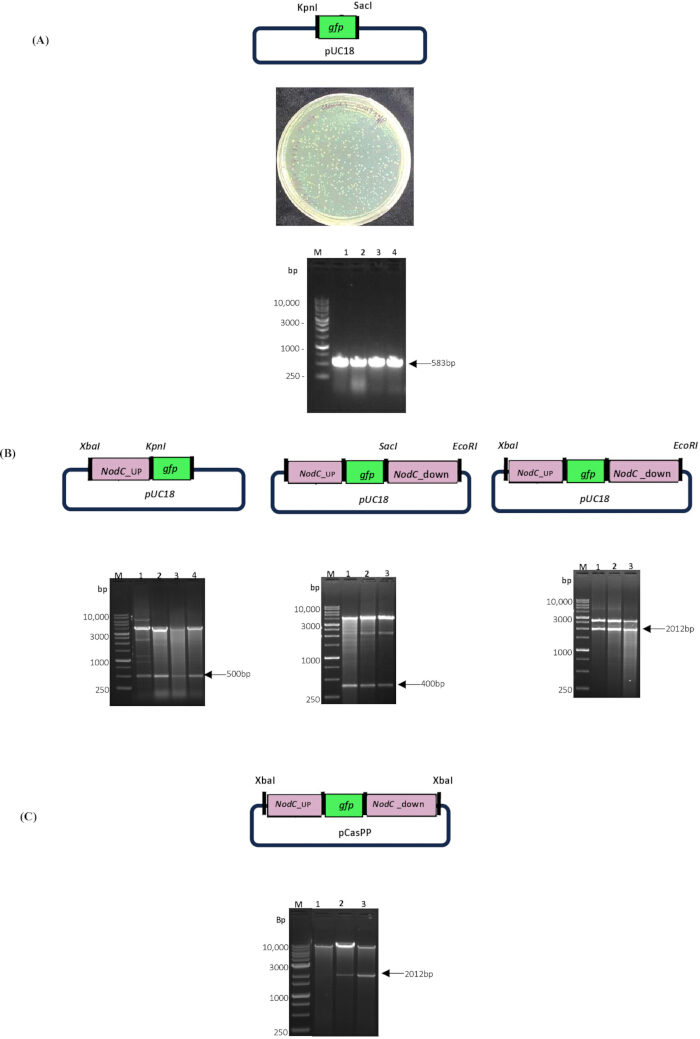
Rycina 2. Konstrukcja systemu naprawy kierowanej homologią (HDR) CRISPR-Cas9 do przerwania genu nodC. (A) Konstrukcja i walidacja pośredniego plazmidu pUC18-gfp. Górny panel przedstawia mapę plazmidu pUC18-gfp powstałego poprzez wstawienie kasety zielonego białka fluorescencyjnego (gfp) do szkieletu pUC18. Środkowy panel przedstawia reprezentatywne kolonie po selekcji niebiesko-białej. Dolny panel przedstawia walidację kolonii za pomocą reakcji polimerazy łańcuchowej (PCR) z użyciem pary starterów BjGFP_BP_F1 i BjGFP_BP_R2. (B) Sekwencyjny montaż matrycy HDR w szkielecie pUC18. Mapy plazmidów i analizy trawienia restrykcyjnego potwierdzają wstawienie ramienia homologii upstream (UHA), ramienia homologii downstream (DHA) oraz kompletnej kasety HDR UHA-gfp-DHA. (C) Klonowanie i walidacja kasety HDR UHA-gfp-DHA w wektorze CRISPR-Cas9 pCasPP. Górny panel przedstawia końcową mapę plazmidu pCasPP-HDR, a dolny panel przedstawia trawienie restrykcyjne potwierdzające wstawienie kasety HDR. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Konstrukt HDR został następnie zmontowany poprzez wprowadzenie ram homologii nodC flankujących kasetę gfp. UHA o długości 500 bp oraz DHA o długości 400 bp, zlokalizowane sąsiadująco z przewidywanym miejscem cięcia Cas9, zostały sekwencyjnie sklonowane do konstruktu pUC18-gfp poprzez trawienie restrykcyjne i ligację (Ryc. 2B). Zmontowanie kasety UHA-gfp-DHA potwierdzono analizą trawienia restrykcyjnego, która dała oczekiwany fragment o długości 2012 bp (Ryc. 2B). Kompletna kaseta HDR została następnie podklonowana do wektora CRISPR o szerokim zakresie gospodarzy pCasPP (Ryc. 2C). Analiza trawienia restrykcyjnego potwierdziła integralność końcowego konstruktu oraz pomyślny montaż wektora dostarczającego do edycji genomu dla M. ciceri (Ryc. 2C).
Przeprowadzono kojenie biparentalne między donorem E. coli S17-1λpir a szczepem biorcy M. ciceri w celu wprowadzenia konstruktu pCasPP-gRNA-HDR do M. ciceri (Rysunek 3A). Rysunek 3B przedstawia organizację operonu nod oraz przewidywane zastąpienie locus nodC przez kasetę gfp w drodze rekombinacji homologicznej z wykorzystaniem matrycy HDR. Kolonie transkonjugantów zidentyfikowano początkowo za pomocą przesiewania pod kątem fluorescencji GFP po kojeniu biparentalnym (Rysunek 3B i 3C). Ponad 80% odzyskanych kolonii wykazywało fluorescencję GFP przy zastosowaniu gRNA2, a ponad 65% kolonii wykazywało fluorescencję po wprowadzeniu gRNA1 (Rysunek 3C). Ponieważ samo przesiewanie fluorescencyjne nie pozwala odróżnić ekspresji GFP z plazmidu od pomyślnej integracji genomowej, przeprowadzono dalszą walidację molekularną w celu potwierdzenia specyficznej dla locus insercji kasety reporterowej.
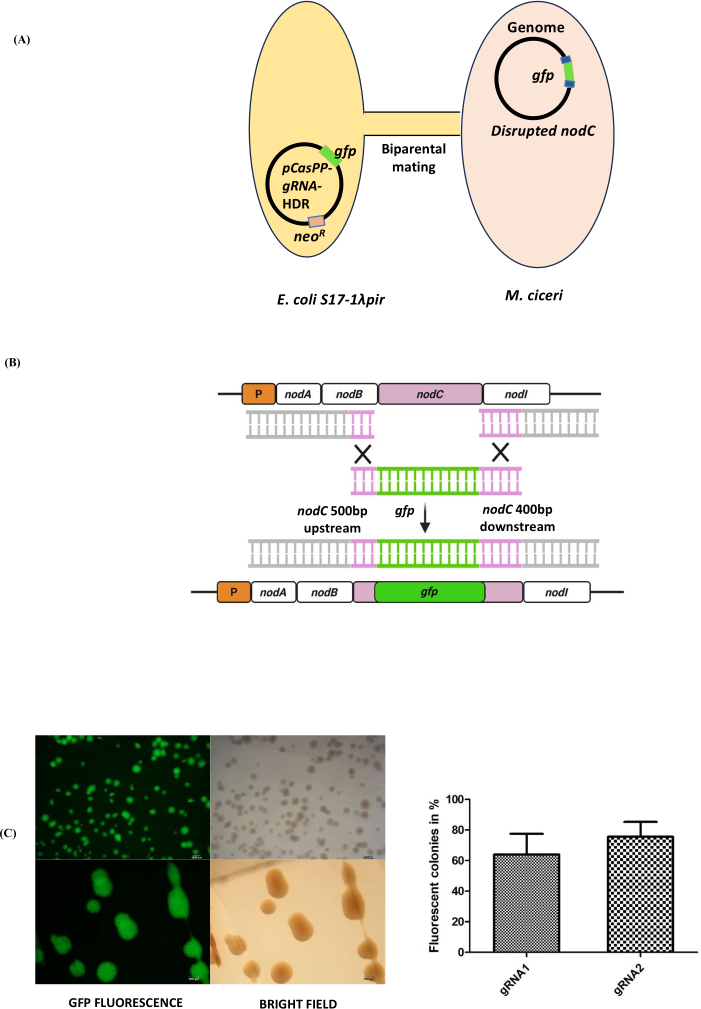
Rycina 3. Zakłócenie locus nodC w Mesorhizobium ciceri za pomocą systemu CRISPR-Cas9. (A) Schematyczne przedstawienie kojenia biparentalnego wykorzystanego do przeniesienia konstruktu pCasPP-gRNA-HDR z komórek donorowych Escherichia coli S17-1λpir do komórek biorców M. ciceri. (B) Diagram ilustrujący zastąpienie locus nodC kasetą gfp poprzez naprawę kierowaną homologią (HDR) po cięciu za pomocą CRISPR-Cas9. Matryca HDR zawiera ramiona homologii o długości około 500 bp powyżej i 400 bp poniżej kasety gfp. (C) Przesiewanie kolonii transkonjugantów M. ciceri metodą fluorescencyjną. Przedstawiono reprezentatywne obrazy z mikroskopii stereoskopowej w fluorescencji i w świetle przechodzącym dla kolonii GFP-dodatnich, wraz z procentem odzyskanych fluorescencyjnych transkonjugantów po kojeniu biparentalnym z użyciem konstruktów zawierających sgRNA1 lub sgRNA2. Słupki błędów reprezentują odchylenie standardowe. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Aby potwierdzić integrację kasety gfp w locus nodC, reprezentatywne kolonie GFP-dodatnie poddano analizie PCR. Amplifikacja regionu genomowego obejmującego nodB i nodC pozwoliła uzyskać fragment o długości 1511 bp w klonach zmodyfikowanych, co jest zgodne z integracją kasety reporterowej, podczas gdy szczep dziki (WT) wytworzył amplikon o długości 430 bp (Rysunek 4A). Amplifikacja PCR z wykorzystaniem starterów specyficznych dla gfp oraz flankujących nodC wygenerowała wyraźny fragment o długości 997 bp w klonach zmodyfikowanych, podczas gdy w kontroli WT nie wykryto amplifikacji, co potwierdza insercję specyficzną dla locus. Orientacja kasety reporterowej została potwierdzona za pomocą sekwencjonowania metodą Sangera. Dodatkowo ekspresję GFP w zmodyfikowanych szczepach oceniono za pomocą RT-qPCR, co wykazało zwiększoną akumulację transkrypcyjną GFP w stosunku do szczepu WT (Rysunek 4B). Wartości ekspresji obliczono metodą 2−ΔΔCt i znormalizowano do genu referencyjnego 16s, przyjmując szczep WT jako kontrolę. Dane przedstawiają średnią ± SD z trzech powtórzeń biologicznych (n = 3). Istotność statystyczną określono za pomocą jednoczynnikowej analizy ANOVA, a następnie testu Dunnetta względem kontroli WT.
Obecnym ograniczeniem badania jest brak wektora kontrolnego, takiego jak pusty pCasPP-HDR-gRNA, który pozwoliłby ustalić bazowy współczynnik rekombinacji. Przyszłe badania powinny uwzględniać taką kontrolę.
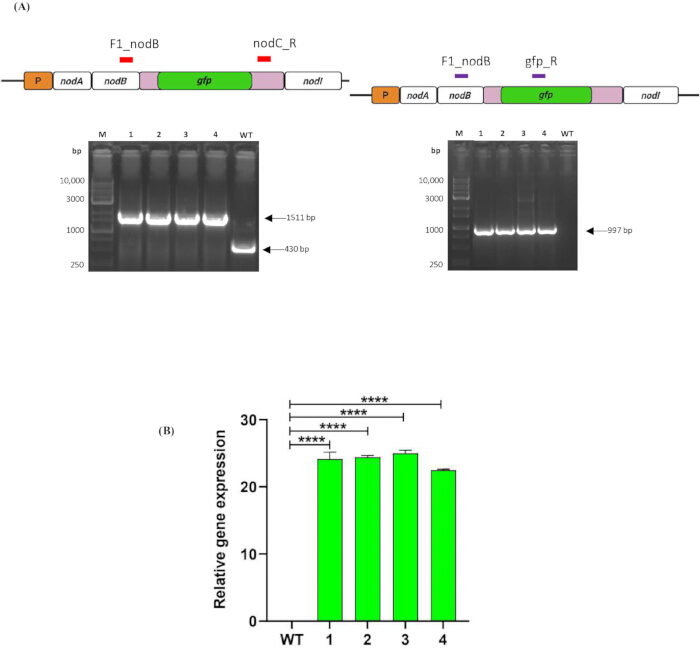
Rycina 4Walidacja molekularna ΔnodC Mesorhizobium ciceri mutanty. (A) Potwierdzenie metodą PCR obecności nodC rozprucie. Lewy panel przedstawia amplifikację z użyciem pary starterów F1_nodB i nodC_R. Ścieżka M, drabina DNA; ścieżki 1–4, ΔnodC M. ciceri mutanty; ścieżka WT, typ dziki M. ciceriPanel prawy przedstawia amplifikację z wykorzystaniem pary starterów F1_nodB i gfp_R. Ścieżka M, drabinka DNA; ścieżki 1–4, ΔnodC M. ciceri mutanty; ścieżka WT, typ dziki M. ciceriWskazano oczekiwane wielkości amplikonów. (B) Względnia ekspresja zielonego białka fluorescencyjnego (GFP) w ΔnodC M. ciceri mutanty określone za pomocą ilościowej reakcji polimerazy łańcuchowej z odwrotną transkrypcją (RT-qPCR). Ekspresję genów znormalizowano względem M. ciceri gen referencyjny 16S rybosomalnego RNA (16S rRNA) i wyrażony w stosunku do kontroli typu dzikiego (WT) przy użyciu metody 2^−ΔΔMetoda Ct. Słupki błędów reprezentują odchylenie standardowe. Istotność statystyczną określono w stosunku do kontroli WT. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Wpływ biologiczny przerwania genu nodC oceniono za pomocą testów infekcji cieciorki. Rośliny inokulowane szczepem WT M. ciceri utworzyły widoczne brodawki korzeniowe, podczas gdy rośliny inokulowane szczepem ΔnodC M. ciceri wykazały znaczny spadek lub brak brodawkowania (Rycina 5A). Nieinokulowane rośliny kontrolne pozostały bez brodawek, co potwierdza utrzymanie sterylnych warunków doświadczalnych (Rycina 5A). Analiza ilościowa parametrów wzrostu roślin dodatkowo wykazała różnice między roślinami inokulowanymi szczepami WT oraz ΔnodC M. ciceri, w tym w odniesieniu do długości korzeni, świeżej masy korzeni, suchej masy korzeni, długości pędów, świeżej masy pędów, suchej masy pędów oraz liczby brodawek (Rycina 5B). Rośliny inokulowane szczepem WT wykazały większą liczbę brodawek oraz lepsze parametry wzrostu w porównaniu z roślinami inokulowanymi szczepem ΔnodC M. ciceri oraz roślinami kontrolnymi nieinokulowanymi. Wyniki te są zgodne z utratą funkcji brodawkowania związanej z genem nodC i potwierdzają przydatność tego protokołu opartego na systemie CRISPR-Cas9 do badań z zakresu genomiki funkcjonalnej M. ciceri. Ilościowe dane fenotypowe roślin oceniono w celu porównania różnic między grupami traktowanymi. W analizie uwzględniono łącznie 90 powtórzeń biologicznych (n = 30 roślin na grupę traktowaną). Dane przedstawiono jako średnia ± SD. Istotność statystyczną oceniono za pomocą jednoczynnikowej analizy wariancji (ANOVA), a następnie testu wielokrotnych porównań post hoc Tukeya. Różnice uznano za statystycznie istotne przy P < 0.05.
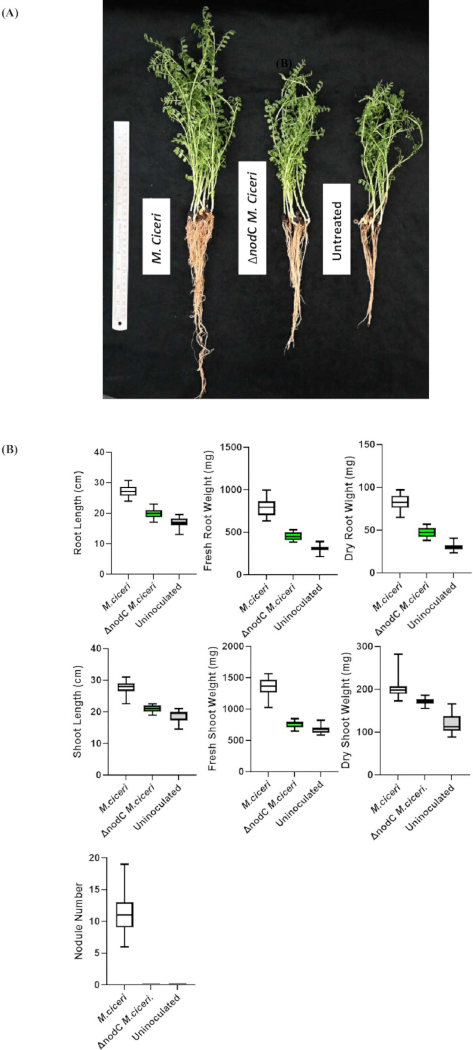
Rycina 5. Walidacja funkcjonalna mutantów ΔnodC Mesorhizobium ciceri za pomocą testu infekcji ciecierzycy. (A) Reprezentatywne rośliny ciecierzycy (Cicer arietinum) 20 dni po inokulacji szczepem dzikim M. ciceri, ΔnodC M. ciceri lub kontrolami nieinokulowanymi. (B) Analiza ilościowa parametrów wzrostu roślin i nodulacji, w tym długości korzeni, świeżej masy korzeni, suchej masy korzeni, długości pędów, świeżej masy pędów, suchej masy pędów oraz liczby grudek bakteryjnych. Dane przedstawiono dla roślin inokulowanych szczepem dzikim M. ciceri, ΔnodC M. ciceri lub kontroli nieinokulowanej. Słupki błędu reprezentują odchylenie standardowe. Istotność statystyczną określono za pomocą jednoczynnikowej analizy wariancji (ANOVA), a następnie testu wielokrotnych porównań Tukeya. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Plik uzupełniający 1. Szczegółowy protokół przygotowania i walidacji chemicznie kompetentnych komórek Escherichia coli. Niniejszy plik uzupełniający zawiera pełną procedurę przygotowania i walidacji chemicznie kompetentnych komórek Escherichia coli DH5α oraz E. coli S17-1λpir, obejmującą przygotowanie hodowli bakteryjnych, indukcję kompetencji, zbieranie komórek, przemywanie buforem CaCl₂–glicerol, rozdzielanie na alikwoty, kriokonserwację oraz walidację poprzez testowanie wydajności transformacji. Uwzględniono również krytyczne środki kontroli jakości, zalecenia dotyczące przechowywania oraz kryteria akceptacji kompetencji. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 2. Szczegółowy protokół konstrukcji matryc do naprawy kierowanej homologią (HDR) oraz składania wektorów do edycji genomu CRISPR-Cas9.Ten plik uzupełniający zawiera szczegółowe procedury wycinania kasety białka fluorescencyjnego zielonego (GFP), konstrukcji pośredniego plazmidu pUC18-gfp, amplifikacji i klonowania ramion homologii upstream i downstream, składania kompletnej matrycy do naprawy kierowanej homologią (HDR), przygotowania wektorów pCasPP-guide RNA (gRNA), wstawiania matryc HDR do plazmidów CRISPR-Cas9, przesiewania klonów w oparciu o fluorescencję oraz walidacji plazmidów rekombinowanych za pomocą analizy restrykcyjnej i sekwencjonowania metodą Sangera. Proszę kliknąć tutaj, aby pobrać ten plik.
Plik uzupełniający 3. Szczegółowy protokół kojarzenia biparentalnego i generowania transkonjugantów Mesorhizobium ciceri znakowanych GFP.Ten plik uzupełniający opisuje przygotowanie szczepów donora i biorcy, kojarzenie biparentalne na filtrach membranowych, regenerację i selekcję antybiotykową transkonjugantów, procedury usuwania plazmidów, przesiewanie kolonii rekombinowanych w oparciu o fluorescencję, potwierdzenie molekularne szczepów z edytowanym genomem oraz krótkoterminową i długoterminową konserwację potwierdzonych GFP-dodatnich transkonjugantów M. ciceri. Przedstawiono szczegółowe warunki hodowli, parametry kojarzenia oraz procedury selekcji. Prosimy kliknąć tutaj, aby pobrać ten plik.
Dyskusja
Ustanowienie systemu edycji genomu CRISPR-Cas9 w M. ciceri rozwiązuje istotne ograniczenie techniczne w manipulacjach genetycznych tego ważnego rolniczo, wiążącego azot symbionta. Poprzez przerwanie locus nodC z wykorzystaniem reportera gfp oraz HDR, niniejszy schemat pracy zapewnia ramowy system wspomagany fluorescencją do celowanej modyfikacji genomowej w M. ciceri.
Tradycyjne podejścia do manipulacji genetycznych u ryzobiów opierały się głównie na randomowej mutagenezie opartej na Tn5 lub wymianie allelicznej za pośrednictwem sacB19,26,27. Chociaż podejścia te pozostają wartościowe, są one pracochłonne, często wymagają wielu rund kontrselekcji i mogą pozostawiać w genomie markery oporności na antybiotyki, co komplikuje kolejne etapy edycji. W przeciwieństwie do nich, edycja genomu za pomocą CRISPR-Cas9 oferuje bardziej celowaną i usprawnioną alternatywę dla inżynierii genomowej. W niedawnych badaniach opisano edycję zasad za pośrednictwem CRISPR oraz systemy oparte na Cas12e u S. meliloti w celu zmniejszenia toksyczności związanej z Cas912,13, natomiast u R. etli badano represję transkrypcyjną za pośrednictwem dCas911. Z naszej wiedzy, niniejsze badanie stanowi jedną z pierwszych aplikacji chromosomalnej dysrupcji za pomocą CRISPR-Cas9 u M. ciceri. Protokół obejmuje celowanie sterowane sgRNA, biparentalny transfer plazmidów oraz rekombinację za pośrednictwem HDR w celu edycji specyficznej dla locus. Integracja reporteru gfp w kasecie HDR ułatwia również szybki screening fluorescencyjny potencjalnie zedytowanych kolonii, co redukuje liczbę kolonii wymagających późniejszej walidacji molekularnej.
Kluczowe dla sukcesu wdrożenia tego schematu postępowania były kilka czynników. Wybór sgRNA o wysokiej przewidywanej specyficzności zminimalizował potencjalne efekty off-target w genomie M. ciceri, natomiast zachowanie integralności ramion homologii wsparło wydajność rekombinacji zapśredniczonej przez HDR. Ponadto optymalizacja warunków wzrostu donora i biorcy podczas kojenia biparentalnego poprawiła odzyskiwanie transkonjugantów. Przesiewanie oparte na fluorescencji umożliwiło szybką identyfikację domniemanych mutantów; konieczna była jednak walidacja molekularna z użyciem PCR i sekwencjonowania metodą Sangera, aby potwierdzić specyficzną dla locus integrację kasety reporterowej. W przyszłych badaniach można wykorzystać kontrolny wektor pCasPP-HDR z pustym gRNA w celu ilościowego określenia podstawowego współczynnika rekombinacji.
Poza postępem metodologicznym, platforma ta może wspierać przyszłe badania nad sygnałami symbiotycznymi i genomiką funkcjonalną rizobiów związanych z ciecierzą28. Ciecierza (Cicer arietinum L.) stanowi globalnie ważną roślinę strączkową i jest kluczowym elementem zrównoważonych systemów rolniczych29,30. Szczep ΔnodC M. ciceri wygenerowany w niniejszym badaniu stanowi potencjalnie użyteczne tło genetyczne do badania kompatybilności gospodarz-mikroba oraz szlaków sygnalizacyjnych związanych z nodulacją. Poprzednie badania sugerowały, że sRNA pełnią funkcję efektorów regulacyjnych podczas wczesnej symbiozy w guzkach korzeniowych31. W konsekwencji opisany tutaj szczep ΔnodC M. ciceri, wykazujący deficyt nodulacji, może ułatwić przyszłe badania skoncentrowane na molekularnych mechanizmach leżących u podstaw komunikacji w ryzosferze i symbiozy wiążącej azot.
Oświadczenia
Autorzy deklarują brak konkurencyjnych interesów finansowych lub konfliktów interesów.
Podziękowania
Niniejsza praca jest wspierana przez Departament Biotechnologii (DBT)-MK Bhan Grant HRD-16016/15/2023-AFS-DBT dla dr Nandity Pasari. Praca ta jest również wspierana przez grant podstawowy przyznany dr Senjuti Sinharoy przez Narodowy Instytut Badań nad Genomem Roślin (National Institute of Plant Genome Research) w New Delhi w Indiach.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Agaroza | Genetix | PG-40005 | Elektroforeza w żelu |
| Folia aluminiowa | Rolia’s | GF83048115 | Ogólne zastosowania laboratoryjne |
| Agar bakteriologiczny | HiMedia | GRM026 | Przygotowanie pożywek |
| Platforma do projektowania przewodników CRISPR Benchling | Benchling | N/A | Projektowanie gRNA |
| Kwas borowy | HiMedia | PCT0102 | Przygotowanie roztworu McKnight’a |
| Kolba stożkowa z borokrzemianowego szkła | Sigma | CLS5100500 | Przygotowanie kultur |
| Probówki z borokrzemianowego szkła | Sigma | DWK73500-1075 | Przygotowanie kultur |
| Chlorek wapnia dwuwodny | HiMedia | MB034 | Przygotowanie komórek kompetentnych |
| Siarczan wapnia dwuwodny | HiMedia | GRM328 | Przygotowanie roztworu McKnight’a |
| Karbenycylina disodowa | Duchefa Biochemie | DUC-C0109.005-18 | Stosowana w stężeniu 100 µg/mL |
| Zestaw do syntezy cDNA | Thermo Fisher Scientific | AB1543A | Synteza cDNA |
| Folia spożywcza | OA | 10954049 | Ogólne zastosowania laboratoryjne |
| Zestaw do klonowania/ligaza T4 DNA | Thermo Fisher Scientific | K1422 | Reakcje ligacji |
| Czerwień Kongo | HiMedia | 573-58-0 | Praca z kulturami drobnoustrojów |
| Siarczan(II) miedzi pięciowodny | HiMedia | PCT0104 | Przygotowanie roztworu McKnight’a |
| Probówka do hodowli | Borosil | 9800U08 | Hodowla pierwotnej kultury bakteryjnej; 15 cm × 2,5 cm |
| Cyfrowy pH-metr | Eutech Instruments | EC PH TUTOR DS | Regulacja pH |
| Fosforan dipotasu | HiMedia | TC596M | Przygotowanie YMB |
| Marker wielkości DNA (drabinka) | BIO-HELIX | DM015-R500 | Elektroforeza w żelu |
| Zestaw do usuwania DNazy | Invitrogen | AM1907 | Usuwanie DNA z wyizolowanego RNA |
| Mieszanka dNTP | Thermo Scientific | R0181 | Amplifikacja PCR |
| Ethanol | Sigma-Aldrich | 1.00983.0511 | Stosowany w stężeniu 75% |
| Bromek etydyny | Sigma-Aldrich | E1510 | Barwienie żeli DNA |
| Termolabilna fosfataza alkaliczna FastAP | Thermo Fisher Scientific | EF0651 | Defosforylacja wektora podczas klonowania |
| Bufor FastDigest | Thermo Fisher Scientific | B64 | Trawienia restrykcyjne |
| Chlorek żelaza(III) bezwodny | HiMedia | TC583 | Przygotowanie roztworu McKnight’a |
| Fluorescencyjny stereomikroskop | Nikon | SMZ25 | Przesiewanie GFP |
| Fungicyd, Bavistin | Crystal Crop Protection | Bavistin Carbendazim 50% WP | Zalewanie nasion |
| Zestaw do ekstrakcji z żelu | QIAGEN | 28704 | Oczyszczanie DNA |
| Glicerol | Thermo Fisher Scientific | Q24505 | Komórki kompetentne/zamrażarki glicerolowe |
| Inkubator do hodowli z wytrząsarką orbitalną | MRC | LOM-150 | Kultura bakteryjna |
| Rękawiczki | Kimtech | 97612 | Środki ochrony osobistej |
| HEPES | HiMedia | MB016 | Hybrydyzacja oligonukleotydów |
| IPTG | G Biosciences | RC1113D | Selekcja niebiesko-biała |
| Komora z laminarnym przepływem powietrza | Biolink | BL-H1300 | Praca w warunkach sterylnych |
| Agar LB | HiMedia | M1151 | Szalki z kulturą bakterii |
| Pożywka LB | HiMedia | G1245 | Kultura bakteryjna |
| Siarczan magnezu | HiMedia | GRM1281-500G | Przygotowanie YMB |
| Siarczan magnezu siedmiowodny | HiMedia | PCT0008 | Przygotowanie roztworu McKnight’a |
| Siarczan(II) manganu czterowodny | Sigma-Aldrich | M3634 | Przygotowanie roztworu McKnight’a |
| Mannitol | HiMedia | MB198 | Przygotowanie YMB |
| Roztwór McKnight’a | Przygotowany w laboratorium | N/A | Roztwór odżywczy dla roślin |
| Kapturki do mikropipet, 0,2–10 µL | Tarsons | 521000 | Obsługa cieczy |
| Kapturki do mikropipet, 2–200 µL | Tarsons | 521010 | Obsługa cieczy |
| Kapturki do mikropipet, 200–1000 µL | Tarsons | 521020X | Obsługa cieczy |
| Probówka do mikrocentryfugi, 0,5 mL | Tarsons | 500000 | Obsługa próbek |
| Probówka do mikrocentryfugi, 1,5 mL | Tarsons | 500010 | Obsługa próbek |
| Probówka do mikrocentryfugi, 2,0 mL | Tarsons | 500020 | Obsługa próbek |
| Kwas molibdenowy | Sigma-Aldrich | 232084 | Przygotowanie roztworu McKnight’a |
| Spektrofotometr NanoDrop | Thermo Fisher Scientific | 13-400-519 | Kwantyfikacja DNA/RNA |
| Neomycyna | Duchefa Biochemie | M0135 | Stosowana w stężeniu 50 µg/mL |
| Woda wolna od nukleaz | HiMedia | ML064-100ML | Zastosowania w biologii molekularnej |
| Gotowa mieszanina PCR (master mix) | Thermo Fisher Scientific | K0171 | 2× master mix |
| Stripsy z probówkami PCR, 0,2 mL | Tarsons | 610040 | Przygotowanie PCR |
| Szalki Petriego, 90 mm | PSC | 2041 | Szalki z agarem |
| Pipeta, 0,1–2,5 µL | Eppendorf | N10178M | Obsługa cieczy |
| Pipeta, 0,5–10 µL | Eppendorf | H40069L | Obsługa cieczy |
| Pipeta, 2–20 µL | Eppendorf | H30046M | Obsługa cieczy |
| Pipeta, 10–100 µL | Eppendorf | I00395M | Obsługa cieczy |
| Pipeta, 20–200 µL | Eppendorf | M38186M | Obsługa cieczy |
| Pipeta, 100–1000 µL | Eppendorf | N20610M | Obsługa cieczy |
| Zestaw do ekstrakcji plazmidowego DNA | QIAGEN | 12143 | Izolacja plazmidów |
| Chlorek potasu | HiMedia | TC010 | Przygotowanie roztworu McKnight’a |
| Wodorofosforan potasu bezwodny | HiMedia | TC011M | Przygotowanie roztworu McKnight’a |
| Filtr membranowy PVDF, 0,22 µm, 47 mm | MilliporeSigma | GVWP04700 | Krzyżowanie biparentalne |
| Urządzenie do ilościowej real-time PCR | Bio-Rad | CFX96 | RT-qPCR |
| Chłodzona wirówka laboratoryjna | Eppendorf | 04-987-373 | Zbiór komórek |
| Enzym restrykcyjny, BbsI | Thermo Fisher Scientific | ER1011 | Klonowanie gRNA |
| Enzym restrykcyjny, EcoRI | Thermo Fisher Scientific | FD0274 | Klonowanie |
| Enzym restrykcyjny, KpnI | Thermo Fisher Scientific | FD0524 | Klonowanie |
| Enzym restrykcyjny, SacI | Thermo Fisher Scientific | FD1133 | Klonowanie |
| Enzym restrykcyjny, XbaI | Thermo Fisher Scientific | FD0684 | Klonowanie |
| DNaza wolna od RNaz | QIAGEN | 79254 | Oczyszczanie RNA |
| Piasek | Ram Surat | Sand | Podłoże do wzrostu roślin |
| Sekwenator | Applied Biosystems | ABI3730xl DNA Analyzer | Sekwencjonowanie metodą Sangera |
| Pożywka SOC | Przygotowana w laboratorium | N/A | Regeneracja po transformacji |
| Chlorek sodu | HiMedia | TC046 | Przygotowanie pożywek |
| Wodorotlenek sodu | HiMedia | PCT1325 | Regulacja pH HEPES |
| Sterylny skalpel | Medicare Surgical | 16020 | Wycinanie z żelu/obsługa tkanek |
| Sterylna strzykawka | HMD Dispovan | 10ml syringe without needle | Filtracja sterylna |
| Sterylny filtr strzykawkowy, 0,22 µm | Merck Millex Durapore | 12766842 | Sterylizacja przez filtrację |
| SYBR Green master mix | New England Biolabs | M3003E | RT-qPCR |
| Tetracyklina | Duchefa Biochemie | T01050 | Stosowana w stężeniu 5 µg/mL |
| Termocykler | Applied Biosystems | A24811 | Amplifikacja PCR |
| Ręcznik papierowy w rolce | Rolia’s | 07AAECR4885K1ZT | Ogólne zastosowania laboratoryjne |
| Odczynnik TRIzol | Invitrogen | 15596026 | Izolacja RNA |
| Transiluminator UV | Analytik Jena | TW-43 | Wizualizacja żelu |
| Spektrofotometr UV-Vis | Eppendorf | D30 | Pomiar OD600 |
| Kuwety Vis | Eppendorf | 30079345 | Pomiar OD600 |
| Mieszadło Vortex | Neuation | iSWIX-VT | Mieszanie próbek |
| X-gal | G Biosciences | RC1233 | Selekcja niebiesko-biała |
| Ekstrakt drożdżowy | HiMedia | RM668-500G | Przygotowanie pożywek |
| Siarczan cynku siedmiowodny | Sigma-Aldrich | Z0251 | Przygotowanie roztworu McKnight’a |
Bibliografia
- Doudna JA, Charpentier E. The new frontier of genome engineering with CRISPR-Cas9. Science. 2014;346(6213):1258096.
- Jiang W, Bikard D, Cox D, Zhang F, Marraffini LA. RNA-guided editing of bacterial genomes using CRISPR-Cas systems. Nature biotechnology. 2013;31(3):233-9.
- Bertrand C, Thibessard A, Bruand C, Lecointe F, Leblond P. Bacterial NHEJ: a never ending story. Molecular microbiology. 2019;111(5):1139-51.
- Loureiro A, da Silva GJ. Crispr-cas: Converting a bacterial defence mechanism into a state-of-the-art genetic manipulation tool. Antibiotics. 2019;8(1):18.
- Altenbuchner J. Editing of the Bacillus subtilis genome by the CRISPR-Cas9 system. Applied and environmental microbiology. 2016;82(17):5421-7.
- Wang Y, et al. Bacterial genome editing with CRISPR-Cas9: deletion, integration, single nucleotide modification, and desirable “clean” mutant selection in Clostridium beijerinckii as an example. ACS synthetic biology. 2016;5(7):721-32.
- Oh J-H, van Pijkeren J-P. CRISPR–Cas9-assisted recombineering in Lactobacillus reuteri. Nucleic acids research. 2014;42(17):e131-e.
- Cobb RE, Wang Y, Zhao H. High-efficiency multiplex genome editing of Streptomyces species using an engineered CRISPR/Cas system. ACS synthetic biology. 2015;4(6):723-8.
- Wanjofu EI, et al. Nodulation and growth promotion of chickpea by Mesorhizobium isolates from diverse sources. Microorganisms. 2022;10(12):2467.
- Haskett T, et al. Complete genome sequence of Mesorhizobium ciceri strain CC1192, an efficient nitrogen-fixing microsymbiont of Cicer arietinum. Genome Announcements. 2016;4(3):10.1128/genomea. 00516-16.
- Bellahsen O, Díaz-Méndez R, Romero D. Genomic engineering in Rhizobium etli: implementation and evaluation of systems based on dCas9. Frontiers in Microbiology. 2025;16:1604430.
- Liu G, et al. An efficient CRISPR/Cas12e system for genome editing in Sinorhizobium meliloti. ACS Synthetic Biology. 2023;12(3):898-903.
- Wang L, Xiao Y, Wei X, Pan J, Duanmu D. Highly efficient CRISPR-mediated base editing in Sinorhizobium meliloti. Frontiers in Microbiology. 2021;12:686008.
- Schäfer A, et al. Small mobilizable multi-purpose cloning vectors derived from the Escherichia coli plasmids pK18 and pK19: selection of defined deletions in the chromosome of Corynebacterium glutamicum. Gene. 1994;145(1):69-73.
- Rütering M, et al. Tailor-made exopolysaccharides—CRISPR-Cas9 mediated genome editing in Paenibacillus polymyxa. Synthetic Biology. 2017;2(1):ysx007.
- Ledermann R, Bartsch I, Remus-Emsermann MN, Vorholt JA, Fischer H-M. Stable fluorescent and enzymatic tagging of Bradyrhizobium diazoefficiens to analyze host-plant infection and colonization. Molecular Plant-Microbe Interactions. 2015;28(9):959-67.
- Göttfert M. Regulation and function of rhizobial nodulation genes. FEMS microbiology reviews. 1993;10(1-2):39-63.
- Kant C, Pradhan S, Bhatia S. Dissecting the root nodule transcriptome of chickpea (Cicer arietinum L.). PLoS One. 2016;11(6):e0157908.
- Hsu PD, et al. DNA targeting specificity of RNA-guided Cas9 nucleases. Nature biotechnology. 2013;31(9):827-32.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nature biotechnology. 2016;34(2):184-91.
- Norrander J, Kempe T, Messing J. Construction of improved M13 vectors using oligodeoxynucleotide-directed mutagenesis. Gene. 1983;26(1):101-6.
- Simon R, Priefer U, Pühler A. A broad host range mobilization system for in vivo genetic engineering: transposon mutagenesis in gram negative bacteria. Bio/technology. 1983;1(9):784-91.
- Hanahan D, Jessee J, Bloom FR. [4] Plasmid transformation of Escherichia coli and other bacteria. Methods in enzymology. 1991;204:63-113.
- Alexandre A, et al. Natural populations of chickpea rhizobia evaluated by antibiotic resistance profiles and molecular methods. Microbial Ecology. 2006:128-36.
- Weerakkody LR, et al. A rapid, inexpensive and effective method for the efficient isolation of genomic DNA from Gram-negative bacteria. Molecular Genetics and Genomics. 2024;299(1):26.
- Selbitschka W, Niemann S, Pühler A. Construction of gene replacement vectors for Gram− bacteria using a genetically modified sacRB gene as a positve selection marker. Applied microbiology and biotechnology. 1993;38(5):615-8.
- Yadav A, Singh RP, Singh AL, Singh M. Identification of genes involved in phosphate solubilization and drought stress tolerance in chickpea symbiont Mesorhizobium ciceri Ca181. Archives of microbiology. 2021;203(3):1167-74.
- Dicenzo GC, et al. Multidisciplinary approaches for studying rhizobium–legume symbioses. Canadian Journal of Microbiology. 2019;65(1):1-33.
- Calia C, et al. A bibliometric analysis of chickpea agronomic practices in the world during 45 years of scientific research. Legume Science. 2024;6(1):e219.
- Sandhu J, Tripathi S, Chaturvedi S. Chickpea nutritional status and value chain for sustainable development. Sustainable food value chain development: Perspectives from developing and emerging economies: Springer; 2023. p. 175-83.
- Ren B, Wang X, Duan J, Ma J. Rhizobial tRNA-derived small RNAs are signal molecules regulating plant nodulation. Science. 2019;365(6456):919-22.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny