Niniejszy protokół opisuje spektroskopię podczerwieni w połączeniu z heterodynową detekcją w trybie stukowym fototermicznej mikroskopii sił atomowych w celu nanoskaloowej charakterystyki chemicznej materiałów i urządzeń półprzewodnikowych, obejmującej akwizycję widm podczerwieni oraz mapowanie chemiczne powierzchni wzorowanych i zanieczyszczeń procesowych.
Artykuł metodologiczny
Wdrożenie spektroskopii sił atomowych w trybie stukowym z detekcją heterodynową i wzbudzeniem fototermicznym (PT-AFM-IR) dla materiałów i urządzeń półprzewodnikowych
W tym artykule
Podsumowanie
Streszczenie
Mikroskopia sił atomowych (AFM) jest szeroko stosowana do charakteryzacji nanoskalowych właściwości elektrycznych, magnetycznych, mechanicznych, termicznych, elektrochemicznych i elektromechanicznych materiałów oraz urządzeń; nie zapewnia ona jednak bezpośredniej identyfikacji chemicznej. Z kolei spektroskopia w podczerwieni (IR) bada wiązania chemiczne poprzez ich sygnatury wibracyjne, lecz tradycyjnie jest ograniczona do rozdzielczości przestrzennej w skali mikronowej ze względu na dyfrakcję optyczną. Fototermiczna spektroskopia AFM–IR łączy AFM i spektroskopię IR, umożliwiając nanoskalową charakteryzację chemiczną poprzez pomiar lokalnej rozszerzalności fototermicznej następującej po absorpcji IR. Niniejszy artykuł przedstawia protokół dla fototermicznego AFM–IR w trybie stukowym (tapping-mode) z detekcją heterodynową oraz jego zastosowanie w odniesieniu do materiałów i urządzeń półprzewodnikowych. Protokół opisuje przygotowanie instrumentu, wybór i strojenie sondy, obrazowanie topograficzne AFM, wyrównanie i optymalizację lasera IR, pozyskiwanie lokalnych widm IR oraz mapowanie chemiczne wybranych modów wibracyjnych. Szczególny nacisk położono na praktyczną implementację AFM–IR w trybie stukowym do charakteryzacji półprzewodników oraz czynniki wpływające na jakość danych, w tym wybór sondy, strojenie rezonansu i wyrównanie wiązki IR. Reprezentatywne przykłady demonstrują wykorzystanie AFM–IR do rozróżniania składu materiałowego w strukturach wzorowanych, oceny materiałów osadzonych na podłożach półprzewodnikowych oraz identyfikacji pozostałości zanieczyszczeń z fotorezystu po procesowaniu. Protokół umożliwia jednoczesne pozyskiwanie informacji topograficznych i chemicznych z nanoskalową rozdzielczością przestrzenną i ilustruje, w jaki sposób AFM–IR może być stosowany w rozwiązywaniu problemów charakteryzacyjnych występujących w badaniach i produkcji półprzewodników. Aby pomóc nowym użytkownikom, przedstawiono również krótki przegląd rozwoju AFM–IR oraz porównanie najczęściej stosowanych źródeł IR i trybów obrazowania.
Wprowadzenie
Zaawansowane metody charakterystyki odgrywają kluczową rolę w badaniach, rozwoju i produkcji półprzewodników. Mikroskopia sił atomowych (AFM), którą można przeprowadzać w warunkach otoczenia, w pomieszczeniach typu cleanroom, w rękawicowej komorze z atmosferą obojetną lub w próżni, jest szeroko stosowana w przemyśle półprzewodnikowym. Dostępne tryby AFM łączą nanoskalowe mapowanie topograficzne materiałów i urządzeń półprzewodnikowych z kolokalizowanymi pomiarami elektrycznymi, magnetycznymi, mechanicznymi, piezoelektrycznymi (tj. elektromechanicznymi) i termicznymi, w tym pomiarami potencjału powierzchniowego, rezystancji elektrycznej, profilowaniem domieszkowania oraz lokalnymi pomiarami prądowo-napięciowymi (I–V)1,2,3,4,5. Jednak mimo zdolności do dostarczania bogatych informacji o właściwościach, AFM nie dostarcza bezpośrednich informacji o składzie chemicznym. Z kolei podczerwona (IR) spektroskopia absorpcyjna bada wiązania chemiczne lub mody fononowe obecne w próbce, ale tradycyjnie jest ograniczona do rozdzielczości przestrzennej w skali mikronowej ze względu na limit dyfrakcyjny Abbego i długość fali światła w średniej podczerwieni (~2,5–25 µm lub 40–4 0 cm−1)6,7,8. Opracowanie fototermalnej techniki AFM–IR6,7,8,9,10,1,12,13, która łączy AFM z bliskopolową mikroskopią i spektroskopią IR w celu nanoskalowej identyfikacji chemicznej, pozwala rozwiązać to ograniczenie7,8,14,15,16. AFM–IR osiąga to poprzez ogniskowanie źródła średniej podczerwieni (MIR) na zazwyczaj pokrytej metalem nanoskalowej (~20 nm) końcówce sondy AFM, co umożliwia kolokalizowany pomiar topografii AFM oraz danych spektroskopii IR (Rysunek 1)6,7,8,1,15,16,17,18,19,20,21.
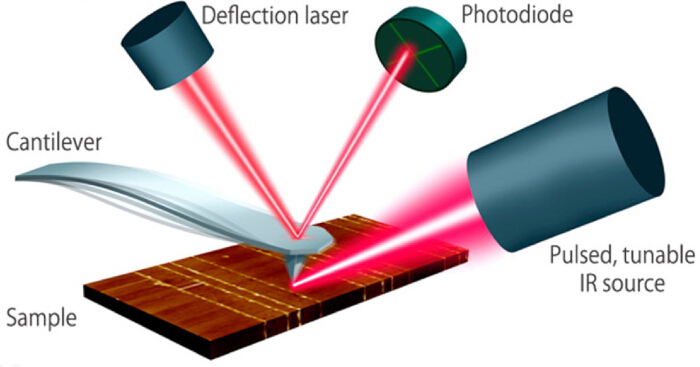
Rysunek 1Schematyczna ilustracja fototermicznej spektroskopii sił atomowych z podczerwienią (AFM–IR). Skupiona impulsowa wiązka podczerwieni (IR) wzbudza lokalną fototermiczną ekspansję powierzchni próbki. Powstałe drgania wspornika są wykrywane za pomocą lasera ugięcia AFM oraz fotodiody czułej na pozycję, co umożliwia współlokalizacyjne pozyskiwanie topografii próbki oraz informacji chemicznych w skali nanometrycznej. Zaadaptowano za zgodą z Rysunku 1A w pracy Dazzi i Prater7. Copyright 2017 American Chemical Society. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
Wczesne implementacje techniki AFM–IR wykorzystywały szerokopasmowe źródło IR, czasami w połączeniu ze specjalistyczną sondą wrażliwą termicznie zamiast standardowego wspornika AFM2,23. Następnie badacze zaczęli stosować impulsowe źródła IR24, które zapewniają wyższe moce szczytowe i w przypadku regulowanych częstotliwości powtarzania umożliwiają wzmocnienie rezonansowe (RE) odpowiedzi wspornika na wzbudzenie fototermiczne próbki11,15,25,26, co skutkuje czułością detekcji zbliżoną do poziomu pojedynczej warstwy molekularnej21. Pierwszy system AFM–IR wykazujący nanoskalową rozdzielczość IR wykorzystywał laser wolnych elektronów oraz oświetlenie falami zanikającymi od dołu poprzez podłoże przepuszczalne dla promieniowania IR9. Wkrótce potem wprowadzono oświetlenie od góry27 z użyciem oscylatora parametrycznego optycznego (OPO) o regulowanej długości fali24,28 lub stacjonarnego źródła laserowego, takiego jak laser kaskadowy kwantowy (QCL)1,2110. Taka konfiguracja stanowi podstawę większości obecnych komercyjnych systemów AFM–IR, ponieważ oświetlenie od góry upraszcza przygotowanie próbki poprzez wyeliminowanie wymogu stosowania podłoża przepuszczalnego dla IR i umożliwia analizę grubszych próbek7,8,15,16. Dalszy rozwój umożliwił pozyskiwanie widm IR w wybranych miejscach na powierzchni próbki oraz mapowanie chemiczne specyficznych modów wibracyjnych6,7,8,9,15,24,29,30,31,32. W rezultacie AFM–IR znalazło zastosowanie w szerokim zakresie dziedzin, w tym w biologii i dostarczaniu leków6,25,3,34,35,36,37, charakterystyce polimerów6,12,26,38,39, identyfikacji nanocząsteczek26,40,41,42,43 oraz badaniach nad półprzewodnikami7,4,45,46,47,48,49, przy czym obecne wysiłki koncentrują się na rozszerzeniu dostępnego zakresu długości fal, a w konsekwencji na zwiększeniu różnorodności modów wibracyjnych i systemów materiałowych, które można badać8,28,50.
Techniki pokrewne, takie jak bliskopolowa skaningowa mikroskopia optyczna w podczerwieni z detekcją rozproszenia (IR s-SNOM)14,51,52,53,54,5,56,57,58,59,60,61 oraz spektroskopia Ramana z wzmocnieniem końcówkowym (TERS)62,63,64,65,6, wykrywają odpowiednio światło rozproszone elastycznie lub nieelastycznie. W przeciwieństwie do nich, AFM–IR wykorzystuje wspornik sondy AFM do przetwarzania i wzmacniania, poprzez dobroć (współczynnik Q) rezonansu wspornika, fototermalnej rozszerzalności powierzchni próbki po wzbudzeniu promieniowaniem IR6,7,8,14,15,16,31,67. Powstałe drgania sondy są wykrywane poprzez pomiar ruchu lasera ugięcia AFM, który odbija się od tylnej części wspornika, na detektorze czułym na położenie (Rysunek 1). Ponieważ ta ścieżka detekcji jest również wykorzystywana do pomiaru zmian topografii próbki, AFM–IR wymaga zastosowania metody oddzielającej odpowiedzi topograficzne od odpowiedzi związanych z absorpcją IR. Rozdzielenie to osiągnięto początkowo za pomocą AFM w trybie kontaktowym. Po wzbudzeniu próbki impulsem IR odpowiedź sondy na fototermalne rozszerzenie próbki zanika szybko w skali nanosekund do mikrosekund, co jest znacznie szybciej niż milisekundowy efektywny czas przebywania sondy związany z akwizycją danych AFM przy częstotliwościach rzędu kilku kilohertzów6,8,15,16,50,67. Powstały zmienny w czasie sygnał optyczny, tzw. ringdown, w każdym punkcie danych (tj. pikselu obrazu AFM) może być filtrowany przez pasmowo-przepustowy filtr częstotliwości wycentrowany wokół częstotliwości rezonansu kontaktowego wspornika, a następnie poddany transformacie Fouriera. Otrzymana amplituda jest proporcjonalna do lokalnej odpowiedzi fototermalnej próbki (Rysunek 2A, 2B)6,7,8,15,31,67,68. Jednak różnice w sztywności próbki mogą przesuwać częstotliwość rezonansu kontaktowego sondy, co może prowadzić do splotu sygnału rozszerzenia fototermalnego z różnicami w zachowaniu mechanicznym powierzchni próbki. Aby poprawić czułość AFM–IR w trybie kontaktowym, opracowano AFM–IR z wzmocnieniem rezonansowym (RE). W tym trybie częstotliwość repetycji impulsów laserowych jest dostrajana tak, aby odpowiadała częstotliwości rezonansu kontaktowego sondy, co powoduje wzrosty wzmocnienia rezonansu mechanicznego wspornika w fazie i przekształca zanik ringdown w oscylację ciągłą (Rysunek 2C, 2D)7,8,1,15,21. Podejście to znacznie poprawia stosunek sygnału do szumu (S:N) proporcjonalnie do dobroci rezonansu wspornika8,15,16,21. Zastosowanie pętli synchronizacji fazowej (PLL) umożliwia ciągły monitoring rezonansu wspornika i dopasowanie częstotliwości repetycji impulsów laserowych do zmiennej częstotliwości rezonansowej podczas mapowania odpowiedzi próbki przy wybranej liczbie falowej IR. Pomaga to zapewnić, że mierzony sygnał RE AFM–IR pozostaje proporcjonalny do współczynnika absorpcji IR modu wibracyjnego, niezależnie od różnic w właściwościach mechanicznych, a tym samym od częstotliwości rezonansu kontaktowego na powierzchni próbki8,15,16,37,69.
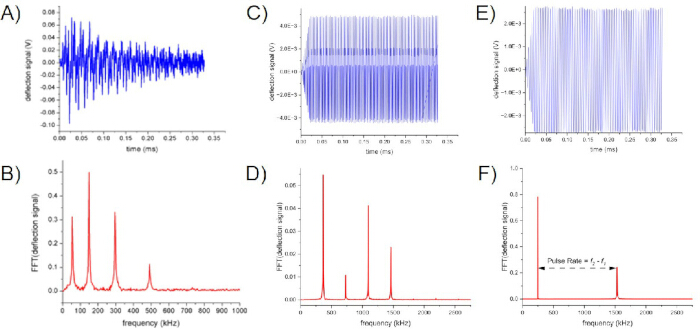
Rycina 2Reprezentatywne odpowiedzi w dziedzinie czasu i częstotliwości otrzymane przy użyciu różnych trybów pracy AFM–IR. (A) Odpowiedź wygaszania drgań wspornika w dziedzinie czasu po wzbudzeniu fototermicznym próbki podczas AFM–IR w trybie kontaktowym. (BSzybka transformata Fouriera (FFT) sygnału wygaszania z (a), wykazująca wiele modów rezonansu kontaktowego.C) Odpowiedź w dziedzinie czasu zarejestrowana podczas AFM–IR w trybie kontaktowym z wzmocnieniem rezonansowym przy użyciu miękkiej dźwigni (k = 0,3 N/m). (D) FFT sygnału ze wzmocnieniem rezonansowym wykazująca amplifikację przy wybranym rezonansie kontaktowym (365 kHz), odpowiadającym częstotliwości powtarzania impulsów laserowych. Piki przy około 730, 1095 i 1460 kHz odpowiadają harmonicznym wyższego rzędu. (E) Sygnał AFM–IR w trybie stukowym w dziedzinie czasu, zarejestrowany przy użyciu sztywnego wspornika (k = 40 N/m). (F) Szybka transformata Fouriera (FFT) odpowiedzi AFM-IR w trybie stukowym (tapping-mode). Akwizycja topografii została przeprowadzona przy wykorzystaniu rezonansu układu wzbudzającego wynoszącego około 250 kHz, natomiast odpowiedź fototermiczna była detekowana przy około 1,5 MHz, przy zastosowaniu heterodynowej częstotliwości powtarzania impulsów odpowiadającej częstotliwości różnicowej (f₂ − f₁) wynoszącej około 1,3 MHz. Panele (A, B) opracowano za zgodą autorów na podstawie Ryciny 3 z pracy Mathurin i wsp.16 Copyright 202 AIP Publishing. Aby wyświetlić powiększoną wersję tej figury, kliknij tutaj.
Kolejnym istotnym postępem w technologii AFM–IR było wdrożenie detekcji heterodynowej70, która umożliwiła połączenie AFM w trybie stukowym (tapping-mode) z AFM–IR do obrazowania próbek miękkich, lepkich lub słabo przywierających8,15,16,25,26,37,71. W trybie stukowym, nazywanym również trybem przerywanego kontaktu, sonda oscyluje z częstotliwością równą lub bliską częstotliwości rezonansowej wspornika, aby wywołać przerywany kontakt z powierzchnią próbki, co redukuje siły boczne i minimalizuje ryzyko uszkodzenia próbki i/lub sondy. W porównaniu z pracą w trybie kontaktowym, tryb stukowy jest zatem szczególnie korzystny dla próbek, które są mechanicznie miękkie, słabo przywierające lub podatne na modyfikacje powierzchniowe podczas obrazowania8,15,16,25,26,37,71. W AFM–IR w trybie stukowym częstotliwość repetycji impulsów lasera jest ustawiona na różnicę między dwiema częstotliwościami rezonansowymi wspornika, tak że flaser = Δf = f2 − f1. Jedna częstotliwość rezonansowa służy do pozyskiwania topografii próbki (ftap), podczas gdy druga częstotliwość rezonansowa monitoruje odpowiedź fototermiczną (fdemod) wynikającą z absorpcji IR (Rysunek 2E, 2F)8,15,16,71,72. Podobnie jak w przypadku AFM–IR w trybie kontaktowym z wzmocnieniem rezonansowym, do utrzymania synchronizacji między częstotliwością repetycji impulsów lasera a Δf podczas skanowania można użyć pętli synchronizacji fazowej (PLL), co pozwala kompensować niewielkie przesunięcia częstotliwości rezonansowych wspornika spowodowane zmianami potencjału oddziaływania końcówka-próbka na powierzchni8,16. Odpowiedź wspornika (amplituda oscylacji, Z) w AFM–IR w trybie stukowym z detekcją heterodynową zależy od ftap, fdemod, Δf oraz dobroci (czynnika Q) wybranego rezonansu demodulującego8,15,16,26,71:
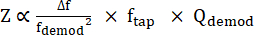
Zatem, gdy inne czynniki są porównywalne (np. podobne dobroci Q dla f1 oraz f2), można uzyskać lepszy stosunek sygnału do szumu (S:N), stosując sztywniejszą sondę, pracując w trybie stukowym przy wyższej częstotliwości rezonansowej (tj. ftap = f2) i demodulując odpowiedź fototermalną przy niższej częstotliwości rezonansowej (tj. fdemod = f1). Poza umożliwieniem analizy próbek miękkich, lepkich lub słabo przywierających, AFM–IR w trybie stukowym oferuje zmniejszoną wrażliwość na zmienność właściwości mechanicznych próbki, około dwukrotnie lepszą rozdzielczość boczną (~10 nm w porównaniu do ~20 nm) oraz około 10–20-krotnie wyższą czułość powierzchniową w stosunku do implementacji w trybie kontaktowym8,15,16,26,71.
W ramach współpracy z partnerami akademickimi i przemysłowymi, AFM–IR w trybie stukowym (tapping-mode) został wykorzystany do oceny procesów osadzania i usuwania materiału na wzorowanych waflach4,45, identyfikacji niepożądanych miejsc nukleacji4, wykrywania pozostałości fotorezystu45 oraz optymalizacji warunków przetwarzania padów kontaktowych w urządzeniach półprzewodnikowych z szeroką przerwą energetyczną45. Przedstawiony tutaj protokół opisuje AFM–IR w trybie stukowym z detekcją heterodynową i demonstruje jego zastosowanie w pozyskiwaniu nanoskalowych widm IR w wybranych lokalizacjach, a także w mapowaniu przestrzennej dystrybucji związków chemicznych poprzez obrazowanie w trybie wibracyjnym przy stałych liczbach falowych IR. Chociaż AFM–IR może również dostarczać informacji dotyczących orientacji molekularnej poprzez pomiary zależne od polaryzacji8,16,73,74,75,76, zastosowania te wykraczają poza zakres niniejszego protokołu i przedstawionych przykładów reprezentatywnych.
Protokół
Niniejszy protokół nie obejmuje użycia linii komórkowych zwierzęcych lub ludzkich ani obiektów badawczych. Należy zauważyć, że mimo omówienia innych trybów implementacji AFM–IR, protokół ten odnosi się konkretnie do fototermicznego AFM–IR w trybie stukowym z detekcją heterodynową.
1. Konfiguracja eksperymentu
UWAGA: Niniejszy protokół AFM-IR w trybie stukowym (tapping-mode) został opracowany w sposób możliwie najbardziej ogólny; niemniej jednak konfiguracja i obsługa zależą od producenta i modelu zastosowanego systemu, w tym od powiązanego sprzętu (np. źródła IR, platformy AFM i powiązanej aparatury) oraz oprogramowania. Należy odnieść się do Rysunek 3 dla uproszczonego schematu blokowego typowego systemu AFM-IR. System wykorzystany w niniejszym badaniu wymieniono w Tabela materiałów.
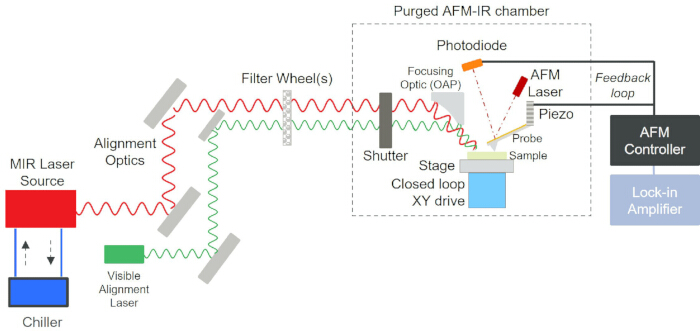
Rysunek 3Uogólniony schemat blokowy typowego systemu AFM–IR. Schemat przedstawia źródło lasera podczerwonego, laser wyrównujący widzialny, optykę wyrównującą, migawkę, optykę ogniskującą, zespół sondy AFM, detektor fotodiodowy, wzmacniacz lock-in, kontroler AFM, stół z próbką oraz komorę z przepływem gazu ochronnego użytkowaną podczas pomiarów AFM–IR. Skróty: AFM = mikroskop sił atomowych; MIR = średnia podczerwień; OAP = pozaosiowe zwierciadło paraboliczne. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
- Uruchomić przepływ gazu płuczącego przez drogę wiązki IR oraz obudowę urządzenia z prędkością około 4 l/min. W razie dostępności jako gaz płuczący należy zastosować azot (N₂) o ultrawysokiej czystości (9,99%), a w przypadku braku N₂ – sprężone suche powietrze.8.
UWAGA: Przepłukiwanie usuwa atmosferyczny H22O i CO2 które absorbują w obszarze widma IR. Utrzymanie niskiego natężenia przepływu gazu płuczącego podczas konfiguracji instrumentu skraca czas płukania wymagany bezpośrednio przed akwizycją danych (patrz krok 1.25). - Należy zapoznać się z instrukcją obsługi lasera, aby potwierdzić wymagany skład chłodziwa w chłodnicy laserowej.
UWAGA: Szerokopasmowe źródło optycznego oscylatora parametrycznego (OPO) zastosowane w niniejszym badaniu (APE Carmina) pracuje przy 22°C przy użyciu mieszaniny wody destylowanej i koncentratu Innovatek Protect IP w stosunku 3:1. Laser kaskadowy kwantowy MIRcat QCL pracuje przy 21°C z wykorzystaniem 10% alkoholu izopropylowego w wodzie destylowanej. Oba chłodziki mają pojemność około 450 ml, maksymalny przepływ 4 l/min oraz nominalną stabilność temperatury ±0.1°CPodczas pomiarów AFM–IR oba chłodziki pracują przy 20% mocy napędu pompy i zazwyczaj osiągają stabilność temperatury na poziomie ±0.01°C do ±0.03°C od 15 min do 1 h. - Przed włączeniem źródła promieniowania podczerwonego (IR) należy upewnić się, że krąży odpowiedni chłodziwo.
UWAGA: Lasery często wymagają zastosowania chłodnic w celu odprowadzenia nadmiaru ciepła i utrzymania stabilnej temperatury pracy, co zapewnia stałą moc wyjściową, długość fali, jakość mody oraz kierunek wiązki. Chłodziwa stosowane w chłodnicach pomagają przedłużyć żywotność komponentów, zapobiegając korozji i/lub wzrostowi glonów. - Włącz zasilacz lasera, kontroler AFM, źródło (lub źródła) IR oraz powiązaną aparaturę (np. chłodnice laserowe i wzmacniacze synchroniczne).
- Należy pozwolić wszystkim urządzeniom na rozgrzanie zgodnie z zaleceniami producenta (zazwyczaj od 15 do 60 min).
- Uruchom oprogramowanie sterujące AFM Analysis Studio v3.17.
- Otwórz menu Konfiguracja sprzętu (Hardware Configuration) z rozwijanego menu Konfiguracja (Setup).
- Z rozwijanego menu Active Config należy wybrać konfigurację instrumentu odpowiednią dla systemu AFM–IR, aby załadować właściwy plik konfiguracyjny systemu.
- Kliknij ikonę Initialize i potwierdź komunikację między źródłem/źródłami IR, kontrolerem AFM a wzmacniaczem synchronicznym/wzmacniaczami synchronicznymi, sprawdzając, czy nie wyświetlają się żadne komunikaty o błędach podczas uruchamiania.
UWAGA: W przypadku błędnej konfiguracji może być wymagana pomoc dostawcy urządzenia. - Z rozwijanego menu w oknie AFM Scan wybierz konfigurację eksperymentalną odpowiednią dla planowanego pomiaru (np. tryb Tapping AFM–IR).
- Wybierz ikonę New na pasku narzędzi Analysis Studio, aby utworzyć nowy projekt, w którym zostaną zapisane wszystkie dane. Użyj opcji Save As w menu File, aby określić żądaną nazwę pliku projektu.
- Wybierz sondę AFM–IR kompatybilną z próbką, geometrią oświetlenia i trybem obrazowania. W większości pomiarów AFM–IR w trybie tapping-mode z detekcją heterodynową w systemie Bruker nanoIR3 AFM–IR należy stosować powlekaną złotem sondę AFM–IR TnIR-D-10 o wysokiej sztywności przeznaczoną do pracy w trybie tapping-mode.
UWAGA: Sonda AFM-IR w trybie stukowym o wysokiej sztywności ma nominalny promień wierzchołka wynoszący 20 nm, stałą sprężystości 42 N/m i częstotliwość rezonansową 320 kHz. W przypadku miękkich próbek, gdy wymagana jest mniejsza sztywność wspornika, można zastosować pozłacaną sondę AFM-IR w trybie stukowym o niskiej sztywności TnIR-A-10. Sonda AFM-IR w trybie stukowym o niskiej sztywności ma nominalny promień wierzchołka wynoszący 20 nm, stałą sprężystości 3 N/m i częstotliwość rezonansową 75 kHz. Szczegółowe informacje dotyczące wyboru odpowiedniej sondy oraz istotne uwagi znajdują się w sekcji Dyskusja. - Zamontuj wybraną sondę na głowicy AFM (Rycina 4A, 4B).
UWAGA: Sondy AFM–IR stosowane do oświetlenia od góry zazwyczaj posiadają cienką powłokę z Au lub Pt na wsporniku i podłożu. Powłoka ta minimalizuje absorpcję podczerwieni przez sondę, zapewnia bardziej płaską odpowiedź widmową i wzmacnia lokalne pole elektryczne na wierzchołku sondy dzięki efektowi spiczastego przewodnika (tzw. efektowi piorunochronu), co zwiększa lokalizację oraz niezależną od długości fali amplifikację sygnału fototermicznego.8,15,16,77,78,79,80,81. - Zamocuj próbkę na magnetycznym dysku do preparatów kompatybilnym z uchwytem systemu AFM–IR, stabilizując próbkę za pomocą dwustronnej taśmy węglowej, pasty srebrowej, lakieru do paznokci, superkleju lub żywicy epoksydowej.
UWAGA: Jeśli planowane jest zastosowanie elektrycznych trybów AFM lub późniejsza charakterystyka metodami mikroskopii elektronowej, należy użyć kleju przewodzącego, takiego jak taśma węglowa lub pasta srebrowa. - Wybierz ikonę Load w oknie AFM Probe, aby otworzyć okno Load Tip Wizard.
- Upewnij się, że sonda oraz obszar zainteresowania próbki są widoczne w polu widzenia optycznego (Rycina 4C, 4D).
UWAGA: Na uchwycie do próbek można umieścić próbki o średnicy do około 25 mm, jednak do pomiarów AFM–IR dostępny jest jedynie centralny obszar o wymiarach 6 mm × 8 mm. Wybór obszaru zainteresowania zależy od celu analizy użytkownika przy użyciu AFM–IR; należy jednak stosować markery wizualne w połączeniu ze schematami próbek, aby odróżnić i zidentyfikować konkretne miejsce. - Dostrój ostrość optyczną, używając strzałek w górę/w dół w oknie Focus on Probe, aż krawędzie wspornika najbliższe wierzchołkowi sondy zostaną wyraźnie odwzorowane, a następnie kliknij Next.
- Ustaw krzyżyk bezpośrednio nad końcówką sondy na dystalnym końcu wspornika w oknie Center Crosshairs, co pozwoli wycentrować końcówkę sondy w optycznym polu widzenia, a następnie kliknij Next.
- Dostosuj ogniskowanie optyczne za pomocą strzałek góra/dół w oknie Focus on Sample, aż cechy powierzchni próbki zostaną wyraźnie zobrazowane.
- Użyj strzałek sterujących stolikiem nawigacyjnym Sample XY oraz widoku mikroskopu optycznego, aby przesunąć próbkę tak, by obszar zainteresowania znalazł się pod końcówką sondy, a następnie kliknij Next.
- Ustaw odległość roboczą (standoff) na co najmniej 100 µm i wybierz opcję Approach Only.
UWAGA: Po kliknięciu przycisku Approach Only końcówka zbliży się do powierzchni próbki na odległość określoną jako Standoff, a okno Load Tip Wizard zamknie się automatycznie. - Użyj pokręteł regulacji wyrównania lasera AFM, aby ustawić laser AFM na tylnej części wspornika bezpośrednio nad końcówką sondy i zmaksymalizować napięcie sumaryczne lasera (Rycina 4C).
- Wycentruj wiązkę lasera bocznie na belce wspornika.
- Umieść laser w pobliżu wierzchołka wspornika nad końcówką sondy.
- Dostosuj pozycję lasera, aż zostanie osiągnięte maksymalne napięcie sumaryczne lasera.
UWAGA: W przypadku użycia sondy AFM–IR w trybie stukowym (tapping-mode) o wysokiej sztywności należy sprawdzić, czy napięcie sumaryczne lasera przekracza 5 V. W przeciwnym razie sonda może być uszkodzona lub nieprawidłowo zamontowana.
- Dostosować pokrętła regulacyjne wyrównania fotodetektora tak, aby wycentrować odbitą wiązkę lasera na fotodiodzie czułej na pozycję.
- Regulować ustawienie tak długo, aż sygnał wychylenia znajdzie się w zakresie ±0,1 V względem zera.
- Upewnij się, że odczyt odchylenia (Deflection) wyświetla zielony wskaźnik wyśrodkowany w polu odczytu (Rysunek 4E).
- Zamknij obudowę urządzenia.
- Zwiększyć przepływ gazu płuczącego do około 7 l/min i kontynuować płukanie, aż wilgotność wewnątrz obudowy spadnie poniżej 8%.
- Zmniejszyć przepływ gazu płuczącego do około 4 l/min, aby utrzymać obniżony poziom wilgotności podczas kolejnych pomiarów.
UWAGA: Zmniejszenie natężenia przepływu gazu płuczącego minimalizuje turbulencje, które mogą wprowadzać szum do obrazowania AFM. Próbki wykazujące silniejszą absorbancję w podczerwieni są zazwyczaj mniej wrażliwe na pozostałą wilgotność. W niektórych przypadkach dopuszczalny może być poziom wilgotności sięgający około 10%, co pozwala na skrócenie czasu płukania i zmniejszenie zużycia gazu przy jednoczesnym ograniczeniu turbulencji.
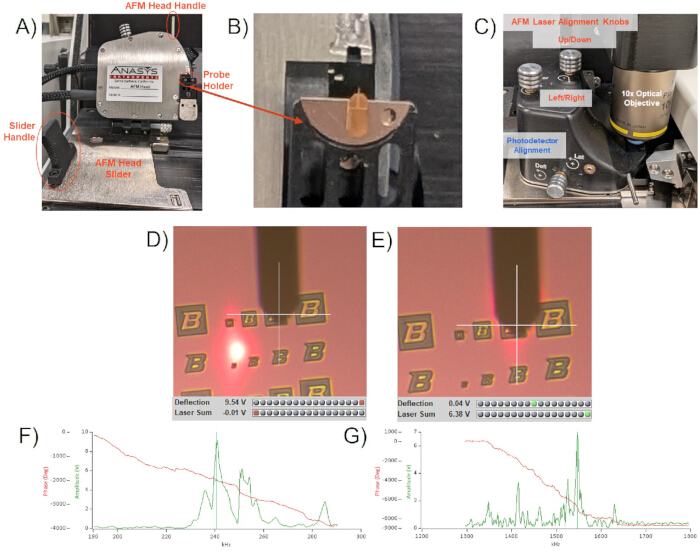
Rycina 4Konfiguracja instrumentu, wyrównanie sondy i strojenie wspornika dla systemu AFM–IR nanoIR3-s z oprogramowaniem Analysis Studio v3.17. (A) zespół głowicy AFM przedstawiający uchwyt głowicy AFM, uchwyt suwaka oraz elementy pozycjonujące głowicę. (B) Uchwyt sondy zawierający wcześniej zamontowaną sondę AFM-IR TnIR-D-10. (C) Pokrętła regulacyjne służące do ustawienia lasera odchylenia AFM na belce oraz wycentrowania odbitego promienia na fotodiodzie czułej na położenie. (D) Obraz optyczny próbki i sondy AFM przed wyrównaniem laserowym, wykazujący niski sygnał sumaryczny lasera. (E) Obraz optyczny po wyrównaniu lasera, wykazujący sygnał sumaryczny lasera powyżej 5 V oraz bliskie zeru ugięcie dźwigńca. (F) Reprezentatywna krzywa strojenia pierwszej częstotliwości rezonansowej (f₁) sondy TnIR-D-10 przy około 240 kHz, wykorzystywana do akwizycji topografii (tryb Drive Mode). (G) Reprezentatywna krzywa strojenia rezonansu o wyższej częstotliwości (f₂) przy około 150 kHz, zastosowana do detekcji fototermicznej (tryb detekcji). Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
2. Strojenie sondy
- Przeprowadź parę strojeń wspornika, aby wyznaczyć częstotliwości rezonansowe sondy do zastosowania w trybie sterowania (Drive Mode) i detekcji (Detection Mode) (Rycina 4F, 4G).
UWAGA: Przestrzeganie poniższej procedury zapewni, że strojenie wspornika wygeneruje dobrze oddzielone piki rezonansowe zarówno dla rezonansu topografii (Drive Mode), jak i detekcji IR (Detection Mode).- Potwierdź, że w menu rozwijanym w oknie AFM Scan wybrany jest tryb Tapping AFM–IR.
- Kliknij ikonę kamertonu, aby otworzyć okno Cantilever Tune.
- Przeprowadź strojenie wspornika dla trybu sterowania (Drive Mode).
- W panelu strojenia Drive Mode ustaw zakres skanowania częstotliwości na około 10 kHz wokół nominalnej częstotliwości rezonansowej sondy (Rycina 4F), a następnie kliknij zieloną strzałkę Start.
UWAGA: Nominalna częstotliwość rezonansowa jest zazwyczaj podana na opakowaniu sondy AFM. - Zidentyfikuj pik rezonansowy do wykorzystania w obrazowaniu topografii w trybie stukowym (tapping-mode). Wybierz wyraźny, odizolowany pik o kształcie Gaussa, który nie posiada znacznego ramienia. Zazwyczaj najlepszy jest pik o najwyższej amplitudzie w zakresie skanowania częstotliwości, który spełnia te kryteria.
- Zmniejsz zakres skanowania do około 10 kHz i doprecyzuj wybraną częstotliwość rezonansową, aż częstotliwość piku zostanie wyraźnie rozdzielona.
UWAGA: Wybierz częstotliwość Drive Mode nieco poniżej piku rezonansowego w taki sposób, aby zmniejszyła ona amplitudę oscylacji w wolnej przestrzeni o około 5% w stosunku do amplitudy piku (Rycina 4F). Przesunięcie to pomaga kompensować przyciągające oddziaływania van der Waalsa podczas zbliżania i sprzyja pracy w reżimie oddziaływań odpychających podczas obrazowania w trybie stukowym. - Reguluj parametr Drive Mode Strength, aż zostanie osiągnięta amplituda piku wynosząca około 9 V.
UWAGA: Wartość Drive Mode Strength wynosi zazwyczaj 0,2%–5%.
- W panelu strojenia Drive Mode ustaw zakres skanowania częstotliwości na około 10 kHz wokół nominalnej częstotliwości rezonansowej sondy (Rycina 4F), a następnie kliknij zieloną strzałkę Start.
- Przeprowadź strojenie wspornika dla trybu detekcji (Detection Mode).
- W panelu strojenia Detection Mode ustaw częstotliwość środkową na około sześciokrotność częstotliwości Drive Mode.
- Ustaw zakres skanowania Detection Mode na około 50 kHz (Rycina 4G), a następnie kliknij zieloną strzałkę Start.
- W widmie częstotliwości Detection Mode wybierz najbardziej wyraźny, odizolowany pik rezonansowy o kształcie Gaussa bez znacznego ramienia. Zazwyczaj najlepszy jest pik o najwyższej amplitudzie w zakresie skanowania częstotliwości, który spełnia te kryteria.
- Zmniejsz zakres skanowania do około 10–20 kHz i doprecyzuj wybraną częstotliwość Detection Mode, aż pik rezonansowy zostanie wyraźnie rozdzielony.
- Reguluj parametr Detection Mode Strength, aż zostanie osiągnięta amplituda piku wynosząca około 9 V.
UWAGA: Wartość Detection Mode Strength wynosi zazwyczaj 5%–50%. - Ustaw częstotliwość Detection Mode na wartość odpowiadającą maksymalnej amplitudzie wybranego rezonansu.
UWAGA: Wybór rezonansów Drive i Detection Mode dla AFM–IR w trybie stukowym z detekcją heterodynową może znacząco wpłynąć na mierzoną odpowiedź IR podczas obrazowania i akwizycji widm. Optymalny wybór zależy zarówno od pików rezonansowych wspornika sondy AFM, jak i od możliwości lub ograniczeń sprzętowych instrumentu, w tym od maksymalnej częstotliwości piezo-dither oraz pasma przenoszenia kontrolera. W niniejszym protokole oraz na Rycini 4F, 4G, f1 jest wykorzystywana do akwizycji topografii (Drive Mode), a f2 do detekcji IR (Detection Mode). W kwestii doboru rezonansów Drive i Detection, w tym przypadków, w których korzystniejsze może być zamienienie kolejności częstotliwości Drive i Detection Mode, należy odnieść się do sekcji Dyskusja.
- Kliknij zieloną ikonę znaku wyboru Accept Cantilever Tune, aby zapisać ustawienia trybów Drive i Detection.
3. Obrazowanie AFM (topografia)
- Kliknij zieloną ikonę Engage w oknie AFM Probe, aby przyłożyć sondę do powierzchni próbki.
OSTROŻNIE: Przez cały proces przyłączania monitoruj obraz na żywo w oknie Microscope. Natychmiast wycofaj sondę, jeśli plamka lasera przesunie się poza wspornik sondy, jeśli wspornik wygnie się nadmiernie (odchylenie fotodetektora ≥ ~5 V) lub jeśli wspornik pęknie podczas przyłączania. - Zweryfikuj pomyślne przyłożenie sondy, potwierdzając, że sygnał Laser Sum pozostaje blisko wartości dla wolnej przestrzeni, a fluktuacje w monitorze Z Position nie przekraczają ±0.2 µm (tj. wskaźnik świetlny paska stanu Z Position fluktuuje o jedną pozycję w górę lub w dół lub mniej).
- Po pomyślnym przyłożeniu sondy wyłącz obrazowanie IR, odznaczając pole wyboru IR Imaging Enabled w oknie NanoIR.
- Rozpocznij skanowanie AFM, wybierając ikonę Scan w oknie AFM Scan.
- Upewnij się, że opcja Feedback jest ustawiona na On (przycisk radiowy).
- Ustaw wartość Setpoint dla amplitudy w trybie tapping-mode na mniej niż 8 V.
UWAGA: Praca z wartością setpoint amplitudy wynoszącą około 70%–90% amplitudy w wolnej przestrzeni (około 6–8 V dla amplitudy w wolnej przestrzeni przy Drive Mode 9 V, jak w kroku 2.2.4) zazwyczaj zapewnia dobre śledzenie topografii. Niższe wartości setpoint mogą poprawić śledzenie obiektów o wysokim współczynniku proporcji, ale zwiększają ryzyko uszkodzenia sondy i/lub próbki. - Zoptymalizuj wzmocnienia sprzężenia zwrotnego, ustawiając wartości wzmocnień tak, aby uzyskać najlepszą zgodność linii przejścia (trace) i powrotu (retrace) – zwiększaj wzmocnienia, aż szum sprzężenia zwrotnego stanie się widoczny na obrazie topograficznym i/lub w kanale błędów, a następnie zmniejsz wzmocnienia, aż zwiększony szum zniknie.
UWAGA: Typowe wartości wzmocnień to 3–5 dla wzmocnienia całkującego (I Gain) i 5–7 dla wzmocnienia proporcjonalnego (P Gain). - Wybierz rozmiar skanu (Szerokość i Wysokość) odpowiedni dla interesujących cech próbki.
UWAGA: W niniejszej pracy zastosowano rozmiary skanowania 5–20 µm. Maksymalny rozmiar skanu XY systemu AFM–IR wynosi 50 µm. Wybierz rozmiar skanu, który w pełni obejmuje interesujące cechy, zapewniając jednocześnie wystarczającą rozdzielczość pikselową, aby rozdzielić te cechy w granicach narzuconych przez splot promienia końcówki. - Wybierz prędkość skanowania, która zapewni akceptowalną zgodność linii przejścia i powrotu, zachowując praktyczny czas akwizycji.
UWAGA: Im większy odstęp między liniami przejścia i powrotu, tym mniej precyzyjnie sonda śledzi topografię próbki. Generalnie odstęp ten zwiększa się wraz z szybszą prędkością skanowania. Jednak im wolniej sonda skanuje, tym dłuższy jest czas pozyskiwania danych. Prędkości skanowania około 0.5–2 Hz zazwyczaj zapewniają odpowiednią równowagę między szybkością akwizycji a szumem. Dla typowych rozmiarów skanu 5–20 µm odpowiada to prędkościom sondy około 10–20 µm/s. Prędkość sondy oblicza się mnożąc dwukrotność rozmiaru skanu (aby uwzględnić ruch przejścia i powrotu) przez prędkość skanowania. Mogą istnieć wyjątki od tych zakresów; na przykład bardzo chropowata próbka (np. Rq > 30 nm) może wymagać skanowania przy prędkości sondy <10 µm/s, podczas gdy próbka atomarnie płaska (np. Rq < 1 nm) może być dobrze śledzona przy prędkości sondy >20 µm/s. - Wybierz boczną rozdzielczość pikselową (X i Y).
UWAGA: Maksymalny rozmiar obrazu obsługiwany przez system AFM–IR to 1024 × 1024 piksele. Rozdzielczość pikselowa to rozmiar skanu podzielony przez liczbę pikseli na linię. Jednak rozdzielczość fizyczna jest ograniczona przez promień końcówki sondy. Na przykład sonda AFM–IR w trybie tapping-mode o wysokiej sztywności ma nominalny promień końcówki 20 nm; w związku z tym wybór bocznego odstępu między pikselami znacznie mniejszego niż ~20 nm może doprowadzić do nadmiarowego próbkowania i pogorszenia stosunku sygnału do szumu (S:N) przy niewielkiej lub żadnej poprawie rozdzielczości fizycznej. - Zastosuj przesunięcia (Offsets) piezo X i Y w razie potrzeby, aby wycentrować obszar zainteresowania w obrębie pola skanowania.
- Kontynuuj skanowanie, iteracyjnie dostosowując wartość setpoint amplitudy i wzmocnienia sprzężenia zwrotnego, aby zoptymalizować jakość obrazu poprzez weryfikację zgodności linii przejścia i powrotu oraz minimalizację sygnału błędu (tj. wzmocnienia sprzężenia zwrotnego były zwiększane do momentu tuż przed pojawieniem się zwiększonego szumu, jak opisano w kroku 3.7) dla wybranego rozmiaru skanu, prędkości skanowania i rozdzielczości pikselowej.
- Po zoptymalizowaniu parametrów obrazowania kontynuuj skanowanie pełnego obszaru, aby uchwycić obraz regionu zainteresowania do analizy IR.
UWAGA: Jak pokazano w Reprezentatywnych Wynikach, obszar skanowania zależy od konkretnych potrzeb próbki (np. punktowa selektywna analiza widmowa IR zanieczyszczenia, mapowanie IR rozkładu przestrzennego konkretnej chemicznej grupy funkcyjnej itp.). - Wybierz ikonę Stop w oknie AFM Scan, aby zatrzymać skanowanie po ukończeniu mapy topograficznej i potwierdzeniu lokalizacji interesujących obszarów.
UWAGA: Jeśli jest to pożądane (np. gdy w dalszej kolejności będą zbierane tylko punktowe widma IR, a nie mapy IR, ale wymagana jest korelacja widm IR z cechami topograficznymi), zapisz obraz topografii AFM, wybierając Capture: Last Frame z paska narzędzi okna Microscope.
4. Ustawianie i optymalizacja lasera IR
- Zidentyfikuj prawdopodobną, aktywną w IR cechę o znaczeniu w obrazie topograficznym AFM.
UWAGA: Identyfikacja interesującej, aktywnej w IR cechy może być procesem iteracyjnym, zależnie od zakresu wiedzy a priori o składzie próbki oraz od zgodności (lub jej braku) między cechami topograficznymi a identyfikowalnymi cechami aktywnymi w IR. W związku z tym użyteczne może być przygotowanie próbki do wyrównania IR, takiej jak folia z politereftalanu etylenu (PET) na wysoce refleksyjnym podłożu, pokazana na Rysunku 5. - Przesuń sondę do wybranej cechy, korzystając z funkcji nawigacji „punkt i kliknij” w podglądzie wideo na żywo w oknie mikroskopu.
- Kliknij ikonę Align w oknie NanoIR, aby otworzyć okno Load Tip Wizard. Umożliwi to uruchomienie widzialnego lasera wyrównawczego, który jest współliniowy z drogą lasera IR (Rysunek 5A, 5B).
- Dostosuj ogniskowanie IR, korzystając ze strzałek w górę i w dół Adjust IR Focus w oknie Center Align Laser, aby zidentyfikować pozycję ogniskową, która generuje najmniejszą, najbardziej kolistą plamkę widzialnego lasera (Rysunek 5B).
UWAGA: Wysoce refleksyjna próbka ułatwi dostrzeżenie wiązki widzialnego lasera, jeśli nie trafia ona w konsolę. - Wycentruj widzialny laser wyrównawczy na tylnej części konsoli bezpośrednio nad końcówką sondy, korzystając ze strzałek Align Laser Navigation.
- Kliknij Finish, aby zamknąć okno Load Tip Wizard.
UWAGA: Kroki 4.3–4.6 zapewniają jedynie wstępne wyrównanie. Końcowa optymalizacja wyrównania wiązki i ogniskowania jest przeprowadzana przy użyciu wiązki IR w kolejnych krokach, aby zapewnić mierzalną odpowiedź fototermiczną z próbki (Rysunek 5C, 5D). - Wybierz liczbę falową IR odpowiadającą znanemu, aktywnemu w IR modowi wibracyjnemu interesującej cechy.
UWAGA: Wcześniejsza wiedza o oczekiwanym składzie chemicznym i odpowiadających mu pasmach absorpcji IR może uprościć optymalizację. Na przykład grupy karbonylowe (C=O) zazwyczaj wykazują silną absorpcję IR w pobliżu 1720–1730 cm−1. - Upewnij się, że wszystkie wymagane procedury bezpieczeństwa laserowego zostały wdrożone przed uruchomieniem źródła IR.
OSTRZEŻENIE: Promieniowanie IR jest niewidoczne i może spowodować poważne uszkodzenie wzroku. Przed uruchomieniem źródła IR przestrzegaj wszystkich obowiązujących wymogów bezpieczeństwa laserowego, w tym oznakowania, blokad bezpieczeństwa, migawek, sterowania obudową oraz używaj okularów ochronnych przed laserem, gdy jest to wymagane. Szerokopasmowe źródło OPO jest systemem laserowym klasy 4, a źródło QCL systemem laserowym klasy 3B. W konfiguracji system AFM–IR jest klasy 2, ponieważ tuby wiązki zawierają wiązki laserowe, a blokady bezpieczeństwa uruchamiają migawki po otwarciu obudowy AFM–IR. Ponieważ migawki są zaprojektowane tak, aby zamykać się w przypadku utraty zasilania, okulary ochronne nie są wymagane podczas rutynowej pracy, chyba że blokady zostały pominięte lub migawki zostały wymuszone do otwarcia podczas konserwacji lub ponownego wyrównania wiązki. Gdy okulary są wymagane, należy używać okularów ochronnych przed laserem IR, które chronią w całym zakresie lasera IR, takich jak okulary ochronne z szybą Schott. - Wybierz żądaną moc padającą IR z menu rozwijanego dostępnych poziomów tłumienia w oknie NanoIR na podstawie dostępnych kombinacji koła filtrów neutralnych.
UWAGA: Nadmierna moc IR może spowodować termiczne uszkodzenie wrażliwych materiałów. Dla próbek polimerowych w systemie AFM–IR utrzymuj moc IR poniżej około 20%. - Ustaw cykl pracy (Duty Cycle) lasera w oknie NanoIR.
UWAGA: Dla szerokopasmowego źródła OPO stosuj cykl pracy 50%. Dla QCL stosuj cykl pracy poniżej 10%, zazwyczaj 2%–4%. W przypadku pracy QCL cykl pracy i filtrowanie neutralne wspólnie określają padającą moc IR, przy czym moc skaluje się liniowo z cyklem pracy. Oprogramowanie automatycznie dostosowuje czas trwania impulsu QCL od 40 ns do 50 ns w przyrostach 20 ns, aby dopasować go do wybranego cyklu pracy i częstotliwości powtarzania impulsów. - Kliknij ikonę Optimize w oknie NanoIR, aby otworzyć okno IR Optimize.
- Dostosuj suwak na górze okna IR Optimize, aby wybrać obszar większy niż 20 µm × 20 µm, a następnie kliknij Scan, aby przeskanować obszar wiązką IR.
- W razie potrzeby dostosuj ogniskowanie IR, aby zrekompensować różnice między widzialną wiązką wyrównawczą a wiązką IR. Aby to zrobić, kliknij Tools i wybierz Focus Capture. Wybierz liczbę przechwyceń ogniskowania (np. 5) oraz początkowy i końcowy punkt ogniskowania, a następnie kliknij Focus Capture, aby jednocześnie zoptymalizować wyrównanie wiązki i ogniskowanie.
UWAGA: Prawidłowo wyrównana wiązka powinna generować profil odpowiedzi w przybliżeniu gaussowski. Rysunek 5C pokazuje mapę optymalizacji wiązki uzyskaną, gdy próbka jest nieaktywna w IR przy wybranej liczbie falowej i/lub gdy wyrównanie i ogniskowanie IR są słabo zoptymalizowane. Rysunek 5D pokazuje reprezentatywną zoptymalizowaną wiązkę o rozmiarze plamki około 40–50 µm i odpowiedzi fototermicznej około 3 mV powyżej tła. Rozmiar plamki wiązki < 10 µm z odpowiedzią fototermiczną > 0,5 mV powyżej tła jest zazwyczaj akceptowalny; zależy to jednak od dokładnego rozmiaru wiązki wejściowej, jakości modu, rozbieżności i długości fali, a także od projektu drogi wiązki (np. optyki ogniskującej, filtrów neutralnych itp.). Amplituda odpowiedzi fototermicznej jest również silnie zależna od siły absorpcji IR samej próbki, co zależy od wielkości zmiany momentu dipolowego wiązania podczas wibracji oraz liczby tych wiązań obecnych w obszarze odpowiedzi bliskiego pola sondy. - Powtórz optymalizację wiązki dla dodatkowych liczb falowych, jeśli widma lub mapy chemiczne będą pozyskiwane w szerokim zakresie widmowym.
UWAGA: Wyrównanie i ogniskowanie wiązki mogą różnić się w zależności od długości fali; dlatego należy zoptymalizować wyrównanie i ogniskowanie wiązki dla wielu liczb falowych, gdy widma lub mapy chemiczne będą pozyskiwane w szerokim zakresie widmowym8. - Kliknij OK, aby zamknąć okno IR Optimize i zapisać ustawienia.
- Kliknij ikonę Pulse Tune w oknie NanoIR, aby otworzyć okno Laser Pulse Tune.
- Ustaw zakres strojenia (Tune Range) na około 10–20 kHz, centrując go na nominalnej różnicy częstotliwości impulsu (Pulse Rate) zidentyfikowanej podczas strojenia sondy.
UWAGA: Nominalna częstotliwość powtarzania impulsów jest równa |f₂ − f₁|, gdzie f₁ i f₂ to wybrane rezonansowe częstotliwości wzbudzenia (Drive) i detekcji (Detection). - Przeskanuj częstotliwość powtarzania impulsów lasera w wybranym zakresie Tune Range wokół Pulse Rate, klikając Acquire.
- Zweryfikuj, czy zaobserwowano wyraźny, izolowany pik rezonansowy o kształcie gaussowskim bez znaczącego „ramienia”, podobnie jak w krokach 2.2.2 i 2.3.3 podczas strojenia sondy przy wyborze rezonansów modu wzbudzenia i detekcji.
UWAGA: Zwiększ zakres skanowania do 1 0 kHz, jeśli nie zaobserwowano wyraźnego piku rezonansowego spełniającego powyższe kryteria. - Wybierz zidentyfikowany pik rezonansowy. Pik o najwyższej amplitudzie w wybranym zakresie częstotliwości powtarzania impulsów lasera, który spełnia kryteria wyboru, jest zazwyczaj najlepszy i powinien zapewnić najsilniejszą heterodynowo wzmocnioną odpowiedź absorpcji IR.
- Zredukuj zakres Tune Range do skanowania do ≤50 kHz.
- Doprecyzuj wybraną częstotliwość powtarzania impulsów, lokalizując maksimum piku rezonansowego.
- Włącz PLL w sekcji Auto-Tune.
UWAGA: PLL utrzymuje częstotliwość powtarzania impulsów lasera na częstotliwości różnicowej między wybranymi modami własnymi konsoli, kompensując dryft częstotliwości rezonansowej podczas pomiaru15. - Ustaw szerokość pasma PLL na ≤ ±30 kHz wokół wybranego rezonansu, ustawiając odpowiednie minimalną i maksymalną dopuszczalne częstotliwości.
- Ustaw próg PLL nieco powyżej zaobserwowanego poziomu szumu w strojeniu impulsów (~1,1 raza szum).
- Kliknij OK, aby zamknąć okno Laser Pulse Tune i zapisać ustawienia.
UWAGA: Ponownie potwierdź wyrównanie lasera, jeśli zoptymalizowana częstotliwość powtarzania impulsów różni się znacząco od wartości uzyskanej podczas początkowego strojenia sondy. - Wybierz Tools > IR Background Calibration z menu głównego.
- Kliknij New, aby pozyskać widmo tła, I₀(ṽ).
- Potwierdź, że Pulse Rate i Duty Cycle są zgodne z wartościami ustalonymi podczas optymalizacji IR.
- Ustaw rozdzielczość widmową (Resolution) (cm−1/pt) na wartość zaplanowaną dla akwizycji próbki.
UWAGA: Maksymalna osiągalna rozdzielczość widmowa zależy od źródła IR (<1 cm−1 dla MIRcat QCL i ~20 cm−1 FWHM dla APE Carmina pracującego w trybie wąskopasmowym). Dodatkowe kwestie przy wyborze rozdzielczości widmowej to oczekiwana szerokość linii wibracyjnych i odstępy między cechami widmowymi (jeśli są znane), rozsądny czas akwizycji (który skaluje się liniowo z rozdzielczością) oraz pożądany stosunek sygnału do szumu S:N (który maleje wraz ze wzrostem rozdzielczości widmowej). Komercyjne spektrometry FTIR do analizy próbek stałych zazwyczaj oferują rozdzielczości wybieralne przez użytkownika: 1, 2, 4, 8 lub 16 cm−1, przy czym rozdzielczość 4 cm−1 jest powszechnie stosowanym ustawieniem. - Wybierz początkową i końcową liczbę falową (Start and End Wavenumbers), które obejmują cały zakres widmowy zamierzony do pomiarów próbki.
- Ustaw moc (Power) na 10%.
- Ustaw Backgrounds na Average do 5 akwizycji.
- Kliknij Acquire, aby uzyskać uśrednione widmo tła.
UWAGA: Wysokiej jakości widmo tła powinno odzwierciedlać kształt widma mocy wyjściowej lasera IR w funkcji długości fali podanego przez producenta. Należy odnieść się do karty danych/podręcznika laserów. Dodatkowe cechy absorpcyjne mogą pojawić się w widmie tła, jeśli komora AFM−IR nie została odpowiednio przepłukana (np. wodę zazwyczaj obserwuje się jako serię pików absorpcyjnych między około 1250 a 20 cm−1, z maksimami przy ~1550 i ~170 cm−1, plus szeroką absorpcję o szerokości FWHM ~300 cm−1 z centrum przy 3750 cm−1, podczas gdy CO2 jest zazwyczaj widoczny jako szeroka absorpcja przy ~2325 cm−1). Reprezentatywne widma IR fazy parowej H2O i CO2 można znaleźć w NIST Chemistry WebBook (https://webbook.nist.gov/chemistry/)82. - Kliknij Save, aby zapisać widmo tła i automatycznie zamknąć okno Collect Background.
UWAGA: Podczas akwizycji widma IR oprogramowanie automatycznie podzieli zmierzoną odpowiedź fototermiczną przez plik kalibracji tła IR, aby skorygować zmienność mocy wyjściowej lasera w funkcji długości fali/liczby falowej (tj. widmo wyjściowe lasera).
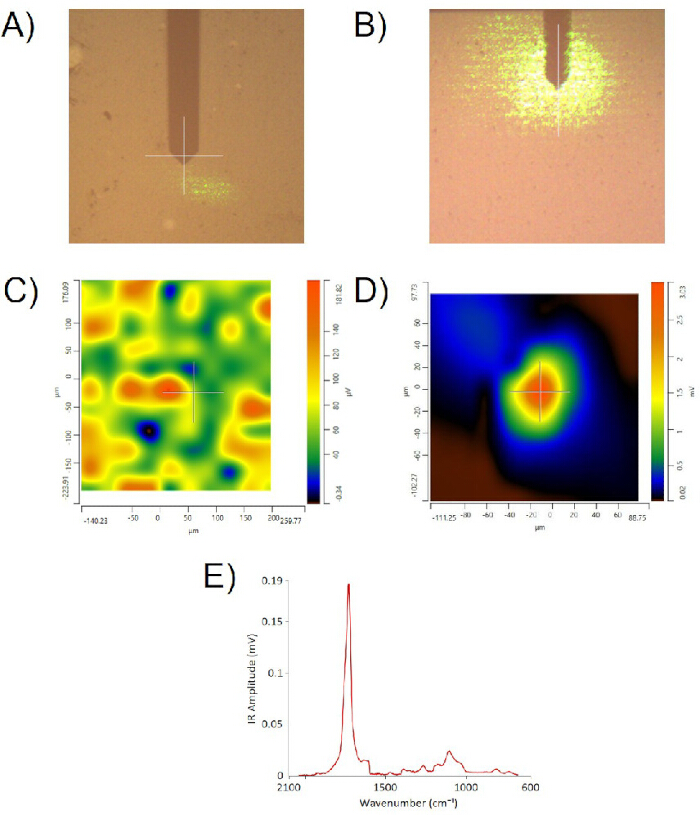
Rysunek 5Procedura ustawiania i optymalizacji wiązki lasera podczerwonego (IR). (AObraz optyczny sondy AFM z widocznym laserem pozycjonującym, który jest poza ogniską i nie jest wycentrowany na belce {cantilever}.B) Laser do wyrównania widoczny w świetle, wycentrowany na belce (cantilever) bezpośrednio nad końcówką sondy po optymalizacji ostrości i pozycjonowania. (C) Przykład skanowania rastrowego a 200 µm × 200 µm obszar z laserem Carmina OPO nastrojonym na 1730 cm⁻¹1 i przefiltrowano do mocy 1,39%, rejestrując dane w nieoptymalnych warunkach ustawienia wiązki i ogniskowania. Próbka była efektywnie nieaktywna w podczerwieni przy wybranej liczbie falowej i/lub ognisko IR było słabo dopasowane do interfejsu końcówka-próbka; w związku z tym nie wykryto lokalnej odpowiedzi fototermicznej o wysokiej intensywności. (D) Zoptymalizowany rastrowy skan wiązki wycentrowany na tym samym 200 µm × 200 µm obszar wokół czubka sondy, wykazujący centryczny i w przybliżeniu gaussowski profil wiązki laserowej o rozmiarze plamki wynoszącym 40–50 µm or silną odpowiedź fototermiczną o maksymalnej intensywności wynoszącej około 3 mV. (E) Reprezentatywne surowe widmo AFM-IR w trybie stukowym z detekcją heterodynową, zarejestrowane przy 2 cm⁻¹1rozdzielczość punktowa z próbki wyrównawczej z politereftalanu etylenu (PET) po optymalizacji wyrównania wiązki IR względem końcówki sondy przy 1730 cm⁻¹1Oś y odpowiada fototermicznej odpowiedzi AFM–IR, mierzonej w miliwoltach sygnału na fotodiodzie odbijającej wiązkę przy częstotliwości trybu detekcji. Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.
5. Pozyskiwanie widm IR
- Zidentyfikuj interesującą cechę na wcześniej pozyskanym obrazie topografii AFM, a następnie ustaw sondę AFM nad wybranym elementem w widoku obrazowania (Imaging View), korzystając z funkcji nawigacji typu point-and-click w oknie mikroskopu.
- Zdefiniuj pożądany zakres akwizycji widma (Start i End w cm−1) w oknie NanoIR, opierając się na dostępnym zakresie lasera i oczekiwanych modach drgań (jeśli są znane).
UWAGA: Stosowany tutaj APE Carmina obejmuje zakres 5–15 µm (~670–20 cm−1), natomiast MIRcat QCL posiada 4 chipy obejmujące zakresy 75–1005, 95–1425, 1425–1835 oraz 2635–30 cm−1. Dla pokazanego tutaj wzorowanego wafla krzemowego i próbek polimerowych przybliżony interesujący zakres widmowy wynosi 10–180 cm−1. - Ustaw rozdzielczość widma (Spectra Resolution w cm−1/punkt) w oknie NanoIR tak, aby odpowiadała wartości użytej podczas kalibracji tła IR (IR Background Calibration).
- Wybierz pożądaną moc lasera IR (IR laser Power) z menu rozwijanego w oknie NanoIR.
UWAGA: Szczegóły dotyczące rozważań nad padającą mocą IR znajdują się w uwadze do kroku 4.9 oraz w sekcji dyskusji. - Określ liczbę widm do pozyskania w oknie NanoIR.
UWAGA: Chociaż domyślnie ustawiono jedno widmo, pozyskanie wielu widm umożliwia ocenę zmienności między poszczególnymi pomiarami oraz pozwala na ręczne uśrednianie widm w postprocessingu w celu poprawy stosunku sygnału do szumu (S:N). - Jeśli w celu poprawy S:N pożądane jest uśrednianie widm, upewnij się, że zaznaczone jest pole Co-average Spectra i określ pożądaną liczbę uśrednień widm z menu rozwijanego w oknie NanoIR.
UWAGA: S:N poprawia się proporcjonalnie do pierwiastka kwadratowego z liczby uśrednień, podczas gdy czas akwizycji zwiększa się liniowo, zatem istnieje punkt malejących korzyści z dalszego zwiększania liczby uśrednień. - Kliknij Acquire w oknie NanoIR, aby rozpocząć akwizycję widma IR.
- W razie potrzeby wyeksportuj i zapisz pozyskane widmo, wybierając Export z menu rozwijanego File w programie Analysis Studio.
UWAGA: Dostępne formaty plików do eksportu widm obejmują CSV, TSV oraz obrazy (TIFF, GIF, BMP, PNG lub JPEG). Oprócz danych XY widma IR (tj. amplitudy IR jako funkcji liczby falowej IR), pliki CSV lub TSV będą zawierać wybrany przez użytkownika procent mocy IR, współczynnik kształtu wiązki oraz częstotliwość PLL, a także dane kalibracji tła IR użyte do skalowania surowej odpowiedzi fototermicznej i korekcji widma mocy wyjściowej lasera (patrz krok 4.35). Obrazy nie będą zawierać żadnych metadanych. - Powtórz akwizycję w dodatkowych lokalizacjach zgodnie z potrzebami.
UWAGA: Przykłady wyboru parametrów i interpretacji widm AFM–IR znajdują się w sekcji Results and Discussion.
6. Mapowanie IR (modów wibracyjnych)
- W oknie NanoIR ustaw liczbę falową IR na maksimum amplitudy interesującego trybu drgań na podstawie widma IR pozyskanego w kroku 5.
UWAGA: Wybierz tryb drgań (pik widmowy), który wykazuje wysoką amplitudę i zapewnia największy kontrast materiałowy (tj. pik występujący tylko w jednym składniku materiału lub znacznie silniejszy w tym składniku), jak pokazano w Reprezentatywnych Wynikach (np. rozciąganie grupy karbonylowej PMMA przy 1730 cm−1 na Rysunkach 6 i 9, rozciąganie wiązania Si–O w SiO2 przy 1120 cm−1 na Rysunku 7 lub aromatyczny tryb rozciągający pozostałości fotorezystu przy 160 cm−1 na Rysunku 8). W celu przypisania pików można skorzystać z wykresów korelacji IR, opublikowanych lub pozyskanych lokalnie widm IR lub publicznie dostępnych baz danych widmowych, takich jak NIST Chemistry WebBook82. - Zaznacz pole wyboru IR Imaging Enabled w oknie NanoIR.
- Rozpocznij skanowanie AFM, klikając ikonę Scan w oknie AFM Scan. Uruchomi to jednoczesne pozyskiwanie obrazu topografii AFM oraz odpowiadającej mu mapy amplitudy IR.
UWAGA: Zazwyczaj do mapowania IR można zastosować te same parametry skanowania AFM, które były użyte wcześniej do pozyskania obrazu topografii AFM w kroku 3. Przykłady wyboru parametrów i interpretacji chemicznych map AFM–IR znajdują się w sekcji Reprezentatywne Wyniki i Dyskusja. - Wybierz opcję Capture: End of Frame z paska narzędzi okna Microscope, aby zapisać obraz topografii AFM oraz dane mapowania IR.
UWAGA: Zapisane dane topografii AFM i mapowania IR można wyeksportować jako obraz (TIFF, GIF, BMP, PNG lub JPEG) lub plik danych AFM Gwyddion (*.gsf) do późniejszej offline’owej obróbki i analizy danych, wybierając Export z menu rozwijanego File w programie Analysis Studio. Chociaż metadane dotyczące parametrów pozyskiwania danych są dostępne w pliku projektu Analysis Studio, wyeksportowane obrazy lub pliki danych AFM nie będą ich zawierać. W przeciwieństwie do danych topografii AFM, mapy IR są zazwyczaj wyświetlane w formie pozyskanej, bez konieczności wykonywania obróbki (np. dopasowania płaszczyzny lub spłaszczania), podobnie jak w innych trybach SPM niezwiązanych z topografią, takich jak CAFM/TUNA, KPFM lub MFM.
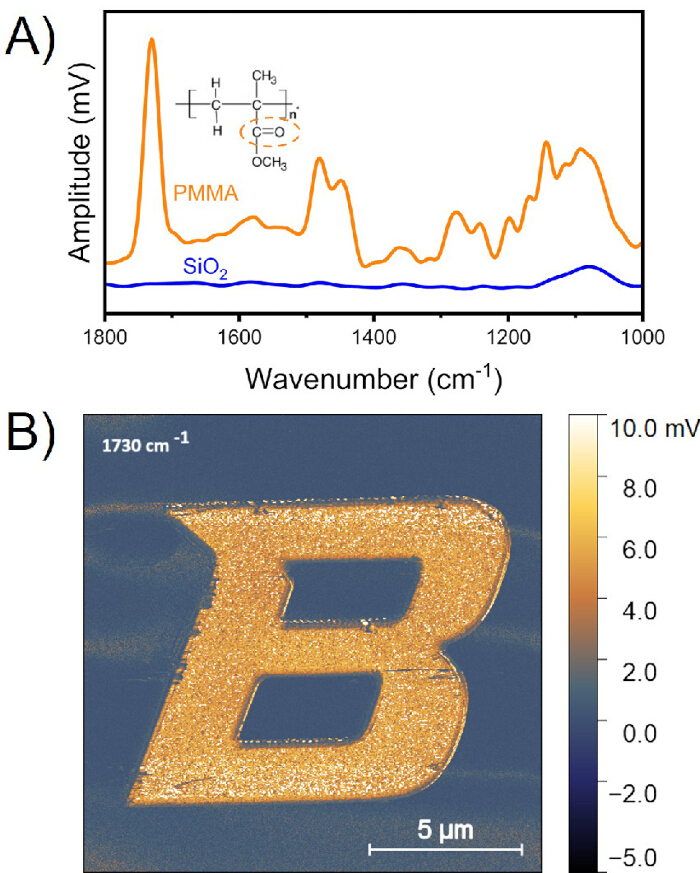
Rysunek 6Spektroskopia AFM–IR i obrazowanie chemiczne wzorowanego polimetakrylanu metylu (PMMA). PMMA naniesiono na termicznie utlenione podłoże Si/SiO₂ przy użyciu systemu litografii wiązką elektronów (EBL) Teneo Nabity NPGS. Pomiary przeprowadzono przy użyciu AFM-IR w trybie kontaktowym z wzmocnieniem rezonansowym, wykorzystując sondę CnIR-B-10 oraz kwantowy laser kaskadowy MIRcat QCL z filtrem ograniczającym moc podczerwieni do 14,75% i częstotliwością repetycji impulsów laserowych wynoszącą około 782 kHz, co odpowiada rezonansowi kontaktowemu sondy utrzymywanemu przy wartości zadanej wychylenia (setpoint) wynoszącej 2 V (obciążenie około 4 nN).A) Widma AFM–IR uzyskane z obszarów PMMA (pomarańczowy) i SiO₂ (niebieski) próbki. Widma stanowią średnią z pięciu sekwencyjnych pomiarów wykonanych w tym samym miejscu z rozdzielczością spektralną 2 cm⁻¹-1Widma wygładzono w programie Origin v10.0.5.157 przy użyciu filtra Savitzky’ego-Golaya trzeciego rzędu z ruchomym oknem 10 punktów, a widmo PMMA przesunięto pionowo w celu zwiększenia czytelności. Na wstawce przedstawiono strukturę cząsteczkową PMMA z wyróżnioną grupą funkcyjną karbonylową (C=O).B) Mapa chemiczna AFM–IR uzyskana przy 1730 cm⁻¹-1, odpowiadający pasmu absorpcji grupy karbonylowej w PMMA. Mapa obejmuje 15 µm × 15 µm obszar obrazowany z szybkością skanowania 0,5 Hz i rozdzielczością piksela 30 nm (50 × 50 pikseli). Przez cały czas akwizycji obrazu włączona była pętla synchronizacji fazowej (PLL) w celu śledzenia zmian częstotliwości rezonansu kontaktowego. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
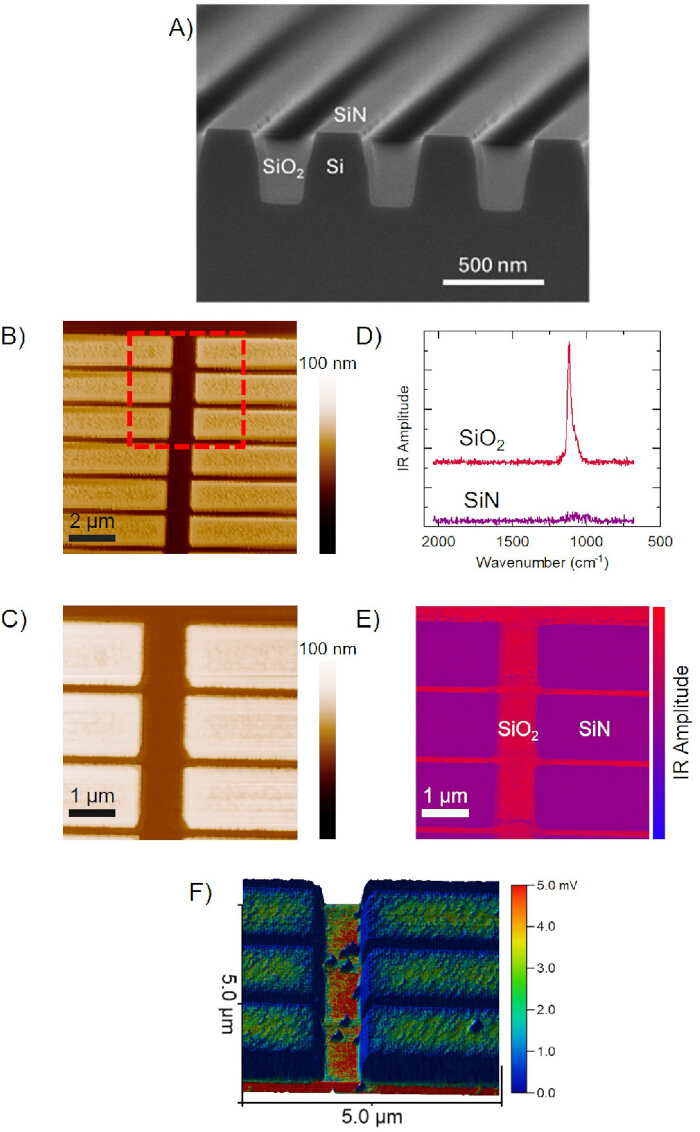
Rycina 7Charakterystyka metodą AFM–IR selektywnego obszarowo osadzania (ASD) polipirolu (PPy) na wzorowanych strukturach krzemowych. Pomiary przeprowadzono przy użyciu AFM–IR w trybie stukowania (tapping-mode) z detekcją heterodynową oraz sondy TnIR-D-10. Promieńzanie OPO firmy Carmina zostało przefiltrowane do mocy IR wynoszącej 4,15% i dostrojone do częstotliwości repetycji impulsów laserowych wynoszącej około 258 kHz, co odpowiada różnicy między częstotliwościami trybu wzbudzania (Drive Mode) i detekcji (Detection Mode) dla heterodynowego wzmocnienia sygnału fototermicznej odpowiedzi na promieniowanie IR, przy szerokości pasma pętli PLL ustawionej na ±25 kHz.A) Zdjęcie z przekroju wykonane za pomocą skaningowego mikroskopu elektronowego (SEM) wzorowanego wafla, przedstawiające pokryte SiN grzbiety krzemowe sąsiadujące z rowkami z SiO₂. (B, C) obrazy topografii AFM o rozdzielczości 256 × 256 pikseli reprezentatywnych obszarów strukturalnych wykazujących (B) a 10 µm × 10 µm obszar o rozdzielczości piksela wynoszącej około 40 nm i (C) a 5 µm × 5 µm obszar z rozdzielczością piksela wynoszącą około 20 nm. (D) Surowe widma AFM-IR uzyskane z obszarów SiO₂ i SiN, z rozdzielczością spektralną 2 cm⁻¹-1/punkt, wykazujący charakterystyczny drgania rozciągające Si–O przy około 1120 cm⁻¹-1. (E) mapa chemiczna AFM-IR uzyskana przy 120 cm⁻¹-1Zwiększona intensywność sygnału odpowiada silniejszemu pochłanianiu wiązań Si–O.F) Trójwymiarowy rendering odpowiedzi AFM–IR przy 120 cm⁻¹-1 nałożona na topografię próbki po osadzeniu PPy. Zlokalizowane osadzanie obserwuje się wewnątrz rowków SiO₂. Rozdzielczość pikselowa 5 µm × 5 µm Mapy IR przedstawione na (E) i (F) wynosi około 20 nm (256 × 256 pikseli). Mapy pozyskano przy częstotliwości skanowania 0,5 Hz. Dane źródłowe i rycina zaadaptowano z upoważnienia na podstawie Ryciny 6 z pracy Thelven et al. na licencji CC BY 4.0.44. Aby wyświetlić powiększoną wersję tej ryciny, kliknij tutaj.
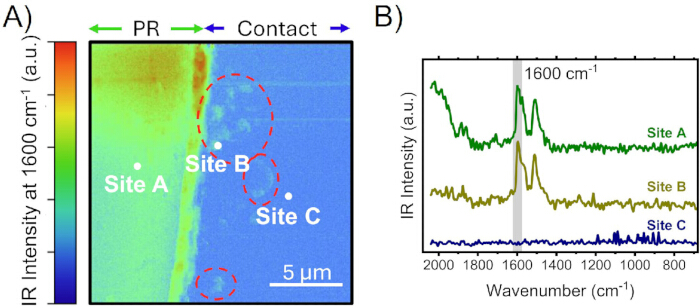
Rysunek 8Analiza AFM–IR procesu usuwania fotorezystu. Pomiary wykonano przy użyciu AFM-IR w trybie tapping-mode z detekcją heterodynową i sondą TnIR-D-10. OPO Carmina przefiltrowano do poziomu mocy IR wynoszącej 4,15% i nastrojono na częstotliwość powtarzania impulsów laserowych wynoszącą około 26 kHz, co odpowiada różnicy między częstotliwościami trybu wzbudzania (Drive) i detekcji (Detection Mode) dla heterodynowego wzmocnienia sygnału fototermicznej odpowiedzi podczerwonej, przy szerokości pasma pętli PLL ustawionej na ±25 kHz.A) mapa chemiczna AFM-IR a 20 µm × 20 µm obszar obrazowany przy szybkości skanowania 0,3 Hz z rozdzielczością piksela 50 nm (400 × 40 pikseli), z laserem IR nastrojonym na 160 cm⁻¹-1, odpowiadające wibracjom pierścienia aromatycznego charakterystycznym dla fotorezystu. Obszary z podejrzeniem zanieczyszczeń resztkowych zaznaczono przerywanymi liniami. Poziome smugi spowodowane słabym śledzeniem gwałtownych zmian przez sondę zostały usunięte przy użyciu funkcji korekcji blizn (scar-correction) w programie Gwyddion v2.69. (Bwidma AFM-IR zarejestrowane w rozdzielczości 1 cm⁻¹-1rozdzielczość punktowa z lokalizacji wskazanych w (A). Obszar A odpowiada fotorezyście, obszar B odpowiada zanieczyszczonemu regionowi styku, a obszar C odpowiada nominalnie czystej powierzchni Ga₂O₃. Zacieniowany obszar wskazuje zakres widmowy wykorzystany do wygenerowania mapy chemicznej na podstawie fototermicznej odpowiedzi próbki przy 160 cm⁻¹-1Widma wygładzono przy użyciu filtra postprocesowego FFT w programie Gwyddion v2.69. Dane źródłowe i rycina zostały zaadaptowane za zgodą na podstawie Ryciny 6 w pracy Pieczulewski i wsp. na licencji CC BY 4.0.45. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
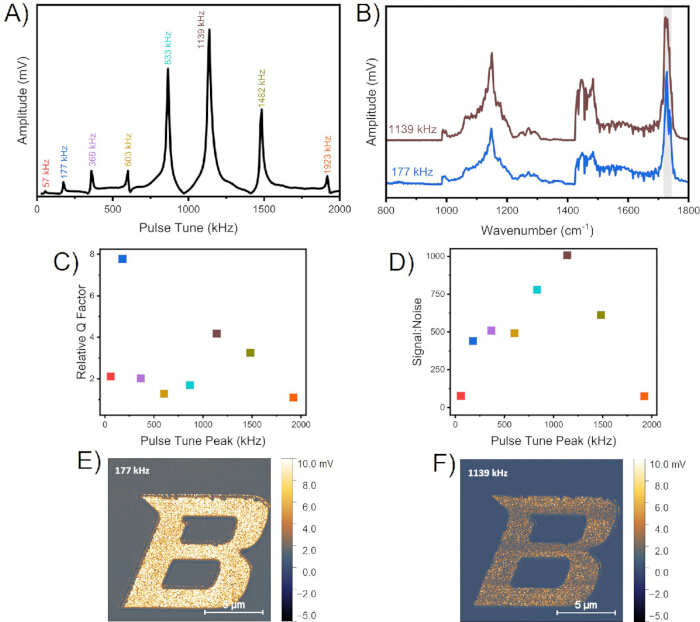
Rysunek 9Wpływ wyboru rezonansu kontaktowego na wydajność AFM-IR w trybie kontaktowym z wzmocnieniem rezonansowym. Pomiary przeprowadzono na pojedynczej próbce PMMA na podłożu Si/SiO₂ wzorowanej za pomocą EBL, wykorzystując AFM–IR w trybie kontaktowym z wzmocnieniem rezonansowym oraz sondę CnIR-B-10 przy wartości zadanej ugięcia wynoszącej 2 V (obciążenie około 4 nN) i laserem QCL MIRcat z filtrowaną mocą IR na poziomie 17,85%. Częstotliwość powtarzania impulsów QCL zmieniano tak, aby odpowiadała różnym obserwowanym częstotliwościom rezonansu kontaktowego, przy szerokości pasma pętli PLL ustawionej na ±30 kHz.A) Przeskanowanie rezonansu kontaktowego uzyskane z PMMA na podłożu Si/SiO₂ z laserem dostrojonym do pasma absorpcji grupy karbonylowej PMMA przy 1730 cm⁻¹-1. (B) widma AFM-IR uzyskane przy częstotliwościach powtarzania impulsów laserowych wynoszących 17 kHz i 139 kHz. Widma stanowią średnią z pięciu sekwencyjnych pomiarów wykonanych w tym samym miejscu, znormalizowaną do wysokości pasma 1730 cm⁻¹-1 pik grupy karbonylowej, przesunięty w pionie dla przejrzystości. (C) Względne dobroci Q obliczone na podstawie zmierzonych szczytów rezonansowych. (DWzględne stosunki sygnału do szumu (S:N) obliczone jako stosunek natężenia piku grupy karbonylowej PMMA do pierwiastkowej średniej kwadratowej szumu linii bazowej.E, F) Surowe mapy chemiczne AFM–IR uzyskane przy częstotliwości skanowania 0,8 Hz z pojedynczej 15 µm Proszę podać tekst źródłowy do tłumaczenia. 15 µm skanuj przy 1730 cm⁻¹-1 z rozdzielczością piksela 30 nm (500 × 50 pikseli), przy zastosowaniu częstotliwości powtarzania impulsów laserowych wynoszących odpowiednio (e) 177 kHz i (f) 1139 kHz. Dla ułatwienia porównania, mapy surowych danych na (E) i (F) są przedstawione przy użyciu tej samej skali kolorystycznej. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Wyniki
W dziedzinie półprzewodników termoplastyk, taki jak poli(metakrylan metylu) (PMMA), może być stosowany jako izolator i mieszany z aktywnymi polimerami półprzewodnikowymi w celu dostrojenia ruchliwości ładunków w urządzeniu7,78. PMMA znajduje również zastosowanie jako pozytywny rezyst w litografii wiązką elektronów lub litografii ultrafioletowej79. W obu tych zastosowaniach technikę AFM–IR można wykorzystać do potwierdzenia rozkładu polimeru po obróbce. Na Rysunku 6A, 6B zastosowano litografię wiązką elektronów (EBL) do uformowania struktur z PMMA na waflu krzemowym pokrytym cienką warstwą tlenku (SiO₂). Różnice widmowe między polimerem (PMMA) a podłożem Si/SiO₂ są widoczne na wynikowych uśrednionych i wygładzonych widmach AFM–IR z pomiarów punktowych (Rysunek 6A). Poprzez dostrojenie lasera IR do maksimum absorpcji wiązania karbonylowego (C=O) w PMMA przy 1730 cm-1, można zmapować wzór polimeru (Rysunek 6B), aby ocenić jakość obróbki, w tym jednorodność rozkładu polimeru oraz wierność odwzorowania wzoru EBL.
Kolejny przykład oceny za pomocą AFM–IR ustrukturyzowanych elementów półprzewodnikowych przedstawiono na Rysunku 7A–7F. Współpracownik przemysłowy dostarczył wafle z ustrukturyzowanymi warstwami SiN osadzonymi na grzbietach Si, przeplatanymi rowkami SiO₂ (Rysunek 7A). Otrzymany podłoże ustrukturyzowane zbadano najpierw za pomocą AFM–IR, aby potwierdzić zgodność między ustrukturyzowaniem topograficznym (Rysunek 7B, 7C) a chemicznym (Rysunek 7D, 7E). Widma punktowe uzyskane z rowków SiO₂ wykazały charakterystyczny symetryczny drganie rozciągające Si–O–Si przy 120 cm-1, podczas gdy widma pobrane z grzbietów pokrytych SiN go nie wykazały (Rysunek 7D). Następujące mapowanie ustrukturyzowanego obszaru z laserem nastrojonym na 120 cm-1 ujawniło rozkład SiN/SiO₂ zgodny z topografią podłoża, co potwierdzono poprzez nałożenie mapy IR z Rysunku 7E na obraz topograficzny z Rysunku 7C.
Takie ustrukturyzowane podłoża są warunkiem wstępnym dla selektywnego osadzania obszarowego (ASD), obiecującej alternatywy dla tradycyjnych metod wzorowania fotolitograficznego, które wymagają wielokrotnych etapów osadzania i trawienia. W porównaniu z konwencjonalną fotolitografią, ASD oferuje mniejsze zużycie materiałów, zredukowane zapotrzebowanie energetyczne oraz lepszą kontrolę pasowania wzorów w przypadku złożonych architektur obwodów zintegrowanych4. W niniejszej pracy sprzężony polipirrol (PPy) został selektywnie osadzony na grzbietach z SiN ustrukturyzowanego wafla. Do identyfikacji rowków z SiO₂ oraz pośredniej identyfikacji PPy (poprzez brak absorpcji przy tej liczbie falowej) wykorzystano technikę AFM–IR z impulsem laserowym dostrojonym do modu drgań rozciągających Si–O–Si przy 120 cm-1 (Rycina 7F). Za pomocą AFM–IR zidentyfikowano zarówno zamierzony osad PPy na grzbietach z SiN, jak i niepożądane zarodki PPy wewnątrz rowków z SiO₂, co umożliwiło obliczenie selektywności osadzania (S) na podstawie względnego pokrycia powierzchni (θ) obszarów wzrostu (g) i obszarów bezwzrostowych (ng)4:
 .
Ten przykład pokazuje, w jaki sposób AFM–IR może być wykorzystywane do charakteryzacji wzorcowanych struktur półprzewodnikowych oraz oceny wyników selektywności materiałowej podczas opracowywania procesów.
Dodatkowym zastosowaniem AFM–IR w przetwarzaniu półprzewodników jest identyfikacja pozostałości zanieczyszczeń z fotorezystu. Pozostałości fotorezystu pozostające przed osadzaniem kontaktów mogą obniżyć jakość kontaktu i zwiększyć rezystancję styku, co potencjalnie wpływa na wydajność i niezawodność urządzenia45. W tym przykładzie badano próbkę po 2 min aktywnym tlenem (10 W) w celu usunięcia pozostałości fotorezystu po procesie lift-off (Rysunek 8A, 8B). Mapowanie AFM–IR przy drganiu pierścienia aromatycznego 1600 cm-1 powiązanym z fotorezystem umożliwiło wizualizację głównego obszaru fotorezystu (PR; Rysunek 8A, obszar A) oraz identyfikację odizolowanych obszarów pozostałych zanieczyszczeń w obrębie obszaru kontaktu (Rysunek 8A, obszar B). W przeciwieństwie do nich, obszary oddalone od granicy fotorezystu wykazywały minimalny sygnał AFM–IR (Rysunek 8A, obszar C).
Widma punktowe IR zebrano z obszaru fotorezystu (Miejsce A) i porównano je z widmami pozyskanymi z wyizolowanych obszarów o podwyższonej intensywności IR w obrębie oczyszczonego obszaru kontaktu (Miejsce B), co potwierdziło obecność pozostałości fotorezystu w tych lokalizacjach na podstawie podobieństwa widmowego oraz wiedzy o składzie fotorezystu AZ nLOF 2020 uzyskanej z kart charakterystyki producenta i odpowiadających mu charakterystycznych sygnatur widmowych (Rysunek 8B). W przeciwieństwie do tego, widma pozyskane z Miejsca C nie wykazały charakterystycznych pasm absorpcji związanych z fotorezystem. Widma zostały uśrednione z pięciu przejść spektralnych i przedstawiono bez przetwarzania ani normalizacji widmowej, z przesunięciem pionowym w celu zwiększenia przejrzystości. Przykład ten demonstruje przydatność techniki AFM–IR jako nieniszczącego narzędzia do oceny czystości interfejsu w skali nanometrycznej i identyfikacji prawdopodobnego źródła lokalnego zanieczyszczenia chemicznego poprzez połączenie wiedzy o procesie z analizą widmową AFM–IR.
Dodatkowy przykład ilustrujący optymalizację wydajności AFM–IR przedstawiono na Rysunku 9A–9F. AFM–IR w trybie kontaktowym z wzmocnieniem rezonansowym opiera się na wyborze odpowiedniej częstotliwości rezonansu kontaktowego, a wybór częstotliwości repetycji impulsów laserowych może znacząco wpływać na jakość sygnału. Skan strojenia impulsów uzyskany z PMMA naniesionego na podłoże Si/SiO₂ ujawnił wiele dostępnych rezonansów kontaktowych (Rysunek 9A). Widma AFM–IR pozyskane przy użyciu różnych częstotliwości rezonansowych wykazały istotne różnice w intensywności sygnału i jakości spektralnej (Rysunek 9B). Analiza względnych czynników dobroci (Q) zidentyfikowanych rezonansów (Rysunek 9C) oraz odpowiadających im stosunków S:N uzyskanych widm (Rysunek 9D) wykazała, że wybór rezonansu bezpośrednio wpływa na czułość AFM–IR. Względne czynniki Q wyznaczono poprzez podzielenie amplitudy każdego piku rezonansowego przez jego bezwymiarową szerokość względną. Osiągnięto to mnożąc amplitudę piku przez częstotliwość środkową i dzieląc wynik przez pełną szerokość połówkową (FWHM). Stosunek S:N wyznaczono obliczając różnicę między najwyższą amplitudą piku w widmie a średnią wartością jego linii bazowej (mierzoną w zakresie 870–970 cm-1), a następnie dzieląc tę różnicę przez odchylenie średniokwadratowe (RMS) regionu linii bazowej od jego średniej wartości skorygowanej o nachylenie (tj. poziom szumu linii bazowej). Różnice te są dalej zilustrowane na chemicznych mapach AFM–IR uzyskanych przy 1730 cm-1 przy częstotliwościach repetycji impulsów 17 kHz i 139 kHz (Rysunek 9E, 9F), gdzie warunek rezonansu o wyższej jakości zapewnił lepszy kontrast chemiczny i wyższą jakość obrazu. Przykład ten demonstruje znaczenie optymalizacji rezonansu podczas pomiarów AFM–IR i stanowi reprezentatywne porównanie między suboptymalnymi a zoptymalizowanymi warunkami akwizycji.
Dyskusja
Wybór odpowiedniej sondy dla geometrii AFM–IR (tj. oświetlenia z góry względem oświetlenia z dołu) oraz trybu pracy (np. AFM–IR w trybie stukowym względem trybu kontaktowego) jest istotnym czynnikiem w celu uzyskania optymalnych danych wolnych od artefaktów. Ogólne charakterystyki sondy, które należy wziąć pod uwagę, obejmują nominalną stałą sprężystości oraz częstotliwość rezonansową, które zazwyczaj skalują się proporcjonalnie. Wyższe częstotliwości rezonansowe, a w konsekwencji większe stałe sprężystości (tj. sztywniejsze ramiona), są zazwyczaj preferowane w pracy w trybie stukowym, ponieważ zmniejszają prawdopodobieństwo przeskoku do kontaktu (snap-to-contact) i mogą umożliwić szybsze tempo akwizycji danych oraz poprawione stosunki sygnału do szumu (S:N). Dodatkowym aspektem jest obecność lub brak powłoki metalicznej. W przypadku oświetlenia z góry stosuje się wysoce refleksyjne powłoki metaliczne, aby zminimalizować absorpcję IR przez sondę AFM i zapewnić niezależne od długości fali wzmocnienie pola elektrycznego w bliskim polu poprzez „efekt piorunochronu” pośredniczony przez wierzchołek końcówki7,14,77,78,79,80,81. Powłoki złote w szczególności wykazują stosunkowo płaską odpowiedź widmową w regionie MIR (~2,5–15 µm), przy wysokiej refleksyjności (>98%–99%) i zmienności refleksyjności w funkcji polaryzacji światła padającego mniejszej niż 1%. Bardziej złożone kwestie, takie jak dobór częstotliwości rezonansowych ramienia dla różnych trybów pracy, mogą istotnie wpłynąć zarówno na stosunek sygnału do szumu (S:N), jak i rozdzielczość przestrzenną uzyskanych danych. Dla ramienia zachowującego się jak idealna belka sprężysta, rozwiązania równań modów normalnych przewidują, że druga częstotliwość rezonansowa powinna wystąpić przy około pięciokrotności podstawowej częstotliwości rezonansowej (f₂ = 5f₁). Podstawienie tej zależności do wyrażenia odpowiedzi ramienia przedstawionego we Wstępie dla AFM–IR w trybie stukowym z detekcją heterodynową przewiduje odpowiedź ramienia (Z) proporcjonalną do 0,16Q₂ przy stukaniu przy f₁ i demodulacji przy f₂, w porównaniu do 20Q₁ przy stukaniu przy f₂ i demodulacji przy f₁. Zatem, jeśli oba rezonanse wykazują podobne współczynniki Q (choć Q₁ jest często większe niż Q₂), przewiduje się, że stukanie przy wyższej częstotliwości rezonansowej przy jednoczesnej demodulacji przy niższej częstotliwości rezonansowej zapewni około 125-krotnie większą czułość. W praktyce jednak taka konfiguracja nie zawsze jest możliwa ze względu na ograniczenia sprzętowe instrumentu. Na przykład wyższa częstotliwość rezonansowa (f₂) może przekraczać zakres pracy piezoelektryka dither w trybie stukowym. Może to wystąpić w niektórych systemach AFM przy użyciu sondy TnIR-D-10 zastosowanej w niniejszej pracy, dla której f₁ ≈ 250 kHz (Rycina 4F), a f₂ jest bliższa sześciokrotności f₁ z powodu nieidealności ramienia, co daje f₂ ≈ 1,5 MHz (Rycina 4G), podczas gdy Q₁ ≈ 6Q₂. W przeciwieństwie do tego, gdy stosowana jest miększa sonda do trybu stukowego o nominalnej częstotliwości rezonansowej (f₁) ≈ 75 kHz, taka jak TnIR-A-10, odpowiadające jej f₂ (przewidywane na około 375–450 kHz) mieści się w dostępnym zakresie pracy standardowych piezoelektryków dither w AFM, umożliwiając pracę w trybie stukowym przy wyższym rezonansie. Podsumowując, przy idealnym zachowaniu sprężystym i przy założeniu podobnych współczynników Q dla wszystkich modów rezonansowych i sond, przewiduje się, że stukanie przy f₂ przy demodulacji przy f₁ zapewni większą czułość. W praktyce jednak wybór sondy oraz przypisanie Trybu Wzbudzania względem Trybu Detekcji musi zostać zoptymalizowane na podstawie możliwości instrumentu i eksperymentalnego wyznaczenia rzeczywistych częstotliwości rezonansowych i współczynników Q uzyskanych z pomiarowych krzywych strojenia ramienia.
Choć niniejszy protokół koncentruje się na detekcji heterodynowej w trybie stukowym AFM–IR, podczas pracy w trybie kontaktowym z wzmocnieniem rezonansowym AFM–IR należy wybrać sondę, która łatwo ulega ugięciu podczas kontaktu z powierzchnią próbki; innymi słowy, należy zastosować miękką sondę o małej nominalnej stałej sprężystości (<1 N/m). Poprawia to czułość detekcji oraz stosunek sygnału do szumu (S:N), minimalizując jednocześnie ryzyko uszkodzenia próbki lub zużycia sondy wskutek przyłożenia nadmiernej siły obrazowania. Sonda będzie wykazywać wiele częstotliwości rezonansowych w kontakcie, które należy ocenić poprzez kompleksowe strojenie impulsowe (Rycina 9A). Generalnie piki o wyższych częstotliwościach skutkują nieco wyższą rozdzielczością przestrzenną (ze względu na skrócony czas dyfuzji termicznej), ale kosztem S:N z powodu zwiększonej sztywności modalnej (a tym samym zmniejszonej czułości detekcji)8. Należy zidentyfikować ostre, wysokie piki rezonansowe w kontakcie, które charakteryzują się zarówno stosunkowo dużą amplitudą (tj. silną odpowiedzią IR), jak i wąską szerokością połówkową (FWHM), co odpowiada wysokiemu współczynnikowi dobroci Q (np. rezonanse 177 kHz i 1139 kHz przedstawione na Rycini 9C). Współczynnik Q powinien zazwyczaj korelować z wzglnętrznym S:N widm pozyskiwanych przy użyciu danej częstotliwości rezonansowej w kontakcie (Rycina 9D). W ramach reprezentatywnego przykładu oceniono dwa rezonanse kontaktowe dla charakteryzacji AFM–IR struktur z PMMA wzorowanych metodą EBL i osadzonych na krzemowym waflu z warstwą tlenku. Widma punktowe pozyskane w tym samym miejscu PMMA przy częstotliwościach powtarzania impulsów lasera wynoszących 177 kHz i 1139 kHz, odpowiadających rezonansom o wysokim Q, wykazały w obu przypadkach dobry S:N (Rycina 9B). Te same częstotliwości powtarzania impulsów wykorzystano następnie do wygenerowania map AFM–IR struktury PMMA (Rycina 9E, 9F), przy czym tryb o wyższym Q (177 kHz) zapewnił lepszy kontrast mapowania IR, mimo że S:N widm punktowych pozyskanych przy rezonansie kontaktowym 1139 kHz był nieco lepszy (Rycina 9B, 9D). Generalnie podczas pozyskiwania widm IR lub mapowania aktywnego w IR modu wibracyjnego, wybór częstotliwości powtarzania impulsów powiązanej z najwyższym praktycznym współczynnikiem Q maksymalizuje czułość i poprawia kontrast obrazu.
Być może najważniejszym krokiem w tym protokole AFM–IR jest optymalizacja ustawienia i ogniskowania lasera IR na wierzchołku sondy (Krok protokołu 4), ponieważ bezpośrednio wpływa to na czułość na odpowiedź fototermiczną próbki. Ponieważ promieniowanie IR jest niewidoczne dla ludzkiego oka, systemy AFM–IR zazwyczaj zawierają widoczny laser pozycjonujący, który jest współliniowy ze ścieżką wiązki IR (Rysunek 3), aby ułatwić wstępne, grube ustawienie wiązki. Laser widoczny musi być wycentrowany na tylnej części wspornika sondy bezpośrednio nad jej wierzchołkiem w płaszczyźnie XY i ogniskowany poprzez regulację pozycji Z optyki ogniskującej względem powierzchni próbki i wierzchołka sondy (Rysunek 5A, 5B). Aby zminimalizować aberrację chromatyczną, optyką ogniskującą jest zazwyczaj optyka refleksyjna, taka jak powlekany złotem pozaosiowy reflektor paraboliczny (OAP). Nawet po optymalizacji widocznej wiązki pozycjonującej, konieczna pozostaje bezpośrednia optymalizacja wiązki IR, ponieważ między wiązkami widzialnymi a IR oraz między różnymi źródłami IR mogą występować różnice w kierunku wiązki, kolimacji i charakterystyce źródła (np. M2). Zgodnie z opisem w Kroku protokołu 4, po wybraniu interesującej cechy i liczby falowej IR, która powinna wywołać silną odpowiedź fototermiczną, należy przeskanować wiązką IR obszar o wielkości kilkuset mikrometrów wokół widocznej pozycji pozycjonującej, monitorując sygnał fototermiczny (Rysunek 5C, 5D).
Optymalna odpowiedź IR jest zazwyczaj charakteryzowana przez centryczny, w przybliżeniu kolisty rozkład sygnału odpowiadający rozmiarowi skupionej plamki IR. Dla systemu wykorzystanego w niniejszym badaniu pozorna średnica skupionej plamki, zmierzona na podstawie odpowiedzi fototermicznej uzyskanej za pomocą funkcji Focus Capture oprogramowania (Rysunek 5D), wynosi zazwyczaj około 40–50 µm. Chociaż bezpośredni pomiar rzeczywistego rozmiaru plamki wiązki na styku końcówka–próbka jest trudny, możliwe jest oszacowanie rzędu wielkości (który zależy od długości fali), aby ocenić przybliżony zakres fluencji lub gęstości mocy oraz ocenić potencjał do niepożądanego nagrzewania próbki, jej uszkodzenia lub wystąpienia efektów nieliniowych. Na podstawie 15 mm ogniskowej optyki skupiającej IR oraz skolimowanej wiązki wejściowej Gaussa o średnicy ~5 mm zastosowanej w tym systemie, rozmiar plamki wiązki IR ograniczonej dyfrakcją (średnica 1/e2) na próbce jest szacowany na około 20–50 µm w zakresie 1000-2000 cm−1 (λ = 5–10), w zależności od długości fali i jakości wiązki wejściowej (M2 ≈ 1–1.3). Szacunek ten jest zgodny z pozornym rozmiarem plamki 40–50 µm zaobserwowanym podczas rastrowych skanów wyrównawczych wiązki IR. Dłuższe długości fal (niższe liczby falowe) i mniej idealna jakość wiązki (M2 > 1) skutkują większymi rozmiarami plamek. Podobnie, gęstość mocy (lub fluencję, w przypadku lasera impulsowego) trudno jest zmierzyć bezpośrednio w naszym systemie. Jednak zakładając maksymalną określoną moc wyjściową lasera i brak strat optycznych (w tym brak filtrów neutralnych w torze wiązki), maksymalna możliwa fluencja na próbce jest szacowana na <1 J/cM2 dla Carmina OPO i <800 mJ/cM2 dla MIRcat QCL. Dla QCL maksymalna gęstość mocy wynosi około 800 kW/cM2 przy cyklu pracy 50% i mniej niż 100 kW/cM2 przy mocy 100% dla cykli pracy <5% zastosowanych w tej pracy. Wartości te są o rzędy wielkości niższe niż gęstości mocy rzędu dziesiątek MW/cM2 osiągalne w standardowej konfokalnej mikroskopii fluorescencyjnej. Ponieważ Carmina OPO generuje impulsy o czasie trwania około 3 ps w trybie wąskopasmowym, efekty nieliniowe związane z fluencją szczytową mogą być bardziej znaczące niż efekty rozpraszania cieplnego związane z mocą średnią. W przedstawionych tutaj eksperymentach moc wyjściowa lasera została osłabiona do około 10%–20% wartości maksymalnej, przy pozornych rozmiarach plamek rzędu 50 µm. W tych warunkach fluencję oszacowano na <10 mJ/cM2 i nie zaobserwowano efektów zależnych od mocy lasera.
Podczas badania nowego lub wcześniej nieopisanego układu materiałowego zaleca się najpierw zoptymalizować ustawienie podczerwieni (IR), wykorzystując materiał referencyjny z silnym i dobrze scharakteryzowanym pasmem absorpcji IR. Odpowiednie przykłady to cienkie warstwy PMMA lub PET, które można łatwo nanieść na płaskie podłoża (np. szklane szkiełko przedmiotowe lub wafele krzemowe), a które wykazują silne pasma absorpcji grupy karbonylowej (C=O) w pobliżu 1720–1730 cm-1 (Rycyna 5E). Takie podejście pomaga odróżnić problemy związane z ustawieniem od słabej absorpcji próbki i może poprawić powtarzalność przy przenoszeniu warunków pomiarowych między próbkami. Podobnie, rozpoczynając charakterystykę nowej próbki, zaleca się zacząć od niskiej mocy padania (np. <10%) i stopniowo ją zwiększać, monitorując widmo IR pod kątem wszelkich zmian zależnych od mocy, poza poprawą stosunku sygnału do szumu (S:N) wraz ze wzrostem mocy.
Kluczowym ograniczeniem techniki AFM–IR jest konieczność występowania w charakteryzowanych lub identyfikowanych gatunkach chemicznych aktywnych w podczerwieni modów wibracyjnych lub cech absorpcyjnych w dostępnym zakresie widmowym źródła IR. W związku z tym zaleca się, aby najpierw uzyskać konwencjonalne widmo IR próbki (np. za pomocą ATR FTIR) lub zapoznać się z opublikowanymi widmami spodziewanych materiałów komponentowych, aby zweryfikować obecność aktywnych w podczerwieni modów w dostępnym zakresie liczb falowych. Choć kwestie te zazwyczaj nie stanowią problemu w przypadku większości materiałów organicznych, liczne metale i związki metaloorganiczne, w tym dichalkogenki metali przejściowych (TMDCs), wykazują mody wibracyjne poniżej granicy około 670 cm−1 (15 µm), która charakteryzuje większość obecnie dostępnych laserowych źródeł MIR. Dlatego, jak wspomniano we Wstępie, rozszerzanie dostępnego zakresu widmowego strojalnych źródeł MIR pozostaje aktywnym obszarem badań8,28,50. Tymczasem utlenianie lub funkcjonalizacja powierzchni takich materiałów może wprowadzić grupy funkcyjne o wibracjach o wyższych częstotliwościach, które mieszczą się w zakresie współczesnych źródeł MIR. Dodatkowym aspektem jest to, że generowanie i transdukcja sygnału AFM–IR zależą od odpowiedzi fototermicznej materiału, a mianowicie od lokalnego nagrzewania wynikającego z absorpcji IR i następującej po nim relaksacji początkowo wzbudzonego modu wibracyjnego poprzez redystrybucję energii wibracyjnej do modów o niższych częstotliwościach (skala subnanosekundowa), co prowadzi do lokalnej rozszerzalności termicznej powodującej przemieszczenie wierzchołka sondy AFM i ugięcie wspornika. Lokalny wzrost temperatury wynosi zazwyczaj mniej niż 1–10 K, w zależności od źródła wzbudzenia (np. QCL w stosunku do OPO)8, i jest proporcjonalny do współczynnika absorpcji IR próbki przy danej długości fali67. Wielkość wynikającej z tego rozszerzalności termicznej (zazwyczaj <1 nm) jest określana przez współczynnik rozszerzalności cieplnej materiału, który zazwyczaj mieści się w przedziale 10⁻4–10-6 K−1 i służy jako niezależny od długości fali, lecz zależny od materiału czynnik wzmocnienia8,15. W konsekwencji materiały o większych współczynnikach rozszerzalności cieplnej zazwyczaj generują większe ugięcia wspornika i odpowiadają silniejszym sygnałom AFM–IR, co prowadzi do poprawy czułości pomiaru.
Podsumowując, poza ograniczeniami zakresu widmowego, wydajność AFM-IR w dużym stopniu zależy od wyboru sondy,yustowania laserowego, optymalizacji rezonansu oraz właściwości termicznych i mechanicznych próbki. Zróżnicowanie sztywności próbki, przewodności cieplnej i morfologii powierzchni może wpływać na intensywność sygnału i powtarzalność pomiarów, szczególnie podczas pracy w trybie kontaktowym. Nadmierna moc lasera może również powodować nagrzewanie lub modyfikację próbki, zwłaszcza w przypadku miękkich materiałów polimerowych. Ponadto usunięcie pary wodnej oraz dwutlenku węgla z toru wiązki i obudowy instrumentu, wraz z wysoce stabilną mocą wyjściową lasera, jest niezbędne do prawidłowej normalizacji sygnału AFM-IR w funkcji długości fali. Jest to szczególnie istotne w przypadku próbek o słabej absorpcji8, takich jak cienkie warstwy wytwarzane przez osadzanie warstw atomowych (ALD) lub osadzanie warstw molekularnych (MLD). Pomimo tych ograniczeń, AFM-IR zapewnia unikalne połączenie nanometrowej rozdzielczości przestrzennej, specyficzności chemicznej i bezpośredniej korelacji z topografią AFM, czego nie da się osiągnąć przy użyciu samej konwencjonalnej mikroskopii IR. Nawet dla trudnych materiałów, tlenki powierzchniowe, wodorotlenki lub inne grupy funkcyjne powstałe w wyniku kontaktu z otoczeniem mogą wprowadzać IR-aktywne mody wibracyjne, które można wykryć. Jeśli obecne są jedynie niskoczęstotliwościowe mody wibracyjne poza dostępnym zakresem długości fali źródła(ów) lasera MIR, bardziej odpowiednie mogą być techniki alternatywne, takie jak TERS, ponieważ wykorzystują one widzialne długości fali wzbudzenia62,63,64,65,66. Podobnie, jeśli odpowiedź fototermiczna jest słaba ze względu na ograniczoną rozszerzalność cieplną, preferencyjna względem fototermicznego AFM-IR może być IR-owa skaningowa bliskopolowa mikroskopia optyczna typu rozproszonego (IR s-SNOM), która często może być zaimplementowana na podobnych platformach aparatury14,51,52,53,54,55,56,57,58,59,60,61,80. Jak pokazują zaprezentowane tutaj przykłady z zakresu półprzewodników, AFM-IR może wspierać badania nad rozwojem procesów, analizę zanieczyszczeń, badania nad osadzaniem selektywnym obszarowo, weryfikację usuwania fotorezystu oraz nanometrową charakterystykę materiałów, co czyni go cennym narzędziem w badaniach nad półprzewodnikami i zaawansowaną produkcją.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
System AFM–IR Bruker Anasys nanoIR3-s wykorzystany w niniejszej pracy został zakupiony dzięki wsparciu M. J. Murdock Charitable Trust (numer przyznania 202014907). System znajduje się w Laboratorium Nauk o Powierzchniach (SSL) Uniwersytetu Stanowego w Boise, które jest częścią FaCT Core Facility, RRID: SCR 024733 i otrzymuje wsparcie od Narodowych Instytutów Zdrowia (NIH) w ramach Programu Institutional Development Awards (IDeA) Narodowego Instytutu Nauk Medycznych w ramach grantów nr P20GM148321 oraz P20GM103408, z których pierwszy częściowo wspiera również współautorów C.M.E. oraz P.H.D. N.O. otrzymuje wsparcie z Centrum Superior Energy-efficient Materials and Devices (SUPREME), programu Semiconductor Research Corporation (SRC) sponsorowanego przez Defense Advanced Research Projects Agency (DARPA). Materiał ten opiera się na badaniach sponsorowanych przez Air Force Research Laboratory (AFRL) na podstawie umowy nr FA8650-20-2-5506 w ramach wsparcia dla AFRL. Rząd USA jest uprawniony do powielania i rozpowszechniania przedruków w celach rządowych, niezależnie od jakichkolwiek oznaczeń dotyczących praw autorskich. Poglądy i wnioski zawarte w niniejszym dokumencie należą do autorów i nie powinny być interpretowane jako koniecznie reprezentujące oficjalną politykę lub poparcie, wyraźne lub domyślne, AFRL, NIH lub rządu USA.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| oprogramowanie sterujące AFM | Bruker | Analysis Studio v3.17 | Sterowanie instrumentem, obrazowanie AFM, AFM–akwizycja IR oraz analiza danych. |
| Oprogramowanie do przetwarzania i analizy obrazów AFM | Gwyddion | V2.69 | Przetwarzanie i analiza danych AFM. |
| AFM (mikroskopia sił atomowych)–Sonda(y) IR, tryb kontaktowy | Bruker | PR-EX-CNIR-B-10 | AFM w trybie kontaktowym z wzmocnieniem rezonansowym–sonda IR; nominalna stała sprężystości (k) = 0,2 N/m, częstotliwość rezonansowa (f0) = 13 kHz, promień wierzchołka (r) = 20 nm, wspornik i wierzchołek powlekane złotem (Au). |
| AFM (mikroskopia sił atomowych)–Sonda(y) IR, tryb stukowy | Bruker | PR-EX-TNIR-D-10 | AFM w trybie stukowym (tapping-mode)–sonda IR; nominalna stała sprężystości (k) = 40 N/m, częstotliwość rezonansowa (f0) = 300 kHz, promień wierzchołka (r) = 20 nm. Pozłacane ramie i wierzchołek dla AFM z oświetleniem od góry–Pomiary IR. Alternatywna sonda w trybie stukowym (tapping-mode): PR-EX-TNIR-A-10 (k = 3 N/m, f0 = 75 kHz, r = 20 nm, wspornik i końcówka pokryte Au). |
| Dysk z próbki metalowej do AFM/STM | Ted Pella | 16208 | Dostępne w wielu rozmiarach (średnicach): produkt nr 16223 (średnica 6 mm), 16207 (10 mm), 16208 (12 mm), 16218 (15 mm) oraz 16219 (20 mm). |
| Mikroskop sił atomowych | Bruker (Anasys) | nanoIR3-s | AFM (mikroskopia sił atomowych)–System IR wykorzystywany do obrazowania topograficznego, spektroskopii i mapowania chemicznego. Obejmuje oprogramowanie Analysis Studio oraz detektor lock-in MFLI firmy Zurich Instruments. |
| Szerokopasmowe źródło optycznego oscylatora parametrycznego (OPO) | APE | Carmina – szerokopasmowe, strojone źródło światła MIR | Szerokopasmowe źródło średniej podczerwieni z możliwością strojenia długości fali od 2,15–15 μm (~670–4650 cm-1) oraz szerokość pasma wynosząca ok. 20 cm-1 lub ok. 170 cm-1 FWHM w zależności od tego, czy urządzenie pracuje w trybie wąskopasmowym (ps), czy szerokopasmowym (fs). Wspiera AFM–Działanie IR (impulsowe) oraz IR s-SNOM (quasi-CW). Wyjście to liniowo spolaryzowana wiązka TEM00 tryb. Urządzenie pracowało z zewnętrznym chłodzeniem wodnym w temperaturze około 22 °C. |
| Chłodziwo do agregatu chłodzącego / inhibitor korozji | Innovatek | Koncentrat Protect IP | Chłodziwo do chillerów na bazie glikolu etylenowego oraz inhibitor korozji, przeznaczone do mieszania z wodą destylowaną w stosunku 1:3. |
| Sprężone suche powietrze | Beacon Medaes | SPR30T | Alternatywny gaz przepłukujący w przypadku braku azotu o ultrawysokiej czystości (99,999%)2 jest niedostępny. Laboratoria w całym budynku są zaopatrywane z wewnętrznego systemu beztłuszczowej sprężarki powietrza i osuszacza. |
| Klej cyjanoakrylowy (superglue) | Goryl | 7500101 | Opcjonalny klej nieprzewodzący do mocowania próbek na magnetycznych dyskach podłoży. Superglue z pędzelkiem i dyszą w celu łatwiejszej aplikacji podczas mocowania próbek na magnetycznych dyskach podłoży. Można zastosować praktycznie dowolny superglue na bazie cyjanoakrylanu. |
| Woda destylowana | Albertsons | Czyste Życie | Stosowane do przygotowania mieszanin chłodzących do chłodzenia laserów. Zakupione w lokalnym sklepie spożywczym, ale dostępne również u dostawców sprzętu naukowego i odczynników chemicznych. |
| Dwustronna taśma węglowa | Fisher Scientific | 50-285-81 | Stosowany do tymczasowego/łatwego do usunięcia przewodzącego montażu próbek na magnetycznych dyskach do preparatów. Nieco mniej przewodzący/o wyższej rezystancji arkusza (50 Ω/w2) niż pasta srebrowa. Można również zastosować dwustronne przewodzące taśmy węglowe (adhesive tabs). Przydatna tabela porównawcza znajduje się pod adresem https://www.tedpella.com/adhesive_html/conductive-tapes-comparison.aspx. |
| System litografii wiązką elektronów (EBL) | FEI | Teneo Nabity NPGS | Stosowane do wzorowania polimeru (PMMA) dla reprezentatywnej próbki procesu przetwarzania fotorezystu polimerowego półprzewnikowego. |
| Klej epoksydowy | Loctite | EA E-60HP (237112) | Opcjonalny nieprzewodzący (izolacyjny) klej do montażu próbek na magnetycznych dyskach do preparatów. Mieszalnik w formie strzykawki z podwójnym wkładem dla ułatwienia aplikacji i zapewnienia prawidłowego stosunku żywicy do utwardzacza. Zastosowanie znajdzie praktycznie każda dwuskładnikowa żywica epoksydowa, którą można zastąpić inną w zależności od dodatkowych wymagań dotyczących charakteryzacji próbki (np. temperatury roboczej, odgazowywania w próżni itp.). |
| Lakier do paznokci | Sally Hansen | Lakier do paznokci Teflon Tuff 10 Day Nail Color | Opcjonalny tymczasowy środek adhezyjny do montażu próbek na magnetycznych dyskach do preparatów. Stosowano również bezbarwny lakier do paznokci LA Colors Base Coat/Top Coat. W zasadzie każdy lakier do paznokci dostępny w lokalnej drogerii będzie odpowiedni. |
| Alkohol izopropylowy (IPA) | Fisher Scientific | A451-4 | Stosowany w stężeniu 10% (v/v) w wodzie destylowanej jako chłodziwo do chłodnicy QCL w celu zapobiegania wzrostowi glonów. |
| Okulary ochronne do pracy z laserem | Thorlabs | LG11(A) | Okulary ochronne do laserów IR z szybami Schott LG11 lub LG11A. |
| Wzmacniacz synchroniczny | Zurich Instruments | MFLI | Demodulacja i detekcja sygnału w AFM–Pomiary IR. |
| Zasilanie azotem gazowym | Norco | SPG TUHPNI | Gaz продуwnący do instrumentu o ultrawysokiej czystości (99,999%), stosowany do usuwania pary wodnej i dwutlenku węgla z drogi optycznej. |
| Narzędzie do usuwania zanieczyszczeń tlenkowych | Glen | Oczyszczacz plazmowy 1000P | Wykorzystywane w reprezentatywnych eksperymentach z zakresu produkcji urządzeń do przetwarzania wafli półprzewodnikowych. |
| Fotorezyst | Merck | fotorezyst AZ nLOF 2020 + wywoływacz AZ 726 | Fotorezyst i wywoływacz użyte do wytwarzania reprezentacyjnej próbki urządzenia do przetwarzania wafli półprzewodnikowych. |
| Próbka fotorezystu | Własna produkcja (Cornell University) | N/A | Reprezentatywna próbka urządzenia do przetwarzania wafli półprzewodnikowych została przygotowana z warstwą AZ nLOF 2020/AZ 726 na warstwie GaN otrzymanej metodą MOCVD2O3 warstwa na podłożu (010) domieszkowanym Fe, wykorzystana do AFM–Charakterystyka IR. |
| PMMA | Kayaku Advanced Materials | 495 PMMA A6 | Służy do wytwarzania reprezentatywnej próbki polimerowej do wzorowania metodą EBL oraz późniejszej analizy AFM–Charakterystyka IR. |
| próbka PMMA | Własnej produkcji (Boise State University) | Nie dotyczy | Reprezentatywna próbka polimeru przygotowana przy użyciu 495 PMMA A6, ustrukturyzowana metodą EBL i wykorzystana do AFM–Charakterystyka IR. |
| Politereftalan etylenu (PET) | Własny wyrób (Boise State University) | N/A | Próbka do wyrównania aktywne w podczerwieni (IR), stosowana do wyrównania i optymalizacji laserowej. Może zostać przygotowana poprzez spin-coating lub drop-casting PET, PMMA lub innego polimeru zawierającego grupy karbonylowe na szklaną lamellkę, wafelek krzemowy lub inny odpowiednio płaski, najlepiej wysoce odblaskowy podłoże. |
| Próbka polipirorolu (PPy) | Własny wyrób (North Carolina State University) | Ponieważ nie dostarczono tekstu źródłowego do tłumaczenia, proszę o przesłanie treści, którą należy przełożyć na język polski. | Reprezentatywna próbka z obszarem selektywnego osadzania (ASD) w układzie wzorowanym, wykorzystana do AFM–Charakterystyka IR. |
| Kwantowy laser kaskadowy (QCL) | Daylight Solutions | Szerokopasmowy przestrajalny laser średniej podczerwieni MIRcat | Przestrajalne źródło średniej podczerwieni z czterema zainstalowanymi chipami obejmujące zakres 2635–3000 cm-1, 1425–1835 cm-1, 955–1425 cm-1, oraz 755–1005 cm-1Liniowo spolaryzowane (>TEM (stosunek kontrastu 100:1)00 tryb wyjściowy z szerokością pasma wynoszącą &< 1 cm-1Zastosowano zewnętrzne chłodzenie wodne w temperaturze około 21°C °C. |
| Uchwyt próbki / uchwyt obrrotowy | Bruker | N/A | Montaż próbki podczas AFM–Pomiary IR. |
| Skaningowy mikroskop elektronowy (SEM) | FEI | Verios 460L | Stosowane do charakterystyki uzupełniającej, jeśli dotyczy. |
| Skaniający mikroskop elektronowy (SEM) | Hitachi | SU8700 | Stosowane do charakterystyki uzupełniającej, jeżeli jest to właściwe. |
| Dwutlenek krzemu (SiO2)2) podłoże krzemowe z powłoką warstwową | Micron Technology | Brak danych | Reprezentatywny podłoże z wafla krzemowego pokrytego tlenkiem, użyte do przygotowania próbki z PMMA do AFM–Pomiary IR. Niedopowany wafelek krzemowy z warstwą tlenku termicznego o grubości 100 nm. |
| Wzorowany podłoże krzemowe z azotku krzemu / dwutlenku krzemu | Tokyo Electron Limited (TEL) | Ponieważ nie podano tekstu źródłowego do przetłumaczenia, proszę o dostarczenie materiałów w języku angielskim. Po otrzymaniu tekstu przygotuję profesjonalne tłumaczenie na język polski, zgodnie z wytycznymi dotyczącymi rejestru naukowego, precyzji terminologicznej oraz standardów publikacji JoVE. | Reprezentatywna próbka wzorowanej płytki półprzewodnikowej użyta do AFM–Charakterystyka w podczerwieni (IR). |
| Pasta srebrowa | Ted Pella | 16062 | Szybkoschnący klej przewodzący do montowania próbek na magnetycznych dyskach do preparatów. Alternatywy dla przewodzącej farby srebrowej Pelco (produkt nr 16062) obejmują produkt nr 16031 (przewodząca płynna farba srebrowa Pelco na bazie srebra koloidalnego). Pomocna tabela porównawcza znajduje się pod adresem https://www.tedpella.com/adhesive_html/Adhesive-Comparison.aspx. |
| Oprogramowanie do przetwarzania i prezentacji widm | OriginLab | Origin 10.0.5.157 | Przetwarzanie i wykreślanie widm IR. |
| Pinceta | Sigma-Aldrich | Pinceta tytanowa | Obsługa sondy i próbek. |
| Stół optyczny z izolacją wibracji | Newport | Integrity 2 VCS | Stół optyczny wykorzystywany do minimalizacji wibracji mechanicznych podczas AFM–Pomiary IR. |
| Chłodnica wody | ThermoTek | T257P-20 | Chłodnica recyrkulacyjna stosowana do chłodzenia źródeł laserów podczerwonych (IR). Chłodziwo oraz warunki eksploatacyjne powinny być zgodne z zaleceniami producenta. |
Bibliografia
- Eaton P, West P. Atomic Force Microscopy. Oxford University Press; Oxford; 2010.
- Voigtländer B. Atomic Force Microscopy. 2nd ed. Springer; Cham; 2019.
- Sarid D. Scanning Force Microscopy: With Applications to Electric, Magnetic and Atomic Forces. Oxford University Press; Oxford; 1994.
- De Wolf P, Brazel E, Erickson A. Electrical characterization of semiconductor materials and devices using scanning probe microscopy. Mater Sci Semicond Process. 2001;4(1-3):71-76.
- Orji NG, Dixson RG. Metrology and diagnostic techniques for nanoelectronics. In: Metrology and Diagnostic Techniques for Nanoelectronics. Pan Stanford; 2017.
- Dazzi A, et al. AFM-IR: combining atomic force microscopy and infrared spectroscopy for nanoscale chemical characterization. Appl Spectrosc. 2012;66(12):1365-1384.
- Dazzi A, Prater CB. AFM-IR: Technology and applications in nanoscale infrared spectroscopy and chemical imaging. Chem Rev. 2017;117(7):5146-5173.
- Schwartz JJ, Jakob DS, Centrone A. A guide to nanoscale IR spectroscopy: resonance enhanced transduction in contact and tapping mode AFM-IR. Chem Soc Rev. 2022;51(13):5248-5267.
- Dazzi A, Prazeres R, Glotin F, Ortega JM. Local infrared microspectroscopy with subwavelength spatial resolution with an atomic force microscope tip used as a photothermal sensor. Opt Lett. 2005;30(18):2388-2390.
- Hill GA, et al. Submicrometer infrared surface imaging using a scanning-probe microscope and an optical parametric oscillator laser. Opt Lett. 2009;34(4):431-433.
- Lu F, Belkin MA. Infrared absorption nano-spectroscopy using sample photoexpansion induced by tunable quantum cascade lasers. Opt Express. 2011;19(21):19942-19947.
- Felts JR, et al. Nanometer-scale infrared spectroscopy of heterogeneous polymer nanostructures fabricated by tip-based nanofabrication. ACS Nano. 2012;6(9):8015-8021.
- Marcott C, et al. Nanoscale IR spectroscopy: AFM-IR—a new technique. Spectroscopy. 2012;27(2):60-65.
- Centrone A. Infrared imaging and spectroscopy beyond the diffraction limit. Annu Rev Anal Chem. 2015;8:101-126.
- Kurouski D, Dazzi A, Zenobi R, Centrone A. Infrared and Raman chemical imaging and spectroscopy at the nanoscale. Chem Soc Rev. 2020;49(11):3315-3347.
- Mathurin J, et al. Photothermal AFM-IR spectroscopy and imaging: Status, challenges, and trends. J Appl Phys. 2022;131(1).
- Bruker Corporation. Application Note #151: 2D Materials Characterization Using Nanoscale FTIR Spectroscopy and Near-field Imaging. Bruker Corporation; 2019.
- Phillips C, et al. Application Note #209: Photothermal AFM-IR for Semiconductor Materials and Devices. Bruker Corporation; 2025.
- Kjoller K, et al. High-sensitivity nanometer-scale infrared spectroscopy using a contact mode microcantilever with an internal resonator paddle. Nanotechnology. 2010;21(18):185705.
- Prater C, et al. Nanoscale infrared spectroscopy of materials by atomic force microscopy. Microsc Anal. 2010;138(5).
- Lu F, Jin MZ, Belkin MA. Tip-enhanced infrared nanospectroscopy via molecular expansion force detection. Nat Photonics. 2014;8(4):307-312.
- Hammiche A, et al. Photothermal FT-IR spectroscopy: A step towards FT-IR microscopy at a resolution better than the diffraction limit. Appl Spectrosc. 1999;53(7):810-815.
- Anderson MS. Infrared spectroscopy with an atomic force microscope. Appl Spectrosc. 2000;54(3):349-352.
- Bozec L, et al. Localized photothermal infrared spectroscopy using a proximal probe. J Appl Phys. 2001;90(10):5159-5165.
- Tuteja M, Kang M, Leal C, Centrone A. Nanoscale partitioning of paclitaxel in hybrid lipid-polymer membranes. Analyst. 2018;143(16):3808-3813.
- Mathurin J, et al. How to unravel the chemical structure and component localization of individual drug-loaded polymeric nanoparticles by using tapping AFM-IR. Analyst. 2018;143(24):5940-5949.
- Reading M, et al. Thermally assisted nanosampling and analysis using micro-IR spectroscopy and other analytical methods. Vibr Spectrosc. 2002;29(1-2):257-260.
- Katzenmeyer AM, Aksyuk V, Centrone A. Nanoscale infrared spectroscopy: improving the spectral range of the photothermal induced resonance technique. Anal Chem. 2013;85(4):1972-1979.
- Hammiche A, et al. Progress in near-field photothermal infra-red microspectroscopy. J Microsc. 2004;213(2):129-134.
- Dazzi A, Prazeres R, Glotin F, Ortega JM. Analysis of nano-chemical mapping performed by an AFM-based ("AFMIR") acousto-optic technique. Ultramicroscopy. 2007;107(12):1194-1200.
- Lahiri B, Holland G, Centrone A. Chemical imaging beyond the diffraction limit: experimental validation of the PTIR technique. Small. 2013;9(3):439-445.
- Dazzi A. Infrared nanospectroscopy. In: Biomedical Vibrational Spectroscopy. Wiley; 2008:291-313.
- Custovic I, et al. Infrared nanospectroscopic imaging of DNA molecules on mica surface. Sci Rep. 2022;12(1):18972.
- Van de Driessche AC, et al. AFM-IR for nanoscale chemical characterization in life sciences: Recent developments and future directions. ACS Meas Sci Au. 2023;3(5):301-314.
- Rizevsky S, et al. Characterization of substrates and surface-enhancement in atomic force microscopy infrared analysis of amyloid aggregates. J Phys Chem C. 2022;126(8):4157-4162.
- Ruggeri FS, et al. Single molecule secondary structure determination of proteins through infrared absorption nanospectroscopy. Nat Commun. 2020;11(1):2945.
- Wieland K, et al. Nanoscale chemical imaging of individual chemotherapeutic cytarabine-loaded liposomal nanocarriers. Nano Res. 2019;12(1):197-203.
- Morsch S, Lyon S, Edmondson S, Gibbon S. Reflectance in AFM-IR: Implications for interpretation and remote analysis of the buried interface. Anal Chem. 2020;92(12):8117-8124.
- Wang L, et al. Generalized heterodyne configurations for photoinduced force microscopy. Anal Chem. 2019;91(20):13251-13259.
- Bartlam C, et al. Nanoscale infrared identification and mapping of chemical functional groups on graphene. Carbon. 2018;139:317-324.
- Hamadeh A, et al. Toward conformational identification of molecules in 2D and 3D self-assemblies on surfaces. Commun Chem. 2023;6(1):246.
- Liu ZL, et al. Direct observation of oxygen configuration on individual graphene oxide sheets. Carbon. 2018;127:141-148.
- Rosenberger MR, et al. Measuring individual carbon nanotubes and single graphene sheets using atomic force microscope infrared spectroscopy. Nanotechnology. 2017;28(35):355707.
- Thelven JM, et al. "Three-Color" chemical selectivity between oxide, nitride, and silicon: Area-selective deposition of metal oxide and polymer on SiN and Si-H versus SiO2. Adv Mater Technol. 2025;10(23).
- Pieczulewski N, et al. Achieving 0.05 Ω-mm contact resistance in non-alloyed Ti/Au ohmics to β-Ga2O3 by removing surface carbon. APL Mater. 2025;13(6):061122.
- Lo MKF, et al. Nanoscale chemical-mechanical characterization of nanoelectronic low-dielectric/Cu interconnects. ECS J Solid State Sci Technol. 2016;5(4):P3018-P3024.
- Luo W, et al. Nonlinear nano-imaging of interlayer coupling in 2D graphene-semiconductor heterostructures. Small. 2024;20(24):e2307345.
- Smith KA, et al. Infrared nano-spectroscopy of ferroelastic domain walls in hybrid improper ferroelectric Ca3Ti2O7. Nat Commun. 2019;10(1):5235.
- Wilcken R, et al. Correlated nanoimaging of structure and dynamics of cation-polaron coupling in hybrid perovskites. Sci Adv. 2025;11(9):eads3706.
- Katzenmeyer AM, Holland G, Kjoller K, Centrone A. Absorption spectroscopy and imaging from the visible through mid-infrared with 20 nm resolution. Anal Chem. 2015;87(6):3154-3159.
- Zenhausern F, O'Boyle MP, Wickramasinghe HK. Apertureless near-field optical microscope. Appl Phys Lett. 1994;65(13):1623-1625.
- Piednoir A, Creuzet F, Licoppe C, Ortega JM. Locally resolved infrared spectroscopy. Ultramicroscopy. 1995;57(2):282-286.
- Cricenti A, et al. Free-electron-laser near-field nanospectroscopy. Appl Phys Lett. 1998;73(2):151-153.
- Hillenbrand R, Taubner T, Keilmann F. Phonon-enhanced light-matter interaction at the nanometre scale. Nature. 2002;418(6894):159-162.
- Brehm M, Taubner T, Hillenbrand R, Keilmann F. Infrared spectroscopic mapping of single nanoparticles and viruses at nanoscale resolution. Nano Lett. 2006;6(7):1307-1310.
- Huber AJ, et al. Simultaneous IR material recognition and conductivity mapping by nanoscale near-field microscopy. Adv Mater. 2007;19(17):2209-2212.
- Amarie S, Ganz T, Keilmann F. Mid-infrared near-field spectroscopy. Opt Express. 2009;17(24):21794-21801.
- Huth F, et al. Infrared-spectroscopic nanoimaging with a thermal source. Nat Mater. 2011;10(5):352-356.
- Govyadinov AA, et al. Quantitative measurement of local infrared absorption and dielectric function with tip-enhanced near-field microscopy. J Phys Chem Lett. 2013;4(9):1526-1531.
- Muller EA, Pollard B, Raschke MB. Infrared chemical nano-imaging: Accessing structure, coupling, and dynamics on molecular length scales. J Phys Chem Lett. 2015;6(7):1275-1284.
- Mastel S, et al. Nanoscale-resolved chemical identification of thin organic films using infrared near-field spectroscopy and standard Fourier transform infrared references. Appl Phys Lett. 2015;106(2).
- Anderson MS. Locally enhanced Raman spectroscopy with an atomic force microscope. Appl Phys Lett. 2000;76(21):3130-3132.
- Hayazawa N, Inouye Y, Sekkat Z, Kawata S. Metallized tip amplification of near-field Raman scattering. Opt Commun. 2000;183(1):333-336.
- Stöckle RM, Suh YD, Deckert V, Zenobi R. Nanoscale chemical analysis by tip-enhanced Raman spectroscopy. Chem Phys Lett. 2000;318(1):131-136.
- Pettinger B, Schambach P, Villagómez CJ, Scott N. Tip-enhanced Raman spectroscopy: Near-fields acting on a few molecules. Annu Rev Phys Chem. 2012;63:379-399.
- Sonntag MD, et al. Recent advances in tip-enhanced Raman spectroscopy. J Phys Chem Lett. 2014;5(18):3125-3130.
- Dazzi A, Glotin F, Carminati R. Theory of infrared nanospectroscopy by photothermal induced resonance. J Appl Phys. 2010;107(12).
- Cho H, et al. Improved atomic force microscope infrared spectroscopy for rapid nanometer-scale chemical identification. Nanotechnology. 2013;24(44):444007.
- Kenkel S, Mittal S, Bhargava R. Closed-loop atomic force microscopy-infrared spectroscopic imaging for nanoscale molecular characterization. Nat Commun. 2020;11(1):3225.
- Verbiest GJ, Rost MJ. Beating beats mixing in heterodyne detection schemes. Nat Commun. 2015;6(1):6444.
- Ma X, et al. Revealing the distribution of metal carboxylates in oil paint from the micro- to nanoscale. Angew Chem Int Ed. 2019;58(34):11652-11656.
- Mathurin J, Deniset-Besseau A, Dazzi A. Advanced infrared nanospectroscopy using photothermal induced resonance technique, AFMIR: New approach using tapping mode. Acta Phys Pol A. 2020;137(1):29-32.
- Ramer G, Aksyuk VA, Centrone A. Quantitative chemical analysis at the nanoscale using the photothermal induced resonance technique. Anal Chem. 2017;89(24):13524-13531.
- Gong L, et al. Polymorphic distribution in individual electrospun poly[(R)-3-hydroxybutyrate-co-(R)-3-hydroxyhexanoate] (PHBHx) nanofibers. Macromolecules. 2017;50(14):5510-5517.
- Hinrichs K, Shaykhutdinov T. Polarization-dependent atomic force microscopy-infrared spectroscopy (AFM-IR): Infrared nanopolarimetric analysis of structure and anisotropy of thin films and surfaces. Appl Spectrosc. 2018;72(6):817-832.
- Wang Z, et al. Molecular orientation in individual electrospun nanofibers studied by polarized AFM-IR. Macromolecules. 2019;52(24):9639-9645.
- Gersten J, Nitzan A. Electromagnetic theory of enhanced Raman scattering by molecules adsorbed on rough surfaces. J Chem Phys. 1980;73(7):3023-3037.
- Kelly KL, Coronado E, Zhao LL, Schatz GC. The optical properties of metal nanoparticles: The influence of size, shape, and dielectric environment. J Phys Chem B. 2003;107(3):668-677.
- Hao E, Schatz GC. Electromagnetic fields around silver nanoparticles and dimers. J Chem Phys. 2004;120(1):357-366.
- Willets KA, Van Duyne RP. Localized surface plasmon resonance spectroscopy and sensing. Annu Rev Phys Chem. 2007;58:267-297.
- Urbieta M, et al. Atomic-scale lightning rod effect in plasmonic picocavities: A classical view to a quantum effect. ACS Nano. 2018;12(1):585-595.
- Wallace WE. Infrared spectra. In: Lindstrom PJ, Mallard WG, eds. NIST Chemistry WebBook, NIST Standard Reference Database Number 69. National Institute of Standards and Technology. Available at: https://doi.org/10.18434/T4D303.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny