Ten protokół opisuje przygotowanie do ławki Ni-NTA warstw lipidowych afinicyjnych siatek na potrzeby kryogenicznej mikroskopii elektronowej (cryo-EM). Ta modyfikacja powierzchni siatki mikroskopii elektronowej przekrojowej (TEM) selektywnie wychwytuje rozpuszczalne kompleksy białkowe z tagiem polihistydynowym, poprawiając w ten sposób oznaczanie struktury poprzez koncentrację rozcieńczonych próbek i przymocowywanie cząstek z dala od powierzchni granicznej powietrze-woda.
Artykuł metodologiczny
Szczegółowe przygotowanie siatek Ni-NTA do analizy strukturalnej w mikroskopii kriogenicznej elektronowej kompleksów białkowych z oznaczeniem polihistydynowym
W tym artykule
Podsumowanie
Streszczenie
Przygotowanie próbek kriogenicznych pozostaje głównym wyzwaniem technicznym dla wysokiej rozdzielczości strukturalnego oznaczania kompleksów białkowych. Interakcje na granicy powietrze‑woda mogą powodować denaturacji białek lub preferowanej orientacji, ograniczając tym samym osiągalną rozdzielczość. Ponadto rozcieńczone próbki lub cele o niskiej obfitości często wykazują niedostateczną gęstość cząstek, co utrudnia efektywne zbieranie danych. Siatki afinicyjne na bazie lipidów stanowią skuteczną strategię radzenia sobie z tymi ograniczeniami. W tym artykule przedstawiono krokowy protokół przygotowywania siatek afinicyjnych z monowarstwą lipidów Ni‑NTA do analizy strukturalnej rozpuszczalnych kompleksów białkowych z tagiem polihistydynowym. Główne etapy protokołu obejmują przygotowanie mieszanki lipidów, nałożenie mieszanki lipidów na powierzchnię bufora rezerwuarowego, przeniesienie powstałej monowarstwy lipidowej na siatki TEM, opcjonalne suszenie i przechowywanie siatek lipidowych do 1 tygodnia oraz kriogeniczne zanurzenie siatek lipidowych z próbką. Pomyślne wdrożenie tego protokołu daje kryo‑sitka zawierające pojedynczą warstwę dobrze rozproszonych cząstek o lepszej gęstości cząstek w porównaniu do siatek przygotowanych bez monowarstwy lipidowej. Procedura może zostać zakończona w ciągu kilku godzin w laboratorium wyposażonym w krio‑zanurzacz, komorę chemiczną i standardowe narzędzia powszechnie używane do przygotowywania próbek kriogenicznych. Łącząc szczegółowe pisemne instrukcje z demonstracjami wideo, praca ta ma na celu poprawę dostępności, powtarzalności i szersze przyjęcie siatek afinicyjnych z monowarstwą lipidów Ni‑NTA wśród społeczności krio‑ME.
Wprowadzenie
Techniki eksperymentalne służące do wyznaczania struktury białek, w tym krystalografia rentgenowska, magnetyczny rezonans jądrowy (NMR) oraz kriomikroskopia elektronowa (cryo‑EM), opierają się na starannym przygotowaniu próbek. W cryo‑EM z analizą pojedynczych cząsteczek (SPA), jakość preparatu jest często głównym czynnikiem ograniczającym rozdzielczość końcowej rekonstrukcji. Wraz z postępem technologicznym w dziedzinie kriotransmisyjnych mikroskopów elektronowych (cryo‑TEM) oraz detektorów elektronów bezpośrednich, które stale zwiększają wydajność zbierania danych i osiągalną rozdzielczość, główne wyzwanie w wysokorozdzielczej cryo‑EM coraz bardziej przesuwa się z etapu akwizycji obrazów na etap przygotowania i jakości preparatu1,2,3,4,5,6,7.
Tradycyjne przygotowanie siatek kriogenicznych polega zazwyczaj na naniesieniu kilku mikrolitrów próbki na powierzchnię siatki do transmisyjnej mikroskopii elektronowej (TEM), osuszeniu siatki za pomocą papieru filtracyjnego i szybkim zanurzeniu jej w kriogenie, zazwyczaj w ciekłym etanie lub mieszaninie propanu i etanu. W idealnym przypadku otrzymana siatka kriogeniczna zawiera cienki lód witryfikowany z monodyspersyjnymi cząstkami. W praktyce osiągnięcie takiego rezultatu jest często trudne i może wymagać wielu rund optymalizacji w celu uzyskania siatek odpowiednich do strukturalnego wyznaczania wysokiej rozdzielczości. Powszechnymi problemami są denaturacja białek na granicy faz powietrze-woda (AWI)8,9, preferencyjna orientacja10 or niską gęstością cząstek w warstwie lodu11,12To drugie wyzwanie jest szczególnie istotne w przypadku kompleksów białkowych, które są wysoce dynamiczne, krótkotrwałe lub trudne do wyizolowania w stężeniach mikromolarnych. W celu przezwyciężenia tych ograniczeń opracowano kilka strategii, w tym z wykorzystaniem tlenku grafenu13 ciągła ultracienka warstwa węglowa14 ora nanikule powlekane streptawidyną do wychwytywania biotynylowanych celów15.
Alternatywne podejście polega na modyfikowaniu siatek TEM powierzchniami powinowactwa, zaprojektowanymi do selektywnego wiązania cząsteczek docelowych. Takie siatki powinowactwa mogą koncentrować cząsteczki na powierzchni siatki, jednocześnie ograniczając ich ekspozycję na AWI, co poprawia rozkład cząsteczek i pozwala zachować ich integralność strukturalną. Ponadto efekt koncentracji może wzbogacać próbki o niskiej zawartości kompleksów makromolekularnych pochodzących z rozcieńczonych lub heterogenicznych materiałów.
W ciągu ostatniej dekady opracowano kilka strategii tworzenia siatek powinowactwa do krio-EM pojedynczych cząsteczek (SPA). Podejścia te można podzielić według rodzaju modyfikacji powierzchni siatki TEM oraz odpowiadającej jej strategii funkcjonalizacji. Powszechnie stosowane powierzchnie obejmują ultracienki węgiel amorficzny14 grafen lub tlenek grafenu13,16 monowarstwy lipidowe lub nanotubule lipidowe17,18 or dwuwymiarowe kryształy streptawidyny wyhodowane na monowarstwach lipidowych19,20Wśród tych podejść szczególną skuteczność w umożliwianiu wysokorozdzielczego wyznaczania struktury białek wykazały dwuwymiarowe siatki powinowactwa do streptawidyny.21,22,23,24,25,26,27,28,29Pokrewne metodologie obejmują wykorzystanie monodyspersyjnych pojedynczych cząsteczek streptawidyny związanych z monowarstwami lipidowymi, co zostało niedawno zastosowane do określenia struktury kompleksu utrzymywania minichromosomu związanego z dwuniciowym DNA (dsDNA).30.
Pomimo tych postępów, dostępne i powtarzalne metody przygotowywania siatek powinowactwa pozostają ograniczone. Każda technika stawia unikalne wymagania względem próbki w celu selektywnego wiązania celu, a żadna z nich nie jest dostępna w sprzedaży, co wymusza stosowanie specjalistycznych protokołów wykonawczych i modyfikacji chemicznych. Te dodatkowe kroki mogą znacznie zwiększyć złożoność techniczną procesów SPA cryo‑EM. W związku z tym w niniejszym artykule przedstawiono szczegółowy protokół krok po kroku, mający na celu ułatwienie przygotowania opisanej tutaj technologii siatek powinowactwa. Protokół przygotowania siatki powinowactwa z lipidową monowarstwą Ni‑NTA był rutynowo stosowany wcześniej17 i może zostać z łatwością zaadaptowany do badań strukturalnych cryo‑EM rozpuszczalnych kompleksów białkowych z tagiem polihistydynowym w szerokim zakresie mas cząsteczkowych (97–470 kDa) (Rysunek 1). Metoda ta jest kompatybilna z stężeniami białek od 0,05 do 0,2 mg/mL w buforach bez detergentów.
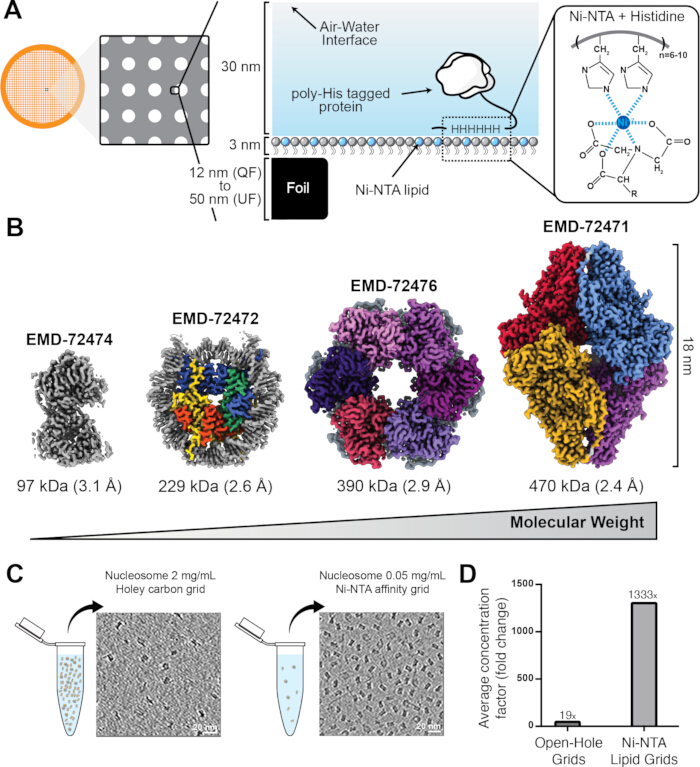
Rycina 1Przegląd konstrukcji siatki do powinowactwa lipidowego Ni-NTA. (A) Schemat 20% ni-NTA lipidowej siatki do kriomikroskopii. Po lewej stronie przedstawiono siatkę do kriomikroskopii, a w centrum przekrój poprzeczny monowarstwy lipidowej, ilustrujący wymiary filmu węglowego, monowarstwy lipidowej, lodu witryfikowanego oraz przyczepionych cząsteczek. Po prawej stronie przedstawiono oddziaływanie między łańcuchami bocznymi histydyny a lipidem Ni-NTA. (B) Przykłady białek z dodatkiem znaczników poli-histydynowych, których struktury zostały rozwiązane przy użyciu siatek o powinowactwie lipidowym. Mapy zostały narysowane w skali względem siebie, z podaniem masy cząsteczkowej, rozmiaru, rozdzielczości oraz numeru dostępu w bazie EMDB. (C) Reprezentatywne przekroje tomograficzne nukleosomów z etykietą polihistydynową, przygotowane przy użyciu nielipidowych siatek do kriomikroskopii przy stężeniu 2 mg/mL (prawa strona) oraz lipidowych siatek do kriomikroskopii z powinowactwem Ni-NTA przy stężeniu 0,05 mg/mL (lewa strona). (D) Średnio przekształcony współczynnik koncentracji w przypadku siatek do kriomikroskopii bez warstwy lipidowej w porównaniu z siatkami z warstwą lipidową o powinowactwie Ni-NTA, wykazujący zdolność filmu lipidowego do zagęszczania białek z etykietą polihistydynową z dala od granicy faz powietrze-woda (AWI). Części tej ryciny zostały zaadoptowane z ryciny 1A,B oraz 2A,B z pracy Skrajna et al.17 za zgodą wydawnictwa Elsevier. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Protokół
W badaniu nie brali udziału ludzie, nie wykorzystano danych klinicznych ani żywych zwierząt. Odczynniki i sprzęt użyte w badaniu wymieniono w Tabeli materiałów.
UWAGA: DOPC odnosi się do 18:1 (Δ9-cis) PC. Lipid Ni-NTA odnosi się do 18:1 DGS-NTA(Ni). Bufor o niskim zasoleniu odnosi się do 10 mM HEPES (pH 7,4) z 50 mM NaCl. Bufor do rozcieńczania odnosi się do 20 mM HEPES (pH 7,4) z 150 mM NaCl.
1. Mycie szklanych naczyń wielorazowych (~30 min)
- Przygotować dwie małe szalki Petriego, dwie przykrywki do małych szalek Petriego, jedną kolbę miarową o pojemności 25 mL ze sz stopperem oraz jedną kolbę miarową o pojemności 1 mL ze stopperem. Umieścić te przedmioty w pobliżu zlewu.
- Rozpuścić proszek anionowego surfaktanta w ciepłej wodzie z kranu w plastikowej kuwecie o pojemności 1,4 L.
- Ostrożnie zanurzyć szklane naczynia w roztworze surfaktanta.
- Używając rękawiczek nitrylowych, wyszorować wszystkie dostępne powierzchnie szkła za pomocą szczotki do mycia szkła laboratoryjnego. Dokładnie wypłukać wodą ultrapure.
- Usunąć resztki wody, delikatnie stukając szkłem o ręczniki papierowe.
- Osuszyć szklane naczynia suszarką do włosów, aż do całkowitego usunięcia widocznej wilgoci.
UWAGA: Umyte szkło laboratoryjne należy przechowywać w czystym, wolnym od kurzu środowisku.
2. Doprowadzanie lipidów do temperatury pokojowej (1–4 h)
UWAGA: Jeśli zapasy lipidów zostały przygotowane wcześniej, należy pominąć tę sekcję.
- Umieść jedną zamkniętą ampułkę z 25 mg proszku DOPC oraz jedną zamkniętą ampułkę z 1 mg proszku lipidowego Ni-NTA w dygestorium chemicznym.
- Pozostaw lipidy w temperaturze pokojowej przez co najmniej 1 h w celu wyrównania temperatury.
3. Przygotowanie stanowiska do czyszczenia rozpuszczalnikiem (~10 min)
OSTRZEŻENIE: Chloroform jest niebezpieczną i lotną cieczą, która działa depresyjnie na ośrodkowy układ nerwowy oraz drażni skórę, oczy i drogi oddechowe. Wszystkie etapy wymagające użycia więcej niż 10 µL chloroformu należy przeprowadzać w dygestorium chemicznym, stosując odpowiednie środki ochrony osobistej (PPE), w tym rękawice, fartuch laboratoryjny i ochronę oczu. Zanieczyszczone rękawice nitrylowe należy zdjąć i wyrzucić w ciągu 1 min od kontaktu z substancją, ponieważ chloroform szybko przenika przez nitryl. Odpadów chloroformu nie wolno łączyć z innymi strumieniami odpadów chemicznych.
- Przygotować chloroform 9,8%, jedną butelkę z pokrywką na odpady chloroformowe, etanol 9,5%, jedną butelkę z pokrywką na odpady etanolowe, jeden pojemnik na odpady ostre, dwie małe szalki Petriego, dwie pokrywki do małych szalek Petriego, jedną dużą szalkę Petriego zawierającą papier filtracyjny klasy 1, co najmniej trzy kawałki folii samouszczelniającej o wymiarach 1–2 cm2 oraz ręczniki papierowe. Wszystkie materiały należy rozmieścić w dygestorium chemicznym (Rysunek 2).
- Przepłukać szalki Petriego za pomocą 20–30 mL chloroformu. Płuczyny wylać do odpowiedniej butelki na odpady. Powtórzyć czynność z etanolem. Pozostawić szalki do wyschnięcia na powietrzu.
- Napełnić jedną małą szalkę Petriego chloroformem, a drugą etanolem. Przykryć obie szalki, aby zminimalizować parowanie.
- Dolewać odczynników do szalek Petriego w trakcie trwania eksperymentu, zwłaszcza gdy chloroform stanie się widocznie mętny z powodu zanieczyszczeń.
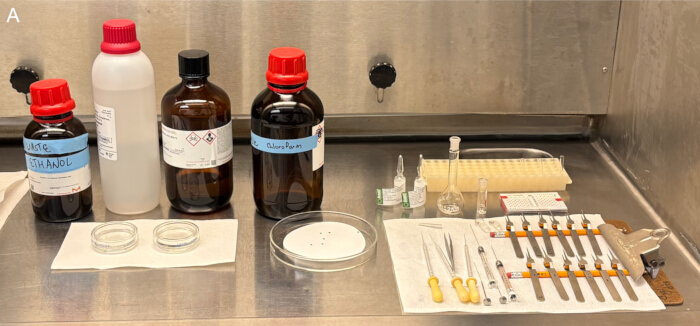
Rycina 2Dygestorium zawierające narzędzia i odczynniki do przygotowania mieszaniny lipidów. Zdjęcie stanowiska do czyszczenia rozpuszczalnikami oraz wyczyszczonych narzędzi, szkła laboratoryjnego i siatek TEM. Butelki od lewej do prawej: odpady etanolu, etanol, chloroform i odpady chloroformu. Szalki Petriego od lewej do prawej: etanol, chloroform i siatki TEM na papierze filtracyjnym. Dodatkowe elementy od lewej do prawej i od góry do dołu obejmują: probówki w statywie, ampułki z lipidami, kolby miarowe ze stoperami, przechowywane siatki TEM, pipety szklane z gruszkami, pęsety z cienkimi końcami, strzykawki szklane oraz pęsety antykapilarne z włożonymi dystanserami (kawałkami ołówków). Prosimy o kliknięcie tutaj, aby wyświetlić powiększoną wersję tej figury.
4. Czyszczenie narzędzi, szkła laboratoryjnego i siatek TEM rozpuszczalnikami (~20 min)
- Przygotuj jedną parę pęset z cienkimi końcówkami, dwanaście par samoczynnie zamykających się pęset antykapilarnych, trzy pipety szklane, jedną szklaną strzykawkę o pojemności 25 µL, jedną szklaną strzykawkę o pojemności 2,5 µL, trzy szklane probówki hodowlane w statywie, jedną kolbę miarową 25 mL z korkiem, jedną kolbę miarową 1 mL z korkiem, od dwudziestu do dwudziestu pięciu gwintowanych fiolek szklanych o pojemności 3,7 mL z zakrętkami fenolowymi oraz dwanaście złotych siatek TEM z dziurawym węglem. Umieść materiały w pobliżu stacji czyszczenia rozpuszczalnikami w dygestorium chemicznym.
UWAGA: Gdy pęsety antykapilarne nie są używane, należy włożyć w każdą parę przekładkę, np. kawałek ołówka, aby zapobiec odkształceniu i rozkalibrowaniu końcówek. Uszkodzone pęsety należy odrzucić. - Oczyść pęsety, zanurzając ich końcówki w chloroformie kilka razy. Powtórz czynność z etanolem. Pozostaw do wyschnięcia na powietrzu.
- Oczyść pipety szklane, kilkakrotnie zasysając i wydmuchując chloroform. Powtórz czynność z etanolem. Pozostaw do wyschnięcia na powietrzu.
- Oczyść strzykawki, zasysając i wydmuchując chloroform, aż tłok będzie poruszał się płynnie. Powtórz czynność z etanolem. Wyjmij tłok z cylindra strzykawki i pozostaw do wyschnięcia na powietrzu.
- Oczyść probówki hodowlane, dodając i usuwając chloroform kilka razy za pomocą pipety szklanej. Powtórz czynność z etanolem. Usuń resztki cieczy, odwracając probówki i delikatnie uderzając nimi o ręczniki papierowe. Pozostaw do wyschnięcia na powietrzu.
- Oczyść kolby miarowe, dodając chloroform za pomocą pipety szklanej, zamykając kolbę korkiem i delikatnie wstrząsając w celu opłukania powierzchni wewnętrznych. Wylej rozpuszczalnik do butelki na odpady. Powtórz czynność z etanolem. Pozostaw kolby bez korków do wyschnięcia na powietrzu.
- Oczyść fiolki, dodając chloroform za pomocą pipety szklanej, zakręcając fiolkę i delikatnie wstrząsając w celu opłukania powierzchni wewnętrznych. Wylej rozpuszczalnik. Powtórz czynność z etanolem. Pozostaw fiolki bez zakrętek do wyschnięcia na powietrzu.
- Oczyść siatki TEM, chwytając wzmocnioną zewnętrzną krawędź pęsetą z cienkimi końcówkami, unikając uszkodzenia filmu węglowego. Zanurz siatki pionowo w chloroformie trzy razy, a następnie trzy razy w etanolu.
- Połóż siatki TEM stroną węglową do góry na papierze filtracyjnym i pozostaw do wyschnięcia na powietrzu.
5. Chłodzenie buforu do odlewania (>20 min)
- Umieść co najmniej 50 mL buforu o niskim zasoleniu w lodzie.
- Chłodź bufor przez co najmniej 20 min.
6. Przygotowanie oddzielnych roztworów zapasowych DOPC i lipidów Ni-NTA w chloroformie o stężeniu 1 mg/mL (~20 min)
UWAGA: Jeśli zapasy lipidów zostały przygotowane wcześniej, należy przejść do Rozdziału 8, „Przygotowanie mieszaniny lipidowej 80% DOPC/20% Ni-NTA”.
- Upewnij się, że proszki lipidowe DOPC i Ni-NTA osiągnęły temperaturę pokojową.
OSTRZEŻENIE: Żyletki i potłuczone szkło stanowią zagrożenie skaleczeniem. Zachowaj ostrożność podczas używania żyletki i rozbijania szklanych ampułek. - Aby poprawić widoczność proszku DOPC, usuń etykietę z ampułki, przecinając ją żyletką i odklejając. Powtórz tę czynność dla ampułki z lipidem Ni-NTA.
- Obie ręce trzymając nad pojemnikiem na odpady ostre, ostrożnie rozbij ampułkę zawierającą 25 mg DOPC. Szyjkę ampułki wyrzuć do pojemnika na odpady ostre. Korpus ampułki umieść w pobliżu naczynia z chloroformem. Powtórz czynność dla ampułki z 1 mg lipidu Ni-NTA.
- Ostrożnie zmieć odłamki szkła z rękawiczek i powierzchni roboczych do pojemnika na odpady ostre. Natychmiast wymień uszkodzone rękawiczki.
- Oznacz jedną pipetę szklaną jako pipeta do chloroformu, jedną do DOPC, a jedną do lipidu Ni-NTA.
- Napełnij małą, oczyszczoną z rozpuszczalników płytkę Petriego chloroformem.
- Używając pipety do DOPC, przenieś 2–5 mL chloroformu do ampułki z DOPC. Aspiruj i dozuj roztwór do momentu całkowitego rozpuszczenia lipidu z dna i ścianek.
- Przenieś roztwór DOPC do kolby miarowej o pojemności 25 mL za pomocą pipety do DOPC. Uzupełnij objętość w kolbie do 25 mL chloroformem, używając pipety do chloroformu.
- Wyrzuć ampułkę z DOPC do pojemnika na odpady ostre.
- Przenieś mniej niż 1 mL chloroformu do kolby miarowej o pojemności 1 mL za pomocą pipety do chloroformu.
- Używając pipety do lipidu Ni-NTA, przenieś chloroform z kolby miarowej o pojemności 1 mL do ampułki z lipidem Ni-NTA. Aspiruj i dozuj roztwór do momentu całkowitego rozpuszczenia lipidu z dna i ścianek.
- Przenieś roztwór lipidu Ni-NTA do kolby miarowej o pojemności 1 mL za pomocą pipety do lipidu Ni-NTA. Uzupełnij objętość w kolbie do 1 mL chloroformem, używając pipety do chloroformu.
- Wyrzuć ampułkę z lipidem Ni-NTA do pojemnika na odpady ostre.
7. Przygotowanie małych alikwotów lipidów do długotrwałego przechowywania (~15 min)
- Używając pipety do DOPC, odmień 1–2 mL zapasu DOPC do kilku szklanych fiolek. Zamknij fiolki i je opisz.
- Używając pipety do lipidów Ni-NTA, odmień 0,2–0,5 mL zapasu lipidów Ni-NTA do kilku szklanych fiolek. Zamknij fiolki i je opisz.
OSTRZEŻENIE: ciekły azot (LN2) jest kriogenem, który początkowo może wywołać krótki efekt Leidenfrosta, zanim spowoduje silny ból, drętwienie, powstawanie pęcherzy i odmrożenia. Stopień ciężkości urazu wzrasta wraz z czasem ekspozycji i w czasie krótszym niż 1 min może postąpić od oparzeń pierwszego do czwartego stopnia. Przedmioty schłodzone LN2 mogą powodować podobne obrażenia. Należy pamiętać o przewodnictwie cieplnym narzędzi do próbek kriogenicznych podczas ich obsługi w LN2. Należy nosić osłonę twarzy, aby chronić się przed odpryskami. Nie wolno zanurzać dłoni w LN2, nawet w rękawicach ochronnych do kriogeniki, ponieważ uwięziony LN2 może pozostać w kontakcie ze skórą. Nie należy mylić skondensowanej pary wodnej z powietrza z oparami LN2. LN2 zwiększa swoją objętość około 700 razy podczas przejścia w niewidoczny, bezwonny gaz duszący. Należy upewnić się, że wszystkie zbiorniki i naczynia Dewarowe LN2 są prawidłowo wentylowane, aby zapobiec wzrostowi ciśnienia. LN2 należy stosować wyłącznie w dobrze wentylowanych pomieszczeniach, a niewykorzystany LN2 odparowywać w dygestorium chemicznym. - Napełnij małe naczynie Dewarowe do kriogeniki LN2.
- Zdejmij zakrętkę z jednej fiolki z aalikwotem, wlej do niej opary azotu, zakręć fiolkę i zabezpiecz ją folią samouszczelniającą. Powtórz czynność dla wszystkich fiolek z alikwotami.
UWAGA: Alikwoty zapasów lipidów należy przechowywać w temperaturze −20 °C do 3 miesięcy.
8. Przygotowanie mieszaniny lipidowej 80% DOPC/20% Ni-NTA (~15 min)
- Upewnij się, że alikwoty zapasów lipidów DOPC i Ni-NTA osiągnęły temperaturę pokojową.
- Oznacz jedną szklaną probówkę do hodowli dla DOPC, jedną dla lipidu Ni-NTA oraz jedną dla mieszaniny lipidowej.
- Za pomocą pipety do DOPC przenieś 50–10 µL (2–3 krople) zapasu DOPC do probówki z DOPC. Zamknij probówkę folią samouszczelniającą.
- Za pomocą pipety do lipidu Ni-NTA przenieś 20–50 µL (1–2 krople) zapasu lipidu Ni-NTA do probówki z lipidem Ni-NTA. Zamknij probówkę folią samouszczelniającą.
- Użyj strzykawki 25 µL, aby pobrać 20 µL alikwotu DOPC do cylindra strzykawki. Upewnij się, że w cylindrze nie ma pęcherzyków powietrza i w razie potrzeby pobierz próbkę ponownie. Przenieś alikwot do probówki z mieszaniną lipidową. Powtórz czynność raz, aby uzyskać objętość całkowitą 40 µL.
- Oczyść strzykawkę chloroformem, a następnie etanolem.
- Użyj strzykawki, aby pobrać 10 µL alikwotu lipidu Ni-NTA. Upewnij się, że w cylindrze nie ma pęcherzyków powietrza i w razie potrzeby pobierz próbkę ponownie. Przenieś alikwot do probówki z mieszaniną lipidową, tak aby końcowa objętość całkowita wyniosła 50 µL.
- Wymieszaj lipidy, kilkakrotnie zasysając i wypuszczając roztwór. Zamknij probówkę folią samouszczelniającą.
- Oczyść strzykawkę chloroformem, a następnie etanolem. Pozostaw do wyschnięcia na powietrzu.
9. Odlewanie monowarstwy lipidowej i przenoszenie na siatki TEM (~10 min)
- Należy upewnić się, że bufor o niskiej zawartości soli jest schłodzony.
- Przygotuj jedną małą lampę LED, schłodzony bufor niskosolowy, jedną butelkę na odpady buforowe z nakrętką, etanol odczynnikowy, jedną butelkę na odpady etanolowe, jedną butelkę oleju rycynowego z zakraplaczem, mieszaninę lipidową, jedną małą płytkę Petriego, jedną 2.5 µL strzykawkę, dwanaście par pęset antykapilarnych, dwanaście siatek TEM oraz chusteczki niepozostawiające włókien. Materiały należy rozłożyć na dobrze oświetlonym czarnym blacie roboczym (Rycina 3).
- Zorientuj płaskie ramię każdej pary pęset antykapilarnych w stronę strony węglowej siatki TEM. Zaciśnij siatkę wzdłuż wzmocnionej krawędzi zewnętrznej. Powtórz czynność dla wszystkich siatek.
- Napełnić małą szalkę Petriego po brzegi schłodzonym buforem niskosolnym (Rycina 4A). Nanieść jedną kroplę oleju rycynowego na środek powierzchni buforu (Rysunek 4B, 4°C).
UWAGA: Należy szybko wykonać następujące kroki, ponieważ monowarstwa lipidowa z czasem stopniowo przemieszcza się z centrum oleju rycynowego, co zmniejsza wydajność transferu. Wahania temperatury oraz wibracje przyspieszają ten proces. - Użyj 2.5 µL strzykawka do pobierania 1 µL mieszaniny lipidów. Obniż końcówkę igły strzykawki do centrum oleju rycynowego. Nawiń mieszaninę lipidów w postaci kropli zwisającej z ścięcia igły tuż nad powierzchnią, a następnie delikatnie dotknij kroplą oleju rycynowego (Rycina 4D).
- Użyj lampy LED, aby potwierdzić utworzenie płaskiego kręgu lipidowego o średnicy 2–3 cm, otoczonego pierścieniem oleju rycynowego (Rysunek 4E). Jeśli nie zaobserwowano takiej morfologii, należy zresetować naczynie do odlewania poprzez usunięcie buforu, wypłukanie naczynia etanolowym odczynnikiem, osuszenie go chusteczkami niepozostawiającymi kłaczków, a następnie ponowne naniesienie buforu niskosolnego, oleju rycynowego i mieszaniny lipidów.
UWAGA: Nadmiar oleju rycynowego utrudnia tworzenie się monowarstwy lipidowej, natomiast zbyt mała ilość oleju rycynowego nie pozwala na jej utrzymanie. Płynność lipidów zależy od temperatury. Jeśli bufor jest zbyt zimny, lipid nie rozprzestrzenia się w postaci monowarstwy. Jeśli bufor jest zbyt ciepły, lipid i olej rycynowy migrują w stronę krawędzi naczynia i zapadają się. Aby uzyskać optymalne rozprzestrzenianie się lipidów, należy wlać schłodzony bufor do szalki Petriego o temperaturze pokojowej. W razie potrzeby należy oczyścić naczynie do odlewania po każdym przeniesieniu siatki. Przed dodaniem świeżego buforu należy upewnić się, że naczynie do odlewania jest całkowicie wolne od oleju. - Przenieś monowarstwę lipidową na siatkę TEM, opuszczając zaciśniętą siatkę TEM do centrum odlewu lipidowego stroną węglową skierowaną w dół. Delikatnie dotknij całej powierzchni węglowej monowarstwy lipidowej, nie zanurzając i nie zwalniając siatki (Rysunek 4F).
- Sprawdzić siatkę lipidową, aby potwierdzić całkowite pokrycie cieczą oraz brak oleju rycynowego (Rysunek 5). Odrzucić siatki z tłustymi zabrudzeniami.
- Powtórz procedurę przenoszenia dla wszystkich siatek TEM.
UWAGA: Zaciśnięte siatki lipidowe mogą wyschnąć w ciągu 5–10 min. Siatki lipidowe mogą pozostać zaciśnięte na blacie przez noc przed rehydratacją. Alternatywnie wysuszone siatki lipidowe można umieścić w pudełku na siatki i przechowywać w deskrykatorze w temperaturze pokojowej do 1 tygodnia przed ponownym zaciśnięciem i rehydratacją.
KRYTYCZNE: Kontynuuj tylko wtedy, gdy mrożenie gwałtowne (plunge-freezing) zostanie przeprowadzone w ciągu 2 h. W przeciwnym razie odrocz pozostałe etapy.
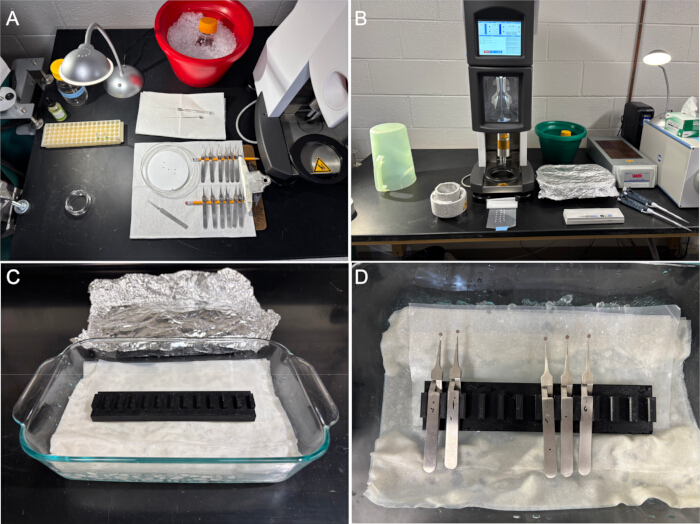
Rysunek 3Konfiguracja stanowiska do odlewania monowarstw lipidowych i szybkiego mrożenia (plunge-freezing). (A) Elementy przedstawione od lewej do prawej i od góry do dołu obejmują: buteleczkę z zakraplaczem z olejem rycynowym, butelkę na odpady buforu, lampę LED, schłodzony bufor niskosolny w lodzie oraz statyw z probówkami zawierającymi alikwoty lipidów i mieszaninę lipidów, 2.5 µL szklana strzykawka, pusta szalka Petriego, szalka Petriego zawierająca siatki TEM na papierze filtracyjnym, pęseta z cienkimi końcówkami oraz pęseta antykapilarna z włożonymi dystansami. (B) Przedstawione elementy obejmują schłodzony i nawilżony kriowkład (cryo-plunger), zmontowany uchwyt do kriowkładu, wiadro z lodem zawierające bufor rozcieńczający i próbkę, przykrytą folią komorę wilgotności blatu, szczelną folię samouszczelniającą z liniami kropel buforu rozcieńczającego, pęsetę do kriowkładów oraz mikropipety. (C) Komora wilgotności laboratoryjna zawierająca lód, mokre ręczniki papierowe, folię samouszczelniającą oraz laboratoryjny uchwyt na pęsetę. (DSiatki lipidowe unieruchomione za pomocą pęset antykapilarnych wewnątrz komory wilgotności laboratoryjnej. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
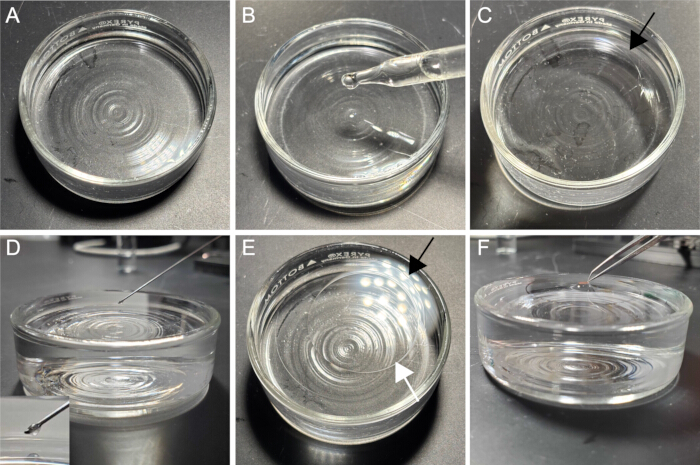
Rysunek 4Odlewanie monowarstwy lipidowej i przenoszenie jej na siatki TEM. (A) Kaseta do odlewania wypełniona buforem o niskim zasoleniu. (B) Nanieś 1 kroplę oleju rycynowego do naczynia odlewniczego. (C) Krąg oleju rycynowego unoszący się na powierzchni buforu; czarna strzałka wskazuje granicę oleju rycynowego. (D) Igła strzykawki wycentrowana nad olejem rycynowym, z otworem skierowanym w dół; 1 µL kropla mieszaniny lipidów zwisająca z końcówki igły. (E) Mieszanina lipidów rozprzestrzeniona w obrębie pierścienia z oleju rycynowego; czarna strzałka wskazuje granicę oleju rycynowego, a biała strzałka wskazuje granicę monowarstwy lipidowej. (F) Przeniesienie monowarstwy lipidowej na stronę węglową siatki TEM. Prosimy o kliknięcie tutaj, aby wyświetlić powiększoną wersję tej figury.
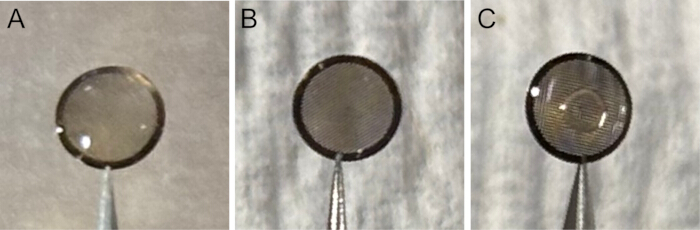
Rysunek 5Przykłady siatek TEM po transferze monowarstwy lipidowej. (A) Pomyślny transfer lipidów z buforem rozprowadzonym na całej powierzchni siatki. (B) Pomyślny transfer lipidów po suszeniu powietrznym przez 1 h. (C) Przenoszenie lipidów zanieczyszczone olejem rycynowym, widoczne w centrum siatki. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
10. Inkubowanie papieru filtracyjnego w krioplungierze w temperaturze 4 °C i 10% wilgotności (>1 h)
- Ustaw komorę wilgotności krioplungera na 4 °C i 10% wilgotności.
- Zamocuj papier filtracyjny na podkładkach do osuszania. Inkubuj papier filtracyjny przy wysokiej wilgotności przez co najmniej 1 h.
11. Schładzanie buforu do rozcieńczania (~20 min)
- Umieścić co najmniej 20 mL buforu do rozcieńczania w lodzie.
- Chłodzić bufor przez co najmniej 20 min.
12. Inkubacja buforu rozcieńczającego na siatkach lipidowych (>15 min)
- Przygotować naczynie żaroodporne, jeden wariant wydrukowanego w 3D uchwytu na pęsetę (Pliki uzupełniające 1–3), pasek folii samouszczelniającej o szerokości 10 cm i długości 25–35 cm, pasek folii aluminiowej o szerokości 30,4 cm i długości 35–45 cm, lód oraz ręczniki papierowe. Umieścić materiały w pobliżu krio-plungerem (Rysunek 3).
- Ułożyć naczynie żaroodporne wzdłuż krio-plungera. Wypełnić naczynie do połowy lodem, a następnie przykryć ręcznikami papierowymi. Lekko zwilżyć ręczniki papierowe wodą z kranu.
- Ułożyć pasek folii samouszczelniającej wzdłuż dalszej połowy naczynia żaroodpornego, bezpośrednio na wilgotnych ręcznikach papierowych.
- Ułożyć wydrukowany w 3D uchwyt na pęsetę wzdłuż środka naczynia żaroodpornego, bezpośrednio na wilgotnych ręcznikach papierowych i folii samouszczelniającej.
- Przykryć naczynie żaroodporne folią aluminiową (Rysunek 3).
- Wymieniać roztopiony lód w trakcie trwania eksperymentu.
- Umieścić zaciśnięte siatki lipidowe w nazastołowej komorze wilgotnościowej na folii samouszczelniającej stroną lipidową do góry (Rysunek 3).
UWAGA: Należy unikać przesuwania nazastołowej komory wilgotnościowej lub dotykania siatek lipidowych końcówką pipety, ponieważ działania te mogą spowodować przesunięcie siatek. Odzyskać siatki, które spadły na folię samouszczelniającą, pod warunkiem, że nie uległy one uszkodzeniu. - Nanieść 2 µL buforu do rozcieńczania próbek na każdą powierzchnię lipidową. Przykryć komorę folią, aby zminimalizować parowanie.
- Utrzymywać nawodnienie każdej siatki lipidowej, dodając kolejne 2 µL buforu do rozcieńczania, gdy na siatce pozostanie mniej niż 1 µL cieczy.
- Równoważyć nawodnione siatki lipidowe w schłodzonej nazastołowej komorze wilgotnościowej przez co najmniej 15 min.
13. Inkubacja próbki na siatkach lipidowych (>15 min)
- Upewnij się, że siatki lipidowe były stale nawilżane buforem rozcieńczającym przez co najmniej 15 min.
- Upewnij się, że zapasowy bufor rozcieńczający jest całkowicie schłodzony.
- Nanieś 3 µL próbki z tagiem poli-histydynowym na każdą nawilżoną siatkę lipidową. Przykryj komorę folią, aby zminimalizować parowanie.
- Utrzymuj nawilżenie każdej siatki lipidowej, dodając kolejne 2 µL buforu rozcieńczającego za każdym razem, gdy na siatce pozostanie mniej niż 2 µL cieczy.
- Inkubuj siatki przez co najmniej 15 min.
14. Przygotowanie naczynia do kryo-plungera (>15 min)
- Złóż pojemnik do krioplungera, w tym wrzeciono służące do pośredniego chłodzenia mosiężnego naczynia.
- Oznacz pudełka na kriokratki i umieść je wewnątrz pojemnika do krioplungera.
- Napełnij pojemnik do krioplungera LN2. Przykryj pojemnik, aby zminimalizować zanieczyszczenie lodem.
- Utrzymuj poziom LN2 powyżej pudełek na kriokratki, okresowo dolewając dodatkowy LN2.
- Chłodź metalowe komponenty oraz pudełka na kriokratki w temperaturze LN2 przez co najmniej 10 min.
OSTRZEŻENIE: ciekły propan i etan są wysoce łatwopalnymi kriogenami, które powodują obrażenia podobne do LN2, ale nie wykazują wyraźnego efektu Leidenfrosta. W rezultacie kontakt z nimi może spowodować natychmiastowe i trwałe obrażenia. Unikaj rozbryzgów podczas manipulacji. Jeśli mieszanina propan-etan zanieczyści LN2, traktuj zanieczyszczony LN2 z taką samą zwiększoną ostrożnością jak ciekły propan i etan. Po użyciu umieść pojemnik do krioplungera w dygestorium chemicznym, aby kriogeny mogły bezpiecznie odparować. - Napełnij mosiężne naczynie mieszaniną ciekłego propanu i etanu w proporcji 60:40.
- Równoważ temperaturę mieszaniny propan-etan do temperatury LN2 przez co najmniej 5 min.
15. Mrożenie siatek lipidowych w kriostacie (ok. 1 h)
- Upewnij się, że papier filtracyjny był równoważony w temperaturze 4 °C i 10% wilgotności przez co najmniej 1 h.
- Upewnij się, że siatki lipidowe były inkubowane z próbką z tagiem polihistydynowym przez co najmniej 15 min.
- Potwierdź, że temperatura mieszaniny propan-etan jest poniżej −190 °C, a następnie wyjmij wrzeciono.
- Nanieś w linii trzy krople po 50 µL buforu rozcieńczającego na przymocowany kawałek folii samouszczelniającej o powierzchni 10 cm2 (Rysunek 3).
- Przemyj jedną unieruchomioną siatkę lipidową, kolejno dotykając powierzchnią lipidową każdej kropli buforu rozcieńczającego i pozostawiając siatkę na ostatniej kropli.
- Użyj pincety krioprzekaszarki (cryo-plunger), aby podnieść pływającą siatkę lipidową. Zamocuj siatkę w krioprzekaszarce.
- Wchłoń zużyte krople buforu za pomocą bezpyłowej chusteczki i wyrzuć je.
- Przed zamrożeniem w mieszaninie propan-etan zastosuj następujące ustawienia krioprzekaszarki dla siatki lipidowej: czas oczekiwania (wait time) 0 s; całkowite osuszanie (total blot) 1; siła osuszania (blot force) −10; czas osuszania (blot time) 4 s; oraz czas odpływu (drain time) 0 s.
- Przenieś kriosiatkę z kubka z propan-etanem do wolnego miejsca w pudełku na kriosiatki.
- Powtórz procedurę zamrażania dla wszystkich siatek lipidowych.
Wyniki
Aby zilustrować oczekiwane wyniki niniejszego protokołu, przeprowadzono serię eksperymentów. Siatki TEM z dziurawym węglem R1.2/1.3, z 20% monowarstwami lipidów Ni-NTA oraz bez nich, zamrożono metodą plunge-freezing wraz z próbką, a następnie obrazowano przy użyciu cryo-TEM o energii 20 keV. Dla każdego warunku obrazowano od 3 do 9 pól siatki. Grubość lodu różniła się w obrębie poszczególnych siatek i pól, przy czym obszary optymalne zawierały cienki lód witryfikowany i dobrze osadzone cząstki, co potwierdzono obecnością charakterystycznych pierścieni Thona w szybkiej transformacie Fouriera (FFT)31.
W pierwszym eksperymencie oczyszczoną syntazę glutaminianu z Staphylococcus aureus (saGS) z dodatkiem znacznika poli-histydynowego wykorzystano do wykazania optymalnego przygotowania i oczekiwanej wydajności 20% lipidowych monowarstw powinowactwa na siatkach Ni-NTA (Rysunek 6). Monowarstwy lipidowe przeniesiono na złote siatki TEM. Siatki lipidowe suszono i przechowywano w eksykatorze przez 1 tydzień przed rehydratacją. Po pełnej rehydratacji saGS w stężeniu 0,1 mg/mL inkubowano na siatkach przez 15–30 min, aby umożliwić wiązanie cząsteczek. Cząsteczki saGS, przy średniej liczbie 274 cząsteczek na mikrografię (N = 7), wydawały się równomiernie rozłożone w całej monowarstwie lipidowej, wykazując minimalne lub brak nakładania się na siebie.
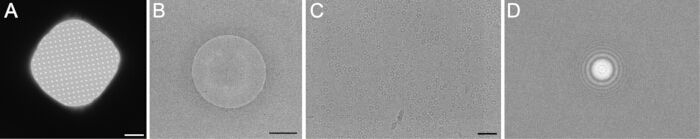
Rysunek 6Reprezentatywne obrazy cryo-TEM siatki z lipidową warstwą powinowactwa Ni-NTA o stężeniu 20%. Monowarstwa lipidowa była suszona przez 1 tydzień, a następnie rehydratowana buforem o niskim stężeniu soli zgodnie z opisem w protokole. Reprezentatywne obrazy uzyskano przy niskim (A), pośredni (B), oraz wysokim (C) powiększenie, z odpowiadającą mu transformacją FFT przedstawioną w (D). Cząstki, przy średniej liczbie 274 cząstek na mikrografię (N = 7), są równomiernie rozproszone na powierzchni siatki w warstwie cienkiego lodu witryfikowanego. Paski skali: 10 µm, 500 nm oraz 50 nm. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
W drugim eksperymencie wykorzystano próbki saGS wykazujące stosowanie się cząsteczek, aby zademonstrować wpływ siatek lipidowych na agregację białek (Rysunek 7). zbadano cztery warunki krio-siatek: saGS w stężeniu 1,0 mg/mL na miedzianych siatkach bez lipidów, saGS w stężeniu 0,1 mg/mL na miedzianych siatkach bez lipidów, saGS w stężeniu 0,1 mg/mL na złotych siatkach z lipidami, które nigdy nie były wysuszone, oraz saGS w stężeniu 0,1 mg/mL na złotych siatkach z lipidami wysuszonymi przez 1 tydzień przed rehydratacją. Siatki lipidowe wykazały wyższą gęstość cząsteczek, średnio od 40 do 46 cząsteczek na mikrografię (N = 12), w porównaniu do siatek bez lipidów przygotowanych przy tym samym stężeniu białka, gdzie średnia wynosiła 2 cząsteczki na mikrografię (N = 12). Wyniki te wykazały wyraźny efekt stężenia w stosunku do niemodyfikowanych siatek TEM, potwierdzając, że 20% lipidowa monowarstwa Ni-NTA pozostała nienaruszona. Mimo że nadal obserwowano stosowanie się cząsteczek, cząsteczki na siatkach lipidowych wykazywały minimalny stopień nakładania się i pozostawały w zbliżonej płaszczyźnie ogniskowania. W przeciwieństwie do nich, cząsteczki na siatkach bez lipidów znajdowały się na znacznie różnych głębokościach ogniskowania, a zagregowane cząsteczki zaobserwowano przy wyższym stężeniu 1 mg/mL.
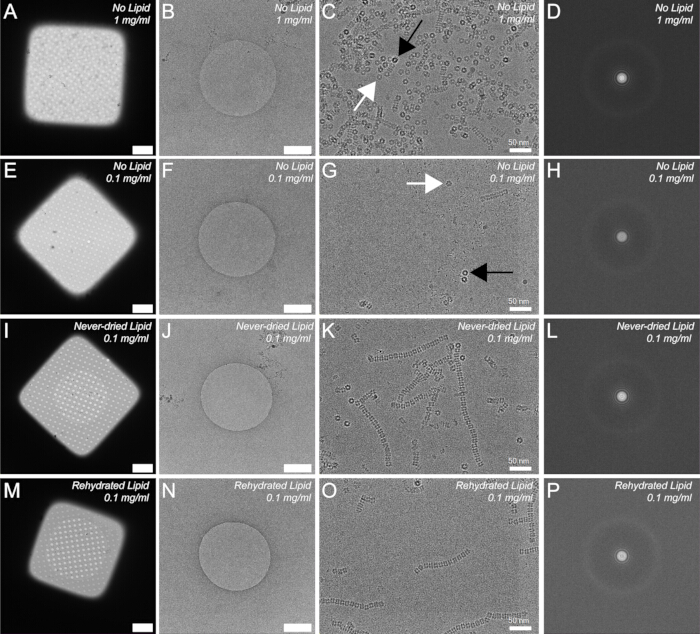
Rysunek 7Obrazy cryo-TEM spiętrzonego saGS z tagiem polihistydynowym na 20% siatkach Ni-NTA lipidowych i nielipidowych. (A–D) Siatka nielipidowa przygotowana z saGS w stężeniu 1,0 mg/ml, przedstawiona przy niskim (A), pośredni (B), oraz wysokim (C) powiększeniu, z odpowiadającym mu FFT (D). (E–H) Siatka bez lipidów przygotowana z saGS w stężeniu 0,1 mg/ml. (I–L) Nigdy niewysuszona siatka lipidowa przygotowana z saGS w stężeniu 0,1 mg/ml.
(M–P) Rehydratowana siatka lipidowa przygotowana z saGS w stężeniu 0,1 mg/mL. Gęstość cząsteczek na siatkach bez lipidów była niższa niż zaobserwowana na odpowiadających im siatkach z powinowactwem lipidowym, wynosząc średnio 2 cząsteczki na mikrografię w porównaniu do odpowiednio 46 i 47 cząsteczek na mikrografię (N = 12). Czarne strzałki wskazują cząsteczki z dużym rozmyciem (silnie poza ogniskiem). Białe strzałki wskazują cząsteczki bliskie ogniska. Paski skali: 10 µm, 500 nm oraz 50 nm. Aby wyświetlić tę figurę w większym rozmiarze, kliknij tutaj.
W trzecim eksperymencie siatki lipidowe poddano działaniu N-dodecyl-β-D-maltozidu (DDM). Jako próbkę wykorzystano oczyszczone saGS w stężeniu 0,1 mg/mL. Detergent doprowadził do rozbicia monowarstwy lipidowej. Kriosiatki lipidowe zawierające 0,05% DDM w buforze (Rysunek 8) wykazały luki w monowarstwie lipidowej, obecność miceli lipidowych na powierzchni siatki oraz zmniejszoną gęstość cząsteczek w porównaniu z warunkami kontrolnymi.
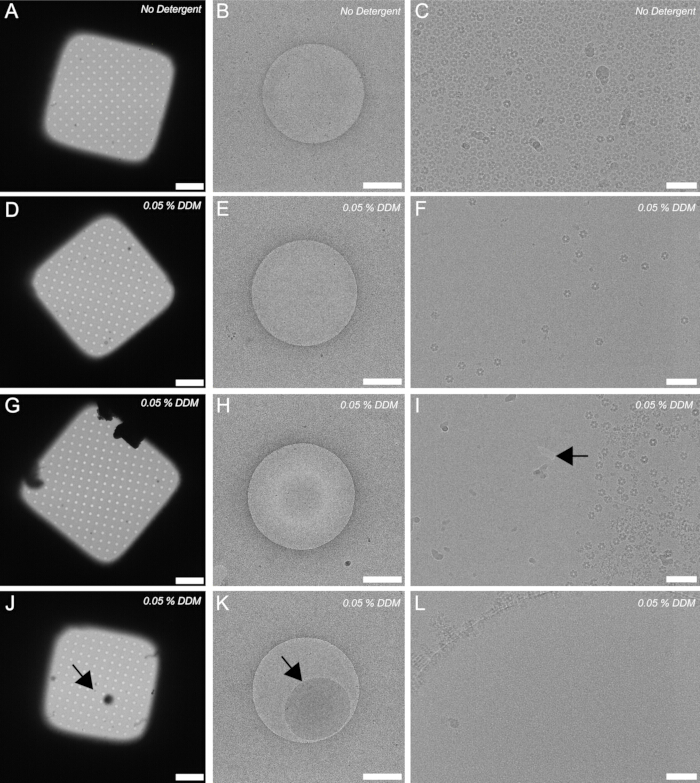
Rysunek 8Reprezentatywne obrazy siatek lipidowych 20% Ni-NTA poddanych działaniu 0,05% Ndodecyl-β-D-maltozyd (DDM) Siatki kriogeniczne obrazowano przy niskim, średnim i wysokim powiększeniu.A–C) Obrazy siatki do powinowactwa lipidowego Ni-NTA 20% rehydratyzowanej buforem do rozcieńczania próbek. (D–L) Obrazy siatki z lipidową warstwą powinowactwa Ni-NTA 20%, rehydratyzowanej w buforze do rozcieńczania próbek zawierającym 0,05% DDM. Gęstość cząstek saGS była niższa na siatkach TEM traktowanych detergentem. Strzałka na panelu I wskazuje otwór w monowarstwie lipidowej. Strzałki na panelach J i K wskazują tę samą micelę lipidową. Paski skali: 10 µm, 500 nm i 50 nm. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Grubość lodu różniła się zarówno pomiędzy siatkami, jak i w obrębie poszczególnych pól siatki. W niektórych przypadkach lód był zbyt cienki lub nie występował w częściach pola siatki (Rysunek 9A), był rozmieszczony nierównomiernie (Rysunek 9B) lub zbyt gruby do obrazowania (Rysunek 9C). W niektórych obszarach grubość lodu była mniejsza niż średnica kompleksu białkowego. Podczas gromadzenia danych należy unikać obszarów suchych lub regionów zawierających bardzo cienki lód (zdefiniowany jako cieńszy niż średnica cząstki), ponieważ białka w tych obszarach są prawdopodobnie zdenaturowane. Na podstawie doświadczeń w stosowaniu tego protokołu oczekuje się, że około 25%–50% krio-siatek będzie zawierać lód o dostatecznie małej grubości, odpowiedniej do gromadzenia danych SPA w wielu polach siatki. Grubość lodu można zoptymalizować poprzez regulację czasu odsączania lub modyfikację końcowej objętości buforu na siatce przed mrożeniem szokowym.
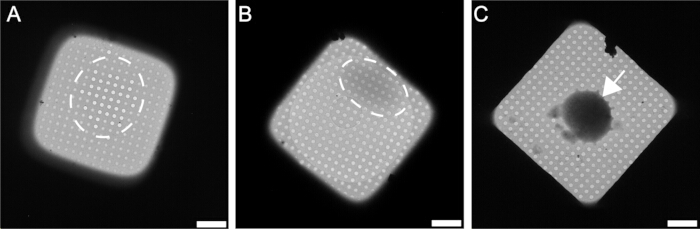
Rysunek 9Przykłady nieoptymalnych siatek powinowactwa Ni-NTA. Reprezentatywne mikrografie cryo-TEM suboptymalnych siatek cryo z powinowactwem 20% Ni-NTA. (A) Warstwa lipidowa nieobecna w centrum kwadratu siatki, co zaznaczono białą przerywaną linią okręgu otaczającego puste otwory. (BPole siatki zawierające nierównomierną pokrywę lodową, z grubszą warstwą lodu w obszarze wskazanym przez białą przerywaną linię okręgu.C) Pole siatki zawierające lód zbyt gruby do obrazowania, wskazane strzałką. Paski skali: 10 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
W przypadku prawidłowego przygotowania, siatki powinowactwa zawierają monowarstwę lipidową z przeważającą pojedynczą warstwą cząsteczek zaadsorbowanych na filmie. Oczekuje się, że gęstość cząsteczek będzie wyższa niż ta obserwowana na siatkach bezlipidowych przygotowanych przy użyciu podobnych stężeń próbek. Niepowodzenie w przeniesieniu monowarstwy lipidowej na siatkę TEM skutkuje powstaniem kriosiatek zawierających albo puste otwory (Rysunek 10A), albo otwory zawierające lód witryfikowany pozbawiony filmu lipidowego i wykazujące niewielką liczbę cząsteczek lub ich całkowity brak (Rysunek 10B, C).
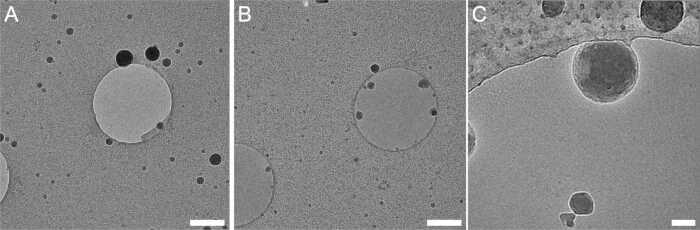
Rysunek 10Przykład siatki TEM pozbawionej lipidowej monowarstwy. Obrazy cryo-TEM przedstawiające nieudany transfer monowarstwy lipidowej na powierzchnię siatki TEM. Ludzkie nukleosomy z dodatkiem polihistydynowego znacznika są zaadsorbowane na błonie węglowej. (A) Obszar pola siatki zawierający puste otwory. (B) Różne obszary tej samej siatki zawierające otwory wypełnione lodem witryfikowanym, ale pozbawione widocznych cząsteczek lub filmu lipidowego. (C) Obraz o dużym powiększeniu otworu pozbawionego filmu lipidowego, ale zawierającego lód witryfikowany; cząsteczki są widoczne na grubej węglowej folii wspierającej. Skale: 1 µm oraz 50 nm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.
Plik uzupełniający 1: Instrukcje dotyczące druku 3D uchwytu na pęsetę. Ten plik uzupełniający zawiera szczegółowe instrukcje dotyczące druku 3D niestandardowych uchwytów na pęsety, wykorzystywanych podczas hydratacji siatek lipidowych i inkubacji próbek. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 2: Plik STL do druku 3D uchwytu na pęsetę do użytku laboratoryjnego.Ten plik uzupełniający zawiera plik stereolitografii (STL) niezbędny do wydrukowania w technologii 3D wersji uchwytu na pęsetę stosowanego do inkubacji nawodnionych siatek lipidowych w komorze wilgotności na blacie laboratoryjnym (Rysunek 3C, 3D). Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 3: Plik STL do druku 3D uchwytu pęsety do krioplungera.Ten plik uzupełniający zawiera plik stereolitograficzny (STL) niezbędny do druku 3D wersji uchwytu pęsety wykorzystywanej do inkubacji uwodnionych siatek lipidowych w komorze wilgotności krioplungera. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Niniejsze badanie przedstawia szczegółowy protokół krok po kroku przygotowywania siatek afinicyjnych Ni-NTA z monowarstwą lipidową i podkreśla ważne praktyczne zagadnienia oraz zalety tego podejścia do rutynowych wyznaczeń strukturalnych kryo-EM kompleksów białek z etykietą polihistydynową. Kilka kroków w protokole jest technicznie wymagających i podatnych na błędy użytkownika, szczególnie dla pierwszych użytkowników.
Modyfikacja monowarstwy lipidowej może zostać zakończona w ciągu około 2 godzin, a wynikające z tego siatki lipidowe mogą zostać wysuszone i przechowywane do późniejszego użytku. Przy dodatkowych 2 godzinach i dostępie do kryo-nurka, siatki kryo mogą następnie zostać przygotowane. W związku z tym, ta metoda jest dobrze przystosowana do wieloużytkowych obiektów i laboratoriów kryo-EM. Stosując to podejście, struktury rozpuszczalnych kompleksów białkowych w zakresie od 97 do 470 kDa zostały wyznaczone z rozdzielczością poniżej 3 Å 17. Skuteczne wiązanie się z monowarstwą lipidową Ni-NTA wymaga składnika z etykietą polihistydynową zawierającego elastyczny linker. Chociaż pewien stopień preferowanej orientacji względem monowarstwy został zaobserwowany dla niektórych próbek, w tym nukleosomów i syntazy glutaminianowej, orientacje te nie ograniczyły rozdzielczości ani nie wprowadziły artefaktów rozciągania do końcowych rekonstrukcji. Interakcja między monowarstwą lipidową Ni-NTA a białkami z etykietą polihistydynową promuje efektywne uchwytywanie cząstek na powierzchni siatki TEM. W konsekwencji analizę strukturalną można przeprowadzić za pomocą stosunkowo rozcieńczonych próbek i standardowych linii przetwarzania kryo-EM, takich jak RELION i cryoSPARC, bez dodatkowych etapów przygotowywania próbek.
Opiekuńcze obchodzenie się z siatkami TEM i przygotowywanie mieszanek lipidów są niezbędne dla wyników powtarzalnych. Monowarstwy lipidowe są wysoce wrażliwe na zanieczyszczenia, w tym resztkowe detergenty, oleje i kurz. Dlatego szczegółowe czyszczenie wszystkich naczyń szklanych jest krytyczne. Przed kolejnym płukaniem chloroformem i etanolem bezpośrednio przed użyciem, zaleca się intensywne płukanie za pomocą aniołowego detergentu z dodatkowym płukaniem wodą ultraczystą i dokładnym suszeniem na powietrzu.
Protokół używa siatek TEM ze złotym siatkiem, ponieważ są one niereaktywne w szerokim zakresie warunków próbki i buforu. Aby dostosować się do różnych próbek, bufor używany podczas odlewania lipidów, nawadniania siatki lipidowej, inkubacji próbki i mycia przed zamrażaniem zanurzeniowym można zmodyfikować w razie potrzeby. Bufor próbki zawierający glicerol lub inne dodatki może zostać usunięty podczas etapu mycia przed szklenianiem. Powinny być unikanie buforów zawierających ditiotreitol (DTT), ponieważ DTT redukuje nikiel32 i interfereuje z wiązaniem między białkami z etykietą polihistydynową a monowarstwą lipidową Ni-NTA. Detergenty również nie są zalecane, ponieważ 0,05% N-dodecyl-β-D-maltozyd (DDM) zakłóciło monowarstwę lipidową, a inne detergenty powszechnie używane w badaniach strukturalnych białek błonowych spodziewane są, aby wywoływały podobne efekty (Rysunek 8D-L). Czy niższe stężenia detergentów lub detergenty o niskiej krytycznej koncentracji stężeniowej w podobny sposób zakłócają integralność monowarstwy, pozostaje do ustalenia.
Najbardziej technicznie wymagającą część protokołu jest odlewanie i przenoszenie monowarstwy lipidowej na siatkę TEM. Ten krok jest bardzo wrażliwy na temperaturę, wibracje i technikę obsługi. Optymalne wyniki zostały uzyskane poprzez odlewanie filmów lipidowych w temperaturze pokojowej (~22 °C) przy użyciu wstępnie schłodzonego bufora. Zaburzenia mechaniczne powinny być zminimalizowane, ponieważ wibracje mogą destabilizować monowarstwę. W związku z tym, miseczka Petriego powinna pozostać nieruchomą po odlaniu lipidów. Podczas transferu, olej rycynowy i monowarstwa lipidowa mogą stopniowo migrować po powierzchni bufora, zwiększając prawdopodobieństwo transferu oleju rycynowego zamiast monowarstwy lipidowej (Rysunek 5C). Prawidłowe wypełnienie miseczki Petriego i ostrożna kontrola orientacji siatki są niezbędne, aby zapewnić pełny i jednolity transfer monowarstwy. Nieudany transfer warstwy lipidowej na powierzchnię siatki TEM powoduje hydrofobową powierzchnię siatki, powodując, że bufor kształtuje się na powierzchni węgla.
W niniejszym badaniu, została wycena tylko kryo-nurka z użyciem dwustronnego blotowania. Jednak inne metody blotowania, w tym manualne lub jednostronne blotowanie, powinny dać porównywalne wyniki, pod warunkiem, że film lipidowy pozostanie nieuszkodzony. Podczas adaptacji tego protokołu, siatki lipidowe powinny być obsługiwane podobnie jak standardowe siatki TEM, z kilkoma ważnymi zagadnieniami. Czyszczenie plazmowe powinno być uniknięte, a siatki lipidowe powinny pozostawać ciągle nawodnione przez co najmniej 15 minut przed zastosowaniem próbki. Próbki powinny być inkubowane na siatce lipidowej przez co najmniej 15 minut, aby umożliwić adsorpcję na powierzchni, a siatka powinna być kontaktowana z co najmniej jedną
Podziękowania
Autorzy dziękują Calebowi Fisherowi, Robowi McGinty'emu, Nicholasowi Wrightowi, Blake'owi Fordyce'owi i Bryanowi Rothowi z University of North Carolina at Chapel Hill za dostarczenie buforów użytych w tych eksperymentach. UNC-Chapel Hill CryoEM Core Facility i UNC Core Facility Advocacy Committee są wdzięcznie wymieniane za wsparcie techniczne i finansowe. Biomolecular Cryo-Electron Microscopy Facility w Department of Chemistry and Biochemistry na University of California, Santa Cruz (RRID: SCR_021755), jest wdzięcznie wymieniane za pomoc techniczną. Praca ta była wspierana przez National Cancer Institute Narodowych Instytutów Zdrowia w ramach nagród numer P30CA016086 oraz Narodowych Instytutów Zdrowia grant R35GM150960 przyznanych Richardowi W. Bakerowi.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 1 mL volumetric flask with stopper | Avantor | 10124-382 | VWR Volumetric Flask, clear glass, Class A, serialized, with penny-head glass stopper, 1 mL |
| 2.5 µL glass syringe | Hamilton | 7632-01 | 2.5 Microliter Syringe, removable needle (RN), no needle included |
| 3.7 mL threaded glass vial with phenolic cap | Fisher Scientific | 03338A | Fisherbrand Class B clear glass threaded vial with attached closure, 3.7 mL |
| 4-slot cryo-grid box | MiTeGen | 71166-10 | Cryo Grid Box Round With Lid |
| 11.4 L plastic tub | Sterilite 12 qt dishpan, multi-purpose plastic wash tub | ||
| 25 µL glass syringe | Hamilton | 80430 | 25 Microliter Syringe, removable needle (RN), includes 22s gauge, 52 mm curved beveled needle |
| 25 mL volumetric flask with stopper | Avantor | 10123-994 | VWR Volumetric Flask, clear glass, Class A, serialized, with penny-head glass stopper, 25 mL |
| 99.5% pure ethanol | Thermo Fisher Scientific | 615090040 | Ethanol, 99.5%, ACS reagent, absolute, 200 proof |
| 99.8% pure chloroform | Fisher Scientific | AA32614K2 | Chloroform, ACS, 99.8+% |
| Aluminum foil | Walmart | Aluminum foil, 30.4 cm width | |
| Anionic surfactant powder | Fisher Scientific | 50-997-492 | Electron Microscopy Sciences Alconox anionic powder detergent, 4 lb |
| Baking dish | Walmart | Pyrex 232-D 3-quart deep glass baking dish | |
| Blot paper | Ted Pella | 47000-100 | Standard Vitrobot filter paper, Ø55/20 mm, Grade 595 |
| Bottle of castor oil with dropper | Walmart | Organic castor oil with dropper, 1 fl oz | |
| Cryo-plunger | Thermo Fisher Scientific | 1151972 | FEI Vitrobot Mark IV |
| DOPC | Avanti Polar Lipids | 850375P-25mg | 18:1 (Δ9-Cis) PC (DOPC), 1,2-dioleoyl-sn-glycero-3-phosphocholine powder, 25 mg |
| Fine-tip tweezers | Ted Pella | 505 | DUMONT Biology Grade Tweezers, style 5, polished stainless steel |
| Glass culture tube | Fisher Scientific | 14958A | Fisherbrand disposable flint glass tube with plain end, 1 mL |
| Glass pipet | Fisher Scientific | 13-678-20A | Fisherbrand disposable borosilicate glass Pasteur pipet, 14.6 cm |
| Gold-mesh holey-carbon TEM grid | Quantifoil | N1-C14nAu30-01 | QUANTIFOIL R 1.2/1.3 Au 300 mesh |
| Grade 1 filter paper | Sigma-Aldrich | WHA1001150 | Whatman qualitative filter paper, Grade 1, 150 mm diameter |
| Large petri dish with cover | Fisher Scientific | 08747E | Corning PYREX reusable petri dish with cover, 150 mm diameter, 15 mm height |
| Low-lint tissues | Fisher Scientific | 06-666 | Kimtech Science Kimwipes delicate task wipers, 1-ply |
| Ni-NTA lipid | Avanti Polar Lipids | 790404P-5mg | 18:1 DGS-NTA(Ni), 1,2-dioleoyl-sn-glycero-3-[(N-(5-amino-1-carboxypentyl)iminodiacetic acid)succinyl] (nickel salt) |
| Pipet bulb | Fisher Scientific | S32325 | Fisherbrand rubber bulb, natural, 2 mL |
| Reagent ethanol | Sigma-Aldrich | 362808-1L | Reagent alcohol ≥89% (GC), contains 5% isopropyl alcohol and 5% methyl alcohol |
| Self-closing anti-capillary tweezers | Ted Pella | 510-5 | DUMONT anti-capillary reverse tweezers, Biology Grade, style 5ACN, stainless steel |
| Self-sealing film | Fisher Scientific | S47529 | Parafilm M wrapping film, 10 cm |
| Small petri dish with cover | Fisher Scientific | 08747A | Corning PYREX reusable petri dish with cover, 60 mm diameter, 15 mm height |
| Syringe needle | Hamilton | 7803-01 | 27 gauge small-hub removable needle (RN), beveled, 75 mm length, 45° angle |
Bibliografia
- Chan, L. M., et al. High-resolution single-particle imaging at 100–200 keV with the Gatan Alpine direct electron detector. J Struct Biol. 216 (3), 108108(2024).
- Efremov, R. G., Stroobants, A. Coma-corrected rapid single-particle cryo-EM data collection on the CRYO ARM 300. Acta Crystallogr D Struct Biol. 77 (Pt 5), 555-564 (2021).
- Frechin, L., et al. High-resolution cryo-EM performance comparison of two latest-generation cryo electron microscopes on the human ribosome. J Struct Biol. 215 (1), 107905(2023).
- Herzik, M. A. Jr, Wu, M., Lander, G. C. High-resolution structure determination of sub-100 kDa complexes using conventional cryo-EM. Nat Commun. 10 (1), 1032(2019).
- Karia, D., et al. Sub-3 Å resolution protein structure determination by single-particle cryo-EM at 100 keV. Structure. 33 (10), 1717-1727.e4 (2025).
- McMullan, G., et al. Structure determination by cryoEM at 100 keV. Proc Natl Acad Sci U S A. 120 (49), e2312905120(2023).
- Peng, R., et al. Characterizing the resolution and throughput of the Apollo direct electron detector. J Struct Biol X. 7, 100080(2023).
- D’Imprima, E., et al. Protein denaturation at the air-water interface and how to prevent it. eLife. 8, (2019).
- Noble, A. J., et al. Routine single-particle cryoEM sample and grid characterization by tomography. eLife. 7, (2018).
- Tan, Y. Z., et al. Addressing preferred specimen orientation in single-particle cryo-EM through tilting. Nat Methods. 14 (8), 793-796 (2017).
- Snijder, J., et al. Vitrification after multiple rounds of sample application and blotting improves particle density on cryo-electron microscopy grids. J Struct Biol. 198 (1), 38-42 (2017).
- Cianfrocco, M. A., Kellogg, E. H. What could go wrong? A practical guide to single-particle cryo-EM: From biochemistry to atomic models. J Chem Inf Model. 60 (5), 2458-2469 (2020).
- Cheng, H., et al. Dual-affinity graphene sheets for high-resolution cryo-electron microscopy. J Am Chem Soc. 145 (14), 8073-8081 (2023).
- Yu, G., Li, K., Jiang, W. Antibody-based affinity cryo-EM grid. Methods. 100, 16-24 (2016).
- Arimura, Y., Konishi, H. A., Funabiki, H. MagIC-Cryo-EM, structural determination on magnetic beads for scarce macromolecules in heterogeneous samples. eLife. 13, (2025).
- Zhao, Q., et al. An immobilized antibody-based affinity grid strategy for on-grid purification of target proteins enables high-resolution cryo-EM. Commun Biol. 7 (1), 715(2024).
- Skrajna, A., et al. Nickel-NTA lipid-monolayer affinity grids allow for high-resolution structure determination by cryo-EM. J Struct Biol. 217 (4), 108253(2025).
- Esfahani, B. G., et al. SPOT-RASTR—A cryo-EM specimen preparation technique that overcomes problems with preferred orientation and the air/water interface. PNAS Nexus. 3 (8), pgae284(2024).
- Cookis, T., et al. Streptavidin-affinity grid fabrication for cryo-electron microscopy sample preparation. J Vis Exp. (202), e66197(2023).
- Han, B. G., et al. Long shelf-life streptavidin support-films suitable for electron microscopy of biological macromolecules. J Struct Biol. 195 (2), 238-244 (2016).
- Song, J., et al. Structural basis for inactivation of PRC2 by G-quadruplex RNA. Science. 381 (6664), 1331-1337 (2023).
- Cookis, T., et al. Structural basis for the inhibition of PRC2 by active transcription histone posttranslational modifications. Nat Struct Mol Biol. 32 (2), 393-404 (2025).
- Gillies, J. P., et al. Structural basis for cytoplasmic dynein-1 regulation by Lis1. eLife. 11, (2022).
- Sauer, P. V., et al. Structural and quantum chemical basis for OCP-mediated quenching of phycobilisomes. Sci Adv. 10 (14), eadk7535(2024).
- Sauer, P. V., et al. Activation of automethylated PRC2 by dimerization on chromatin. Mol Cell. 84 (20), 3885-3898.e8 (2024).
- Ciapponi, M., et al. Structural basis of the histone ubiquitination read-write mechanism of RYBP-PRC1. Nat Struct Mol Biol. 31 (7), 1023-1027 (2024).
- Dominguez-Martin, M. A., et al. Structures of a phycobilisome in light-harvesting and photoprotected states. Nature. 609 (7928), 835-845 (2022).
- Marechal, N., Serrano, B. P., Zhang, X., Weitz, C. J. Formation of thyroid hormone revealed by a cryo-EM structure of native bovine thyroglobulin. Nat Commun. 13 (1), 2380(2022).
- Kasinath, V., et al. JARID2 and AEBP2 regulate PRC2 in the presence of H2AK119ub1 and other histone modifications. Science. 371 (6527), (2021).
- Ma, J., et al. Open architecture of archaea MCM and dsDNA complexes resolved using monodispersed streptavidin affinity CryoEM. Nat Commun. 15 (1), 10304(2024).
- Kim, L. Y., et al. Benchmarking cryo-EM single-particle analysis workflow. Front Mol Biosci. 5, 50(2018).
- Zhou, Z., Jin, J., Deng, X., Jia, Z. Protein purification via consecutive histidine-polyphosphate interaction. Protein Sci. 33 (6), e5021(2024).
Przedruki i uprawnienia
Tagi
BiochemiaWydanie 234Wydanie 234WszystkieWydanieWszystkieWydanieWszystkieWydanieWszystkieWydanieWszystkieWydanieWszystkieWydanieWszystkieWydanieTen miesiąc w JoVEWydaniekrio-mikroskopia elektronowapojedyncze cząsteczkicryoEMprzygotowanie preparatusiatka powinowactwabiologia strukturalnabiochemiabiofizykamikroskopia elektronowa
Ten artykuł został opublikowany
Film wkrótce dostępny