Immunoblotting białka LC3 jest powszechnie stosowaną metodą monitorowania autofagii, która jednak wymaga starannej optymalizacji. Niniejszy protokół opisuje niezawodne podejście do detekcji i kwantyfikacji LC3-II w komórkach raka trzustki pochodzących z modelu KPC, w tym kluczowe kwestie techniczne oraz ustandaryzowany schemat analizy densytometrycznej z wykorzystaniem programu Fiji.
Artykuł metodologiczny
Analiza Western blot białka MAP1LC3 (Microtubule-Associated Protein Light Chain 3) w celu monitorowania dynamiki autofagosomów w komórkach raka trzustki pochodzenia mysiego
W tym artykule
Podsumowanie
Streszczenie
Autofagia odgrywa złożoną rolę w gruczolakoraku przewodowym trzustki (PDAC), przyczyniając się do progresji nowotworu, adaptacji do stresu oraz oporności na terapię. Dokładna ocena dynamiki autofagosomów jest zatem niezbędna w badaniach nad biologią raka. Wśród dostępnych metod, immunoblotting białka LC3 (microtubule-associated protein light chain 3) jest powszechnie stosowany do monitorowania dynamiki autofagosomów poprzez rozróżnienie formy cytozolowej (LC3-I) od formy lipidowanej, związanej z autofagosomem (LC3-II). Jednak niska masa cząsteczkowa LC3 oraz minimalna różnica w ruchliwości elektroforetycznej między tymi izoformami stanowią wyzwania techniczne, które wymagają starnej optymalizacji. Przedstawiono tutaj powtarzalny protokół półilościowej analizy poziomów LC3-II metodą Western blot w mysich komórkach raka trzustki pochodzących z modelu KPC. Metoda obejmuje zoptymalizowane warunki lizy komórek, elektroforezy, transferu białek oraz detekcji z użyciem przeciwciał, aby zapewnić wiarygodną separację i detekcję izoform LC3. Ponadto przedstawiono zestandaryzowany schemat analizy densytometrycznej prążków LC3-II z wykorzystaniem oprogramowania Fiji (ImageJ). Czułość metody została zademonstrowana poprzez wykrycie zwiększonych poziomów LC3-II w warunkach indukcji autofagii (leczenie gemcytabiną) oraz upośledzonego przepływu autofagicznego (wyciszenie genu VMP1). Omówiono również krytyczne parametry techniczne wpływające na interpretację danych, w tym skład buforu do lizy i specyficzność przeciwciał, a także typowe błędy eksperymentalne. Chociaż sam immunoblotting LC3 jest niewystarczający do pełnego zdefiniowania przepływu autofagicznego, w połączeniu z uzupełniającymi testami stanowi on solidne i dostępne podejście do monitorowania aktywności autofagicznej. Protokół można dostosować do innych kontekstów eksperymentalnych, co ułatwia badania mechanistyczne autofagii w modelach nowotworowych.
Wprowadzenie
Makroautofagia (zwana w dalszej części tekstu autofagią) jest regulowaną ścieżką degradacyjną, dzięki której komórki rozkładają materiał cytoplazmatyczny, w tym białka i dysfunkcyjne organella. Charakterystyczną cechą autofagii jest tworzenie dwubłonowej struktury zwanej autofagosomem, która izoluje wewnątrzkomórkowy ładunek, a następnie dostarcza go do lizosomów w celu degradacji1,2,3. W prawidłowych komórkach autofagia przyczynia się do kontrolowanej wymiany białek i organelli, ograniczając tym samym stres oksydacyjny i zmniejszając ryzyko rozwoju nowotworów. W komórkach nowotworowych proces ten może być jednak wykorzystywany do wspierania przeżycia w warunkach wysokiego zapotrzebowania metabolicznego, niedoboru składników odżywczych oraz hipoksji. Ułatwiając adaptację do nieprzyjaznego mikrośrodowiska, autofagia przyczynia się również do oporności na chemioterapię, częściowo poprzez łagodzenie uszkodzeń komórkowych wywołanych leczeniem4,5.
Rak trzustki zajmuje trzecie miejsce wśród głównych przyczyn zgonów z powodu nowotworów w Stanach Zjednoczonych. Około 90% nowotworów trzustki klasyfikuje się jako gruczolakorak przewodowy trzustki (PDAC). W przeciwieństwie do wielu innych nowotworów złośliwych, w przypadku których wczesne wykrywanie i postępy terapeutyczne poprawiły przeżywalność pacjentów, PDAC w ponad 80% przypadków diagnozowany jest w stadium zaawansowanym. Taka późna prezentacja kliniczna, w połączeniu z agresywną biologią guza i wyraźną opornością na terapię, skutkuje 5-letnim wskaźnikiem przeżywalności całkowitej na poziomie około 11%6.
Model myszy KPC, oparty na specyficznej dla trzustki aktywacji onkogennego Kras i warunkowej delecji Trp53 indukowanej przez rekombinazę Cre, jest jednym z najczęściej stosowanych genetycznie zmodyfikowanych modeli gruczolakoraka przewodowego trzustki. Myszy te spontanicznie rozwijają guzy ściśle przypominające ludzką chorobę, przechodząc od wewnątrznabłonkowej neoplazji trzustki (PanIN) do raka naciekającego. Co istotne, model ten odzwierciedla kluczowe cechy raka trzustki, w tym gęstą stromę desmoplastyczną oraz immunosupresyjne mikrośrodowisko guza. Komórki nowotworowe wyizolowane z myszy KPC (komórki pochodne KPC) stanowią komplementarny system in vitro, który zachowuje wiele charakterystyk genetycznych i fenotypowych pierwotnych guzów, co umożliwia badania mechanistyczne i kontrolowaną ocenę odpowiedzi terapeutycznych7,8.
VMP1 jest niezbędnym białkiem związanym z autofagią, które inicjuje ten proces poprzez oddziaływanie z Beclin-1 i rekrutację kompleksu PI3KC39,10. Poza inicjacją, VMP1 uczestniczy w wielu etapach autofagii, w tym w tworzeniu autofagosomów10, ich zamykaniu11 oraz w procesach selektywnych, takich jak mitofagia12 i zymofagia13. VMP1 pozostaje zaangażowane w cały strumień autofagii i może pełnić dodatkowe funkcje jako skramblaza fosfolipidowa14. W trzustce ekspresja VMP1 jest zazwyczaj niska, lecz ulega silnej indukcji w warunkach stresowych, w tym podczas zapalenia trzustki i transformacji onkogennej, gdzie promuje autofagię w szlaku sygnalizacyjnym zmutowanego KRAS15,16. VMP1 jest nadmiernie eksprymowane w raku trzustki17, a eksperymentalne modele mysie wykazały, że zależna od VMP1 autofagia współpracuje z KRAS w promowaniu inicjacji nowotworu i tworzenia PanIN18. Ponadto VMP1 przyczynia się do oporności na chemioterapię, ponieważ jego upregulacja pod wpływem takich środków jak gemcytabina19 stymuluje autofagię19 i wspiera przeżywalność komórek nowotworowych17, co podkreśla jego pro-tumorogenną rolę15.
Autofagosomy charakteryzują się obecnością białka związanego z autofagią – microtubule-associated protein light chain 3 (LC3)20. W warunkach podstawowych LC3 występuje głównie w formie rozpuszczalnej (LC3-I), rozmieszczonej w cytoplazmie i jądrze komórkowym. Po aktywacji autofagii LC3 ulega lipidacji poprzez sprzężenie z fosfatydyloetanolaminą, co prowadzi do powstania formy związanej z błoną – LC3-II1,21. Chociaż LC3-II ma wyższą masę cząsteczkową niż LC3-I ze względu na tę modyfikację, migruje szybciej podczas SDS-PAGE, prawdopodobnie z powodu zwiększonej hydrofobowości. W konsekwencji konwersja LC3-I do LC3-II odzwierciedla proces lipidacji, a nie przetwarzanie proteolityczne, przy czym LC3-I jest zazwyczaj wykrywane przy około 16 kDa, a LC3-II przy około 14 kDa. Ponieważ poziomy LC3-II korelują z liczbą autofagosomów, immunoblotting LC3 jest powszechnie stosowany do monitorowania aktywności autofagii22. Dokładna ocena dynamiki LC3 jest zatem niezbędna do interpretacji wyników eksperymentalnych związanych z autofagią.
Niniejsze badanie szczegółowo opisuje standaryzację i optymalizację techniczną klasycznego protokołu immunoblotingu LC3 w linii komórkowej raka trzustki pochodzącej z KPC. Optymalizacja jest szczególnie istotna, ponieważ LC3 jest białkiem o niskiej masie cząsteczkowej, formy LC3-I i LC3-II różnią się w mobilności elektroforetycznej jedynie o ~2 kDa, a LC3-II jest formą lipidylowaną21,22. W konsekwencji niewielkie różnice proceduralne mogą upośledzić detekcję LC3 i prowadzić do suboptymalnych wyników. Ponadto istotnym czynnikiem wpływającym na uzyskanie optymalnej immunoreaktywności jest pochodzenie gatunkowe próbek. Zoptymalizowany protokół wykazuje wystarczającą czułość, aby wykryć podwyższony poziom LC3-II po zastosowaniu chemioterapeutyku gemcytabiny oraz po wyciszeniu genu VMP1 – w warunkach znanych odpowiednio ze stymulowania autofagii i upośledzania strumienia autofagicznego. Na koniec wskazano dwa potencjalne problemy techniczne, aby zademonstrować ich wpływ na jakość danych i interpretację wyników. Przegląd tego schematu eksperymentalnego przedstawiono na Rysunku 1.
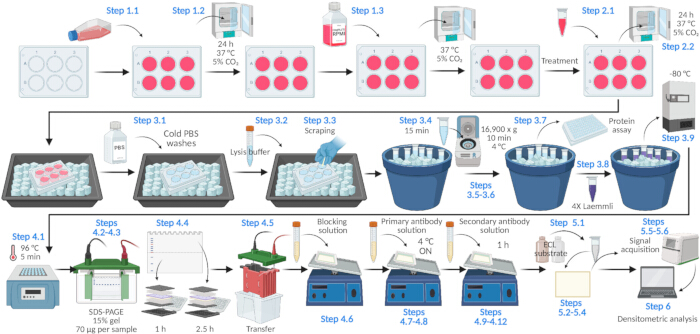
Rysunek 1: Schematyczny przebieg protokołu immunoblotingu LC3 w komórkach pochodzących z linii KPC. Schematyczny przegląd protokołu stosowanego do wykrywania i ilościowego oznaczania poziomów LC3-II metodą immunoblotingu. Komórki raka trzustki pochodzące z linii KPC są hodowane i poddawane działaniom eksperymentalnym, po czym następuje lizis komórek, oznaczanie ilości białka, SDS–PAGE, transfer na membranę, wykrywanie LC3 z użyciem przeciwciał, akwizycja sygnału chemiluminescencyjnego oraz analiza densytometryczna prążków LC3-II znormalizowana względem kontroli ładowania. Schemat przedstawia główne etapy proceduralne i krytyczne stadia niezbędne do wiarygodnej oceny dynamiki LC3. Utworzono w BioRender.com. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Protokół
Wszystkie procedury z udziałem zwierząt zostały przeprowadzone zgodnie z wytycznymi instytucjonalnymi i zatwierdzone przez Instytucjonalną Komisję ds. Opieki i Wykorzystania Zwierząt (IACUC) Massachusetts General Hospital w ramach protokołu nr 2019N000111. Linia komórkowa raka trzustki pochodząca z modelu KPC, wykorzystana w niniejszym badaniu, została wcześniej opracowana w laboratorium Mostoslavsky zgodnie z powyższym zatwierdzonym protokołem. Lista odczynników, chemikaliów i informacje o sprzęcie zostały podane w Tabeli materiałów.
1. Przygotowanie komórek
- Wysiać komórki guza trzustki pochodzące z linii KrasG12D; Trp53f/+; p48-Cre (dalej określany jako KPC) o niskim numerze pasażu na płytkę 6-dołkową w pożywce Roswell Park Memorial Institute (RPMI 1640) zawierającej 10% płodowej surowicy bydlęcej, 100 U/mL penicyliny i 100 µg/mL streptomycyny. Dostosować gęstość wysiewu tak, aby w dniu lizy uzyskać 70%–90% konfluencji.
UWAGA: Gęstość wysiewu wynosząca 3,5 × 10⁵ komórek na dołek pozwoliła na uzyskanie ~80% konfluencji po 72 h. Ponieważ tempo wzrostu może się różnić w zależności od laboratorium i modelu KPC, optymalną gęstość wysiewu należy określić empirycznie przed przystąpieniem do eksperymentu.
UWAGA: W celu wytworzenia stabilnych linii komórkowych z wyciszeniem VMP1, należy wyprodukować cząstki lentiwirusowe poprzez kotransfekcję komórek HEK293T plazmidami pakującymi i odpowiednim wektorem lentiwirusowym przy użyciu polietylenoiminy (PEI). Nadnadstówki lentiwirusowe zebrać 72 h po transfekcji, odwirować przy 300 × g przez 10 min w 4 °C w celu usunięcia resztek komórkowych i przefiltrować przez filtr strzykawkowy 0,45 µm. Komórki KPC poddać jednej rundzie transdukcji zebranymi nadnadstówkami wirusowymi. Stabilnie transdukowane komórki wyselekcjonować poprzez inkubację z 2,5 µg/mL puromycyny (rozcieńczenie 1:4 000 z roztworu stokowego 10 mg/mL) przez 72 h. - Hodować komórki w temperaturze 37 °C w inkubatorze z nawilżaniem i zawartością 5% dwutlenku węgla (CO₂).
- Wymienić pożywkę na świeżą i kontynuować inkubację w tych samych warunkach.
2. Traktowanie 20 µM gemcytabiną
- Na dzień przed lizą przygotować 10 mM roztwór gemcytabiny w pożywce RPMI. Do każdej studni dodać 4 µL roztworu 10 mM, aby uzyskać stężenie końcowe 20 µM.
- Inkubować komórki przez 24 h w temperaturze 37 °C w inkubatorze z nawilżaniem i 5% dwutlenkiem węgla (CO₂).
3. Lizaty komórkowe
- Umieścić płytkę na lodzie i przemyć trzykrotnie zimnym solankowym roztworem fosforanowym (PBS; 137 mM NaCl, 2.7 mM KCl, 8 mM Na₂HPO₄ oraz 2 mM KH₂PO₄).
- Dodać 80 µL buforu do lizy (50 mM Tris-HCl, pH 8.0, 150 mM NaCl, 1% Triton X-100 oraz 0.1% SDS) uzupełnionego o inhibitory proteaz.
UWAGA: Jeśli między studniami obserwuje się różny stopień konfluencji, należy dostosować objętość buforu do lizy, aby uzyskać porównywalne stężenia białek. Jako wytyczną należy przyjąć ~10 µL buforu do lizy na każde 10% konfluencji (np. 70 µL dla 70% konfluencji i 90 µL dla 90% konfluencji). - Używając szerokiego (proksymalnego) końca końcówki pipety P200, dokładnie zeskrobać całą powierzchnię każdej studni, aby odczepić i zebrać komórki w buforze do lizy.
- Przenieść lizat do probówki do mikrowirówki i trzymać na lodzie przez 15 min.
- Wirować próbki z prędkością 16 900 × g w temperaturze 4 °C przez 10 min.
- Przenieść nadsącz do czystej probówki do mikrowirówki.
- Pobrać alikwot do oznaczania ilości białka i przechowywać na lodzie do czasu analizy.
UWAGA: W celu oznaczania ilości białka należy rozcieńczyć 2.5 µL lizatu w 7.5 µL buforu do lizy i wymieszać z 200 µL odczynnika kwasu bicincinoninowego. Można również zastosować alternatywne metody oznaczania ilości białka. - Dodać do lizatów 4× bufor Laemmliego do próbek (250 mM Tris-HCl, pH 6.8, 8% SDS, 40% glicerolu, 0.04% błękitu bromofenolowego oraz 20% β-merkaptoetanolu) i dokładnie wymieszać. Do 77.5 µL lizatu należy dodać 25.8 µL buforu Laemmliego.
- Przechowywać próbki w temperaturze −80 °C.
UWAGA: Protokół można przerwać na tym etapie. Próbki można przechowywać w temperaturze −80 °C do dwóch tygodni przed wykonaniem SDS–PAGE.
4. SDS–PAGE i Western blot
- Podgrzewaj próbki w temperaturze 96 °C przez 5 min.
- Nanieś 70 µg każdej próbki na żel SDS–PAGE 15% (grubość 1,5 mm) i prowadź elektroforezę przy 90 V, aż czoło barwnika wejdzie w żel rozdzielający. Użyj samodzielnie przygotowanego 15% rozdzielającego żelu poliakrylamidowego zawierającego 15% akryloamidu/bis-akryloamidu, 375 mM Tris-HCl (pH 8,8) oraz 0,1% SDS.
- Zwiększ napięcie do 120 V i kontynuuj elektroforezę, aż czoło barwnika dotrze do dolnej krawędzi żelu lub z niego wyjdzie. Zatrzymaj proces przed wyjściem z żelu markera 10 kDa drabinki mas cząsteczkowych.
- Przetnij żel na wysokości około 25 kDa, aby oddzielić górną i dolną część.
- Przenieś białka na membranę PVDF 0,2 µm uprzednio aktywowaną metanolem w buforze do transferu (25 mM Tris base, 192 mM glicyny i 20% [v/v] metanolu) przy 200 mA przez 1 h dla dolnej części żelu (<25 kDa) i 2,5 h dla górnej części żelu (>25 kDa).
- Blokuj membranę przez 1 h w buforze blokującym przy łagodnym mieszaniu.
- Przygotuj roztwór przeciwciała pierwszorzędowego anty-LC3 w rozcieńczeniu 1:1000 w buforze blokującym zawierającym 0,1% Tween-20.
UWAGA: Przeciwciało pierwszorzędowe anty-LC3 stosowano w rozcieńczeniu 1:1000, a przeciwciało kontrolne do ładowania anty-aktynę w rozcieńczeniu 1:4000. - Inkubuj membranę przez noc w temperaturze 4 °C z przeciwciałem pierwszorzędowym anty-LC3 przy łagodnym mieszaniu.
- Przemyj membranę cztery razy po 5 min buforem TBS-T (0,1% Tween-20 w TBS; 20 mM Tris-HCl, pH 7,6 i 150 mM NaCl).
- Przygotuj roztwór przeciwciała wtórnego anty-króliczego sprzężonego z peroksydazą chrzanową w rozcieńczeniu 1:2000 w buforze blokującym.
- Inkubuj membranę z przeciwciałem wtórnym przez 1 h w temperaturze pokojowej przy łagodnym mieszaniu.
- Przemyj membranę cztery razy po 5 min buforem TBS-T.
- Przemyj membranę dwukrotnie buforem TBS.
5. Detekcja chemiluminescencyjna
- Przygotować dwuskładnikowy substrat do wzmocnionej chemiluminescencji poprzez zmieszanie równych objętości Odczynnika A (roztwór luminolu/wzmacniacza) i Odczynnika B (roztwór nadtlenku) bezpośrednio przed użyciem.
- Delikatnie odsączyć nadmiar cieczy z membrany za pomocą chusteczki laboratoryjnej.
- Umieścić membranę w nieprzezroczystym pudełku.
- Nanieść na membranę roztwór do wzmocnionej chemiluminescencji, zamknąć pudełko i inkubować przez 5 min.
- Pozwolić nadmiarowi roztworu spłynąć z membrany, a następnie umieścić membranę w systemie obrazowania w celu detekcji sygnału.
- Pozyskać obrazy zgodnie z instrukcjami producenta systemu obrazowania.
6. Analiza densytometryczna przy użyciu programu Fiji
- Przeciągnij i upuść plik obrazu do okna programu Fiji, aby go otworzyć.
- Konwertuj obraz na 8-bitową skalę szarości (Image → Type → 8-bit).
- W razie potrzeby obróć obraz, aby prążki były ułożone poziomo (Image → Transform → Rotate).
- Włącz podgląd (Preview) i ustaw siatkę na odpowiednią liczbę linii (np. 20).
- Dostosuj kąt obrotu, aż prążki zostaną prawidłowo wyrównane.
- Użyj narzędzia do zaznaczania prostokątnego, aby zdefiniować obszar zainteresowania (ROI) wokół pierwszej ścieżki, obejmując jedynie prążek odpowiadający LC3-II.
UWAGA: Zaznaczenie nie powinno być więcej niż dwa razy szersze niż wyższe. Dla wszystkich prążków uwzględnionych w analizie stosuj te same wymiary ROI. - Wybierz Analyze → Gels → Select First Lane.
- Przenieś to samo ROI do następnej ścieżki i ustaw je wokół odpowiadającego prążka.
- Wybierz Analyze → Gels → Select Next Lane.
- Powtarzaj kroki 6.6 i 6.7, aż zostanie zaznaczona ostatnia ścieżka.
- Wygeneruj profile intensywności (Analyze → Gels → Plot Lanes).
- Użyj narzędzia linii prostej, aby zdefiniować linię bazową każdego piku, a następnie zmierz intensywność prążków za pomocą narzędzia różdżki (wand tool).
- Znormalizuj wartości względem kontroli załadunku.
Wyniki
Niniejszy protokół opisuje metodę Western blotting w celu monitorowania dynamiki LC3 w linii komórkowej raka trzustki pochodzącej z modelu KPC w różnych warunkach eksperymentalnych. Protokół pozwala na uzyskanie obrazów chemiluminescencyjnych LC3 oraz kontroli załadunku. W niniejszym badaniu jako kontrolę załadunku wykorzystano aktynę.
Przedstawiono dwa reprezentatywne zastosowania protokołu. Po pierwsze, komórki KPC kontrolne porównano z komórkami KPC traktowanymi gemcytabiną. Gemcytabina jest lekiem chemioterapeutycznym, o którym wcześniej donoszono, że indukuje autofagię w komórkach raka trzustki19. Rycina 2A przedstawia reprezentatywny immunoblot LC3 z zastosowaniem aktyny jako kontroli ładunku. Ilościowe wyniki uzyskane za pomocą analizy densytometrycznej w programie Fiji przedstawiono na Rycynie 2B. Poziomy LC3-II znormalizowano do poziomu aktyny. W komórkach traktowanych gemcytabiną zaobserwowano istotny, 59% wzrost poziomów LC3-II, co jest zgodne z indukcją autofagii.
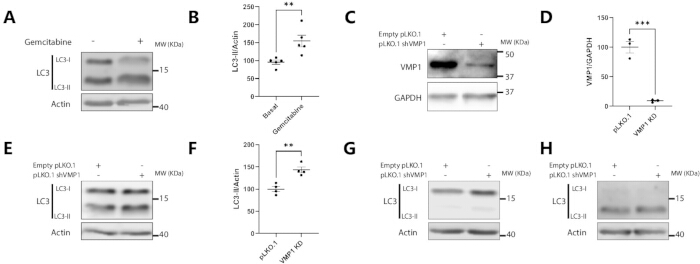
Rycina 2: Analiza immunoblottingu LC3 w komórkach raka trzustki pochodzących z linii KPC: (A-B) wpływ gemcytabiny, (C-F) downregulation VMP1 oraz (G-H) suboptimalne warunki techniczne. (A–B) Poziomy LC3 w warunkach bazalnych oraz po traktowaniu gemcytabiną. Komórki raka trzustki pochodzące z linii KPC traktowano 20 µM gemcytabiny przez 24 h lub pozostawiono nieleczone. Lizaty komórkowe poddano immunomarkowaniu dla LC3 oraz aktyny jako kontroli załadunku. (A) Przedstawiono reprezentatywne obrazy immunoblottingu dla LC3 i aktyny. (B) Wykres przedstawia kwantyfikację densytometrii prążka LC3-II znormalizowaną do aktyny. Dane przedstawiono jako średnia ± SEM. **p < 0.01 testem t Studenta dla prób niezależnych. n = 4 na warunek. (C–D) Walidacja wyciszenia VMP1 za pomocą shRNA. Poddano lizie i analizie komórki konstytutywnie eksponujące pusty plazmid pLKO.1 (pLKO.1) lub plazmid pLKO.1 kodujący shRNA nakierowane na sekwencję VMP1 myszy (VMP1 KD). (C) Reprezentatywny obraz Western blot dla VMP1, z GAPDH jako kontrolą załadunku. (D) Kwantyfikacja poziomów ekspresji VMP1 wykazująca ~90% redukcję w komórkach VMP1 KD. Dane przedstawiono jako średnia ± SEM. ***p < 0.001 testem t Studenta dla prób niezależnych. n=3 na warunek. (E–F) Wpływ downregulation VMP1 na akumulację LC3-II. Komórki raka trzustki pochodzące z linii KPC konstytutywnie eksponujące pusty plazmid pLKO.1 lub plazmid shVMP1 poddano lizie i immunomarkowaniu dla LC3 oraz aktyny jako kontroli załadunku. (E) Przedstawiono reprezentatywne obrazy immunoblottingu dla LC3 i aktyny. (F) Wykres przedstawia kwantyfikację densytometrii prążka LC3-II znormalizowaną do aktyny. Dane przedstawiono jako średnia ± SEM. **p < 0.01 testem t Studenta dla prób niezależnych. n = 5 na warunek. (G-H). Eksperymenty suboptimalne. Komórki raka trzustki pochodzące z linii KPC konstytutywnie eksponujące pusty plazmid pLKO.1 lub plazmid shVMP1 poddano lizie i immunomarkowaniu dla LC3 oraz aktyny jako kontroli załadunku. (G) Reprezentatywne obrazy immunoblottingu dla LC3 i aktyny uzyskane z lizatów przygotowanych przy użyciu buforu do lizy o niskim stężeniu detergentu. (H) Reprezentatywne obrazy immunoblottingu dla LC3 i aktyny, w których LC3 wykryto przy użyciu przeciwciała pierwszorzędowego, którego reaktywność z myszą nie jest gwarantowana. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
Drugi eksperyment przeprowadzono z użyciem komórek raka trzustki pochodzących z modelu KPC, które konstytutywnie wyrażały albo pusty plazmid pLKO.1 (pLKO.1), albo plazmid pLKO.1 kodujący shRNA skierowane przeciwko sekwencji mysiego VMP1 (VMP1 KD). W pierwszej kolejności zweryfikowano skuteczność obniżenia poziomu ekspresji VMP1. Na Ryc. 2C przedstawiono reprezentatywny immunoblot VMP1 z GAPDH jako kontrolą ładowania, a Ryc. 2D ilościowo obrazuje 90% redukcję ekspresji VMP1 w komórkach VMP1 KD. Następnie w komórkach tych oceniono poziomy LC3-II. Oczekiwano wzrostu akumulacji LC3-II, ponieważ VMP1 jest niezbędny do tworzenia autofagosomów. Chociaż obniżenie poziomu VMP1 nie zapobiega konwersji LC3-I do LC3-II, upośledza ono tworzenie autofagosomów i późniejszą degradację ładunku, co prowadzi do akumulacji LC3-II11,15. Reprezentatywne immunobloty LC3 i aktyny przedstawiono na Ryc. 2E, a ilościowe określenie stosunku LC3-II/aktyna zaprezentowano na Ryc. 2F>. W komórkach VMP1 KD zaobserwowano istotny, 43% wzrost poziomu LC3-II w porównaniu z kontrolami pLKO.1.
Wyniki te wykazują, że opisany protokół umożliwia wiarygodne wykrywanie i oznaczanie ilościowe poziomu LC3-II w modelu komórek raka trzustki pochodzących z myszy KPC. Niemniej jednak, niewielkie odstępstwa od protokołu mogą prowadzić do uzyskania nieoptymalnych rezultatów.
Ponieważ LC3-II jest lipidową formą LC3, skuteczna ekstrakcja wymaga zastosowania buforu do lizy zawierającego odpowiednie stężenie detergentów. Rysunek 2G przedstawia reprezentatywne immunobloty LC3 i aktyny uzyskane z tego samego modelu eksperymentalnego opisanego na Rysunku 2E–F (pLKO.1 versus VMP1 KD), ale z użyciem buforu do lizy o niskim stężeniu detergentu (50 mM Tris-HCl, pH 7.4, 250 mM NaCl, 25 mM NaF, 2 mM EDTA oraz 0.1% Triton X-100). Mimo że sygnał aktyny pozostał na akceptowalnym poziomie, sygnał LC3 był suboptymalny. Wyraźnie widoczny był jedynie prążek LC3-I, natomiast prążek LC3-II był ledwo wykrywalny i wyraźnie zredukowany w stosunku do LC3-I.
Kolejną ważną zmienną w immunoblotingu LC3 jest wybór przeciwciała pierwszorzędowego. Immunobloty przedstawione na rycinach 2A, 2B, 2E, 2F oraz 2G zostały wykonane przy użyciu przeciwciała pierwszorzędowego, które zapewniło silną detekcję LC3 w tym układzie doświadczalnym. W przeciwieństwie do nich, na rycinie 2H przedstawiono immunoblot LC3 wykonany z użyciem innego przeciwciała pierwszorzędowego, które dało suboptymalne wyniki. W tych warunkach LC3-I był ledwo wykrywalny, a sygnał LC3-II był znacznie słabszy niż w przypadku przeciwciała zastosowanego w poprzednich eksperymentach.
Dyskusja
Niniejszy artykuł opisuje optymalizację techniczną i standaryzację klasycznego protokołu immunoblotingu białka LC3 w komórkach raka trzustki pochodzących z linii KPC. Biorąc pod uwagę coraz bardziej rozpoznawalną rolę autofagii oraz białek związanych z autofagią w rozwoju i progresji raka trzustki23, ten zestandaryzowany schemat postępowania zapewnia niezawodne podejście do monitorowania dynamiki LC3. Protokół ten można zastosować do oceny puli autofagosomów w różnych warunkach eksperymentalnych, w tym podczas chemioterapii, stresu oksydacyjnego, hipoksji, stresu retikulum endoplazmatycznego oraz manipulacji genetycznych, takich jak nadekspresja, knockdown, knockout lub mutacja genów. Oprócz oceny dynamiki LC3, protokół można dostosować do badania bezpośrednich lub pośrednich oddziaływań między LC3 a białkami zainteresowania. Na przykład, z wykorzystaniem tego schematu można przeprowadzić immunoprecypitację białka docelowego, a następnie detekcję LC3 w eluarcie. Ponadto immunoblotting LC3 można zastosować do analizy pęcherzyków zewnątrzkomórkowych w kontekście autofagii sekrecyjnej, która jest rozwijającą się dziedziną o rosnącym znaczeniu w gruczolakoraku przewodowym trzustki24,25.
Jak zilustrowano na Rysunku 2G–H, kilka krytycznych etapów musi być starannie kontrolowanych, ponieważ niewielkie odchylenia mogą prowadzić do suboptimalnych wyników. Jednym z najważniejszych aspektów jest skład buforu do lizy. Wydajna ekstrakcja LC3-II wymaga buforu o stosunkowo wysokim stężeniu detergentu, takiego jak bufor RIPA lub podobna formulacja. Bufory o niższej zawartości detergentu, powszechnie stosowane w protokołach immunoprecypitacji w celu zachowania oddziaływań białko–białko, mogą nie zapewniać odpowiedniej solubilizacji LC3-II. W takich warunkach LC3-I może pozostać wykrywalny, podczas gdy LC3-II staje się trudny lub niemożliwy do wykrycia, co utrudnia interpretację danych.
Kolejnym krytycznym czynnikiem jest wybór przeciwciała pierwszorzędowego zwalidowanego dla badanego układu eksperymentalnego. Przedstawiona tutaj ocena techniczna ograniczyła się do porównania dwóch przeciwciał od tego samego producenta i nie stanowi kompleksowej walidacji wielu klonów lub dostawców. Niemniej jednak, uzyskane wyniki ilustrują, jak wydajność przeciwciał może się znacząco różnić w zależności od układów eksperymentalnych. Choć na podstawie tego ograniczonego porównania nie można sformułować ostatecznych wniosków dotyczących swoistości gatunkowej, suboptymalna wydajność alternatywnego przeciwciała ocenianego w tym modelu podkreśla znaczenie walidacji empirycznej zamiast polegania na przewidywanej reaktywności krzyżowej. Zgodnie z kartą charakterystyki producenta, przeciwciało to jest zwalidowane dla próbek ludzkich, podczas gdy reaktywność z mysią jest przewidywana na podstawie homologii sekwencji. Chociaż w komórkach mysich zaobserwowano słabą detekcję LC3 (Rycyna 2H), to samo przeciwciało wcześniej nie wygenerowało wykrywalnych sygnałów w tkance trzustki szczura oraz w pochodzących od szczura komórkach AR42J (dane nie pokazane). Obserwacje te podkreślają wagę walidacji wydajności przeciwciał w konkretnym badanym modelu biologicznym.
Dodatkowe parametry wymagające optymalizacji obejmują skład żelu oraz warunki elektroforezy. Żel rozdzielający 15% zapewnia odpowiednią separację LC3-I i LC3-II, gdy elektroforezę zakończono w czasie między dotarciem frontu barwnika do dolnej krawędzi żelu a migracją znacznika masy cząsteczkowej 10 kDa poza żel. W przeciwieństwie do tego, żele o niższym stężeniu, takie jak żele 7%, nie zapewniają wystarczającej rozdzielczości. Warunki transferu są równie istotne, ponieważ LC3 jest białkiem o niskiej masie cząsteczkowej. Niewystarczający czas transferu lub natężenie prądu mogą obniżyć wydajność transferu, natomiast nadmierny czas lub natężenie prądu mogą doprowadzić do utraty białka poprzez membranę. Stosowanie membran o większych rozmiarach porów może dodatkowo zwiększyć to ryzyko.
Dopuszczalne mogą być pewne modyfikacje protokołu. Podczas zbierania komórek zamiast końcówek do pipety P200 można zastosować komercyjne skrobaczki do komórek. Próbki można przetwarzać bezpośrednio po lizie zamiast je mrozić, pod warunkiem utrzymywania ich w lodzie. Można również stosować dostępne komercyjnie żele poliakryloamidowe, w tym żele gradientowe 4–20%. Alternatywne odczynniki blokujące, takie jak mleko jakości laboratoryjnej lub 1% BSA w TBS-T, mogą zastąpić opisany tutaj roztwór blokujący. Podobnie można zastosować alternatywne bufory do inkubacji przeciwciał, pod warunkiem wykluczenia azotku sodu z roztworów zawierających przeciwciała wtórne koniugowane z peroksydazą chrzanową, ponieważ hamuje on aktywność peroksydazy.
Protokół ten można również dostosować do innych układów eksperymentalnych, w tym do linii komórkowych pochodzących z różnych tkanek oraz lizatów tkankowych. Jednakże, ponieważ schemat postępowania został zoptymalizowany przede wszystkim dla komórek raka trzustki pochodzących z modelu KPC, jego szersza stosowalność powinna być rozważona z ostrożnością. Różnice w typie komórek, bazowym poziomie autofagii, profilach ekspresji białek oraz składzie próbek mogą znacząco wpływać na detekcję LC3. W związku z tym adaptacja do alternatywnych układów prawdopodobnie będzie wymagać dodatkowej optymalizacji, a kompatybilność przeciwciał z badanymi gatunkami powinna być zawsze zweryfikowana.
Należy również podkreślić fundamentalne ograniczenie immunoblottingu LC3. Sama akumulacja LC3-II jest niewystarczająca do jednoznacznego określenia stanu autofagii lub odróżnienia zwiększonej indukcji autofagii od upośledzonego oczyszczania autofagosomów. Chociaż LC3-II powstaje podczas indukcji autofagii, jest ono również degradowane w lizosomach jako element procesu autofagicznego. W konsekwencji zarówno nasilona autofagia, jak i upośledzony strumień autofagiczny na etapie po konjugacji LC3 mogą prowadzić do akumulacji LC3-II26.
Ograniczenie to zostało zilustrowane w eksperymentach przedstawionych na Rysunku 2A, B oraz Rysunku 2E, F, w których zaobserwowano podwyższone poziomy LC3-II w biologicznie odmiennych warunkach. W komórkach traktowanych gemcytabiną akumulacja LC3-II odzwierciedla aktywną indukcję autofagii, która wiąże się ze zwiększoną ekspresją VMP1 i nasiloną konwersją LC3-I do LC3-II11,19. Z kolei wyciszenie VMP1 upośledza dojrzewanie i oczyszczanie autofagosomów. W tych warunkach lipidacja LC3 pozostaje nienaruszona, lecz degradacja LC3-II jest zaburzona z powodu wadliwego strumienia autofagii, co prowadzi do akumulacji LC3-II mimo upośledzonego przebiegu autofagii22. Ponieważ tych odmiennych stanów biologicznych nie można rozróżnić wyłącznie za pomocą immunoblotingu LC3, do rygorystycznej oceny strumienia autofagii niezbędne są podejścia komplementarne, takie jak analiza SQSTM1/p62 i testy inhibicji lizosomalnej26.
W połączeniu z tymi komplementarnymi podejściami, immunoblotting LC3 pozostaje jedną z najbardziej dostępnych i informacyjnych metod monitorowania autofagii. Alternatywne techniki również mają swoje ograniczenia. Kwantyfikacja punktów LC3 (puncta) za pomocą immunofluorescencji27 nie pozwala na wiarygodne odróżnienie zwiększonej autofagii od upośledzonego przepływu (flux) i może być trudna do standaryzacji oraz automatyzacji. Jednak immunofluorescencja wymaga mniejszej ilości materiału biologicznego, co może być korzystne w przypadku ograniczonych próbek klinicznych, takich jak biopsje ludzkie. Dodatkowo, immunoblotting LC3 nie wymaga systemów reporterowych opartych na transfekcji, co pozwala uniknąć artefaktów związanych z nadekspresją białek. Wreszcie, konwencjonalna cytometria przepływowa nie posiada wystarczającej rozdzielczości, aby odróżnić LC3-I od LC3-II, co ogranicza jej przydatność w ocenie aktywności autofagicznej.
Oświadczenia
Autorzy oświadczają, że nie istnieją żadne konflikty interesów.
Podziękowania
This work was supported by grants from the Consejo Nacional de Investigaciones Científicas y Técnicas (CONICET) [PIP 2021–2023 GI-11220200101549CO], the Agencia Nacional de Promoción de la Investigación, el Desarrollo Tecnológico y la Innovación (Agencia I+D+i) [PICT-2021-I-A-00328], the Universidad de Buenos Aires [UBACyT 2023–2025, 20020220300232BA], and the Fundación Norberto Quirno, Ciudad de Buenos Aires.
The authors gratefully acknowledge The Company of Biologists for financial support through a Traveling Fellowship awarded by Disease Models & Mechanisms. This support contributed to the work arising from the funded visit. Further information about the charity is available at https://www.biologists.com/.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Skaner do blotów C-DiGit Blot Scanner | LI-COR BioScience | 3600 | Stosowany do detekcji chemiluminescencyjnej w kroku 5.6 |
| 10x roztwór soli fosforanowo-buforowanej (PBS) | Corning | 46-013-CM | Stosowany do przygotowania sterylnego 1x PBS do przemywania komórek przed pasażowaniem w kroku 1.1. |
| 2-merkaptoetanol (β-merkaptoetanol) | Sigma-Aldrich (Merck) | M3148 | Stosowany do przygotowania 4× buforu Laemmliego do próbek dla SDS-PAGE w kroku 3.8. |
| Mieszadło 3D 3D Shaker | DLAB | SK-D1807-E | Stosowane do inkubacji membran w roztworach blokujących oraz roztworach przeciwciał pierwszorzędowych i drugorzędowych, a także podczas etapów przemywania (kroki 4.6, 4.8, 4.9, 4.11, 4.12 i 4.13). |
| Płytka do hodowli komórkowej 6-dołkowa | SORFA | SCP-11-006 | Stosowana do wysiewu komórek w kroku 1.1. |
| Akrylamid | Sigma-Aldrich (Merck) | A8887 | Stosowany do przygotowania 15% żelu SDS-PAGE wymaganego w krokach 4.2–4.5. |
| Przeciwciało przeciwko dehydrogenazie gliceraldo-3-fosforanowej, mysie monoklonalne, klon 6C5 | Merck Millipore | MAB374 | RRID:AB_2107445 Reaktywność: człowiek, kot, świnia, mysz, królik, ryba, pies, szczur. Stosowane jako kontrola ładowania do oceny wydajności wyciszenia (ryciny 2C i 2D). |
| Przeciwciało anty-mysie IgG sprzężone z HRP | Cell Signaling Technology | 7076 | RRID: AB_330924. Stosowane do przygotowania roztworu przeciwciał drugorzędowych w kroku 4.10. |
| Przeciwciało anty-królicze IgG sprzężone z HRP | Cell Signaling Technology | 7074 | RRID: AB_2099233. Stosowane do przygotowania roztworu przeciwciał drugorzędowych w kroku 4.10. |
| Przeciwciało anty-β-aktynę (ACTB), mysie monoklonalne, AC-15 | Sigma-Aldrich (Merck) | A1978 | RRID:AB_476744 Reaktywność: owca, karp, kot, kura, szczur, mysz, Hirudo medicinalis, królik, pies, świnia, człowiek, bydło, świnka morska. Stosowane jako kontrola ładowania na ryc. 2A, 2B, 2E, 2F, 2G i 2H. |
| Błękit bromofenolowy | Sigma-Aldrich (Merck) | B0126 | Stosowany do przygotowania 4× buforu Laemmliego do próbek dla SDS-PAGE w kroku 3.8. |
| Kwas etylenodiaminotetraoctowy (EDTA) | Sigma-Aldrich (Merck) | E9884 | Stosowany do przygotowania buforu do lizy o niskiej zawartości detergentu (ryciny 2G i 2H). |
| Płodowa surowica bydlęca | NATOCOR | Lintc-634 | Stosowana do przygotowania pożywki kompletnej do hodowli komórek (kroki 1 i 2). |
| Fiji | Oprogramowanie open-source | N/A | Oprogramowanie do analizy obrazu |
| Glicerol | Sigma-Aldrich (Merck) | G5516 | Stosowany do przygotowania 4× buforu Laemmliego do próbek dla SDS-PAGE w kroku 3.8. |
| Glicyna | Sigma-Aldrich (Merck) | G7126 | Stosowana do przygotowania buforu do transferu w kroku 4.5. |
| Membrana PVDF do immunoblottingu, w rolce, 0.2 µm, 26 cm x 3.3 m | Bio-Rad | 1620177 | Stosowana do transferu w kroku 4.5. |
| Bufor blokujący Intercept (TBS) | LI-COR BioScience | 927-60001 | Stosowany do blokowania w kroku 4.6 oraz do przygotowania roztworów przeciwciał pierwszorzędowych i drugorzędowych w krokach 4.7 i 4.10. |
| Królicze przeciwciało monoklonalne LC3 A/B (D3U4C) | Cell Signaling Technology | 12741 | RRID: AB_2617131 Reaktywność: człowiek, mysz, królik. Stosowane do przygotowania roztworu przeciwciał pierwszorzędowych w kroku 4.7. |
| Królicze przeciwciało monoklonalne LC3B (D11) | Cell Signaling Technology | 3868S | RRID: AB_2137707 Reaktywność: człowiek. Stosowane jako przeciwciało pierwszorzędowe LC3 na ryc. 2H. |
| Metanol | Anedra | 6197 | Stosowany do aktywacji membrany PVDF i przygotowania buforu do transferu w kroku 4.5. |
| Jednostka filtrująca strzykawkowa Millex-HV, 0.45 μm PVDF | Merck Millipore | SLHV033RS | Stosowana do filtrowania pożywki zawierającej lentiwirusy (krok 1.1). |
| Miniaturowy cyfrowy blok grzejny | Labnet International, Inc. | D 5060075 | Stosowany do ogrzewania próbek w kroku 4.1. |
| System elektroforetyczny Mini-PROTEAN Tetra | Bio-Rad | 1658025FC | Stosowany do SDS-PAGE i transferu w krokach 4.2, 4.3 i 4.5. |
| shRNA MISSION celujące w mysi Vmp1 (TRCN0000279038) | Sigma-Aldrich (Merck) | SHCLND-NM_029478 | Stosowane do generowania stabilnych linii komórkowych z wyciszonym VMP1 (krok 1.1). |
| N,N'-metylenobisakrylamid (bis-akrylamid) | Sigma-Aldrich (Merck) | M7279 | Stosowany do przygotowania 15% żelu SDS-PAGE wymaganego w krokach 4.2–4.5. |
| Nabigem 1g Gemcytabina | Microsules Argentina | M3060584-3 | Stosowana do traktowania gemcytabiną w kroku 2. |
| Roztwór Pen-Strep | Sartorius | 03-031-1B | Stosowany do przygotowania pożywki kompletnej do hodowli komórek (kroki 1 i 2). |
| Zestaw do oznaczania białek Pierce BCA Protein Assay Kit | Thermo Fisher Scientific | 23227 | Stosowany do ilościowego oznaczenia białka (krok 3.7). |
| Tabletki z inhibitorami proteaz Pierce Protease Inhibitor Tablets | Thermo Fisher Scientific | A32953 | Stosowane do przygotowania buforu do lizy w kroku 3.2. |
| Polyethylenimine HCl MAX, liniowy (PEI MAX), MW 40,000 | Polysciences | 24765-1 | Stosowany do transfekcji plazmidami lentiwirusowymi (krok 1.1). |
| Chlorek potasu (KCl) | Sigma-Aldrich (Merck) | P9333 | Stosowany do przygotowania PBS w kroku 3.1. |
| Fosforan potasu jednodobazowy (KH2PO4) | Sigma-Aldrich (Merck) | P5655 | Stosowany do przygotowania PBS w kroku 3.1. |
| Zasilacz PowerPac Basic Power Supply | Bio-Rad | 1645050 | Stosowany do SDS-PAGE i transferu w krokach 4.2, 4.3 i 4.5. |
| Prebarwiona drabinka białkowa Prestained ProteinLadder | Genbiotech | PM201 | Stosowana do SDS-PAGE w krokach 4.2 - 4.4. |
| Puromycyna (roztwór 10 mg/mL) | InvivoGen | ant-pr-1 | Stosowana do selekcji stabilnie przetransdukowanych komórek (krok 1.1). |
| RPMI 1640 | Genbiotech | MC2012L | Stosowana do przygotowania pożywki kompletnej do hodowli komórek (kroki 1 i 2). |
| Chlorek sodu (NaCl) | Sigma-Aldrich (Merck) | S9888 | Stosowany do przygotowania PBS w kroku 3.1, buforów do lizy w kroku 3.2 oraz TBS w kroku 4.9. |
| Dodecylosiarczan sodu (SDS) | Sigma-Aldrich (Merck) | L3771 | Stosowany do przygotowania buforu do lizy w kroku 3.2 oraz 15% żelu SDS-PAGE wymaganego w krokach 4.2–4.5. |
| Fluorek sodu (NaF) | Sigma-Aldrich (Merck) | S7920 | Stosowany do przygotowania buforu do lizy o niskiej zawartości detergentu (ryciny 2G i 2H). |
| Fosforan sodu dwudobazowy (Na2HPO4) | Sigma-Aldrich (Merck) | S9763 | Stosowany do przygotowania PBS w kroku 3.1. |
| Wirówka Sorval ST 16R Centrifuge | Thermo Fisher Scientific | 75004380 | Stosowana do wirowania komórek w kroku 1.1 i lizatów w kroku 3.5. |
| Substrat chemiluminescencyjny SuperSignal West Pico PLUS | Thermo Fisher Scientific | 34577 | Stosowany do detekcji chemiluminescencyjnej w kroku 5.1. |
| Dygestorium biologiczne Thermo Scientific serii 1300, klasa A2, typ A2 | Thermo Fisher Scientific | 1386 | Stosowane do sterylnej obsługi hodowli komórkowych w krokach 1.1, 1.3 i 2.1. |
| Inkubator CO2 Thermo Scientific BB 150 | Thermo Fisher Scientific | BB150-2TCS-L | Stosowany do hodowli komórek w krokach 1.2 i 2.2. |
| Królicze przeciwciało monoklonalne TMEM49/VMP1 (D1Y3E) | Cell Signaling Technology | 12929 | RRID: AB_2714018 Reaktywność: człowiek, mysz, szczur. Stosowane jako przeciwciało pierwszorzędowe do weryfikacji wydajności wyciszenia VMP1 na ryc. 2C i 2D. |
| Tris (zasada) | Sigma-Aldrich (Merck) | T1503 | Stosowany do przygotowania buforu do transferu w kroku 4.5. |
| Wodorek trisu (Tris-HCl) | Sigma-Aldrich (Merck) | T3253 | Stosowany do przygotowania buforów do lizy w kroku 3.2, 4× buforu Laemmliego do próbek w kroku 3.8, 15% żelu SDS-PAGE wymaganego w krokach 4.2–4.5 oraz TBS w kroku 4.9. |
| Triton X-100 | Sigma-Aldrich (Merck) | T8787 | Stosowany do przygotowania buforów do lizy w kroku 3.2. |
| Trypsyna EDTA | Gibco | 11570626 | Stosowana do pasażowania komórek w kroku 1.1. |
Bibliografia
- Grasso D, Renna FJ, Vaccaro MI. Initial steps in mammalian autophagosome biogenesis. Front Cell Dev Biol. 2018;6:146.
- Galluzzi L, et al. Molecular definitions of autophagy and related processes. EMBO J. 2017;36(13):1811–1836.
- Wang Q, Sun Y, Li TY, Auwerx J. Mitophagy in the pathogenesis and management of disease. Cell Res. 2026;36(1):11–37.
- Debnath J, Gammoh N, Ryan KM. Autophagy and autophagy-related pathways in cancer. Nat Rev Mol Cell Biol. 2023;24(8):560–575.
- Altalbawy FMA, et al. Deciphering autophagy signaling in cancer: A paradigm shift from molecular classifications to clinical innovations. Semin Oncol. 2025;52(5):152397.
- Stoffel EM, Brand RE, Goggins M. Pancreatic cancer: Changing epidemiology and new approaches to risk assessment, early detection, and prevention. Gastroenterology. 2023;164(5):752–765.
- Kugel S, et al. SIRT6 suppresses pancreatic cancer through control of Lin28b. Cell. 2016;165(6):1401–1415.
- Hingorani SR, et al. Trp53R172H and KrasG12D cooperate to promote chromosomal instability and widely metastatic pancreatic ductal adenocarcinoma in mice. Cancer Cell. 2005;7(5):469–483.
- Molejon MI, Ropolo A, Re AL, Boggio V, Vaccaro MI. The VMP1-Beclin 1 interaction regulates autophagy induction. Sci Rep. 2013;3:1055.
- Ropolo A, et al. The pancreatitis-induced vacuole membrane protein 1 triggers autophagy in mammalian cells. J Biol Chem. 2007;282(51):37124–37133.
- Zhao YG, et al. The ER-localized transmembrane protein EPG-3/VMP1 regulates SERCA activity to control ER-isolation membrane contacts for autophagosome formation. Mol Cell. 2017;67(6):974–989.e6.
- Vanasco V, Ropolo A, Grasso D, Alvarez S, Vaccaro MI. VMP1-dependent selective mitophagy and mitochondrial fragmentation are protective cellular mechanisms in pancreatitis. Pancreatology. 2018;18(4 Suppl):S86–S87.
- Grasso D, et al. Zymophagy, a novel selective autophagy pathway mediated by VMP1-USP9x-p62, prevents pancreatic cell death. J Biol Chem. 2011;286(10):8308–8324.
- Ghanbarpour A, Valverde DP, Melia TJ, Reinisch KM. A model for a partnership of lipid transfer proteins and scramblases in membrane expansion and organelle biogenesis. Proc Natl Acad Sci U S A. 2021;118(16):e2101562118.
- Renna FJ, Gonzalez CD, Vaccaro MI. Decoding the versatile landscape of autophagic protein VMP1 in cancer: A comprehensive review across tissue types and regulatory mechanisms. Int J Mol Sci. 2024;25(7):3758.
- Lo Ré AE, et al. Novel AKT1-GLI3-VMP1 pathway mediates KRAS oncogene-induced autophagy in cancer cells. J Biol Chem. 2012;287(30):25325–25334.
- Gilabert M, et al. Novel role of VMP1 as modifier of the pancreatic tumor cell response to chemotherapeutic drugs. J Cell Physiol. 2013;228(9):1834–1843.
- Loncle C, et al. The pancreatitis-associated protein VMP1, a key regulator of inducible autophagy, promotes Kras(G12D)-mediated pancreatic cancer initiation. Cell Death Dis. 2016;7(7):e2295.
- Ropolo A, et al. A novel E2F1-EP300-VMP1 pathway mediates gemcitabine-induced autophagy in pancreatic cancer cells carrying oncogenic KRAS. Front Endocrinol (Lausanne). 2020;11:411.
- Tanida I, Ueno T, Kominami E. LC3 and autophagy. Methods Mol Biol. 2008;445:77–88.
- Kabeya Y, et al. LC3, a mammalian homologue of yeast Apg8p, is localized in autophagosome membranes after processing. EMBO J. 2000;19(21):5720–5728.
- Mizushima N, Yoshimori T. How to interpret LC3 immunoblotting. Autophagy. 2007;3(6):542–545.
- Li J, Chen X, Kang R, Zeh HJ, Klionsky DJ, Tang D. Regulation and function of autophagy in pancreatic cancer. Autophagy. 2021;17(11):3275–3296.
- Moresco P, et al. Signal peptide-independent secretion of keratin-19 by pancreatic cancer cells. Proc Natl Acad Sci U S A. 2025;122(27):e2426218122.
- Gonzalez CD, Resnik R, Vaccaro MI. Secretory autophagy and its relevance in metabolic and degenerative disease. Front Endocrinol (Lausanne). 2020;11:266.
- Klionsky DJ, et al. Guidelines for the use and interpretation of assays for monitoring autophagy (4th edition). Autophagy. 2021;17(1):1–382.
- Renna FJ, Herrera Lopez M, Manifava M, Ktistakis NT, Vaccaro MI. Evaluating autophagy levels in two different pancreatic cell models using LC3 immunofluorescence. J Vis Exp. 2023;(194):e65005. doi:10.3791/65005.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny