Niniejszy protokół opisuje izolację, oczyszczanie i hodowlę wysokiej czystości ludzkich komórek mieloidalnych/mikrogleju z tkanki mózgowej pobranej podczas szybkiej autopsji pośmiertnej od osób z wirusem niedoboru odporności u ludzi typu 1 (HIV-1) oraz bez niego. Stanowi on niezawodną platformę ex vivo do badania biologii komórek mieloidalnych/mikrogleju, rezerwuarów HIV w mózgu, neurostanów zapalnych oraz strategii leczenia HIV.
Artykuł metodologiczny
Izolacja mikrogleju mózgowego w celu badania persistencji wirusa niedoboru odporności u ludzi typu 1
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Opracowaliśmy i zoptymalizowaliśmy solidny protokół izolacji, hodowli i badania pierwotnych mieloidalnych komórek mózgu człowieka (BrMCs) z tkanek mózgowych pobranych podczas szybkich sekcji pośmiertnych od osób zakażonych i niezakażonych wirusem HIV-1 (HIV), w których >97,3% BrMCs stanowią mikroglej mózgowy (MG). W związku z tym, aby lepiej odzwierciedlić populacje komórkowe, izolowane BrMCs nazywamy MG lub BrMCs/MG. Metoda ta umożliwia kompleksowe badania ex vivo biologii mikrogleju, w tym jego roli w utrzymywaniu rezerwuarów HIV w mózgu, pośredniczeniu w neuroinflamacji i przyczynianiu się do uszkodzeń neuronów, a także ocenę strategii leczenia HIV.
Aby zachować żywotność komórek oraz integralność RNA i białek, tkanki mózgowe pobrano w ciągu 6 h po śmierci, bezpośrednio po szybkiej sekcji badawczej. Różne obszary, w tym kora czołowa, ciemieniowa i potyliczna, hipokamp oraz jądra podstawy, poddano trawieniu enzymatycznemu i kontrolowanej dysocjacji mechanicznej, a następnie wirowaniu w gradiencie gęstości , aby uzyskać żywotne zawiesiny pojedynczych komórek z efektywnym usunięciem resztek mieliny i lizą erytrocytów. Następnie BrMCs/MG oczyszczono za pomocą dwuetapowego podejścia izolacyjnego, obejmującego usuwanie limfocytów T CD3⁺, a następnie wzbogacanie za pomocą magnetycznych kuleczek CD11b⁺ w celu zapewnienia czystości i specyficzności.
Oczyszczone komórki mieloidalne hodowano w określonych warunkach z dodatkiem M-CSF, aby utrzymać ich żywotność i integralność funkcjonalną podczas przedłużonej hodowli ex vivo. Ta zoptymalizowana platforma stanowi wiarygodne i skalowalne rozwiązanie do późniejszych analiz molekularnych, immunologicznych i wirusologicznych rezerwuarów HIV w mózgu oraz powiązanych z nimi mechanizmów w BrMCs/MG.
Wprowadzenie
Mieloidalne komórki mózgu (BrMCs)/mikroglej stanowią główną populację komórek odporności wrodzonej w ośrodkowym układzie nerwowym (OUN)1,2,3. W warunkach prawidłowych nieustannie monitorują one mózg i wspomagają procesy takie jak pruning synaptyczny, usuwanie resztek komórkowych oraz wspieranie neuronów4,5,6. W obecności choroby mikroglej ulega aktywacji immunologicznej, co prowadzi do neurostanu zapalnego, który odgrywa kluczową rolę w neurodegeneracji w różnych schorzeniach OUN7,8,9. Podczas infekcji HIV-1 (HIV), BrMCs/mikroglej wraz z limfocytami T OUN i prawdopodobnie astrocytami stanowią główny rezerwuar HIV w mózgu; ci ostatni prawdopodobnie odgrywają mniejszą rolę w tworzeniu rezerwuarów HIV w OUN. Mikroglej zawiera latentnie zainfekowane, zintegrowane prowiralne DNA HIV, ale utrzymuje niską ekspresję HIV RNA, mimo skutecznej terapii antyretrowirusowej (ART)10,11,12. Trwała infekcja HIV w BrMCs/mikrogleju prowadzi do przewlekłego stanu zapalnego i wiąże się z HIV-zależnym zaburzeniem neurokognitywnym (HAND) nawet przy zastosowaniu nowoczesnej ART, co przejawia się objawami poznawczymi, behawioralnymi i motorycznymi u maksymalnie 50% osób żyjących z HIV (PWH)13,14,15,16. Zrozumienie funkcji trwale zainfekowanego HIV mikrogleju jest zatem jednym z kluczy do poznania molekularnego mechanizmu infekcji i latencji HIV, interakcji mikrogleju z astrocytami i innymi komórkami OUN, uszkodzeń neuronów oraz przebiegu choroby HAND, co jest krytyczne dla znalezienia celów terapeutycznych przeciwko neuroHIV11,12,17.
Istnieją jednak wyzwania techniczne w badaniu mikrogleju z wykorzystaniem ludzkiej tkanki mózgowej pobranej po śmierci. Wysoka zawartość mieliny, zwłaszcza w istocie białej, może zatrzymywać komórki i blokować filtry, co obniża odzysk komórek, chyba że mielina zostanie usunięta przed selekcją immunomagnetyczną18,19. Po śmierci osób z PWH markery powierzchniowe komórek, takie jak TMEM119 i P2RY12, mogą ulegać degradacji, co utrudnia dokładną identyfikację mikrogleju20,21. Ponadto komórki mieloidalne w mózgach zakażonych HIV obejmują monocyty obwodowe oraz makrofagi tkankowe, które dzielą niektóre wspólne markery z mikroglejem; w związku z tym konieczne są dodatkowe kroki w celu wzbogacenia czystej populacji BrMCs, w szczególności mikrogleju22,23.
Obecne podejścia do izolacji ludzkiej mikrogleju nie sprawdzają się w przypadku tkanek pośmiertnych zakażonych HIV. Sortowanie komórek aktywowane fluorescencją daje kompleksowe wyniki, ale wymaga kosztownego sprzętu, zajmuje więcej czasu i zapewnia niską wydajność komórek z niewielkich ilości cennych tkanek ludzkiego mózgu24,25. Immunopanning jest specyficzny, ale nie pozwala na jednoczesne opracowanie próbek z wielu obszarów mózgu i wymaga długiego czasu inkubacji, co nie jest odpowiednie dla tkanek pośmiertnych wymagających szybkiego przetworzenia po całonocnej przesyłce26,27. Ponadto żadna z tych metod nie pozwala na odzyskanie zarówno limfocytów T, jak i komórek mieloidalnych z tej samej próbki, co jest niezbędne do pełnego profilowania immunologicznego komórek OUN zakażonych HIV17,28.
Niniejszy protokół przedstawia powtarzalne, niezawodne i wydajne podejście do izolacji i wzbogacania mikrogleju oraz innych komórek odpornościowych OUN z tkanek ludzkiego mózgu pobranych pośmiertnie od osób zakażonych HIV. Kontrolowana dysocjacja mechaniczna w połączeniu z łagodnym trawieniem enzymatycznym (np. TrypLE Express i DNaza I) pozwala w dużej mierze zachować antygeny powierzchniowe i zminimalizować agregację komórek29,30. Mielinę usuwa się poprzez wirowanie w gradiencie gęstości Percoll, a następnie przeprowadza immunomagnetyczną separację limfocytów T CD3⁺ oraz komórek mieloidalnych CD11b⁺31,32. Co istotne, zastosowanie łagodnych warunków enzymatycznych pozwala zachować kluczowe markery mieloidalne, w tym CD11b i CD68, a także biomarkery specyficzne dla mikrogleju, takie jak TMEM119 i P2RY12, co umożliwia dokładną charakterystykę komórek OUN oraz analizy w obrębie szlaków sygnalizacyjnych33. Dwuetapowe podejście do selekcji pozwala również na uzyskanie frakcji limfocytów T CD3⁺ o wysokiej czystości, odpowiedniej do badań wirusologicznych i immunologicznych, co jest szczególnie istotne w kontekście NeuroHIV, biorąc pod uwagę rolę limfocytów T w rezerwuarze wirusa w OUN oraz uszkodzenia neurologiczne związane z HIV po infiltracji mózgu przez limfocyty T34,35.
Podsumowując, to dwuetapowe podejście sekwencyjne — początkowe usuwanie limfocytów T CD3⁺, a następnie wzbogacanie frakcji CD3-ujemnej w komórki mieloidalne CD11b⁺ — poprawia zarówno czystość komórek, jak i wydajność pozyskiwania komórek OUN, maksymalizując jednocześnie wykorzystanie tych cennych, ograniczonych i wartościowych próbek tkanek. Izolowane komórki nadają się do szerokiego zakresu dalszych zastosowań, w tym do sekwencjonowania RNA w masie (bulk RNA sequencing) i na poziomie pojedynczych komórek (single-cell RNA sequencing), cytometrii przepływowej, testów funkcjonalnych oraz analiz wirusologicznych, w tym do ilościowego oznaczania DNA/RNA HIV oraz testów namnażania wirusa w celu określenia rezerwuarów wirusa zdolnego do replikacji w komórkach odpornościowych rezydujących w OUN17,36,37.
Niniejszy protokół jest odpowiedni dla laboratoriów wyposażonych do obróbki tkanki mózgowej po śmierci w warunkach BSL-2+, ponieważ wiele osób żyjących z HIV (PWH) znajduje się pod wpływem supresji ART lub doświadczyło jedynie krótkoterminnego przerwania ART pod koniec życia. Do walidacji specyficzności BrMC/mikrogleju po izolacji wymagane są jedynie standardowe platformy do separacji immunomagnetycznej i cytometrii przepływowej. Po wprowadzeniu niewielkich modyfikacji można go również dostosować do badania chorób OUN, takich jak choroba Alzheimera, stwardnienie rozsiane, long COVID19 oraz urazowe uszkodzenie mózgu38,39,40. Protokół ten został zoptymalizowany również pod kątem izolacji komórek mózgowych z naczelnych (NHPs) zainfekowanych szczepami SIVmac251 lub SIVmac23912,41, a także z humanizowanych modeli mysich zakażenia lub latencji HIV, co zapewnia fizjologicznie istotny model zakażenia HIV w mózgu. W przeciwieństwie do ludzkich mózgów, modele zwierzęce te są łatwiej dostępne i stanowią cenny, uzupełniający zasób dla badań mechanistycznych i translacyjnych nad zakażeniem HIV, latencją HIV oraz powiązaną z nimi neuroHIV.
Protokół
UWAGA: Wszystkie tkanki ludzkie/NHP należy traktować w warunkach BSL-2. Podczas pracy z Percollem, buforem ACK i DMSO należy stosować odpowiednie środki ochrony osobistej, w tym fartuch, rękawiczki, maskę i osłonę twarzy. Odpady chemiczne i biologiczne należy utylizować zgodnie z wytycznymi instytucjonalnymi. Wszystkie jednorazowe narzędzia użyte podczas dysocjacji tkanek, takie jak skalpele, pipety i szalki Petriego, należy przepłukać 10% wybielaczem przed wyrzuceniem ich do worków na odpady biologiczne. Narzędzia wielokrotnego użytku, takie jak pęsety i nożyczki, należy przepłukać 10% SDS przed myciem i autoklawowaniem.
1. Pobieranie tkanki mózgowej
- Próbki ludzkie
UWAGA: Tkanki ludzkie wykorzystane w tej badaniu zostały pozyskane zgodnie z protokołami zatwierdzonymi przez Institutional Review Board (IRB) Uniwersytetu Kalifornijskiego w San Diego (UCSD; IRB nr 160563)12. Darczyńcami były osoby żyjące z HIV, które otrzymywały terapię antyretrowirusową (ART). Kluczowe cechy darczyńców, w tym wiek, płeć, odstęp czasu od śmierci (PMI) oraz status ART, zostały tutaj krótko podsumowane, a szczegółowy opis tych cech znajduje się w poprzedniej publikacji12.- Pobrać tkanki w czasie ≤6 h od momentu śmierci , aby zachować żywotność komórek oraz integralność RNA, i dostarczyć je do laboratorium przetwórczego w ciągu 24 h.
- Próbki NHP (naczelnych nie-ludzkich)
UWAGA: Makaki rezus (Macaca mulatta) były przetrzymywane w Emory National Primate Research Center (ENPRC, PROTO201700286) lub w California National Primate Research Center (CNPRC, UCD IACUC #22832). Opieka nad zwierzętami i procedury eksperymentalne były prowadzone zgodnie z regulacjami odpowiednich komisji Institutional Animal Care and Use Committees (IACUC) oraz były zgodne z wytycznymi instytucjonalnymi i federalnymi. Wszystkie placówki opieki nad zwierzętami są akredytowane przez Departament Rolnictwa USA oraz Association for Assessment and Accreditation of Laboratory Animal Care International (AAALAC).- Pobrać tkanki natychmiast po sekcji zwłok12.
- Pobieranie tkanek
UWAGA: Wszystkie czynności należy wykonywać w schłodzonych naczyniach wagowych umieszczonych na lodzie.- Pobrać od 2–20 g na region mózgu (np. kora czołowa, ciemieniowa, potyliczna, hipokamp, jądra podstawy), w zależności od dostępności tkanki.
- Umieścić tkanki w lodowatym medium DMEM/F12 uzupełnionym o ART: 100 nM Newirapiny, 200 nM Raltegraviru, 25 nM Darunawiru. Przechowywać tkanki w temperaturze 4 °C.
- Warunki transportu
- Przechowywać próbki w szczelnych probówkach w temperaturze 4 °C na lodzie.
- Transport probówek powinien zostać przeprowadzony przez certyfikowany personel zgodnie z przepisami UN3373 dla Kategorii B12. Przesłać próbki na lodzie do laboratorium przetwórczego w transporcie nocnym.
2. Przygotowanie tkanki
- Przenieść tkankę do probówek o pojemności 50 mL. Przemywać tkankę 10–15 razy, delikatnie odwracając probówki z 20–40 mL zimnego HBSS z DNazą (10 U/mL), aż nadfiltr stanie się przejrzysty.
UWAGA: Zabieg ten pozwala usunąć krew, zanieczyszczenia i resztki tkanek; należy upewnić się, że objętość cieczy jest wystarczająca, aby fragmenty tkanki mogły swobodnie poruszać się podczas płukania. - Usunąć i odrzucić opony mózgowe oraz duże naczynia krwionośne za pomocą sterylnej pęsety.
- Przenieść tkankę do nowej szalki Petriego i zapisać masę tkanki (bez masy naczynia) dla każdego regionu mózgu.
- Rozdzielić tkankę na fragmenty o wielkości ok. 1–2 mm za pomocą sterylnej pęsety w ok. 10 mL HBSS + DNaza I (10 U/mL).
UWAGA: Rozdrabnianie można przeprowadzić w szalce Petriego przy użyciu skalpela.
3. Trawienie enzymatyczne
- Przygotować mieszaninę do trawienia, mieszając 10 mL 1x rekombinowanego enzymu do dysocjacji komórek oraz DNase I (stężenie końcowe 10 U/mL).
- Podgrzać wstępnie wytrząsarkę rotacyjną do 37 °C, a rekombinowany enzym do dysocjacji komórek z DNase I (stężenie końcowe 10U/mL) w inkubatorze w temperaturze 37 °C.
- Przenieść tkankę w mieszaninie do trawienia z kroku 3.1 do kolb (T150 dla objętości > 50 mL; mniejsze kolby przy <50 mL) i inkubować na wytrząsarkach rotacyjnych w warunkach: 37 °C, 150 rpm, 30 min.
- Ostrożnie triturować, używając pipet 10 mL, a następnie 5 mL, poprzez wielokrotne zasysanie i wydmuchiwanie cieczy.
UWAGA: Należy unikać gwałtownego pipetowania. - Inkubować przez 5 min w temperaturze pokojowej, aby tkanka mogła osiąść.
- Zbiór komórek
- Zebrać nadosad w probówce 50 mL; jest to Zbiór nr 1. Do zebranego nadosadu dodać 10% FBS, aby zahamować aktywność enzymu.
- Resuspender pozostałą tkankę w HBSS + DNase I (10U/mL) + 10% FBS (10 mL/g tkanki). Ostrożnie triturować i przefiltrować przez sita 70–100 µm.
UWAGA: Jeśli trawienie enzymatyczne przebiegło prawidłowo, cała tkanka przejdzie przez sito. - Wirować przy 500 × g w temperaturze pokojowej przez 10 min; jest to Zbiór nr 2.
UWAGA: Aby zmaksymalizować odzysk, należy pozwolić zawiesinie osiąść i przenieść do nowej probówki tylko nadosad.
- Przetwarzanie końcowe
- Wirować zebrane frakcje (C1 i C2) przy 500 × g przez 10 min.
- Odlać nadosady. Połączyć osady komórkowe z C1 i C2 w jednej probówce.
4. Usuwanie resztek mieliny (gradient Percoll)
- Przygotować izotoniczny Percoll (SIP), mieszając 9 części Percollu z 1 częścią 10x HBSS. Przygotować taką ilość, aby uzyskać ok. 2,5 ml/g tkanki.
- Przygotować 35% roztwór roboczy Percoll, mieszając 3,5 ml SIP z 5,5 ml 1x HBSS. Przygotować ilość taką, aby uzyskać ok. 4,5 ml/g tkanki.
- Separacja gęstościowa
- Resuspender osad komórkowy uzyskany w kroku 3.7.2 w 35% Percollu. Należy użyć około 4,5 ml 35% Percollu na gram pierwotnej masy tkanki (tj. masy tkanki zmierzonej przed dysocjacją).
- UWAGA: Resuspender komórki w 35% Percoll w probówce 50 ml (maksymalnie 30 ml na probówkę). W przypadku dużych tkanek podzielić komórki pomiędzy kilka probówek 50 ml.
- Ostrożnie przykryj zawartość każdej probówki 10 ml 1x HBSS. Inkubuj przez 5 min na lodzie lub w temperaturze 4 °C.
- Wirować przy 800 obr./min × g, 45 min, 4 °C (brak hamowania podczas zwalniania).
- Odzyskiwanie warstwy
- Ostrożnie odlej supernatant i warstwę mieliny, nie naruszając dolnej fazy pośredniej.
- Przenieść osad oraz interfazę (znajdującą się poniżej warstwy mieliny zawierającej mieszane komórki mózgu i frakcję Percoll) do nowej probówki stożkowej o pojemności 50 ml, aby uniknąć przeniesienia zanieczyszczeń.
- Rozcieńczanie i płukanie
- Dodać HBSS w stosunku 3:1 (np. 30 ml HBSS na 10 ml zebranej zawiesiny), aby rozcieńczyć Percoll (rozcieńczenie ok. 3x).
- Wirować z prędkością 1 000 × g, 10 min w temp. 4 °C (należy zastosować pełne hamowanie i przyspieszenie).
- Całkowicie usuń supernatant.
- Lizis erytrocytów i liczenie komórek
- Potraktować płytkę z komórkami z kroku 4.5.3 buforem ACK (5 ml, 10 min, 37 °C).
- Policzyć żywe komórki przy użyciu błękitu trypanu.
- UWAGA: Przewidywana wydajność: ~0,1–1 × 10⁶ liczba komórek OUN/g tkanki, w zależności od stanu tkanek.
- Dodać 10 ml PBS w celu inaktywacji buforu lizującego ACK. Wirować przez 500 × g przez 5 min.
UWAGA: Opcjonalny przystanek: Komórki można hodować przez noc przed sortowaniem przy gęstości 0,5–1 × 10⁶ komórek/ml pożywki (DMEM/F-12, dodatek glutaminy z pirogronianem sodu (500 ml), 10% inaktywowana ciepłem FBS, 1x bufor HEPES, 1x antybiotyk-antymykotyk (5,5 ml roztworu stokowego 100x), 10 ng/ml MCSF (roztwór stokowy 1000x).
Po zakończeniu dysocjacji tkanki, lizy erytrocytów, liczenia komórek oraz opcjonalnej nocnej hodowli opisanych powyżej kroków, CD3+ oraz CD11b+ populacje komórek izolowano przy użyciu dostępnych komercyjnie zestawów do izolacji komórek zgodnie z instrukcjami producenta. Szczegółowe informacje dotyczące zestawów, odczynników oraz pełnej procedury izolacji znajdują się w Tabela materiałówz krótkim opisem schematu izolacji przedstawionym poniżej.
5. Izolacja limfocytów T CD3⁺ (selekcja pozytywna)
UWAGA: Najpierw wyizoluj CD3+ z przygotowanej zawiesiny pojedynczych komórek, używając zestawu do immunomagnetycznej selekcji pozytywnej CD3 w formacie uwalniania (patrz Tabela materiałów). Zachowaj obie frakcje, CD3+ oraz CD3-, uzyskane w tej sekcji. Frakcja CD3- jest wymagana do Kroku 6.
- Przygotuj bufor uwalniający.
- Przygotować 1x bufor uwalniający poprzez rozcieńczenie 40x koncentratu buforu uwalniającego w buforze do separacji komórek w dniu użycia i przechowywać w temperaturze 4°C.6 °C lub w lodzie.
UWAGA: Należy przygotować 2,5 ml buforu uwalniającego 1x dla każdej próbki poddawanej obróbce.
- Przygotować 1x bufor uwalniający poprzez rozcieńczenie 40x koncentratu buforu uwalniającego w buforze do separacji komórek w dniu użycia i przechowywać w temperaturze 4°C.6 °C lub w lodzie.
- Przygotować próbkę komórek i oznakować ją za pomocą koktajlu selekcyjnego.
- Resuspender pellet komórkowy z kroku 4.6.3 w 1 × 10⁸ komórek/ml w buforze do separacji komórek w 5-mililitrowej polistyrenowej probówce z zaokrąglonym dnem.
- Dodaj koktajl selekcyjny CD3 do próbki w 100 µL na ml próbki. Próbkę delikatnie wymieszać i inkubować przez 3 min w temperaturze pokojowej.
- Oznakuj próbkę cząsteczkami magnetycznymi.
- Wymieszać cząsteczki magnetyczne w wstrząsarce wortexowej przez 30 s bezpośrednio przed użyciem. Dodać cząsteczki magnetyczne do próbki w 100 µL na ml na próbkę. Delikatnie wymieszać próbkę i inkubować przez 3 min w temperaturze pokojowej.
- Dopełnić objętość próbki do 2 ml za pomocą buforu do separacji komórek i wymieszać, delikatnie pipetując zawiesinę w górę i w dół dwa lub trzy razy.
- Izolacja CD3+ reakcja z zastosowaniem separacji magnetycznej.
- Umieść otwartą probkę z próbką w magnetycznym separatorze komórek i inkubuj przez 5 min w temperaturze pokojowej.
- UWAGA: Komórki związane z cząsteczkami magnetycznymi stanowią frakcję CD3+ frakcja, a pozostałe przyczepiają się do ścianki probówki wewnątrz pola magnetycznego; nie związany supernatant stanowi frakcję CD3- frakcja
- Nie wyjmując probówki z separatora magnetycznego, przenieść nadsącz pipetą do czystej, oznakowanej probówki stożkowej o pojemności 15 ml przeznaczonej dla CD3- frakcja
- Wyjąć probówkę z separatora magnetycznego i delikatnie resuspendować zatrzymane komórki w 2 ml buforu do separacji komórek.
- Powtórz kroki od 5.4.1 do 5.4.3, wykonując łącznie trzy 5-minutowe separacje magnetyczne, łącząc wszystkie nadsączki w jednej probówce CD3- probówka do frakcji
- Uwolnienie CD3+ frakcja oddzielona od cząsteczek magnetycznych.
- Do zatrzymanych komórek należy dodać 2,5 ml buforu uwalniającego 1x (przygotowanego w kroku 5.1.2) i wymieszać, delikatnie pipetując zawiesinę w górę i w dół dwa lub trzy razy. Zawiesinę inkubować przez 3 min w temperaturze pokojowej.
- Wstaw otwartą probówkę do magnetycznego separatora komórek i inkubuj przez 5 min w temperaturze pokojowej.
- Nie wyjmując probówki z separatora magnetycznego, przenieś supernatant pipetą do czystej, opisanej probówki stożkowej o pojemności 15 ml przeznaczonej dla CD3.+ frakcja
UWAGA: Bufor uwalniający oddziela cząsteczki magnetyczne od znakowanych komórek; otrzymany nadsącz stanowi oczyszczoną frakcję CD3+ frakcję, podczas gdy pozostałe cząsteczki magnetyczne pozostają związane ze ścianką probówki w polu magnetycznym i zostają usunięte.
- Liczenie komórek i kriokonserwacja
- Policz komórki i zarchiwizuj CD3+ podzielenie na aalikwoty poprzez szybkie zamrażanie w -80 °C po zamrożeniu pozostałych komórek w mieszaninie do kriokonserwacji (90% FBS + 10% DMSO) przez 24 h w medium mrożącym na bazie izopropanolu, a następnie przeniesieniu próbki do ciekłego azotu.
6. Izolacja komórek mieloidalnych CD11b⁺ (z frakcji CD3⁻)
UWAGA: Frakcja CD3- zachowana z kroku 5.4.4 została poddana drugiemu etapowi immunomagnetycznej selekcji pozytywnej w celu wyizolowania mieloidalnych komórek CD11b+ przy użyciu magnetycznych mikrokulek anty-CD11b i separatora magnetycznego w formacie kolumnowym (patrz Tabela materiałów).
- Przygotowanie buforu do separacji i oznaczenie liczby komórek.
- Przygotować 1x bufor do separacji oparty na BSA poprzez rozcieńczenie stężenia 20x w izotonicznym roztworze płuczącym i przechowywać przygotowany bufor w niskiej temperaturze (4–8 °C) do momentu użycia.
- Oznaczyć całkowitą liczbę komórek we frakcji CD3 przy użyciu hemocytometru lub automatycznego licznika komórek.
- Znakowanie komórek magnetycznymi mikrokuleczkami anty-CD11b.
- Wirować zawiesinę komórkową z prędkością 300 × g przez 10 min i całkowicie odessać nadsącz.
- Resuspender osad komórkowy w 80 µL 1x buforu do separacji opartego na BSA na każde 1 × 10⁷ wszystkich komórek.
- Dodać 20 µL magnetycznych mikrokuleczek anty-CD11b na każde 1 × 10⁷ wszystkich komórek, dobrze wymieszać i inkubować przez 15 min w temperaturze 4–8 °C.
- UWAGA: Inkubacja na mokrym lodzie zamiast w lodówce może wymagać dłuższego czasu inkubacji. Inkubacja w wyższych temperaturach lub przez czas dłuższy niż zalecany może zwiększyć ryzyko nieswoistego znakowania komórek.
- Przepłukać znakowane komórki, dodając 1 mL 1x buforu do separacji na każde 1 × 10⁷ komórek, wirować z prędkością 300 × g przez 10 min i całkowicie odessać nadsącz.
- Resuspender do 1 × 10⁸ wszystkich komórek w 500 µL buforu do separacji.
- Przeprowadzenie magnetycznej separacji kolumnowej.
- Umieścić kolumnę do separacji magnetycznej w separatorze magnetycznym i zrównoważyć ją, płucząc 500 µL 1x buforu do separacji w przypadku kolumny o małej objętości lub 1 mL 1x buforu do separacji w przypadku kolumny o dużej objętości; odrzucić płuczynkę.
UWAGA: Stosować kolumnę o małej objętości, gdy próbka zawiera niewielką całkowitą liczbę komórek. Stosować kolumnę o dużej objętości dla próbek zawierających dużą liczbę komórek, takich jak preparaty pochodzące ze śledziony lub połączone preparaty odpornościowe. - Umieścić czystą, okrągłodenna probówkę polistyrenową o pojemności 5 mL pod zrównoważoną kolumną i nanieść 500 µL (kolumna o małej objętości) lub 1 mL (kolumna o dużej objętości) zawiesiny znakowanych komórek na górę kolumny.
- Po całkowitym wprowadzeniu próbki do kolumny, przemyć kolumnę trzy razy, dodając 500 µL 1x buforu do separacji na każde płukanie w przypadku kolumny o małej objętości lub 1 mL na każde płukanie w przypadku kolumny o dużej objętości. Każde kolejne płukanie dodawać dopiero po opróżnieniu zbiornika kolumny.
UWAGA: Połączony nadsącz zebrany w krokach 6.3.2 i 6.3.3 stanowi nieznakowaną frakcję CD11b-. - Wyjąć kolumnę z separatora magnetycznego i umieścić ją na czystej, opisanej probówce polistyrenowej o pojemności 5 mL przeznaczonej dla frakcji CD11b+.
- Nanieść pipetą 1 mL (kolumna o małej objętości) lub 2 mL (kolumna o dużej objętości) 1x buforu do separacji na górę kolumny i natychmiast wypłukać znakowane komórki do probówki zbiorczej, mocno dociskając tłok dołączony do kolumny.
- Umieścić kolumnę do separacji magnetycznej w separatorze magnetycznym i zrównoważyć ją, płucząc 500 µL 1x buforu do separacji w przypadku kolumny o małej objętości lub 1 mL 1x buforu do separacji w przypadku kolumny o dużej objętości; odrzucić płuczynkę.
- Ilościowe oznaczenie i dalsza obróbka frakcji CD11b+
- Policzyć komórki z obu frakcji (CD11b+ i CD11b-) i przechować alikwot CD11b- poprzez gwałtowne zamrożenie w temperaturze -80 °C po kriokonserwacji pozostałych komórek w mieszaninie kriogenicznej (90% FBS + 10% DMSO) przez 24 h w medium mrożącym opartym na izopropanolu, a następnie przenieść próbkę do ciekłego azotu.
- Wykorzystać komórki CD11b+ do dalszych eksperymentów.
Wyniki
Zoptymalizowany schemat postępowania opisany w niniejszym protokole umożliwia odtwarzalne izolowanie żywych, silnie wzbogaconych limfocytów T oraz BrMCs/mikrogleju z tkanek ludzkiego mózgu pobranych po śmierci od osób zakażonych wirusem HIV. Prawidłowe wykonanie protokołu potwierdzane jest poprzez szereg punktów kontrolnych jakości, w tym ocenę żywotności komórek, kwantyfikację wydajności oraz charakterystykę immunofenotypową na kluczowych etapach. Reprezentatywne wyniki z udanego eksperymentu opisano poniżej.
Dysocjacja tkanki i odzysk komórek
Jak przedstawiono na Rysunku 1A, po dysocjacji mechanicznej i wirowaniu w gradiencie gęstości, prawidłowo przetworzona próbka powinna przynieść wizualnie przejrzysty osad z minimalną ilością pozostałości mieliny po wirowaniu w Percollu. W reprezentatywnych eksperymentach z wykorzystaniem tkanek mózgowych pobranych podczas szybkiej autopsji osób żyjących z HIV (PWH), całkowita liczba uzyskanych komórek przed selekcją immunomagnetyczną zazwyczaj mieści się w zakresie od 8,0 × 10⁴ do 1,0 × 10⁶ komórek na gram tkanki mózgowej, co jest wartością znacznie niższą niż uzyski z tkanek śledziony (~5 × 10⁷ komórek/g) (Tabela 1), co odzwierciedla naturalne różnice biologiczne między tymi tkankami.
Niższe wydajności lub zmniejszona żywotność są często związane z przedłużonymi odstępami czasu po śmierci (>24 h), nieoptymalnymi warunkami przechowywania tkanek lub nadmierną siłą mechaniczną podczas homogenizacji. W takich przypadkach warstwa mieliny po wirowaniu w gradiencie Percoll wydaje się grubsza i bardziej rozproszona, a interfaza zawierająca komórki OUN jest mniej wyraźnie zdefiniowana. Niepełne usunięcie warstwy mieliny (krok protokołu 4.4) może prowadzić do zanieczyszczenia szczątkami mieliny, które podczas liczenia metodą wykluczania błękitu trypanu mogą zostać błędnie zidentyfikowane jako martwe komórki. Zanieczyszczenie to może również upośledzać późniejsze znakowanie przeciwciałami, co obniża wydajność separacji magnetycznej. Jeśli podejrzewa się przeniesienie mieliny, zaleca się dodatkowy etap wirowania w gradiencie Percoll przed selekcją immunomagnetyczną.
frakcja limfocytów T CD3+
Etap selekcji pozytywnej komórek T CD3⁺ służy dwóm celom: wzbogaceniu frakcji komórek T do równoległych analiz komórek OUN oraz usunięciu naciekających limfocytów T z frakcji wzbogaconej w komórki mieloidalne, aby wykluczyć potencjalne zanieczyszczenie komórkami T w izolowanych komórkach mieloidalnych. W reprezentatywnych eksperymentach frakcja CD3⁺ stanowiła około 2–8% wszystkich izolowanych komórek (około 1 × 10⁴ komórek/g tkanki) (Tabela 1), co jest zgodne z wcześniejszymi doniesieniami wskazującymi na ograniczony i niski poziom infiltracji komórek T w tkankach OUN zainfekowanych HIV.
Wzbogacanie, charakterystyka i hodowla ex vivo komórek CD11b⁺ BrMC
Po usunięciu komórek CD3⁺, frakcję CD3⁻ poddano selekcji CD11b⁺ przy użyciu magnetycznych mikrokulek. Jak wykazano wcześniej(12), procedura ta pozwoliła na wzbogacenie BrMCs CD11b⁺ do poziomu 95,2%, w porównaniu do 28,4% we frakcji przed selekcją. Wysoko czuła metoda RT-qPCR dla markera limfocytów T CD3E (zdolna do wykrycia jednej komórki T w milionie BrMCs) nie wykazała obecności komórek T w izolowanych BrMCs/mikrogliach(12), co potwierdziło wysoką czystość preparatu i wykluczyło zanieczyszczenie limfocytami T.
Oczyszczone BrMC CD11b⁺ hodowano następnie w pożywce do komórek mikroglejalnych przez maksymalnie 2 tygodnie, aby umożliwić regenerację komórek i ich przywieranie w celu zainicjowania wzrostu. Jak pokazano na Rysunku 1B, wyizolowane ludzkie BrMC utworzyły monowarstwę już w 5. dniu po izolacji i wykazywały morfologię dwubiegunową. Komórki te są teraz gotowe do pomiarów ex vivo, charakterystyki oraz dalszych analiz funkcjonalnych. Reprezentatywna analiza czystości frakcji CD11b⁺ wyizolowanej z mózgu NHP metodą cytometrii przepływowej przedstawiona jest na Rysunku 2A, wykazując, że 97,3% komórek koekspresowało CD11b i TMEM119. Czystość preparatów BrMC zarówno ludzkich, jak i innych NHP została opisana wcześniej12. W tych analizach frakcja CD11b⁺ została wzbogacona z 28,4% do 95,5%, a komórki TMEM119⁺ stanowiły do 95,9% wyizolowanej populacji z próbek ludzkich. Komórki te określamy jako mikroglej, choć niewielka ich część może reprezentować inne populacje mieloidalne bytujące w mózgu.
Podobną procedurę można zastosować do izolacji komórek T CD3⁺ oraz komórek mieloidalnych CD11b⁺ (SMCs) ze śledziony (Tabela 1). Ocena czystości wykazała ~98,9% komórek CD3+ oraz 99,3% komórek CD11b+ (Rycina 2B,C). Te żywe populacje komórek (Rycina 2E,F) mogły być utrzymywane w hodowli, co umożliwiło przeprowadzenie porównawczych analiz parzystych z izolowanymi komórkami OUN (Rycina 2D).
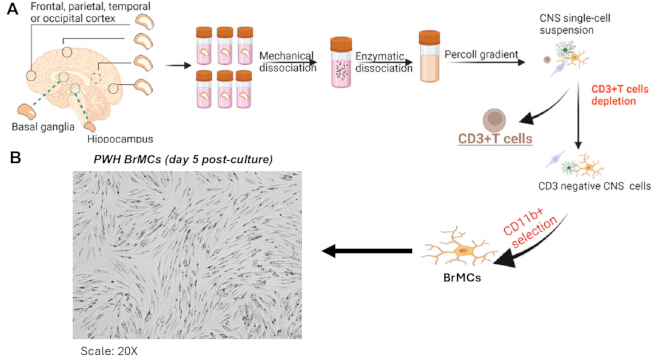
Rycina 1. Dwuetapowa sekwencyjna procedura izolacji w celu oczyszczenia BrMCs. (A) Schemat dwuetapowej procedury izolacji komórek OUN w celu oczyszczenia CD11b⁺ BrMCs. (B) Morfologia BrMCs (powiększenie 100x) po 5 dniach hodowli wykazuje skuteczną adhezję MG do naczynia. Skróty: BrMCs = komórki mieloidalne mózgu; CNS = ośrodkowy układ nerwowy (OUN); MG = mikroglej. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
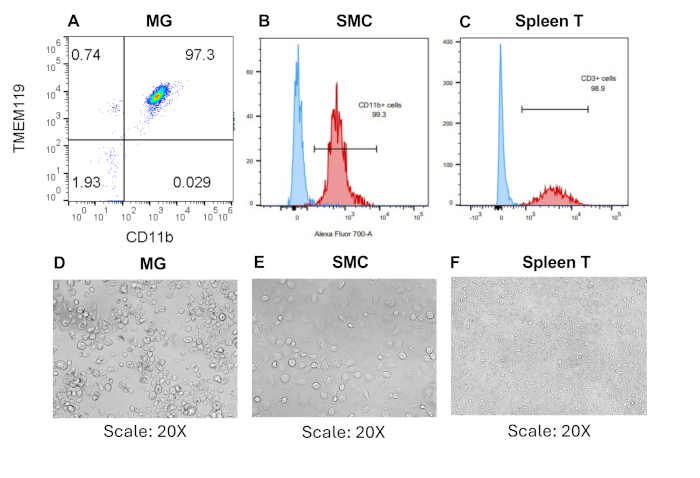
Rycina 2. Pomyślna izolacja komórek T oraz komórek mieloidalnych śledziony. (A-C) Analiza cytometryczna frakcji CD3⁺ i CD11b⁺ z użyciem wskazanych przeciwciał. (D-F) Reprezentatywne zdjęcia (na dole) przedstawiają mikroglej, komórki T CD3⁺ oraz komórki mieloidalne śledziony 7 dni po hodowli po izolacji z mózgu i śledziony (Skala: 20x). Skróty: SMCs = komórki mieloidalne śledziony; MG = mikroglej. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
| Region | Masa tkanki (g) | Przed izolacją | Limfocyty T CD3+ | CD11b+ BrMCs/SMC | |||
| PWH | żywe komórki | komórek/g tkanki | żywe komórki | komórek/g tkanki | żywe komórki | komórek/g tkanki | |
| FCP | 18.25 | 8.82E+06 | 4.83E+05 | 7.30E+05 | 1.33E+04 | 2.82E+06 | 1.55E+05 |
| PCT | 4.1 | 3.53E+05 | 8.61E+04 | 1.20E+05 | 2.93E+04 | ||
| TCX | 16 | 4.15E+06 | 2.59E+05 | 2.79E+06 | 1.74E+05 | ||
| OCC | 4.24 | 1.75E+06 | 4.13E+05 | 4.50E+05 | 1.06E+05 | ||
| CRB | 11.4 | 4.15E+06 | 3.64E+05 | 2.64E+06 | 2.32E+05 | ||
| H | 1 | 1.23E+06 | 1.23E+06 | 6.00E+04 | 6.00E+04 | ||
| SPL | 5.25 | 2.82E+08 | 5.37E+07 | 2.98E+07 | 5.68E+06 | 9.60E+06 | 1.83E+06 |
Tabela 1: Wydajność każdego typu komórek po dwuetapowej izolacji komórek OUN.
Dyskusja
Aby uzyskać powtarzalne dane przy użyciu tego protokołu, ważne jest dokładne przestrzeganie każdego kroku. Pominięcie lub pośpiech przy dowolnym etapie może obniżyć wydajność, żywotność i czystość komórek. Najbardziej krytycznym czynnikiem przed analizą jest czas przetwarzania tkanek po śmierci42. Tkankę mózgu człowieka należy opracować tak szybko, jak to możliwe, idealnie w ciągu 6–12 h. Dłuższy czas oczekiwania powoduje degradację antygenów powierzchniowych mikrogleju, takich jak TMEM119 i P2RY12, oraz zmniejsza żywotność komórek20. Aby tego uniknąć, kluczowe jest zapewnienie sprawnego transportu tkanek i ich natychmiastowego przechowywania w temperaturze 4 °C w HBSS z DNase I.
Dysocjację mechaniczną należy dostosować z dużą ostrożnością43. Zbyt intensywna homogenizacja prowadzi do rozpadu komórek i uwalniania DNA, co powoduje tworzenie się grudek oraz obniża zarówno wydajność, jak i efektywność kolumny44. Jeśli tkanki nie zostaną wystarczająco zhomogenizowane, żywe komórki pozostaną uwięzione w fragmentach tkanki. Dodanie DNazy I do medium dysocjacyjnego pomaga zapobiec tworzeniu się grudek45. Zazwyczaj skuteczne jest zastosowanie od trzech do czterech cykli rozcierania z płukaniem pomiędzy nimi. W przypadku wirowania w gradiencie gęstości Percoll ważne jest ścisłe przestrzeganie ustawień wirówki i nieużywanie hamulca, ponieważ spowoduje to wymieszanie warstw i zniszczy separację komórek45. Podczas dodawania HBSS do zawiesiny Percoll, HBSS należy wlewać powoli po ściance probówki, aby zachować rozdzielenie warstw. Jeśli badacze nie mają doświadczenia w tej procedurze, zaleca się przeprowadzenie ćwiczeń z użyciem kolorowych roztworów przed wykorzystaniem cennych tkanek. Podczas separacji magnetycznej na kolumnie CD11b+ komórki oraz wszystkie bufory powinny być utrzymywane w temperaturze 4–8 °C. Jeśli podczas inkubacji z mikrokuleczkami temperatura wzrośnie powyżej tej wartości, może to doprowadzić do nieswoistego znakowania, cappingu przeciwciał oraz pochłaniania kuleczek, co znacząco obniży czystość i efektywność selekcji33.
Protokół ten można dostosować do różnych typów tkanek lub konfiguracji laboratoryjnych. Jeśli tkanka zawiera wiele erytrocytów, na przykład w przypadku niepełnej perfuzji serca, przed wirowaniem w gradiencie Percoll można dodać etap lizy ACK, aby je usunąć i poprawić separację46. Inkubacja z ACK nie powinna być prowadzona przez długi czas, ponieważ może to obniżyć żywotność leukocytów47. Jeśli wydajność pozostaje niska, należy sprawdzić resztki pozostawione na sicie pod mikroskopem stereoskopowym. W przypadku obecności dużej ilości żywej tkanki można zwiększyć liczbę cykli rozcierania lub pokroić fragmenty tkanki na mniejsze kawałki niż 0,5 g na sito. Podczas odzyskiwania z gradientu Percoll najlepiej pozostawić niewielką ilość Percoll nad osadem, zamiast ryzykować utratę interfazy. Jeśli kolumna zapcha się podczas separacji MACS, zazwyczaj oznacza to, że załadowano zbyt wiele komórek lub że w zawiesinie pozostały zanieczyszczenia.
Choć niniejszy protokół został opracowany dla tkanek ludzkiego mózgu zakażonych HIV, istnieją pewne istotne ograniczenia, które należy wziąć pod uwagę podczas interpretacji wyników. Dysocjacja mechaniczna zawsze wywołuje stres komórkowy, który może tymczasowo zmienić ekspresję genów w mikrogleju i aktywować szlaki zapalne33,48. Kolejnym ograniczeniem jest zastosowanie CD11b jako głównego markera selekcyjnego. CD11b występuje na wielu komórkach mieloidalnych OUN, nie tylko na mikrogleju, a także na infiltrujących monocytach i makrofagach, które są częściej spotykane w tkankach zakażonych HIV ze względu na neurostan zapalny49. Aby odróżnić mikroglej rezydentny od komórek infiltrujących, niezbędna jest dalsza analiza z wykorzystaniem markerów specyficznych dla mikrogleju, takich jak TMEM119, P2RY12 i SALL120,50. Trzecim ograniczeniem jest dostępność tkanek oraz różnice między dawcami. Próbki ludzkiego mózgu pobrane po śmierci nie mogą zostać zastąpione, co sprawia, że optymalizacja protokołu przy użyciu powtórzeń technicznych od tego samego dawcy jest niezwykle trudna. Występują również różnice między tkankami pod względem wydajności, żywotności oraz aktywacji mikrogleju, szczególnie u osób żyjących z HIV (PWH), gdzie stan neuropoznawczy, historia stosowania ART oraz inne problemy zdrowotne wykazują duże zróżnicowanie. Różnice te muszą być starannie dokumentowane i kontrolowane w eksperymentach.
W porównaniu z innymi metodami, izolacja oparta na FACS z wykorzystaniem przeciwciał przeciwko CD11b, CD45, TMEM119 lub P2RY12 pozwala na uzyskanie wysokiej czystości, lecz wymaga kosztownego sprzętu, jest czasochłonna i zwiększa stres komórkowy33,51. Skutkuje ona również niższą odzyskaną liczbą komórek niż metody oparte na kuleczkach magnetycznych52. Immunopanning jest bardzo specyficzny, ale również czasochłonny, wymaga specjalistycznego przygotowania podłoża i nie skaluje się dobrze przy przetwarzaniu tkanek z wielu obszarów53. Komercyjne zestawy do dysocjacji enzymatycznej mogą zwiększyć wydajność uzyskiwania pojedynczych komórek i zmniejszyć stres mechaniczny, są jednak droższe i mogą zmieniać markery powierzchniowe komórek poprzez aktywność proteazy, co obniża wydajność znakowania w kolejnych etapach immunomagnetycznych lub cytometrii przepływowej54,55. Dlatego niniejszy protokół obejmuje łagodne trawienie enzymatyczne podczas głównego etapu dysocjacji w celu zachowania antygenów powierzchniowych, co jest szczególnie istotne w przypadku markerów wrażliwych, takich jak CD11b, CD68 i TMEM119. Zastosowane tutaj etapowe podejście do immunomagnetycznego usuwania i wzbogacania, polegające na deplecji limfocytów T CD3+ a następnie selekcji pozytywnej komórek CD11b+, oferuje rzeczywistą przewagę w przepływie pracy w porównaniu z protokołami jednostopniowymi. Umożliwia ono odzyskanie limfocytów T do równoległych badań immunologicznych przy jednoczesnej maksymalizacji czystości frakcji mieloidalnej. Taki podwójny odzysk jest szczególnie użyteczny w badaniach nad rezerwuarem HIV, gdzie zarówno limfocyty T, jak i komórki mieloidalne w OUN są istotne do analizy.
Wyizolowane komórki CD11b+ mogą być wykorzystane w szerokim zakresie zastosowań badawczych. W celu badania rezerwuarów wirusa frakcja ta nadaje się do oznaczania antygenu p24 HIV, liczby kopii DNA/RNA HIV za pomocą droplet digital PCR oraz do testów wzrostu wirusa ex vivo56,57. Wszystkie te metody wymagają żywotnych, wzbogaconych komórek mieloidalnych i są istotne dla zrozumienia rezerwuaru w OUN, który utrzymuje się mimo stosowania ART58. W badaniach transkrypcyjnych komórki przygotowane zgodnie z tym protokołem nadają się zarówno do sekwencjonowania RNA z całej populacji (bulk), jak i z pojedynczych komórek (single-cell)59,60. Umożliwia to badaczom analizę aktywacji mikrogleju, sygnatur mikrogleju związanych z chorobą oraz odpowiedzi mikrogleju na zakażenie HIV na poziomie pojedynczej komórki61. Przy niewielkich modyfikacjach, takich jak zastosowanie innych zestawów selekcyjnych i dostosowanie objętości gradientu, ten schemat postępowania można zastosować w innych chorobach neurologicznych, w tym w chorobie Alzheimera, stwardnieniu rozsianym, długotrwałym COVID19 oraz urazowych uszkodzeniach mózgu, w których analiza mikrogleju w tkankach pośmiertnych jest również niezbędna49,62.
Podsumowując, niniejszy protokół zapewnia niezawodną, skalowalną, elastyczną i powtarzalną metodę izolacji komórek mieloidalnych/mikrogleju z tkanek mózgowych ludzi i zwierząt. Ponieważ metoda ta jest kompatybilna z wieloma platformami analitycznymi i umożliwia odzyskanie wielu typów komórek odpornościowych z jednej próbki tkanki, stanowi ona cenne narzędzie dla badaczy w dziedzinie neuroimmunologii, wirusologii i neuropatologii.
Oświadczenia
Autorzy nie deklarują żadnych konfliktów interesów.
Podziękowania
We thank Dr. Sara Gianella from the “Last Gift” cohort at UC San Diego for collecting human tissues. We also thank Dr. Ann Chahroudi at the Emory National Primate Research Center, Dr. Afam Okoye at Oregon Health & Science University, and Dr. Satya Dandekar at the University of California, Davis, for providing rhesus macaque tissues. This work was supported by R21MH128034, R01MH136852, R21AI167709, R01MH139446, and R01AI186609. The funders had no role in study design, data collection and analysis, decision to publish, or preparation of the manuscript.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| strzykawki 10 ml | VWR | Kat. nr 76837-040 | |
| pipety serologiczne 25 ml | VWR | Katalog nr 76201-710 | |
| bufor lizujący ACK | Thermo Fisher Scientific | Kat. nr A1049201 | |
| Przeciwbakteryjno-przeciwgrzybiczy roztwór (100x) | Thermo Fisher Scientific | Nr kat. 15240112 | |
| Roztwór płuczący do autoMACS | Miltenyi Biotec | Kat. nr 130-091-222 | |
| Komora z laminarnym przepływem powietrza (BSL-2) | |||
| mikrokule CD11b, ludzkie i mysie – liofilizowany | Miltenyi Biotec | Kat# 130-097-142 | |
| Kuleczki magnetyczne CD11b MicroBeads, naczelne nie-ludzkie | Miltenyi Biotec | Nr kat. 130-091-100 | |
| Zestaw CD3 MicroBead, dla naczelnych niebędących ludźmi | Miltenyi Biotec | Kat. nr 130-092-012 | |
| Komory licznikowe | Thermo Fisher Countess | Kat. nr C10312 | Alternatywny VWR, nr kat. 10228-0050 |
| wybielacz bakteriobójczy Clorox | Essendant | Nr kat. 50371500 | |
| Nietraktowane naczynia hodowlane Corning | Thermo Fisher Scientific | Kat. nr 08-772-32 | |
| M-CSF małpy cynomolgusa | Kingfisher Biotech | Kat# RP1612Y-100 | |
| Strzykawki jednorazowe z końcówkami Luer-Lok | BD | Katalog nr 14-829-45 | |
| DMEM/F-12 | Thermo Fisher Scientific | Kat. nr 11320082 | |
| DNaza I, rekombinowana, wolna od RNaz | Roche | Nr kat. 4716728001 | |
| Bufor EasySep | STEMCELL Technologies | Kat. nr 20144 | |
| EasySep FITC Positive Selection Kit II | STEMCELL Technologies | Kat. nr 17682 | |
| Zestaw do selekcji pozytywnej ludzkich komórek CD3+ EasySep Release | STEMCELL Technologies | Kat. nr 17751 | |
| sitka do oddzielania komórek Falcon, 70 µm i 100 µm | Corning | Nr kat. 21008-950 | |
| płytka surowica bydlęca (FBS) | VWR | Kat#97068-091 | |
| Precyzyjna pęseta zakrzywiona | VWR | Kat. nr 82027-410 | |
| Gentamycyna | Thermo Fisher Scientific | Katalog nr 15750060 | |
| Gibco RPMI 1640 | Thermo Fisher Scientific | Kat. nr 11875-119 | |
| HBSS, 1x bez wapnia, magnezu i czerwieni fenolowej | Thermo Fisher Scientific | Nr kat. 14175103 | |
| HBSS, 10x z wapniem, magnezem, czerwienią fenolową | Thermo Fisher Scientific | Kat. nr 14060040 | |
| Hemocytometr lub automatyczny licznik komórek | |||
| ludzki M-CSF | PeproTech | Kat. nr 300-25 | alternatywny nr kat. 78057 |
| Izotoniczny roztwór płuczący/rozcieńczający do separacji magnetycznej | Miltenyi Biotec | 130-091-222 | |
| L-glutamina (200 mM) | Thermo Fisher Scientific | Nr kat. 25030-061 | |
| Roztwór zapasowy MACS BSA (20x) | Miltenyi Biotec | Nr kat. 130-091-376 | |
| System separacji magnetycznej | EasySep lub MACS | ||
| Kolumny do MS | Miltenyi Biotec | Kat. nr 130-042-201 | |
| penicylina-streptomycyna | Thermo Fisher Scientific | Nr kat. 15140122 | |
| Percoll | Cytiva/GE Healthcare, | Kat# GE17-0891-01 | |
| Fartuchy ochronne | Kappler ProVent | Kat. nr 17-988-497B | |
| Wirówka chłodząca | |||
| pirowinian sodu (100 mM) | Thermo Fisher Scientific | Kat. nr 11360070 | |
| Kleszczyki do pobierania próbek | VWR | Nr kat. 82027-440 | Alternatywny nr kat. 82027-438 |
| Sterylne skalpele jednorazowe | Cardinal Health | Kat# 11213-237 | Alternatywa VWR nr kat. 89140-800 |
| Enzym TrypLE Express (1x), czerwień fenolowa | ThermoFisher | Nr kat. 1250510 |
Bibliografia
- Prinz M, Masuda T, Wheeler MA, Quintana FJ. Microglia and central nervous system-associated macrophages: from origin to disease modulation. Annu Rev Immunol. 2021;39:251-77.
- Labzin LI, Heneka MT, Latz E. Innate immunity and neurodegeneration. Annu Rev Med. 2018;69:437-49.
- Thompson KK, Tsirka SE. The diverse roles of microglia in the neurodegenerative aspects of central nervous system (CNS) autoimmunity. Int J Mol Sci. 2017;18(3):504.
- Cornell J, Salinas S, Huang HY, Zhou M. Microglia regulation of synaptic plasticity and learning and memory. Neural Regen Res. 2022;17(4):705-16.
- Konishi H, Kiyama H, Ueno M. Dual functions of microglia in the formation and refinement of neural circuits during development. Int J Dev Neurosci. 2019;77:18-25.
- Fujita Y, Yamashita T. Neuroprotective function of microglia in the developing brain. Neuronal Signal. 2021;5(1):NS20200024.
- Gao C, Jiang J, Tan Y, Chen S. Microglia in neurodegenerative diseases: mechanism and potential therapeutic targets. Signal Transduct Target Ther. 2023;8(1):359.
- Leng F, Edison P. Neuroinflammation and microglial activation in Alzheimer disease: where do we go from here? Nat Rev Neurol. 2021;17(3):157-72.
- Hickman S, et al. Microglia in neurodegeneration. Nat Neurosci. 2018;21(10):1359-69.
- Donoso M, et al. Identification, quantification, and characterization of HIV-1 reservoirs in the human brain. Cells. 2022;11(15):2379.
- Asahchop EL, et al. Reduced antiretroviral drug efficacy and concentration in HIV-infected microglia contributes to viral persistence in brain. Retrovirology. 2017;14(1):47.
- Tang Y, et al. Brain microglia serve as a persistent HIV reservoir despite durable antiretroviral therapy. J Clin Invest. 2023;133(12):e167417.
- Thompson LJP, et al. HIV-associated neurocognitive disorder: a look into cellular and molecular pathology. Int J Mol Sci. 2024;25(9):4697.
- Olivier IS, Cacabelos R, Naidoo V. Risk factors and pathogenesis of HIV-associated neurocognitive disorder: the role of host genetics. Int J Mol Sci. 2018;19(11):3594.
- Eggers C, et al. HIV-1-associated neurocognitive disorder: epidemiology, pathogenesis, diagnosis, and treatment. J Neurol. 2017;264(8):1715-27.
- Prates GS, et al. HIV expression persists in the cerebrospinal fluid of HIV-associated neurocognitive disorders despite effective ART. Emerg Microbes Infect. 2026;15(1):2616945.
- Ash MK, Al-Harthi L, Schneider JR. HIV in the brain: identifying viral reservoirs and addressing the challenges of an HIV cure. Vaccines (Basel). 2021;9(8):867.
- Andersen ND, Srinivas S, Piñero G, Monje PV. A rapid and versatile method for the isolation, purification and cryogenic storage of Schwann cells from adult rodent nerves. Sci Rep. 2016;6(1):31781.
- Flores-Obando RE, Freidin MM, Abrams CK. Rapid and specific immunomagnetic isolation of mouse primary oligodendrocytes. J Vis Exp. 2018;(135):e57543.
- Van Wageningen TA, et al. Regulation of microglial TMEM119 and P2RY12 immunoreactivity in multiple sclerosis white and grey matter lesions is dependent on their inflammatory environment. Acta Neuropathol Commun. 2019;7(1):206.
- Honarpisheh P, et al. Potential caveats of putative microglia-specific markers for assessment of age-related cerebrovascular neuroinflammation. J Neuroinflammation. 2020;17(1):366.
- Rai MA, et al. Comparative analysis of human microglial models for studies of HIV replication and pathogenesis. Retrovirology. 2020;17(1):35.
- Gumbs SB, et al. Human microglial models to study HIV infection and neuropathogenesis: a literature overview and comparative analyses. J Neurovirol. 2022;28(1):64-91.
- Ma Z, Zhou Y, Collins DJ, Ai Y. Fluorescence activated cell sorting via a focused traveling surface acoustic beam. Lab Chip. 2017;17(18):3176-85.
- Sutermaster BA, Darling EM. Considerations for high-yield, high-throughput cell enrichment: fluorescence versus magnetic sorting. Sci Rep. 2019;9(1):227.
- Simon M, et al. Loss of perivascular aquaporin-4 localization impairs glymphatic exchange and promotes amyloid β plaque formation in mice. Alzheimers Res Ther. 2022;14(1):59.
- Olah M, et al. A transcriptomic atlas of aged human microglia. Nat Commun. 2018;9(1):539.
- Nühn MM, et al. Shock and kill within the CNS: a promising HIV eradication approach? J Leukoc Biol. 2022;112(5):1297-315.
- Donlin LT, et al. Methods for high-dimensional analysis of cells dissociated from cryopreserved synovial tissue. Arthritis Res Ther. 2018;20(1):139.
- Montanari M, et al. Automated-mechanical procedure compared to gentle enzymatic tissue dissociation in cell function studies. Biomolecules. 2022;12(5):701.
- Galatro TF, et al. Isolation of microglia and immune infiltrates from mouse and primate central nervous system. In: Clausen BE, Laman JD, editors. Inflammation: Methods and Protocols. New York: Humana Press; 2017. p. 333-42.
- Grabert K, McColl BW. Isolation and phenotyping of adult mouse microglial cells. In: Rousselet G, editor. Macrophages: Methods and Protocols. New York: Humana Press; 2018. p. 77-86.
- Ocañas SR, et al. Minimizing the ex vivo confounds of cell-isolation techniques on transcriptomic and translatomic profiles of purified microglia. eNeuro. 2022;9(2):ENEURO.0348-21.2022.
- Subra C, Trautmann L. Role of T lymphocytes in HIV neuropathogenesis. Curr HIV/AIDS Rep. 2019;16(3):236-43.
- Farhadian SF, et al. HIV viral transcription and immune perturbations in the CNS of people with HIV despite ART. JCI Insight. 2022;7(13):e160267.
- Marsh SE, et al. Dissection of artifactual and confounding glial signatures by single-cell sequencing of mouse and human brain. Nat Neurosci. 2022;25(3):306-16.
- Jolly S, et al. Single-cell quantification of mRNA expression in the human brain. Sci Rep. 2019;9(1):12353.
- Schroeter CB, et al. One brain-all cells: a comprehensive protocol to isolate all principal CNS-resident cell types from brain and spinal cord of adult healthy and EAE mice. Cells. 2021;10(3):651.
- Swartzlander DB, et al. Concurrent cell type-specific isolation and profiling of mouse brains in inflammation and Alzheimer's disease. JCI Insight. 2018;3(13):e121109.
- Zhao J, et al. Single-cell RNA sequencing reveals the heterogeneity of liver-resident immune cells in human. Cell Discov. 2020;6(1):22.
- Li X, et al. Histone decrotonylation plays a distinct role in HIV latency. Sci Adv. 2026;12(15):eaec0149.
- Heng Y, et al. The effects of postmortem delay on mouse and human microglia gene expression. Glia. 2021;69(4):1053-60.
- Trujillo M, et al. Combined mechanical and enzymatic dissociation of mouse brain hippocampal tissue. J Vis Exp. 2021;(176):e63007.
- Herron S, Delpech JC, Madore C, Ikezu T. Using mechanical homogenization to isolate microglia from mouse brain tissue to preserve transcriptomic integrity. STAR Protoc. 2022;3(4):101670.
- STEMCELL Technologies. How to prepare a single cell suspension from a frozen cell sample. protocols.io. 2019. doi:10.17504/protocols.io.4umgwu6.
- Volovitz I, et al. A non-aggressive, highly efficient, enzymatic method for dissociation of human brain tumors and brain tissues to viable single cells. BMC Neurosci. 2016;17(1):30.
- Manglani M, Gossa S, McGavern DB. Leukocyte isolation from brain, spinal cord, and meninges for flow cytometric analysis. Curr Protoc Immunol. 2018;121(1):e44.
- Bakina O, et al. In situ Patch-seq analysis of microglia reveals a lack of stress genes as found in FACS-isolated microglia. PLoS One. 2024;19(7):e0302376.
- Narasipura SD, et al. Inflammatory responses revealed through HIV infection of microglia-containing cerebral organoids. J Neuroinflammation. 2025;22(1):36.
- Haage V, et al. Comprehensive gene expression meta-analysis identifies signature genes that distinguish microglia from peripheral monocytes/macrophages in health and glioma. Acta Neuropathol Commun. 2019;7(1):20.
- Pan J, Wan J. Methodological comparison of FACS and MACS isolation of enriched microglia and astrocytes from mouse brain. J Immunol Methods. 2020;486:112834.
- Bordt EA, et al. Isolation of microglia from mouse or human tissue. STAR Protoc. 2020;1(1):100035.
- Bohlen CJ, Bennett FC, Bennett ML. Isolation and culture of microglia. Curr Protoc Immunol. 2019;125(1):e70.
- MacMullan MA, et al. An enzyme-free, cold-process acoustic method for gentle and effective tissue dissociation. bioRxiv. 2023:2023.10.03.560704. doi:10.1101/2023.10.03.560704.
- Mattei D, et al. Enzymatic dissociation induces transcriptional and proteotype bias in brain cell populations. Int J Mol Sci. 2020;21(21):7944.
- Kuzmichev YV, et al. Application of ultrasensitive digital ELISA for p24 enables improved evaluation of HIV-1 reservoir diversity and growth kinetics in viral outgrowth assays. Sci Rep. 2023;13(1):10958.
- Ferreira EA, Clements JE, Veenhuis RT. HIV-1 myeloid reservoirs: contributors to viral persistence and pathogenesis. Curr HIV/AIDS Rep. 2024;21(2):62-74.
- León-Rivera R, et al. Central nervous system viral seeding by mature monocytes and potential therapies to reduce CNS viral reservoirs in the cART era. mBio. 2021;12(2):e03633-20.
- Alyaqoobi Z, He Y, Wang X. Single-cell and bulk transcriptome analysis reveals the impact of inflammatory microglia on prognosis and immunotherapy response in primary glioblastoma. Clin Transl Oncol. 2026;28(6):2314-34.
- Farhadian SF, et al. Single-cell RNA sequencing reveals microglia-like cells in cerebrospinal fluid during virologically suppressed HIV. JCI Insight. 2018;3(18):e121718.
- Spurgat MS, Tang SJ. Single-cell RNA-sequencing: astrocyte and microglial heterogeneity in health and disease. Cells. 2022;11(13):2021.
- Marsh SE, et al. Multi-modal analysis and modeling of human neurodegenerative disease to reveal disease mechanisms and biomarkers. Alzheimers Dement. 2022;18:e061905.