Niniejszy protokół opisuje opracowanie opartego na fibroblastach adenowirusowego systemu reporterowego, sterowanego przez mysi promotor kolagenu typu I, w celu umożliwienia podłużnego monitorowania aktywacji fibroblastów oraz ułatwienia wysokoprzepustowego przesiewu związków antyfibrotycznych.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
System reporterowy adenowirusowy oparty na fibroblastach, sterowany promotorem mysiego kolagenu typu I alfa 1, do przesiewania leków antyfibrotycznych
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Włóknienie serca, charakteryzujące się nieprawidłową aktywacją fibroblastów i nadmiernym odkładaniem macierzy zewnątrzkomórkowej, nie posiada terapii celowanych, co wynika w dużej mierze z braku podłużnych, skalowalnych i nieniszczących platform przesiewowych in vitro. Tradycyjne analizy punktu końcowego oraz pracochłonne modele komórek macierzystych z natury wykluczają monitorowanie progresji włóknienia w czasie rzeczywistym. Aby pokonać te ograniczenia, niniejszy protokół opisuje generowanie, optymalizację i walidację adenowiralnego systemu reporterowego fluorescencyjnego mCherry sterowanego promotorem mysiego kolagenu typu I alfa 1 (Col1a1) (Ad-mCol1a1p-mCherry) w fibroblastach NIH/3T3. Szczegółowo omówiono kluczowe etapy pakowania rekombinowanego adenowirusa, optymalizację transdukcji (wielokrotność infekcji) w celu zminimalizowania cytotoksyczności oraz ustanowienie stabilnego modelu włóknienia indukowanego przez czynnik wzrostu transformującego beta (TGF-β). Dzięki wyeliminowaniu konieczności fiksacji komórek, system ten umożliwia bezpośrednie i podłużne monitorowanie transkrypcji kolagenu w żywych komórkach. Specyficzność i wiarygodność modelu zostały zwalidowane farmakologicznie przy użyciu inhibitora receptora TGF-β typu I (ALK5) SB431542, a odczyty fluorescencyjne korelowały z endogennymi markerami włóknienia ilościowo określonymi za pomocą ilościowej polimerazy łańcuchowej z odwrotną transkrypcją oraz testu immunoenzymatycznego. Ostatecznie ta kosztowo efektywna platforma stanowi dostępny instrument do wysokoprzepustowego przesiewu nowych środków przeciw włóknieniowych, przyspieszając tym samym translacyjne badania w dziedzinie kardiologii.
Wprowadzenie
Leczenie włóknienia mięśnia sercowego wiąże się ze znacznymi wyzwaniami klinicznymi. Proces ten, charakteryzujący się nieprawidłową aktywacją spoczynkowych fibroblastów do miofibroblastów oraz nadmiernym odkładaniem macierzy zewnątrzkomórkowej (ECM), stanowi nieodwracalną ścieżkę końcową wspólną dla niewydolności serca, zawału mięśnia sercowego oraz innych chorób układu sercowo-naczyniowego1,2,3. Obecne strategie terapeutyczne napotykają jednak istotne ograniczenia. Konwencjonalne interwencje — takie jak diuretyki, β-blokery oraz inhibitory układu renina-angiotensyna-aldosteron — przede wszystkim łagodzą ogólnoustrojowy stres hemodynamiczny i ograniczają aktywację neurohumoralną4,5,6,7. Terapie te nie oddziałują bezpośrednio na aktywację fibroblastów ani nie zatrzymują postępującego odkładania kolagenu. Co więcej, mimo że patologia ta jest napędzana przez kaskady sygnałowe, takie jak szlak TGF-β/Smad (transformujący czynnik wzrostu beta), stres oksydacyjny i reprogramowanie metaboliczne, przełożenie tych spostrzeżeń na bezpośrednio działające terapie antyfibrotyczne pozostaje trudne ze względu na toksyczność systemową i nieswoiste mechanizmy dostarczania leków8,9,10. Istnieje zatem pilna potrzeba opracowania nowych, specyficznych dla celu terapii antyfibrotycznych. Głównym wąskim gardłem translacyjnym jest brak systemów oceny funkcjonalnej, które byłyby w stanie w sposób czuły i dynamiczny raportować aktywację fibroblastów. Tradycyjne modele eksperymentalne wykazują znaczące ograniczenia, które uniemożliwiają efektywny screening farmakologiczny11,12. Chociaż modele zwierzęce in vivo odtwarzają globalne przebudowy serca, obciążone są różnicami międzygatunkowymi, wydłużonym czasem trwania eksperymentów, wysokimi kosztami i niską przepustowością11.
Aby pokonać te przeszkody, opracowano różne platformy przesiewowe in vitro, jednak nadal występują w nich krytyczne wady metodologiczne. Wysokoprzepustowe testy immunofluorescencyjne wymagają destrukcyjnej fiksacji komórek i pracochłonnego przetwarzania, dostarczając jedynie statycznego obrazu, zamiast rejestrować kinetykę aktywacji fibroblastów w czasie rzeczywistym. Podobnie platformy integrujące bezznacznikowe monitorowanie impedancji ze spektrometrią mas (MS/MS) obarczone są brakiem specyficzności i niską skalowalnością, ponieważ spadki impedancji spowodowane ogólną toksycznością komórkową mogą być łatwo pomylone z rzeczywistą skutecznością przeciwzwłóknieniową. Ponadto systemy raportujące oparte na technologii CRISPR (clustered regularly interspaced short palindromic repeats), wykorzystujące indukowane pluripotencjalne komórki macierzyste (iPSCs) do śledzenia markerów cytoszkieletu (np. aktyny alfa-gładkobłonkowca [α-SMA]/ACTA2), napotykają poważne bariery translacyjne13. Modele oparte na iPSCs są nadmiernie kosztowne, wymagające technicznie i w dużej mierze niedostępne dla rutynowych wysokoprzepustowych badań przesiewowych. Co więcej, poleganie na markerach cytoszkieletu, takich jak α-SMA, może nie oddawać dokładnie punktu końcowego procesu patologicznego, ponieważ ich ekspresja nie koreluje ściśle z funkcjonalną sekrecją i nadmiernym odkładaniem się ECM14. W związku z tym systemy te są niewystarczające do podłużnego mapowania wczesnych odpowiedzi komórkowych na interwencje farmakologiczne.
W przeciwieństwie do powyższego, niniejszy protokół opisuje podłużny system reporterowy funkcji napędzany przez promotor kolagenu typu I alfa 1 (Col1a1), którego celem jest stworzenie niedestrukcyjnej i stabilnej platformy do monitorowania aktywacji fibroblastów. Ponieważ kolagen typu I jest dominującym składnikiem ECM odkładanym podczas przebudowy serca, rejestracja aktywacji transkrypcyjnej genu kodującego ten białko, Col1a1, stanowi bezpośredni i istotny patologicznie wskaźnik aktywacji fibroblastów. Ten model oparty na promotorze Col1a1 umożliwia ciągłe monitorowanie procesów włóknienia na poziomie molekularnym, oferując czułą, podłużną i mierzalną platformę zoptymalizowaną pod kątem przesiewowych badań leków opartych na mechanizmach działania.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Potwierdzamy, że wszystkie eksperymenty zostały przeprowadzone zgodnie z wytycznymi instytucjonalnymi i krajowymi. Ponieważ w badaniu wykorzystano wyłącznie ustanowioną linię komórkową fibroblastów zarodkowych myszy NIH Swiss (NIH/3T3) oraz system reporterowy mCol1a1p-mCherry i nie zaangażowano w nie żadnych kręgowców, embrionów ani ludzi, procedury opisane w niniejszym manuskrypcie nie wymagały zgody komisji etycznej.
Wszystkie procedury z wykorzystaniem rekombinowanych wektorów adenowirusowych przeprowadzono zgodnie z instytucjonalnymi przepisami dotyczącymi bezpieczeństwa biologicznego oraz standardowymi praktykami dla 2. poziomu bezpieczeństwa biologicznego (BSL-2). Praca z wirusami, transdukcja, przechowywanie oraz utylizacja odpadów odbywały się przy użyciu certyfikowanych komór bezpieczeństwa biologicznego i odpowiedniego sprzętu ochrony indywidualnej. Odpady ciekłe zawierające materiał adenowirusowy przed utylizacją odkażano świeżo przygotowanym roztworem wybielacza, a zanieczyszczone materiały zużywalne autoklawowano zgodnie z instytucjonalnymi protokołami bezpieczeństwa biologicznego. Przypadkowe wycieki były natychmiast dezynfekowane przy użyciu zatwierdzonych środków wirusobójczych, zgodnie z instytucjonalnymi procedurami reagowania na wycieki.
1. Przegląd schematu doświadczalnego
- Wygenerować rekombinowany adenowirus sterowany promotorem Col1a1 myszy, zgodnie z opisem w kroku 2.
- Zoptymalizować warunki transdukcji wirusowej w fibroblastach NIH/3T3, zgodnie z opisem w kroku 3.
- Ustanowić model reporterowy włóknienia in vitro reagujący na TGF-β, zgodnie z opisem w kroku 4.
- Zweryfikować stabilność, swoistość i biologiczną powtarzalność modelu, wykorzystując stymulację TGF-β zależną od czasu i dawki, zgodnie z opisem w kroku 4.
- Przeprowadzić inhibicję farmakologiczną z użyciem SB431542, zgodnie z opisem w kroku 5.
- Wykonać analizy z użyciem enzymatycznego testu immunoabsorpcyjnego (ELISA) oraz ilościowej reakcji łańcuchowej polimerazy w czasie rzeczywistym (qPCR), zgodnie z opisem w kroku 5.
UWAGA: Schematyczny przegląd przebiegu eksperymentu przedstawiono na rysunku 1A. Listę aparatury i odczynników eksperymentalnych znajduje się w tabeli materiałów.
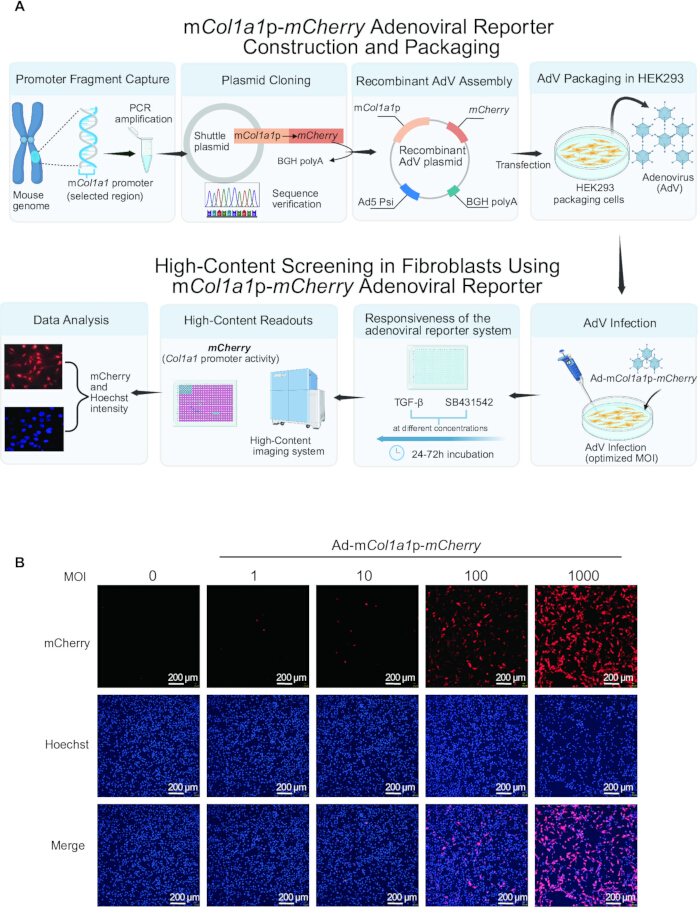
Rycina 1. Schemat tworzenia i walidacji adenowirusowego systemu reporterowego mCol1a1p-mCherry w fibroblastach. (A) Schematyczny przegląd konstrukcji adenowirusowego (AdV) systemu reporterowego mCol1a1p-mCherry oraz przebieg eksperymentalny walidacji modelu w fibroblastach NIH/3T3. Procedura obejmuje klonowanie promotora, montaż rekombinowanego adenowirusa, pakowanie wirusa w komórkach HEK293, optymalizację wielokrotności infekcji (MOI) oraz następujący po nich wysokoprzepustowy screening fluorescencyjny. (B) Reprezentatywne obrazy fluorescencyjne fibroblastów NIH/3T3 zainfekowanych adenowirusem Ad-mCol1a1p-mCherry przy MOI wynoszących 0, 1, 10, 100 i 1000. Jądra komórkowe barwiono Hoechst 33342 (niebieski), a fluorescencja mCherry (czerwony) wskazuje aktywność promotora Col1a1. Intensywność fluorescencji została zmierzona za pomocą obrazowania wysokoprzepustowego i znormalizowana do liczby jąder. Do dalszych eksperymentów wybrano MOI 100 ze względu na silną i jednorodną ekspresję reportera przy minimalnych zmianach morfologicznych. Paski skali = 200 µm. Rycina została stworzona w serwisie BioRender.com przy użyciu zatwierdzonych licencji. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
2. Konstrukcja, pakowanie i amplifikacja adenowirusa z promotorem mCol1a1
- Konstrukcja rekombinowanego wektora adenowirusowego
- Sklonuj fragment promotora mysiego genu Col1a1 o długości 2354 bp (współrzędne genomowe: chr11:94824779–94827132; od −2271 do +83 bp względem miejsca rozpoczęcia transkrypcji [TSS]) powyżej genu reporterowego mCherry do adenowirusowego wektora transferowego pDC315.
UWAGA: Pełna sekwencja promotora Col1a1 oraz szczegółowa mapa plazmidu pDC315-mCol1a1p-mCherry zostały przedstawione w Pliku uzupełniającym 1 oraz na Rysunku uzupełniającym 1. - Zlinearyzuj wektor pDC315 za pomocą enzymów BamHI i KpnI. Namnóż wstawkę promotorową przy użyciu starterów zawierających ramiona homologii o długości 15–25 bp.
UWAGA: Zastosuj strategię bezszwowego klonowania opartą na rekombinacji homologicznej, aby ułatwić rekombinację in vitro. - Zweryfikuj otrzymany plazmid poprzez screening PCR i sekwencjonowanie metodą Sangera.
UWAGA: Dokładnie sprawdź sekwencję złącza promotor–reporter, aby upewnić się, że nie występują przesunięcia ramki odczytu ani przedwczesne kodony stop. - Wygeneruj rekombinowany adenowirus za pomocą systemu AdMax poprzez wewnątrzkomórkową rekombinację opartą na rekombinazie Cre.
UWAGA: Plazmid szkieletowy pBHGloxΔE1,3Cre zawiera niereplikacyjny genom Ad5 z delecjami E1/E3 oraz kasetą ekspresyjną rekombinazy Cre, która umożliwia specyficzną dla miejsca rekombinację z miejscem loxP w wektorze transferowym. - Wykonywań kotransfekcję komórek HEK293 zwalidowanym wektorem transferowym pDC315-mCol1a1p-mCherry oraz plazmidem szkieletowym adenowirusowym pBHGloxΔE1,3Cre.
- Sklonuj fragment promotora mysiego genu Col1a1 o długości 2354 bp (współrzędne genomowe: chr11:94824779–94827132; od −2271 do +83 bp względem miejsca rozpoczęcia transkrypcji [TSS]) powyżej genu reporterowego mCherry do adenowirusowego wektora transferowego pDC315.
- Pakowanie i amplifikacja adenowirusa
- Hoduj komórki HEK293 w podłożu DMEM (Dulbecco’s Modified Eagle Medium) uzupełnionym o 10% płodowej surowicy bydlęcej (FBS). Do pakowania adenowirusowego używaj komórek o niskim numerze pasażu (<20 pasażów).
- Wysiej komórki HEK293 przy konfluencji 30%–40% na 24 h przed transfekcją, aby osiągnąć konfluencję 50%–60% w momencie transfekcji.
- Kotransfekuj komórki HEK293 5 µg plazmidu transferowego i 5 µg pomocniczego plazmidu pBHGloxΔE1,3Cre przy użyciu odczynnika do transfekcji Lipofectamine 2000.
UWAGA: Zachowaj stosunek DNA do odczynnika 1:1 (10 µg całkowitego DNA na 10 µL odczynnika do transfekcji). - Kultury transfektowanych komórek inkubuj w 37°C przy 5% CO₂ i monitoruj codziennie pod kątem efektów cytopatycznych.
UWAGA: Pojawienie się wstępnych CPE może zająć 7–14 dni. Jeśli podłoże stanie się kwaśne (żółte), przeprowadź delikatną wymianę połowy objętości podłoża, nie zakłócając warstwy komórek. - Zbierz komórki i nadsącz, gdy zaobserwowane zostaną typowe CPE, charakteryzujące się zaokrągleniem i kurczeniem się komórek, a co najmniej 50% komórek oddzieli się od powierzchni hodowli.
UWAGA: Etap ten jest zazwyczaj osiągany 10–15 dni po transfekcji. - Przeprowadź trzy cykle zamrażania i rozmrażania, zamrażając próbki w −70°C przez 30 min i rozmrażając je w łaźni wodnej o temperaturze 37°C.
- Po każdym etapie rozmrażania mieszaj zawiesinę na wortexie przez 30 s, aby ułatwić lizę komórek.
UWAGA: Unikaj przedłużonej inkubacji w 37°C podczas rozmrażania, aby zachować stabilność wirusa. - Przygotuj 10-krotne rozcieńczenia seryjne lizatu wirusowego (10−1 do 10−13) w kompletnym podłożu DMEM. Dodaj 90 µL każdego rozcieńczenia wirusa do komórek HEK293 wysianych na płytkach 96-dołkowych, stosując 10 powtórzeń na rozcieńczenie.
UWAGA: Miano wirusa ≥1 × 10⁹ PFU/mL zdefiniowano jako wystarczający punkt końcowy amplifikacji do dalszej puryfikacji. - Oczyszć 10 mL surowego lizatu wirusowego przez filtr 0,45 µm, aby usunąć szczątki komórkowe.
- Potraktuj oczyszczony lizat nukleazą Benzonase (10 U/mL) w 37°C przez 30 min.
- Oczyść rekombinowany adenowirus za pomocą zestawu Adeno-X Virus Purification Kit zgodnie z instrukcjami producenta.
UWAGA: Wymieszaj lizat z 1× buforem do rozcieńczania przed nałożeniem na uprzednio równoważony filtr puryfikacyjny. Przemyj filtr 1× buforem do przemywania (Wash Buffer) i eluuj oczyszczonego wirusa za pomocą 3 mL 1× buforu do elucji (Elution Buffer). - Inkubuj płytki przez 10 dni i oceniaj efekty cytopatyczne (CPE) pod mikroskopem świetlnym. Oznacz pozytywne CPE na podstawie charakterystycznego zaokrąglenia i oddzielania się komórek. Oblicz zakaźne miano wirusa metodą Spearmana–Karbera na podstawie oceny CPE.
UWAGA: Upewnij się, że końcowy stok wirusa osiąga co najmniej 1 × 10¹¹ PFU/mL do dalszych zastosowań. - Rozdziel oczyszczonego adenowirusa na alikwoty i przechowuj stok wirusa w −80°C.
UWAGA: Przechowuj oczyszczone alikwoty adenowirusowe w −80°C do długotrwałej konserwacji. Unikaj wielokrotnych cykli zamrażania i rozmrażania, aby zachować zakaźność wirusa.
3. Hodowla komórek i optymalizacja warunków infekcji wirusowej
- Hodować fibroblasty NIH/3T3 w pożywce DMEM/Nutrient Mixture F-12 (DMEM/F12) uzupełnionej o 10% FBS oraz 1% penicyliny i streptomycyny.
UWAGA: Należy używać komórek między 3. a 8. pasażem, które w kolbie źródłowej osiągnęły 70%–80% konfluencji, aby zapewnić jednolity stan komórek. - Wysiać fibroblasty NIH/3T3 do płytek 384-dołkowych w zagęszczeniu 4 × 10³ liczba komórek na dołek w 40 µL pełna pożywka hodowlana.
- Inkubować komórki w temperaturze 37°C w obecności 5% CO₂ przez 12 h, aby umożliwić adhezję komórek i wejście w logarytmiczną fazę wzrostu.
UWAGA: Aby zminimalizować nierównomierny rozkład komórek oraz efekty brzegowe, należy pozostawić płytki w temperaturze pokojowej na 20–30 min przed inkubacją. Zewnętrzne studzienki należy wypełnić sterylnym roztworem soli fosforanowej w buforze (PBS) lub sterylną wodą. - Zainfekuj komórki rekombinowanym adenowirusem przy wielokrotnościach infekcji (MOI) w zakresie od 1 do 1000, wraz z niezinfekowaną kontrolą.
UWAGA: Oblicz wymaganą objętość adenowirusa, korzystając z następującego wzoru:
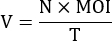
Tutaj V to objętość zapasu adenowirusa (ml), a N to liczba wysianych komórek na dołek (4 × 10³), MOI to pożądana wielokrotność zakażenia, a T to miano wirusa zakaźnego (PFU/ml). Stan wirusa wykorzystany w niniejszym badaniu miał miano zakaźne wynoszące 1 × 10¹¹ PFU/ml, wyznaczone metodą Spearmana–Karbera opisaną w kroku 2.2.12. - Należy upewnić się, że objętość dodanego stoku wirusa nie przekracza 10% całkowitej objętości studzienki.
UWAGA: Nadmierne objętości zapasów wirusa mogą zmienić pH medium i wywołać nieswoistą cytotoksyczność. - Zastąp medium zawierające wirusa przez 40 µL świeża kompletna pożywka hodowlana 24 h po infekcji.
UWAGA: Należy użyć pożywki DMEM/F12 uzupełnionej o 10% FBS oraz 1% penicyliny i streptomycyny, zgodnie z krokiem 3.1. - Wymianę medium należy przeprowadzić przy użyciu zautomatyzowanego systemu do dozowania cieczy pracującego z niską prędkością lub poprzez ostrożne przykładanie końcówek pipety wielokanałowej pod kątem do górnej ścianki bocznej każdego dołka.
UWAGA: Podczas pracy z płytkami 384-dołkowymi należy unikać standardowej aspiracji próżniowej, aby zminimalizować odrywanie się komórek. - Optymalną wielokrotność infekcji (MOI) definiuje się jako najniższą dawkę wirusa, która wywołuje widoczny i jednorodny mCherry fluorescencję, zachowując morfologię komórek i liczbę jąder porównywalną do tych w niezinfekowanych komórkach kontrolnych.
UWAGA: Ekspresję reportera należy ocenić na podstawie liczby jąder zabarwionych barwnikiem Hoechst oraz obrazowania fluorescencyjnego. Komórki powinny zachować charakterystyczną wrzecionowatą morfologię, bez zaokrąglania lub odrywania się od podłoża. Zbyt wysokie MOI mogą indukować poziom basalny mCherry aktywacja poprzez komórkowe odpowiedzi na stres. Reprezentatywne wyniki fluorescencji przy różnych MOI przedstawiono w Rycina 1B. - Wybierz zoptymalizowaną wielokrotność infekcji (MOI) do wszystkich dalszych eksperymentów.
UWAGA: W niniejszym badaniu do dalszych eksperymentów wybrano MOI wynoszące 100.
4. Ocena stabilności modelu przy użyciu stymulacji TGF-β
- Zainfekuj fibroblasty NIH/3T3 rekombinowanym adenowirusem przy zoptymalizowanym MOI wynoszącym 100, zgodnie z ustaleniami z etapu 3.9.
- Poddaj fibroblasty głodzeniu surowiczym w pożywce DMEM/F12 zawierającej 0,2% FBS przez 12 h przed stymulacją TGF-β.
UWAGA: Głodzenie surowicze przeprowadzono w celu synchronizacji komórek i zminimalizowania podstawowej aktywacji promotora Col1a1. - Przygotuj roztwór zapasowy rekombinowanego ludzkiego TGF-β o stężeniu 100 µg/mL, używając 4 mM HCl zawierającego 0,1% albuminy surowicy bydlęcej (BSA).
UWAGA: Rozdziel roztwór zapasowy TGF-β na małe aliquoty i przechowuj w temperaturze −80°C, aby uniknąć wielokrotnych cykli zamrażania i rozmrażania. - Potraktuj komórki gradientem stężeń TGF-β w zakresie 0–40 ng/mL w sześciu niezależnych powtórzeniach biologicznych.
UWAGA: Warunek 0 ng/mL służył jako niepobudzona grupa kontrolna. - Inkubuj stymulowane komórki w temperaturze 37°C przy 5% CO₂ przez 24, 48 lub 72 h. Użyj osobnych płytek równoległych dla każdego punktu czasowego obrazowania, aby zminimalizować skumulowaną fototoksyczność.
- Zbarw komórki roztworem Hoechst 33342 o końcowym stężeniu roboczym 2,5 µg/mL przez 15 min przed obrazowaniem.
UWAGA: Przygotuj roztwór barwiący poprzez rozcieńczenie roztworu zapasowego Hoechst 33342 (10 mg/mL) w stosunku 1:4000 w sterylnym PBS. Barwienie wykonuj w warunkach ochrony przed światłem, aby zminimalizować fotowyblakanie. - Nabyj obrazy fluorescencyjne za pomocą systemu obrazowania wysokoprzepustowego (high-content imaging system) wyposażonego w suchy obiektyw 10×.
- Wykonaj zdjęcia pięciu niezakładających się pól na studzienkę w formacie płytki 384-dołkowej dla każdego warunku doświadczalnego.
UWAGA: Utrzymuj identyczne ustawienia obrazowania we wszystkich grupach doświadczalnych, aby zapewnić porównywalność. Stosuj zautomatyzowany autofokus laserowy i utrzymuj warunki kontroli środowiskowej przy 37°C i 5% CO₂ podczas obrazowania żywych komórek. - Nabyj obrazy fluorescencyjne mCherry przy użyciu wzbudzenia 561 nm, filtra emisyjnego przepustowego 600/52 (BP600/52) oraz czasu ekspozycji 200 ms.
- Nabyj obrazy fluorescencyjne Hoechst przy użyciu wzbudzenia 405 nm, filtra emisyjnego BP445/45 oraz czasu ekspozycji 30 ms.
UWAGA: Ustaw wzmocnienie kamery (gain) na 1,0 i nabywaj wszystkie obrazy w pełnej rozdzielczości kamery przy binningu 1 × 1, aby zachować liniową detekcję fluorescencji i zmaksymalizować rozdzielczość przestrzenną. - Przeanalizuj uzyskane obrazy za pomocą oprogramowania do analizy obrazu CellPathfinder.
- Zidentyfikuj jądra w kanale Hoechst jako obiekty pierwotne, przyjmując referencyjną średnicę jądra 20 µm i zakres pola powierzchni 20–400 µm2.
- Zdefiniuj cytoplazmatyczne obszary zainteresowania (ROI) w kanale mCherry, rozszerzając je od granicy jądra przy użyciu referencyjnej średnicy komórki 60 µm.
UWAGA: Podczas segmentacji zastosuj filtr „Exclude Edge”, aby usunąć niecałkowite komórki dotykające krawędzi obrazu. - Oblicz średnią intensywność fluorescencji dla każdej zidentyfikowanej komórki i wyznacz średnią intensywność fluorescencji na studzienkę ze wszystkich pięciu uchwyconych pól.
5. Walidacja wiarygodności modelu z wykorzystaniem testu ELISA oraz ilościowej reakcji łańcuchowej polimerazy w czasie rzeczywistym
- Zainfekuj fibroblasty NIH/3T3 rekombinowanym adenowirusem przy zoptymalizowanym MOI wynoszącym 100, zgodnie z opisem w kroku 3.9.
- Poddaj komórki wstępnej inkubacji z SB431542 przez 30–60 min przed stymulacją TGF-β.
UWAGA: Przygotuj 20 mM roztwór zapasowy SB431542 w dimetylosulfoksydzie (DMSO) i przechowuj aliquoty w temperaturze −20°C. - Potraktuj komórki 10 ng/mL TGF-β oraz SB431542 w końcowych stężeniach 1, 5, 10 i 15 µM. Uwzględnij grupę kontrolną z nośnikiem zawierającą 0,1% (v/v) DMSO bez związku SB431542.
UWAGA: Utrzymuj końcowe stężenie DMSO na poziomie 0,1% (v/v) we wszystkich grupach badawczych. - Przygotuj roztwór roboczy TGF-β, stosując metodę rozcieńczania dwustopniowego.
UWAGA: Rozcieńcz 100 µg/mL roztwór zapasowy TGF-β (przygotowany w 4 mM HCl zawierającym 0,1% BSA) w stosunku 1:100 w sterylnym PBS przed dalszym rozcieńczeniem w pełnej pożywce hodowlanej, aby uzyskać końcowe stężenie robocze 10 ng/mL. - Inkubuj potraktowane komórki w płytkach 6-dołkowych przez 24 h w temperaturze 37°C przy 5% CO₂.
- Pobierz 2 mL supernatantu hodowlanego z każdego dołka do analizy metodą ELISA.
- Wirowarkuj pobrane supernatanty przy 1 000 × g przez 5 min w temperaturze 4°C w celu usunięcia resztek komórkowych.
- Rozdziel oczyszczone supernatanty na aliquoty i przechowuj je w temperaturze −80°C do czasu przeprowadzenia analizy ELISA.
UWAGA: Oczyszczone supernatanty mogą być przechowywane w temperaturze −80°C przed analizą ELISA. - Po usunięciu supernatantu delikatnie przemyj przylegające komórki lodowatym PBS.
- Dodaj 1 mL odczynnika TRIzol bezpośrednio do każdego dołka, aby zlizować komórki.
UWAGA: Kilkukrotnie pipetuj lizat, aby zapewnić całkowitą homogenizację przed przeniesieniem próbek do probówek do mikrocentryfugi. Lizaty RNA mogą być przechowywane w temperaturze −80°C przed ekstrakcją RNA. - Wyizoluj całkowite RNA z lizatów do analizy metodą ilościowej polimerazy łańcuchowej z odwrotną transkrypcją (RT-qPCR).
- Przeprowadź odwrotną transkrypcję, używając 1 µg całkowitego RNA.
UWAGA: Odwrotną transkrypcję przeprowadź w następujących warunkach reakcji: 25°C przez 10 min, 42°C przez 15 min oraz 85°C przez 2 min. - Wykonaj ilościowy PCR, używając PerfectStart Green qPCR SuperMix. Przygotuj każdą reakcję w końcowej objętości 20 µL zawierającej 5 µL matrycy komplementarnego DNA (cDNA).
- Przeprowadź reakcje qPCR w następujących warunkach cykli: wstępna denaturacja w 94°C przez 30 s, a następnie 40 cykli: 94°C przez 5 s, 60°C przez 15 s i 72°C przez 10 s.
UWAGA: Po amplifikacji przeprowadź analizę krzywej topnienia w celu potwierdzenia specyficzności produktu. - Znormalizuj ekspresję genu Col1a1 względem 18S rRNA jako kontroli wewnętrznej.
UWAGA: Wszystkie sekwencje starterów znajdują się w Tabeli uzupełniającej 1. - Oznacz ilościowo poziom wydzielonego białka kolagenu typu I w oczyszczonych supernatantach metodą ELISA zgodnie z instrukcją producenta. Zakres krzywej wzorcowej dla testu ELISA kolagenu typu I u myszy wynosi 0,78–50 ng/mL, a czułość detekcji testu to 0,37 ng/mL.
- Wszystkie wzorce i próbki analizuj w duplikatach technicznych i zmierz gęstość optyczną (OD) przy 450 nm za pomocą czytnika mikropłytek.
UWAGA: Używaj nierozcieńczonych oczyszczonych supernatantów, aby zmaksymalizować czułość testu w detekcji wydzielonego Col1a1.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Schematyczny przegląd konstrukcji i pakowania rekombinowanego adenowirusa mCol1a1p-mCherry przedstawiono na Rysunku 1A. Promotor mysiego genu Col1a1 został sklonowany powyżej genu reporterowego mCherry i wbudowany do wektora adenowirusowego, a następnie poddany pakowaniu wirusowemu i amplifikacji w komórkach HEK293. Schemat przepływu pracy ilustruje kluczowe etapy eksperymentalne, w tym infekcję wirusową, stymulację włóknistą, interwencję farmakologiczną o...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Włóknienie mięśnia sercowego przyczynia się do progresji niewydolności serca, a rozwój skutecznych terapii antyfibrotycznych jest ograniczony brakiem platform do badań przesiewowych w ujęciu podłużnym2,13. Konwencjonalne metody oceny skuteczności leków przeciw włóknieniu, w tym Western blotting, RT-qPCR oraz barwienie immunofluorescencyjne, opierają się na pomiarach punktowych, które wymagają lizy lub utrwalenia komórek. Podejścia te uniemożliwiają monitorowanie ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie deklarują żadnych konfliktów interesów.
Podziękowania
Praca ta była wspierana przez granty z National Natural Science Foundation of China (32371158 dla H.X.), National Key R&D Program (2023YFA1800902 dla H.X.), program "Tianchi Talent", Open Project of the National Key Laboratory of Vascular Homeostasis and Remodeling (Peking University) (202404 dla R.Z; 202403 dla Y.M.W.), Open Project of the Key Laboratory of Xinjiang Endemic and Ethnic Diseases, Ministry of Education (Peking University) (KF202404 dla H.X.).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| szklano-denna mikropłytka 384-dołkowa | Cellvis, USA | P384-1.5H-N | szklana płytka 384-dołkowa z dnem szklanym, stosowana do wysiewu komórek, infekcji wirusowej, barwienia i obrazowania fluorescencyjnego. |
| Plazmid szkieletowy adenowirusa | Microbix, Kanada | pBHGloxΔE1,3Cre | Plazmid użyty do generowania pełnowymiarowego rekombinowanego genomu adenowirusa. |
| Adenowirusowy wektor wahadłowy: pDC315-mCol1a1p-mCherry | GeneChem, Chiny | Usługi niestandardowe | Rekombinowany adenowirusowy wektor transmisyjny zawierający 2354 bp promotora genu Col1a1 myszy sterującego ekspresją mCherry. |
| Nukleaza Benzonase | Merck Millipore, USA | 70664-3 | Endonukleaza stosowana podczas oczyszczania adenowirusów w celu usunięcia zanieczyszczających kwasów nukleinowych. |
| Dygestorium biologiczne (klasa II) | Esco Lifesciences Group, Singapur | AC2-4S1 | Certyfikowana komora z laminarnym przepływem powietrza stosowana do pracy z rekombinowanymi adenowirusami oraz do sterylnych procedur hodowli komórkowych. |
| Pożywka do hodowli komórkowych (kompletne DMEM/F12) | HyClone, USA | 12800-017 | Pełna pożywka hodowlana stosowana do utrzymywania linii komórkowych NIH/3T3 i HEK293. |
| Oprogramowanie do analizy obrazów CellPathfinder | Yokogawa Electric Corporation, Japonia | Wersja 3.08.01 | Oprogramowanie do analizy obrazu wykorzystywane do zautomatyzowanej kwantyfikacji fluorescencji i segmentacji komórek. |
| System wysokoprzepustowego obrazowania komórkowego CellVoyager CV8000 | Yokogawa Electric Corporation, Japonia | CV8000 | System obrazowania wysokotreściowego wykorzystywany do akwizycji fluorescencji mCherry i Hoechst. |
| Tlenek węgla2 Inkubator do hodowli komórkowych | Thermo Fisher Scientific, USA | 3111 | Inkubator z nawilżaniem utrzymywany w temperaturze 37°C °C z 5% CO2 do hodowli komórek ssaków. |
| Dimetylosulfotlenek (DMSO) | Sigma-Aldrich, USA | D2650 | Rozpuszczalnik użyty do przygotowania SB431542. |
| Dulbecco’modyfikowane pożywka Eagle'a/mieszanina odżywcza F-12 (DMEM/F-12) | Servicebio, Chiny | G4610 | Podstawowa pożywka hodowlana stosowana dla fibroblastów NIH/3T3. |
| płodowa surowica bydlęca (FBS) | Ausbian, Australia | VS500T | Suplementy surowicze stosowane w stężeniu 10% (v/v) do przygotowania pełnej pożywki hodowlanej. |
| Barwnik fluorescencyjny Hoechst 33342 | Invitrogen, USA | H3570 | Barwnik jądrowy stosowany do obrazowania fluorescencyjnego i normalizacji liczby jąder. |
| Komórki HEK293 | ATCC, USA | CRL-1573 | Linia komórkowa pakująca wykorzystywana do produkcji i amplifikacji adenowirusów. |
| Ludzki rekombinowany TGF-β1 | MedChemExpress, Chiny | HY-P78214 | Cytokina stosowana do indukowania aktywacji włóknistej w fibroblastach NIH/3T3. |
| Oprogramowanie do akwizycji obrazu | Yokogawa Electric Corporation, Japonia | Wersja 3.08.01.03 | Oprogramowanie wykorzystywane do zautomatyzowanej akwizycji obrazów fluorescencyjnych i sterowania mikroskopem. |
| Odczynnik do transfekcji oparty na lipidach | Invitrogen, USA | 11668-019 | Odczyn do transfekcji użyty do wprowadzania plazmidów adenowirusowych do komórek HEK293. |
| Probówki do mikrocentryfugi | Axygen, USA | MCT-150-C | Probówki wykorzystywane do przechowywania lizatów RNA i przetwarzania próbek. |
| Czytnik mikropłytek | Tecan, Szwajcaria | Iskra | Wielomodułowy czytnik płytek mikrodołkowych wykorzystywany do pomiarów absorbancji w teście ELISA. |
| Zestaw ELISA do oznaczania kolagenu typu I u myszy | Meike Biotechnology, Chiny | MK6778A | Zestaw ELISA użyty do oznaczania ilości wydzielonego kolagenu typu I w nadsączach hodowlanych. |
| Fibroblasty mysie NIH/3T3 | Procell Life Science, Chiny | CL-0171 | Linia komórkowa fibroblastów mysich wykorzystana do opracowania i walidacji modelu reporterowego. |
| enzym restrykcyjny PacI | New England Biolabs, USA | R0547S | Enzym restrykcyjny stosowany do linearyzacji plazmidu adenowirusowego. |
| Penicylina–Roztwór streptomycyny | Gibco, USA | 15140-122 | Roztwór antybiotyku dodany w stężeniu 1% (v/v) w celu zapobiegania kontaminacji bakteryjnej. |
| PerfectStart Green qPCR SuperMix | TransGen Biotech, Chiny | AQ602 | Gotowa mieszanina (master mix) do qPCR oparta na SYBR Green, stosowana do ilościowej analizy PCR. |
| bufor fosforanowo-solny (PBS) | Servicebio, Chiny | G4202 | Bufor stosowany do przemywania komórek i przygotowania odczynników. |
| Wektor wahadłowy pDC315-EGFP | GeneChem, Chiny | Brak danych | Rodzicielski adenowiralny wektor wahadłowy użyty do konstrukcji plazmidu reporterowego. |
| System qPCR | Applied Biosystems, USA | QuantStudio 5 | System Real-time PCR wykorzystywany do ilościowej analizy ekspresji genów. |
| Enzymy restrykcyjne (BamHI i KpnI) | Abclonal, Chiny | RK21101, RK21104 | Enzymy restrykcyjne użyte do linearyzacji wektora transmisyjnego. |
| Zestaw do odwrotnej transkrypcji | TransGen Biotech, Chiny | AT311 | Zestaw do odwrotnej transkrypcji stosowany do syntezy cDNA przed analizą RT-qPCR. |
| Odczynnik do lizy RNA | Invitrogen, USA | 15596026 | Odczynnik stosowany do ekstrakcji całkowitego RNA z hodowli komórkowych. |
| SB431542 | MedChemExpress, Chiny | 301836-41-9 | TGF-β inhibitor receptora typu I stosowany w eksperymentach z inhibicją farmakologiczną. |
| Usługa sekwencjonowania metodą Sangera/Odczynniki | Shanghai Boshang Biotechnology Co., Ltd., Chiny | Obsługa klienta | Usługa sekwencjonowania/odczynniki użyte do weryfikacji sekwencji plazmidu. |
| Pipety serologiczne | Corning, USA | 4488 | Sterylne pipety stosowane do przenoszenia cieczy podczas procedur hodowli komórkowej. |
| Termocykler T30 | LongGene Scientific Instruments, Chiny | T30 | Termocykler stosowany do odwrotnej transkrypcji i amplifikacji PCR. |
| Roztwór trypsyny z EDTA | Gibco, USA | 25200-056 | Odczyn do dysocjacji komórek stosowany podczas rutynowego pasażowania komórek. |
| Zestaw do oczyszczania wirusów | Takara Bio USA | 631533 | Zestaw stosowany do oczyszczania rekombinowanych adenowirusów. |
| Kąpiel wodna | Shanghai Yiheng Scientific Instruments, Chiny | HWS-12 | Kąpiel wodna z kontrolą temperatury stosowana podczas zamrażania adenowirusów–cykle rozmrażania. |
Bibliografia
- Frangogiannis NG. Cardiac fibrosis. Cardiovasc Res. 2021;117(6):1450–1488.
- Ghazal R, et al. Cardiac fibrosis in the multi-omics era: implications for heart failure. Circ Res. 2025;136(7):773–802.
- Kurose H. Cardiac fibrosis and fibroblasts. Cells. 2021;10(7):1716.
- Heidenreich PA, et al. 2022 AHA/ACC/HFSA guideline for the management of heart failure. J Am Coll Cardiol. 2022;79(17):e263–e421.
- Fang L, et al. A clinical perspective of anti-fibrotic therapies for cardiovascular disease. Front Pharmacol. 2017;8:186.
- Khalid A, et al. Breaking new ground in heart failure management: novel therapies and future frontiers. Front Cardiovasc Med. 2025;12:1643971.
- González A, et al. New targets to treat the structural remodeling of the myocardium. J Am Coll Cardiol. 2011;58(18):1833–1843.
- Tuleta I, et al. Fibroblast-specific TGF-β signaling mediates cardiac dysfunction, fibrosis, and hypertrophy in obese diabetic mice. Cardiovasc Res. 2024;120(16):2047–2063.
- Li C, et al. Mechanism of action of non-coding RNAs and traditional Chinese medicine in myocardial fibrosis: focus on the TGF-β/Smad signaling pathway. Front Pharmacol. 2023;14:1092148.
- Vistnes M. Hitting the target: challenges and opportunities for TGF-β inhibition for the treatment of cardiac fibrosis. Pharmaceuticals (Basel). 2024;17(3):267.
- Cardona-Timoner M, et al. Dressed in collagen: 2D and 3D cardiac fibrosis models. Int J Mol Sci. 2025;26(7):3038.
- Garvin AM, et al. Primary cardiac fibroblast cell culture: methodological considerations for physiologically relevant conditions. Am J Physiol Heart Circ Physiol. 2023;325(4):H869–H881.
- Zhang H, et al. Multiscale drug screening for cardiac fibrosis identifies MD2 as a therapeutic target. Cell. 2024;187(25):7143–7163.e22.
- Bollong MJ, et al. Small molecule-mediated inhibition of myofibroblast transdifferentiation for the treatment of fibrosis. Proc Natl Acad Sci U S A. 2017;114(18):4679–4684.
- Stepanenko AA, et al. Transient and stable vector transfection: pitfalls, off-target effects, artifacts. Mutat Res Rev Mutat Res. 2017;773:91–103.
- Tallquist MD. Cardiac fibroblast diversity. Annu Rev Physiol. 2020;82:63–78.
- Hofbauer P, et al. Modeling acute myocardial infarction and cardiac fibrosis using human induced pluripotent stem cell-derived multicellular heart organoids. Nat Commun. 2024;15:308.
- Li Q, et al. Human iPSC-based modeling of central nervous system disorders for drug discovery. Int J Mol Sci. 2021;22(3):1203.
- Icha J, et al. Phototoxicity in live fluorescence microscopy, and how to avoid it. Bioessays. 2017;39(8):1700003.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.