Niniejszy protokół przedstawia metodę obrazowania żywych komórek opartą na analizie obrazu w celu ilościowego określenia cytotoksyczności limfocytów naciekających guz (TIL) wobec organoidów nowotworowych pochodzących od pacjentów, co umożliwia kinetyczną analizę apoptozy w czasie rzeczywistym w celu funkcjonalnego profilowania immunologicznego oraz oceny terapii immunomodulacyjnych.
Artykuł metodologiczny
Analiza współhodowli oparta na obrazowaniu w czasie rzeczywistym do ilościowego oznaczania apoptotycznego zabijania organoidów nowotworowych pochodzących od pacjentów za pośrednictwem limfocytów naciekających guz
W tym artykule
Podsumowanie
Streszczenie
Zrozumienie zdolności funkcjonalnej limfocytów naciekających guz (TILs) do rozpoznawania i eliminowania autologicznych komórek nowotworowych jest kluczowe dla rozwoju spersonalizowanej immunoterapii. Celem niniejszej metody jest przedstawienie protokołu obrazowania żywych komórek, który pozwala na pomiar zależnego od kaspazy-3 zabijania apoptotycznego w pośrednictwie TILs przeciwko organoidom nowotworowym pochodzącym od pacjenta (PDTOs) w czasie rzeczywistym. Metoda ta integruje uznane procedury izolacji i ekspansji PDTOs oraz TILs ze standaryzowanym trójwymiarowym systemem kokultury i zautomatyzowaną detekcją apoptozy opartą na fluorescencji.
Organoidy nowotworowe wysiewa się na płytki 96-dołkowe kompatybilne z obrazowaniem i znakuje czerwonym markerem nowotworowym, natomiast namnożone TIL-e dodaje się w określonych stosunkach efektor-do-celu w obecności aktywowanego kaspazą-3 zielonego substratu fluorescencyjnego. Ko-kultury obrazuje się co 4 h za pomocą systemu analizy żywych komórek, aby zarejestrować kanały kontrastu fazowego i podwójnej fluorescencji. Ilościowa analiza obrazów służy do identyfikacji czerwonych struktur nowotworowych oraz obliczenia w czasie proporcji czerwono-zielonych, podwójnie pozytywnych apoptotycznych obiektów nowotworowych. W celu zapewnienia rzetelności testu uwzględnia się odpowiednie powtórzenia techniczne i biologiczne, a także próbę bazową, kontrolę spontanicznej apoptozy oraz ujemne i dodatnie kontrole zabijania.
Poprzez zachowanie heterogeniczności guza w obrębie trójwymiarowej architektury PDTO, przy jednoczesnym umożliwieniu ilościowej analizy podłużnej, niniejszy protokół dostarcza fizjologicznie istotnego systemu do funkcjonalnego profilowania specyficznych dla pacjenta interakcji między guzami a TIL oraz badania czynników immunomodulujących, które wzmacniają odporność przeciwnowotworową.
Wprowadzenie
Immunoterapia nowotworów została przekształcona dzięki opracowaniu inhibitorów punktów kontrolnych układu odpornościowego (ICIs) celujących w szlaki białka 1 programowanej śmierci komórki/liganda 1 programowanej śmierci (PD-1/PD-L1) oraz białka 4 towarzyszącego limfocytom T cytotoksycznym (CTLA-4), które reaktywują endogenne odpowiedzi przeciwnowotworowe zapośredniczone przez limfocyty T w wielu typach guzów litych1,2,3. Pomimo trwałych odpowiedzi u części pacjentów, większość z nich nie osiąga znaczącej korzyści klinicznej, a zwalidowane biomarkery prognostyczne służące do prospektywnej identyfikacji osób odpowiadających na leczenie pozostają niezaspokojoną potrzebą. Dlatego też testy funkcjonalne, które bezpośrednio mierzą zapośredniczone przez limfocyty T zabijanie komórek nowotworowych, stanowią kluczowe narzędzia w odkrywaniu biomarkerów oraz w przedklinicznej ocenie kombinacji terapeutycznych zaprojektowanych w celu wzmocnienia cytotoksycznych odpowiedzi immunologicznych.
Konwencjonalne testy cytotoksyczności, w tym uwalnianie chromu-51, oznaczanie poziomu dehydrogenazy mleczanowej (LDH) oraz luminescencyjne testy żywotności oparte na ATP, takie jak CellTiter-Glo, są powszechnie stosowane do ilościowego określania zabijania zapśredniczonego immunologicznie, jednak generują one pomiary zbiorcze w jednym punkcie czasowym, którym brakuje rozdzielczości przestrzennej i czasowej4,5,6. Podobnie, końcowe testy zabijania oparte na cytometrii przepływowej określają ilościowo śmierć komórek w ustalonym punkcie czasowym i słabo nadają się do trójwymiarowych formatów hodowli. Ponadto dwuwymiarowe linie komórek nowotworowych, szeroko stosowane w tych testach, nie odzwierciedlają w pełni heterogeniczności wewnątrznowotworowej pierwotnych guzów pacjentów.
Organoidy nowotworowe pochodzące od pacjentów (PDTO) stały się klinicznie istotną platformą ex vivo, która wierniej niż konwencjonalne modele linii komórkowych zachowuje zmiany genomiczne, heterogenność komórkową oraz fenotypy odpowiedzi na leki oryginalnego guza.7,8,9,10,11,12Niedawne badania wykazały, że PDTO można hodować wspólnie z autologicznymi komórkami odpornościowymi w celu modelowania przeciwnowotworowych odpowiedzi immunologicznych ex vivojednak większość opublikowanych podejść opiera się na pomiarach przeżywalności w punkcie końcowym lub pracochłonnych analizach obrazowania konfokalnego, co ogranicza przepustowość eksperymentalną i uniemożliwia dynamiczne monitorowanie odpowiedzi związanej z uśmiercaniem komórek13,14,15,16.
W niniejszej pracy opisujemy obrazowy test współhodowli w czasie rzeczywistym, służący do ilościowego, opartego na obrazowaniu odczytu cytotoksyczności pośredniczonej przez limfocyty T przeciwko fluorescencyjnie znakowanym PDTO. Metoda ta wykorzystuje fluorescencyjną mikroskopię poklatkową w połączeniu z aktywowanym przez kaspazę-3 substratem fluorescencyjnym w celu generowania kinetycznych krzywych apoptozy z rozdzielczością pojedynczego organoidu w oknie obserwacyjnym wynoszącym 12–36 h. W porównaniu do konwencjonalnych testów cytotoksyczności platforma ta oferuje kilka zalet technicznych: zachowuje trójwymiarową architekturę guza przez cały czas trwania testu, pozwala na analizę dynamiki czasowej indukcji apoptozy, umożliwia zastosowanie określonych stosunków efektor-cel oraz posiada potencjał do przyszłego zastosowania w formatach przesiewania leków o średniej przepustowości, w tym inhibitorów punktów kontrolnych układu odpornościowego i leków celowanych testowanych pojedynczo lub w kombinacjach. Protokół ten jest przeznaczony dla badaczy zajmujących się immunoonkologią, funkcjonalną medycyną precyzyjną oraz biologią limfocytów T i może zostać wdrożony w laboratoriach wyposażonych w standardową infrastrukturę do hodowli tkanek oraz system obrazowania fluorescencyjnego żywych komórek.
Izolacja i hodowla organoidów nowotworowych pochodzących od pacjentów (PDTOs) oraz odpowiadających im limfocytów naciekających nowotwór (TILs) z ludzkich próbek nowotworowych są dobrze ugruntowanymi i szeroko opisanymi w literaturze metodologiami. Solidne protokoły opisujące mechaniczną i enzymatyczną dysocjację nowotworu, osadzanie 3D w macierzy błony podstawnej, długoterminową ekspansję organoidów oraz równoległą izolację i ekspansję ex vivo TILs zostały szeroko zwalidowane dla wielu typów nowotworów. Metody te wiarygodnie zachowują heterogenność komórek nowotworowych, architekturę oraz swoistość immunologiczną i zostały zaadaptowane w systemach kokultur w celu oceny oddziaływań między nowotworem a układem odpornościowym. W związku z tym w niniejszym badaniu izolację i ekspansję organoidów oraz TILs przeprowadzono zgodnie z wcześniej opublikowanymi i zwalidowanymi protokołami, bez istotnych modyfikacji, chyba że zaznaczono inaczej.
Protokół
Wszystkie procedury z wykorzystaniem ludzkiej tkanki nowotworowej oraz limfocytów naciekających nowotwór (TILs) przeprowadzono zgodnie z zatwierdzeniem Komisji Bioetycznej (IRB#1305013903) oraz instytucjonalnymi przepisami dotyczącymi bezpieczeństwa biologicznego, a przed pobraniem tkanek uzyskano pisemną świadomą zgodę. Organem zatwierdzającym była Komisja Bioetyczna Weill Cornell Medicine (wymieniona jako Institutional Review Board (IRB), Weill Cornell Medicine, New York, NY), zgodnie z protokołem nr 1305013903. Próbki objęte tym protokołem obejmowały: pozostałości tkanki nowotworowej uzyskane podczas standardowych operacji lub procedur badawczych po rutynowej ocenie patomorfologicznej; istniejące archiwalne tkanki zamrożone lub utrwalone w formalinie i zatopione w parafinie (FFPE) z Weill Cornell Medical College lub innych instytucji; krew, z której izolowano i przechowywano mononuklearne komórki krwi obwodowej (PBMCs), surowicę i osocze; wymazy z policzków, ślinę, mocz lub tkankę łagodną wykorzystywaną w niektórych przypadkach jako kontrole; a w przypadku uczestników objętych Programem Szybkiej Autopsji (Rapid Autopsy Program) – tkankę pobraną podczas sekcji zwłok przeprowadzonej w ciągu 6 h (do 24 h) od śmierci. Limfocyty TILs wykorzystane w niniejszym badaniu zostały namnożone z opisanych powyżej próbek tkanki nowotworowej. Z wszystkich biospekimenów usunięto dane identyfikacyjne, a powiązanie ich z tożsamością uczestnika odbywało się wyłącznie za pomocą unikalnego numeru identyfikacyjnego pacjenta, zgodnie z HIPAA i standardami instytucjonalnymi; ponowna identyfikacja danych następowała jedynie w momencie generowania raportów. Wszystkie eksperymenty przeprowadzono w warunkach 2. poziomu bezpieczeństwa biologicznego (BSL-2) w certyfikowanej komorze bezpieczeństwa biologicznego klasy II. Materiały biologicznie niebezpieczne utylizowano zgodnie z polityką instytucjonalną. Materiały oraz sposób przygotowania buforów i pożywek wykorzystanych w tej pracy opisano w Tabeli Materiałów oraz w Pliku Uzupełniającym 1.
1. Znakowanie fluorescencyjne i rekonstytucja organoidów nowotworowych pochodzących od pacjenta (PDTOs) (Rycina 1)
- Usunięcie starego Matrigelu i rozpoczęcie dysocjacji komórek.
- Umieścić płytkę hodowlaną w BSC. Ostrożnie odessać medium z dołków, nie naruszając kropli Matrigelu.
- Do każdego dołka dodać 1–2 mL enzymu do dysocjacji komórek w temperaturze pokojowej. Wielokrotnie pipetować w górę i w dół za pomocą pipety P1000 oraz sterylnego skrobaka do komórek, aby całkowicie rozbić krople Matrigelu.
- Przenieść mieszaninę komórkową do opisanej probówki stożkowej 15 mL. Do każdego dołka dodać dodatkowy 1 mL enzymu do dysocjacji komórek, aby wypłukać pozostałe komórki, i przenieść je do tej samej probówki. Dostosować objętość tak, aby zebrać co najmniej 5 mL enzymu z każdego dołka. Zamknąć probówkę i wymieszać poprzez ręczne wstrząsanie.
- Dysocjacja enzymatyczna
- Umieścić probówkę w kąpieli wodnej o temperaturze 37 °C. Inkubować przez 10 min, wstrząsając probówkę ręcznie co 2–3 min w celu wspomagania dysocjacji. Monitorować wizualnie do momentu całkowitej dezagregacji.
- Po zdysocjowaniu wirować przy 300 × g przez 3 min w temperaturze 4 °C. Sprawdzić zawartość probówki po wirowaniu.
- Jeśli nie utworzył się osad i nadal widoczna jest chmura Matrigelu, dodać dodatkowy enzym do dysocjacji komórek. Wstrząsnąć i ponownie umieścić w kąpieli wodnej na 3–5 min. Jeśli osad nadal się nie tworzy, umieścić probówkę na lodzie na 3 min, aby macierz mogła osiąść.
- Liczenie komórek i ocena żywotności
- Odessać nadsącz, nie naruszając osadu. Dodać 10 mL medium piorzącego +++.
- Wirować przy 300 × g przez 3 min w temperaturze 4 °C. Resuspender osad w 1 mL PBS. Delikatnie triturować, aby uzyskać zawiesinę pojedynczych komórek.
- Wymieszać 15 µL zawiesiny komórkowej z 15 µL 0,4% błękitu trypanu (Trypan Blue). Nanieść 10 µL na każdą komorę komory licznej. Policzyć żywe komórki za pomocą automatycznego licznika lub hemocytometru.
- Podczas liczenia utrzymywać komórki na lodzie. Wyjąć płytkę 6-dołkową (nie tkankową, traktowaną) i ogrzać w 37 °C przed późniejszym wysiewem.
- Znakowanie fluorescencyjne komórek nowotworowych
- Dostosować stężenie komórek do poziomu 1 × 10⁶ żywych komórek/mL w PBS.
- Zrekonstytuować barwnik CellTrace Far Red w 20 µL DMSO, aby przygotować roztwór stokowy 1 mM. Wymieszać w wortexie i krótko odwirować.
- Dodać 1 µL roztworu stokowego 1 mM na 1 mL zawiesiny komórkowej (1 × 10⁶ komórek/mL), co daje końcowe stężenie barwnika 1 µM. Delikatnie odwrócić probówkę w celu wymieszania. Inkubować przez 30 min w 37 °C, chroniąc przed światłem.
- Dodać 5 objętości PBS, aby wypłukać barwnik. Wirować przy 300 × g przez 5 min. Wypłukać dwukrotnie PBS.
- Ocenić wydajność znakowania. Widocznie zabarwiony osad komórkowy służy jako jakościowe kryterium akceptacji.
- Określić żywotność po barwieniu metodą wykluczania błękitu trypanu i zapisać obserwowaną żywotność (80%).
UWAGA: Przejść do etapu osadzania w macierzy tylko wtedy, gdy osad komórkowy wykazuje jednorodne zabarwienie, a żywotność po barwieniu wynosi ≥80%.
- Przygotowanie zawiesiny komórkowej w macierzy 3D
- Resuspender osad w odpowiedniej objętości medium specyficznego dla danej hodowli, zależnie od wielkości osadu (np. dla 900 000 komórek dodać 500 µL medium; dla 1,8 miliona komórek dodać 1 000 µL medium).
- Dodać schłodzony Matrigel w stosunku 1:2 (medium:macierz), aby uzyskać końcowe stężenie Matrigelu 67%. Wymieszać dokładnie, ale delikatnie, aby uniknąć tworzenia pęcherzyków powietrza (typowy cel: 300 000 komórek na dołek płytki 6-dołkowej).
- Wysiew kropli macierzy 3D
- Za pomocą pipety 200 µL nanieść krople 100 µL: 5 kropli na dołek w płytkach 6-dołkowych. Umieścić płytki w inkubatorze w temperaturze 37 °C na 5 min.
- Odwrócić płytki do góry dnem i inkubować przez kolejne 40 min do całkowitej polimeryzacji. Potwierdzić obecność osadzonych komórek za pomocą mikroskopu.
- Dodać 4 mL medium na dołek (płytka 6-dołkowa) i zwrócić płytki do inkubatora. Hodować przez 72 h, aby umożliwić formowanie się organoidów o wielkości 100–300 µm.
2. Przygotowanie organoidów do testu cytotoksyczności
- Rozpuszczenie macierzy błony podstawnej przy zachowaniu trójwymiarowej struktury organoidów.
- Wyjmij płytki z organoidami z inkubatora i przenieś je do komory z laminarem. Ostrożnie odessij pożywkę hodowlaną z każdego dołka, nie naruszając kopułek Matrigelu.
UWAGA: Wyznacz i pozostaw jeden dołek nienaruszony w celu pełnej dysocjacji i zliczenia komórek nowotworowych (patrz sekcja 2.2). - Dodaj 1 mL schłodzonego do temperatury lodowej roztworu Cell Recovery Solution bezpośrednio do każdego dołka, aby rozpuścić macierz błony podstawnej. Mechanicznie rozbij kopułki za pomocą pipety P1000 i sterylnego skrobaka do komórek, aż macierz zostanie całkowicie oddzielona od powierzchni płytki.
- Przenieś zawiesinę z maksymalnie trzech dołków do wcześniej oznakowanej probówki stożkowej 15 mL przechowywanej w lodzie. Dodaj do probówki kolejne 8 mL schłodzonego do temperatury lodowej roztworu Cell Recovery Solution. Umieść probówkę poziomo na wytrząsarce w temperaturze 4 °C na 30 min, aby zapewnić całkowite rozpuszczenie macierzy.
UWAGA: Chronić próbki przed światłem, jeśli wykonano znakowanie fluorescencyjne. - Po inkubacji odwiruj próbki przy 300 × g przez 3 min w temperaturze 4 °C. Ostrożnie i całkowicie odessij nadsącz, nie naruszając osadu z organoidów.
- Delikatnie resuspenduj osad w pełnej pożywce PDTO, stosując powolne pipetowanie końcówką o szerokim otworze, aby zachować nienaruszoną architekturę 3D organoidów.
KRYTYCZNE: Unikaj nadmiernego pipetowania lub wirowania w wortexie, co niszczy strukturę 3D.
Jeśli po wirowaniu widoczna jest pozostałość macierzy, powtórz inkubację w zimnym roztworze Cell Recovery Solution przez dodatkowe 10–15 min. Ponownie odwiruj i oceń wynik.
- Wyjmij płytki z organoidami z inkubatora i przenieś je do komory z laminarem. Ostrożnie odessij pożywkę hodowlaną z każdego dołka, nie naruszając kopułek Matrigelu.
- Wyznaczenie liczby żywych komórek nowotworowych i dostosowanie stężenia zawiesiny organoidów.
- W pełni dysocjuj zarezerwowany dołek, używając enzymu do dysocjacji komórek, zgodnie z opisem w Sekcji 1. Inkubuj w temperaturze 37 °C przez 5–7 min, wykonując okresową tryturację.
- Zneutralizuj pełną pożywką PDTO. Odwiruj przy 300 × g przez 5 min. Resuspenduj w 1 mL pożywki.
- Zmieszaj 15 µL zawiesiny komórkowej z 15 µL 0,4% błękitu trypanu. Policz żywe komórki za pomocą hemocytometru lub automatycznego licznika.
- Na podstawie liczby żywych komórek oblicz wymagane rozcieńczenie, aby uzyskać stężenie 200 000 żywych komórek/mL w pełnej pożywce PDTO
UWAGA: Przykład obliczeń: Dla celu 20 000 komórek nowotworowych na dołek w 100 µL wymagane jest stężenie robocze 200 000 komórek/mL. Przy wysiewaniu pełnej płytki obrazowej 96-dołkowej (wewnętrzne 60 dołków), wymagana całkowita objętość testu wynosi 6 mL (100 µL × 60 dołków), ale uwzględniając 20% objętości martwej, należy przygotować 7,2 mL. Zatem wymagana liczba komórek to 6 mL × 200 000 komórek/mL = 1,2 × 10⁶ komórek oraz 7,2 mL × 200 000 komórek/mL = 1,44 × 10⁶ komórek.
- Wysiew organoidów do testu cytotoksyczności
UWAGA: Należy używać płytek obrazowych 96-dołkowych z czarnymi ściankami i przezroczystym dnem. Każdy wariant należy wysiać w co najmniej trzech powtórzeniach technicznych.- Za pomocą pipety wielokanałowej nanieś 100 µL zawiesiny organoidów na dołek, aby uzyskać 20 000 żywych komórek nowotworowych na dołek.
- Wypełnij zewnętrzne dołki płytki 200 µL sterylnego PBS, aby zminimalizować parowanie i efekty brzegowe.
- Potwierdź wizualnie jednorodność rozkładu pod mikroskopem.
- Pozostaw organoidy do osadzenia w temperaturze 37 °C przez 10–30 min przed dodaniem limfocytów T.
- Utrzymanie ciągłej ekspansji organoidów.
- Wykorzystaj zawiesinę pojedynczych komórek otrzymaną podczas liczenia. Resuspenduj komórki w pożywce specyficznej dla hodowli. Dodaj schłodzony Matrigel do stężenia końcowego 67%.
- Wysiej do podgrzanych płytek suspensyjnych 6-dołkowych w zagęszczeniu 100 000 komórek na dołek. Doprowadź do polimeryzacji i nałóż pożywkę zgodnie z opisem w Sekcji 1. Przenieś do inkubatora w celu dalszej ekspansji.
3. Przygotowanie limfocytów T reagujących z guzem
- Ekspansja i pozyskiwanie limfocytów naciekających guz (TILs)
- Wyizolować i przeprowadzić ekspansję TILs z próbek guza zgodnie z wcześniej ustalonymi protokołami13,14.
- Odnotować następujące charakterystyki dla każdego preparatu TIL: żywotność po ekspansji: ≥80% (metoda wykluczania błękitu trypanu); czystość CD3⁺: ≥85%; rozkład CD4⁺/CD8⁺: ≥30% komórek T CD8⁺, z udokumentowanym stosunkiem CD4:CD8; czas trwania ekspansji i warunki hodowli: 10–14 dni w pełnej pożywce RPMI-1640 uzupełnionej o 10% ludzkiego surowicy AB oraz rekombinowaną ludzką IL-2 (600 IU/mL) w warunkach bez komórek dokarmiających (feeder-free); fenotyp aktywacji/wyczerpania: PD-1 ≤ 50%, TIM-3 ≤ 30% oraz LAG-3 ≤ 20% komórek CD3⁺ w momencie badania; markery aktywacji (np. CD69 lub CD25) wykrywalne po stymulacji; dowód reaktywności przeciwguzowej: mierzalna aktywność swoista dla antygenu w co najmniej jednym badaniu funkcjonalnym (np. zwiększona produkcja IFN-γ, nadekspresja CD137/4-1BB, degranulacja CD107a lub cytotoksyczność wobec autologicznych komórek guza).
- Potwierdzić, że każdy PDTO był współhodowany wyłącznie z jego autologicznym preparatem TIL.
UWAGA: Należy preferować strategie ekspansji bez komórek dokarmiających, aby zachować populacje cytotoksyczne CD8+. Protokoły z użyciem napromieniowanych PBMC jako komórek dokarmiających mogą przesuwać ekspansję w stronę limfocytów T CD4+. Systemy feeder-free lepiej zachowują limfocyty T CD8+.
Ograniczyć ekspansję TIL do maksymalnie 14 dni, aby uniknąć fenotypów wyczerpania i utraty funkcji cytotoksycznej. - W dniu badania zebrać limfocyty T z kolb hodowlanych. Przenieść komórki do stożkowych probówek 15 mL. Wirować z prędkością 300 × g przez 3 min w temperaturze pokojowej. Całkowicie odessać nadsącz.
- Przygotowanie limfocytów T do badania funkcjonalnego.
- Zawiesinę z etapu 3.1.4 resuspendować w 1 mL podstawowej pożywki dla limfocytów T (RPMI 1640 + 10% FBS + 1% Pen/Strep).
UWAGA: Upewnić się, że pożywka nie zawiera IL-2, IL-15, cytokin, kulek anty-CD3/CD28 ani komórek dokarmiających.
KRYTYCZNE: Pozostałości cytokin lub kulek aktywujących sztucznie zwiększą cytotoksyczność i zaburzą interpretację badania. - Oznaczyć stężenie i żywotność komórek przy użyciu błękitu trypanu. Kontynuować tylko w przypadku żywotności ≥ 80%.
- Zawiesinę z etapu 3.1.4 resuspendować w 1 mL podstawowej pożywki dla limfocytów T (RPMI 1640 + 10% FBS + 1% Pen/Strep).
- Przygotowanie stosunków efektor do celu (E:T).
- Zdefiniować stosunek E:T jako limfocyty T:komórki guza.
UWAGA: Liczbę komórek guza użyta do obliczenia stosunku E:T szacuje się na podstawie w pełni dysocjowanej studni referencyjnej opracowanej równolegle (Sekcja 2.2). Ponieważ organoidy są wysiewane jako nienaruszone struktury trójwymiarowe, liczba komórek guza nie może być określona bezpośrednio w poszczególnych studniach współhodowli bez naruszenia badania. Szacowane stężenie komórek guza uzyskane ze studni referencyjnej stosuje się jednolicie do wszystkich studni przygotowanych z tej samej wspólnej zawiesiny organoidów.- Dla stosunku E:T 2:1 przy 20 000 komórek guza na studnię, dodać 40 000 limfocytów T na studnię. Przygotować limfocyty T w stężeniu 400 000 komórek/mL, aby nanieść 100 µL na studnię; zatem: 400 000 komórek/mL × 0,1 mL = 40 000 komórek.
- W przypadku wysiewu pełnej płytki obrazującej 96-dołkowej (wewnętrzne 60 studni), wymagana objętość limfocytów T wynosi 6 mL, a uwzględniając 20% objętości martwej, objętość limfocytów T wynosi 7,2 mL.
Wymagana liczba limfocytów T: 6 mL × 400 000 komórek/mL = 2,4 × 10⁶ komórek
7,2 mL × 400 000 komórek/mL = 2,88 × 10⁶ komórek
UWAGA: Szacowany stosunek E:T podlega zmienności właściwej dla trójwymiarowej hodowli organoidów, w tym zmienności wielkości organoidów (zazwyczaj 100–300 µm średnicy), utracie komórek podczas rozpuszczania Matrigelu i przemywania (Sekcja 2.1) oraz niewielkim różnicom w pipetowaniu i osiadaniu komórek podczas przygotowania płytki.
Aby zminimalizować zmienność, należy nanieść co najmniej trzy powtórzenia techniczne na warunek, używać końcówek do pipet o szerokim otworze i delikatnie resuspendować, aby zachować integralność organoidów, oraz wizualnie potwierdzić jednorodne rozmieszczenie organoidów w studniach przed dodaniem limfocytów T (Sekcja 2.3).
- Zdefiniować stosunek E:T jako limfocyty T:komórki guza.
- Przygotowanie odczynnika do detekcji kaspazy-3.
- Użyć substratu kaspazy-3; stężenie zapasu: 200 µM, aby przygotować roztwór roboczy poprzez dodanie substratu bezpośrednio do zawiesiny limfocytów T w celu uzyskania końcowego stężenia 2 µM w zawiesinie limfocytów T. Mieszać delikatnie.
UWAGA: Przechowywać w ciemności przez cały czas.
- Użyć substratu kaspazy-3; stężenie zapasu: 200 µM, aby przygotować roztwór roboczy poprzez dodanie substratu bezpośrednio do zawiesiny limfocytów T w celu uzyskania końcowego stężenia 2 µM w zawiesinie limfocytów T. Mieszać delikatnie.
- Opcjonalnie: Przesiew leków lub badania modulacji immunologicznej
UWAGA: Badanie to można dostosować do oceny inhibitorów małocząsteczkowych (np. inhibitorów kinaz, modulatorów metabolicznych), inhibitorów punktów kontrolnych układu odpornościowego (np. anty-PD-1, anty-PD-L1) oraz terapii skojarzonych.- Inkubować leki z organoidami przez 24–72 h przed dysocjacją macierzy i dodaniem limfocytów T lub dodać je jednocześnie z limfocytami T.
- Uwzględnić kontrole z samym nośnikiem dla każdego warunku.
- W przypadku testowania inhibitorów punktów kontrolnych układu odpornościowego, potwierdzić ekspresję celu (np. PD-L1) na organoidach i PD-1 na limfocytach T przed badaniem.
4. Ustanowienie kokultury i kontroli eksperymentalnych.
- Przygotowanie kokultury
- Wyjmij płytkę obrazową 96-dołkową z posianymi organoidami z inkubatora i przenieś ją do komory z laminarnym przepływem powietrza. Bezpośrednio przed posianiem delikatnie resuspenduj przygotowaną zawiesinę limfocytów T, aby zapewnić jednorodne rozłożenie (Rycina 2A).
- Za pomocą pipety wielokanałowej dodaj 100 µL zawiesiny limfocytów T (zawierającej substrat kaspazy w stężeniu 2 µM) do każdego dołka zawierającego 100 µL organoidów. Po dodaniu delikatnie stuknij płytkę 2–3 razy, aby zapewnić równomierne rozłożenie komórek.
UWAGA: Unikaj dotykania dna dołka, aby nie uszkodzić organoidów. Nie pipetuj zawartości dołków w górę i w dół. Nadmierne mieszanie narusza integralność organoidów i zmienia kinetykę infiltracji limfocytów T. - Natychmiast przenieś płytkę do systemu obrazowania żywych komórek, aby zminimalizować wahania temperatury.
UWAGA: Końcowe stężenia w dołku po zmieszaniu 1:1: połączenie 100 µL zawiesiny organoidów (w Complete Organoid medium) z 100 µL zawiesiny limfocytów T (w podstawowym medium dla limfocytów T) powoduje dwukrotne zmniejszenie stężenia każdego składnika. Stężenia końcowe wynoszą: B27 Supplement 0,5X; Nicotinamide 5 mM; zamiennik glutaminy 0,5X; Penicillin/Streptomycin 50 U/mL / 50 µg/mL; HEPES 5 mM; N-Acetylcysteine 0,625 mM; Primocin 50 µg/mL; FGF-Basic (FGF-2) 0,5 ng/mL; FGF-10 10 ng/mL; PGE2 0,5 µM; SB202190 5 µM; EGF 25 ng/mL; Y-27632 5 µM; A-83-01 250 nM; NRG1 5 ng/mL; Noggin i R-Spondin po 5% v/v; FBS (z medium dla limfocytów T) 5%; substrat kaspazy-3 1 µM w dołku.- Skonfiguruj kinetykę akwizycji w oprogramowaniu do obrazowania żywych komórek, wybierając opcję Scan on Schedule, aby umożliwić powtarzalne obrazowanie przez cały czas trwania testu (Rycina 3B), wybierz typ skanowania Standard dla kompatybilności fazowej i fluorescencyjnej (Rycina 3C) i określ kanały Phase, Green oraz Red przy powiększeniu 10× z zoptymalizowanym czasem akwizycji dla każdego kanału (Rycina 3D).
- Ustaw czas akwizycji fluorescencji (ekspozycję) na około 300–400 ms dla kanałów Green i Red i potwierdź wybór obiektywu 10× (kalibracja obrazu 1,24 µm/px przy 10×).
UWAGA: Reprezentatywny zestaw danych został pozyskany za pomocą wspomnianego systemu analizy żywych komórek (patrz Tabela materiałów). Analiza obrazu została przeprowadzona za pomocą Basic Analyzer z zapisaną Definicją Analizy (o nazwie red-green-overlap-Bladder). - Ustaw dołki tak, aby pozyskać cztery obrazy z każdego wewnętrznego dołka płytki 96-dołkowej, powtarzając skanowanie co 2 h przez maksymalnie 36 h (Rycina 3A,E).
- Rozpocznij analizę obrazu, tworząc nową Definicję Analizy (new Analysis Definition) i włączając kanały Phase, Green oraz Red (Rycina 4A,B).
- Zoptymalizuj parametry segmentacji kanału czerwonego, w tym progi powierzchni (area thresholds) i filtry wykluczania krawędzi (edge exclusion filters), aby odizolować obiekty nowotworowe od zanieczyszczeń i dubletów (Rycina 4C).
- Dla kanału Red (nowotwór, CellTrace Far Red) ustaw Typ segmentacji (Segmentation Type) na Surface Fit z progiem (Threshold) 2,0 RCU; włącz Podział krawędzi (Edge Split) z czułością krawędzi (Edge Sensitivity) = 0; ustaw Wypełnienie otworów (Hole Fill) = 0 µm2 oraz Korekta rozmiaru (Adjust Size) = 0 pikseli; i zastosuj filtr minimalnej powierzchni obiektu (minimum object Area filter) wynoszący 50 µm2 (bez filtrów maksymalnej powierzchni, ekscentryczności lub intensywności).
- Dla kanału Green (NucView 488 caspase-3/7) utwórz segmentację zieloną, ustawiając Typ segmentacji (Segmentation Type) na Surface Fit i Próg (Threshold) na 2,0 GCU; włącz Podział krawędzi (Edge Split) z czułością krawędzi (Edge Sensitivity) = 0; ustaw Wypełnienie otworów (Hole Fill) = 0 µm2 i Korekta rozmiaru (Adjust Size) = 0 pikseli; nie stosuj filtrów powierzchni ani intensywności.
- Zdefiniuj odczyt apoptozy nowotworu jako obiekty podwójnie dodatnie Green + Red. Nie stosuj dodatkowych filtrów powierzchni ani intensywności do nakładki (overlap). Zweryfikuj kryteria nakładki w odniesieniu do dołków kontrolnych dla apoptozy spontanicznej i zabijania pozytywnego, a następnie zastosuj definicję analizy jednolicie do wszystkich dołków.
- Skonfiguruj metryki analizy dla obu kanałów, aby określić proporcję apoptozy obiektów podwójnie dodatnich czerwonych/zielonych; przejrzyj nakładki segmentacji, aby zweryfikować dokładną identyfikację obiektów nowotworowych (Rycina 4D).
- Wybierz czasy skanowania i dołki, aby objąć wszystkie punkty czasowe eksperymentu (Rycina 4E), i potwierdź, że ukończone analizy są dostępne do przeglądu oraz do eksportu danych w formie tabelarycznej lub graficznej (Rycina 4F,G).
- Wyeksportuj dane analizy na poziomie obiektów i dla każdego dołka (dla każdego punktu czasowego) do dalszej kwantyfikacji.
Wyniki
Kultury organoidów nowotworowych wykorzystane do przedstawionych tutaj wyników zostały ustanowione i powielone powyżej 5. pasażu, a następnie zamrożone w więcej niż 6 kriotikawkach w zagęszczeniu 1 × 10⁶ komórek na fiolkę, przy czym dla każdego testu kultury były ponownie namnażane po rozmrożeniu. Tożsamość złośliwego nabłonka oraz brak przerostu prawidłowego nabłonka lub zrębu potwierdzono za pomocą sekwencjonowania celowanego, które wykazało zachowanie mutacji somatycznych obecnych w guzie macierzystym, oraz poprzez zatopienie w parafinie i badanie histologiczne, które wykazało morfologię organoidów zgodną z patologią pierwotnego guza; wszystkie linie zostały potwierdzone jako wolne od mykoplazm przed użyciem. Kultury wykazujące morfologię prawidłowego nabłonka lub niezachowujące cech molekularnych guza macierzystego zostały zidentyfikowane i wykluczone, co zminimalizowało zanieczyszczenie próbki tkankami pozanowotworowymi w analizie.
Wszystkie przedstawione wyniki (Rysunek 1, Rysunek 2, Rysunek 3, Rysunek 4 oraz Rysunek 5) zostały uzyskane z jednej dopasowanej pary organoid-TIL pochodzącej od jednego pacjenta z gruczolakorakiem płuca. Próbka guza została pobrana podczas resekcji chirurgicznej wykonanej bez wcześniejszego leczenia neoadjuwantowego, a do analizy wykorzystano organoidy w 21. pasażu. Organoidy były utrzymywane w hodowli przez około 12 tygodni od momentu początkowej izolacji do przeprowadzenia przedstawionego testu (pasaż 21). Data resekcji guza jest uznawana za chronioną informację zdrowotną, dlatego nie została podana.
Po ponownym rozprężeniu PDTO są odzyskiwane, przeliczane i wysiewane na 96-dołkowe płytki do obrazowania. Równolegle przygotowywane są TIL w stosunku efektora do celu 2:1, z dodatkiem substratu dla kaspazy-3 NucView 488 bezpośrednio przed ustanowieniem kokultury (Rysunek 2A). Reprezentatywne obrazy z pojedynczej studni w pośrednim punkcie czasowym prezentują oczekiwany czterokanałowy wynik: kontrast fazowy potwierdza obecność organoidów i komórek odpornościowych (Rysunek 2B); zielona fluorescencja identyfikuje sygnał apoptyczny aktywowany przez kaspazę-3 (Rysunek 2C); czerwona fluorescencja selektywnie znakuje organoidy nowotworowe etykietowane CellTrace Far Red (Rysunek 2D); a nałożony obraz scalony ujawnia czerwono-zielone, podwójnie dodatnie apoptotyczne obiekty nowotworowe, będące głównym odczytem testu (Rysunek 2E). W przypadku braku zabijania pośredniczonego przez TIL oczekiwany jest minimalny spontaniczny sygnał zielony w strukturach dodatnich dla koloru czerwonego. Do kwantyfikacji wykorzystuje się czerwono-zielone, podwójnie dodatnie (apoptotyczne) organoidy, wyrażone jako procent apoptotycznych PDTO, przedstawione w czasie jako średnia ± SEM, przy czym nałożone segmentacje potwierdzają dokładną identyfikację struktur nowotworowych (Rysunek 4D).
W reprezentatywnym eksperymencie testującym sześć małych cząsteczek w stężeniu 1 µM, Lek 4 i Lek 5 wykazują podwyższony poziom apoptozy w stosunku do kontroli (vehicle) od około 24 h (Rysunek 5A; ** p < 0,01, *** p < 0,001, **** p < 0,0001); porównanie w obrębie pojedynczego reprezentatywnego eksperymentu. Wykresy skrzypcowe (violin plots) dla punktu końcowego 36 h zapewniają uzupełniający wgląd w rozkład odpowiedzi w powtórzeniach, wykazując, że Lek 4 i Lek 5 powodują największe wzrosty apoptozy w PDTO w tym reprezentatywnym eksperymencie, podczas gdy Lek 3 wykazuje nominalnie zmniejszoną odpowiedź cytotoksyczną, co jest zgodne z możliwą aktywnością immunosupresyjną (Rysunek 5B).
Aby potwierdzić, że zmierzona apoptoza odzwierciedla zabijanie zależne od limfocytów naciekających guz (TIL), a nie bezpośrednią cytotoksyczność leku lub sygnał pochodzący z komórek efektorowych, reprezentatywny związek (Drug 5) oceniono w trzech równoległych wariantach: kokulturze (TIL + organoid), samych organoidach (bez TIL) oraz samych limfocytach T, w czasie 36 h (Rycina 5C).
W grupie kokultury zaobserwowano progresywną, zależną od czasu akumulację apoptotycznych PDTO, która do 36 h osiągnęła poziom 19,2 ± 1,0% (średnia ± SEM, n = 6 studzienek), podczas gdy w grupie z samymi organoidami (bez TIL) poziom ten pozostał niski przez cały czas trwania badania, wzrastając jedynie do 4,0 ± 0,3% w 36 h (n = 3 studzienki), co stanowi sygnał 4,8-krotnie niższy. Kontrola z samymi limfocytami T pozostała na poziomie podstawowym przez cały przebieg czasowy (0,0%; n = 3 studzienki), co jest zgodne z faktem, że jedynie organoidy nowotworowe zostały znakowane fluorescencyjnie i potwierdza, że odczyt nie pochodzi z komórek efektorowych. Wspólnie grupy te pozwalają wyizolować netto zależną od TIL apoptotyczną śmierć komórek powyżej poziomu podstawowego dla samego guza. Ponieważ grupa z samymi organoidami była prowadzona w obecności leku, służy ona również jako kontrola lek plus guz (bez TIL): przy obecności leku, ale braku TIL, poziom apoptozy pozostał niski (4,0 ± 0,3% w 36 h), co wskazuje, że podwyższona śmiertelność w odpowiadającej jej grupie kokultury nie może być wyjaśniona bezpośrednią cytotoksycznością tego związku dla organoidów. Odpowiadająca grupa z samym lekiem została utworzona wyłącznie dla Drug 5; w przypadku pozostałych związków podwyższona apoptoza jest zatem opisana jako efekt łączny, którego nie można jeszcze przypisać konkretnie wzmocnieniu odpowiedzi immunologicznej, a kontrola z samym lekiem dla każdego związku została zidentyfikowana jako wymagany etap walidacji.
Wszystkie dane potwierdzające wyniki niniejszego badania są dostępne bez ograniczeń. Surowe serie obrazów time-lapse, pliki eksportu na poziomie obiektów, pliki definicji analizy Incucyte, ustawienia parametrów segmentacji, metadane oraz statystyczne dane źródłowe stanowiące podstawę Rysunku 5 zostały zdeponowane w publicznym repozytorium i są swobodnie dostępne na podstawie otwartej licencji doi: 10.5281/zenodo.21676769. Dane źródłowe na poziomie obiektów, mapy płytek, ustawienia segmentacji oraz plik definicji analizy użyte do wygenerowania Rysunku 5 znajdują się w Pliku uzupełniającym 2.
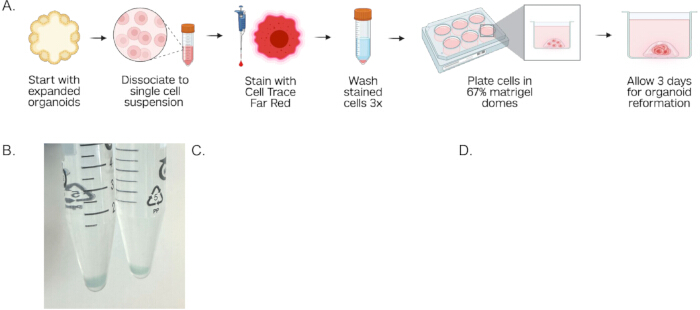
Rycina 1: Fluorescencyjne znakowanie i trójwymiarowa rekonstrukcja organoidów nowotworowych pochodzących od pacjentów. (A) Schematyczny przegląd etapu przygotowania PDTO: organoidy są oddzielane od Matrigel, dysocjowane do postaci zawiesiny pojedynczych komórek, znakowane barwnikiem CellTrace Far Red, resuspenderowane w matrycy Matrigel i wysiewane jako krople 3D w celu ponownej ekspansji przez 72 h przed badaniem kokultury. (B) Reprezentatywna fotografia osadów znakowanych komórek w probówkach 15 mL, wykazująca widoczne zabarwienie świadczące o skutecznym barwieniu CellTrace Far Red. (C) Obraz w kontraście fazowym przedstawiający kroplę Matrigel zawierającą ponownie wyeksponowane organoidy nowotworowe po 72 h hodowli. (D) Nałożony obraz fluorescencyjny przedstawiający czerwono znakowane organoidy nowotworowe (CellTrace Far Red), potwierdzający nienaruszoną morfologię 3D organoidów i jednorodne znakowanie fluorescencyjne przed przygotowaniem do badania kokultury. Obrazy wykonano przy powiększeniu 10×. Paski skali = 800 µm (C) i 400 µm (D). Skrót: PDTO = patient-derived tumor organoid. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
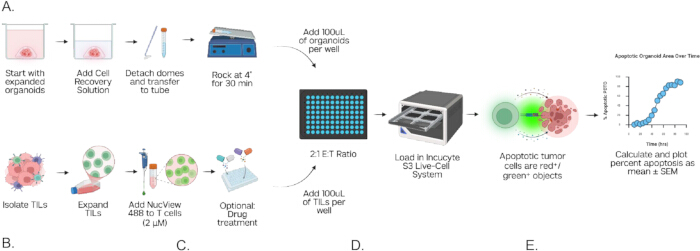
Rycina 2. Schemat przebiegu badania ko-kultury oraz reprezentacyjne obrazy fluorescencyjne niszczenia organoidów nowotworowych indukowanego przez TIL. (A) Schemat pełnego przebiegu badania ko-kultury przedstawiający dwa równoległe etapy przygotowania: (ścieżka górna) odzyskiwanie organoidów z Matrigelu, liczenie i wysiew do 96-dołkowych płytek obrazujących; (ścieżka dolna) ekspansja TIL, resuspensja i dodanie substratu kaspazy-3. Obie ścieżki zbiegają się w etapie przygotowania ko-kultury w płytce 96-dołkowej umieszczonej w systemie do obrazowania żywych komórek w celu kinetycznego pozyskiwania danych i zautomatyzowanej analizy. Reprezentacyjne obrazy z dołka z ko-kulturą w pojedynczym punkcie czasowym: (B) kontrast fazowy, (C) zielony kanał fluorescencji wykazujący sygnał NucView 488 aktywowany kaspazą-3 w komórkach apoptotycznych, (D) czerwony kanał fluorescencji wykazujący organoidy nowotworowe znakowane CellTrace Far Red oraz (E) nałożone obrazy fluorescencyjne wykazujące czerwono-zielone obiekty nowotworowe w stanie apoptozy. Obrazy pozyskano przy powiększeniu 10×. Pasek skali = 400 µm. Skrót: TIL = limfocyt naciekający guz. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
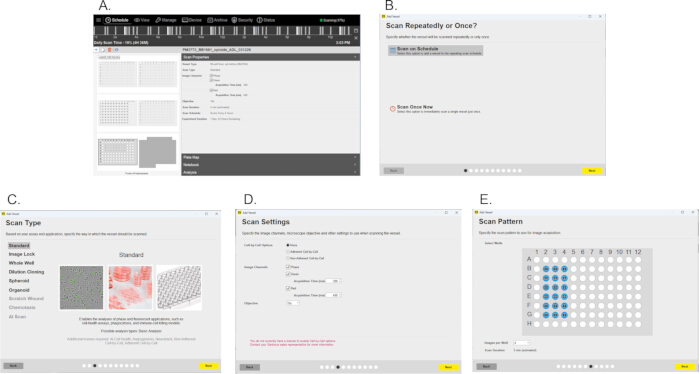
Rysunek 3. Konfiguracja skanowania instrumentem i parametrów akwizycji dla obrazowania żywych komórek. (A) Panel planowania pracy instrumentu przedstawiający aktywny skan z mapą płytki i właściwościami skanowania, w tym typem naczynia, kanałami obrazowania, obiektywem, czasem trwania skanowania i harmonogramem akwizycji. (B) Okno dialogowe Skanować wielokrotnie czy raz? z zaznaczoną opcją Skanuj zgodnie z harmonogramem, co umożliwia podłużne obrazowanie kinetyczne przez cały czas trwania analizy. (C) Panel wyboru typu skanowania z wybranym trybem Standardowy, obsługujący aplikacje analizy opartej na kontraście fazowym i fluorescencji. (D) Panel Ustawienia skanowania określający kanały obrazowania (Phase, Green, Red), czasy akwizycji dla każdego kanału oraz wybór obiektywu 10×. (E) Panel wzoru skanowania przedstawiający wybór dołków dla wewnętrznych dołków płytki 96-dołkowej, skonfigurowany dla czterech obrazów na dołek wraz z szacowanym czasem trwania skanowania. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
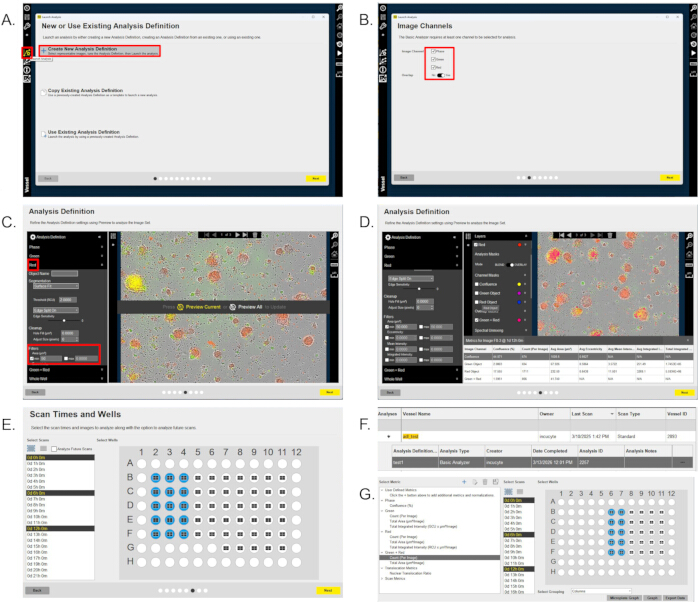
Rycina 4. Konfiguracja urządzenia do obrazowania żywych komórek oraz przebieg analizy obrazów z wykorzystaniem zintegrowanego oprogramowania. (A) Interfejs Uruchamiania analizy z wybraną opcją Twórz nową definicję analizy w celu zainicjowania nowego procesu analizy. (B) Panel Wyboru kanałów obrazowania z aktywnymi kanałami fazowym, zielonym i czerwonym dla akwizycji podwójnej fluorescencji. (C) Interfejs Definicji analizy wyświetlający parametry segmentacji kanału czerwonego, w tym minimalne i maksymalne progi pola, wykluczanie krawędzi oraz filtry zanieczyszczeń używane do identyfikacji obiektów nowotworowych. (D) Interfejs Definicji analizy pokazujący skonfigurowane mierniki analizy dla kanałów zielonego i czerwonego z reprezentatywną nakładką segmentacji potwierdzającą dokładną identyfikację czerwono-zielonych, podwójnie pozytywnych struktur nowotworowych w stanie apoptozy. (E) Interfejs Czasu skanowania i wyboru studni służący do harmonogramowania powtarzalnej akwizycji obrazów z wewnętrznych studni płytki obrazowej 96-dołkowej. (F) Wybór ukończonej definicji analizy w pliku obrazu. (G) Widok podsumowania ukończonej analizy wyświetlający informacje o naczyniu, typ analizy, dostępne mierniki oraz opcje eksportu danych, w tym eksport do wykresu mikropłytki, wykresu i tabeli. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej ryciny.
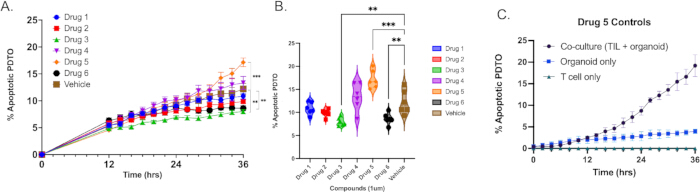
Rysunek 5. Reprezentatywna analiza wpływu drobnocząsteczkowych leków na TIL-zależne niszczenie organoidów nowotworowych. (A) Kinetyczne krzywe niszczenia przedstawiające procent apoptotycznych PDTO w czasie w porównaniu z wieloma warunkami leczenia drobnocząsteczkowymi oraz kontrolą nośnikiem, przedstawione jako średnia ± SEM. (B) Wykresy skrzypcowe ilustrujące analizę końcową po 36 godzinach jako alternatywne podejście graficzne do wizualizacji rozkładu odpowiedzi apoptotycznych w różnych warunkach leczenia, umożliwiające porównanie opisowe między ko-kulturami leczonymi lekiem a kontrolą nośnikiem w tym reprezentatywnym eksperymencie. (C) Kontrole zależne od TIL dla reprezentatywnego związku (Lek 5): procent apoptotycznych PDTO w ciągu 36 h dla ramion: ko-kultury (TIL + organoid), samych organoidów (bez TIL) oraz samych limfocytów T, potwierdzające, że sygnał apoptotyczny jest zależny od TIL i nie pochodzi z komórek efektorowych (ko-kultura n = 6 studzienek; same organoidy i same limfocyty T n = 3 studzienki; średnia ± SEM). Skróty: PDTO = organoid nowotworowy pochodzący od pacjenta; TIL = limfocyty naciekające nowotwór; SEM = standardowy błąd średniej. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Plik uzupełniający 1: Przygotowanie mediów i buforów. Aby pobrać ten plik, kliknij tutaj.
Plik uzupełniający 2. Dane źródłowe i pliki analizy do Rysunku 5.Ten folder ZIP zawiera dane źródłowe na poziomie obiektów, mapy płytek, ustawienia segmentacji oraz plik definicji analizy wykorzystany do wygenerowania analizy przesiewowej związków oraz analizy kontrolnej dla leku 5 przedstawionych na Rysunku 5. Aby pobrać ten plik, kliknij tutaj.
Dyskusja
Niniejszy protokół opisuje metodę obrazowania żywych komórek służącą do oceny interakcji cytotoksycznych pomiędzy organoidami nowotworowymi pochodzącymi od pacjenta (PDTOs) a dopasowanymi limfocytami naciekającymi nowotwór (TILs). Dzięki zintegrowaniu trójwymiarowej architektury nowotworu, autologicznych efektorów odpornościowych oraz pomiarów aktywacji kaspazy-3 w czasie rzeczywistym, system ten umożliwia dynamiczną ocenę apoptozy komórek nowotworowych w warunkach fizjologicznie istotnych. Procedura łączy uznane metody ekspansji organoidów i TIL z kontrolowanymi warunkami współhodowli oraz zautomatyzowaną kwantyfikacją opartą na obrazach, zapewniając podejście wizualne do badań funkcjonalnych układu odpornościowego. Ponieważ wcześniejsze etapy izolacji i ekspansji PDTO oraz TIL są wykonywane zgodnie z wcześniej opublikowanymi protokołami i nie zostały tutaj opisane w całości, pełne odtworzenie tej procedury wymaga zapoznania się z tymi źródłami referencyjnymi oprócz niniejszego protokołu.
Kluczową zaletą tego podejścia jest zachowanie wewnętrznej heterogeniczności guza w obrębie organoidów. W przeciwieństwie do dwuwymiarowych systemów monowarstwowych, organoidy zachowują strukturę trójwymiarową oraz oddziaływania międzykomórkowe komórek nowotworowych. Współhodowla z dopasowanymi TIL pozwala na ocenę infiltracji limfocytów T, zabijania zależnego od kontaktu oraz odpowiedzi kinetycznych w czasie. Zastosowanie aktywowanego kaspazą-3 substratu fluorescencyjnego umożliwia bezpośredni pomiar apoptozy, zamiast polegania na pośrednich wskaźnikach, takich jak utrata konfluencji czy testy żywotności końcowej oparte na poziomie ATP.
O sukcesie eksperymentalnym decyduje kilka krytycznych parametrów. Kluczowa jest integralność organoidów w momencie wysiewania; nadmierna digestia podczas wstępnej dysocjacji guza lub zbyt silne oddziaływanie mechaniczne podczas przygotowania kokultury mogą doprowadzić do fragmentacji organoidów, co sztucznie zwiększa liczbę czerwonych obiektów i zniekształca obliczenia apoptozy. Spójny rozkład wielkości organoidów poprawia dokładność segmentacji i zmniejsza zmienność między dołkami. Podobnie należy zachować dokładne stosunki efektor do celu (E:T) we wszystkich powtórzeniach, ponieważ błędne zliczanie limfocytów T lub ich agregacja wprowadza zmienność w kinetyce zabijania. Delikatne resuspensowanie bezpośrednio przed wysiewaniem minimalizuje ten problem. W przedstawionym reprezentatywnym zbiorze danych oceniono tylko jeden stosunek E:T (2:1), zgodnie ze standardowym parametrem operacyjnym ustalonym w protokole naszego laboratorium. Na podstawie literatury dotyczącej cytotoksyczności limfocytów T oczekuje się zazwyczaj, że wyższe stosunki E:T zwiększą zabijanie guza, a formalna miareczkowanie tego parametru pozostaje kierunkiem przyszłej walidacji tej platformy. Kolejnym kluczowym krokiem jest wybór i walidacja parametrów segmentacji. Progi minimalnej i maksymalnej wielkości obiektów muszą wykluczać debris, jednocześnie obejmując nienaruszone struktury guza; zbyt liberalne progi zawyżają liczbę guzów, natomiast zbyt rygorystyczne progi zaniżają obciążenie guzem. Kryteria nakładania się sygnałów czerwonego i zielonego muszą zostać zwalidowane przy użyciu zarówno kontroli apoptozy spontanicznej, jak i pozytywnych kontroli zabijania, a następnie stosowane spójnie we wszystkich dołkach, aby uniknąć błędów w obliczeniach procentowego poziomu apoptozy.
Włączenie odpowiednich kontroli zwiększa interpretowalność wyników. Dołki zawierające wyłącznie guzy ustalają bazową stabilność fluorescencji czerwonej, podczas gdy kontrole guz plus substrat pozwalają określić ilość spontanicznej apoptozy niezależnej od aktywności immunologicznej. Kontrole zawierające wyłącznie limfocyty T określają sygnał tła dla kaspazy wynikający z obumierających limfocytów. Pozytywne kontrole apoptozy potwierdzają funkcjonalność substratu i walidują progi segmentacji. Kontrole te są szczególnie istotne przy porównywaniu niezależnych par guz-TIL, ponieważ bazowe tempo apoptozy może się różnić pomiędzy liniami organoidów.
Ta platforma oparta na obrazowaniu oferuje szereg zalet w porównaniu z tradycyjnymi testami cytotoksyczności, takimi jak uwalnianie chromu czy pomiary żywotności oparte na końcowym stężeniu ATP. Obrazowanie w czasie rzeczywistym umożliwia ciągłe, nieniszczące monitorowanie oddziaływań między guzem a układem odpornościowym, co pozwala na precyzyjną rozdzielczość kinetyczną zabijania zapośredniczonego immunologicznie. W przeciwieństwie do testów końcowych, które dostarczają jedynie pojedynczego pomiaru kumulatywnego i mogą maskować przejściowe lub sekwencyjne zdarzenia cytotoksyczne, obrazowanie podłużne odróżnia szybkie, wczesne odpowiedzi cytotoksyczne od opóźnionej lub postępującej apoptozy. Taka rozdzielczość czasowa pozwala na identyfikację faz opóźnienia związanych z aktywacją lub infiltracją limfocytów T, przedziałów szczytowego zabijania oraz faz plateau, które mogą odzwierciedlać wyczerpanie limfocytów T lub oporność komórek docelowych. Powtarzane pomiary z tej samej studzienki redukują zmienność między próbkami i eliminują konieczność stosowania równoległych płytek w wielu punktach czasowych. Ponieważ obciążenie nowotworowe i konwersja apoptotyczna są kwantyfikowane jednocześnie w każdym przedziale, możliwa jest dynamiczna normalizacja, co zwiększa dokładność w porównaniu z testami lizy masowej, które nie potrafią odróżnić zabijania immunologicznego od spontanicznej śmierci komórek. Łącznie podejście to zapewnia bardziej informatywną fizjologicznie i interpretowalną mechanistycznie ocenę funkcji cytotoksycznej niż tradycyjne testy jednopunktowe.
Należy jednak wziąć pod uwagę kilka ograniczeń. Chociaż organoidy nowotworowe pochodzące od pacjentów dokładniej odtwarzają natywną architekturę guza niż konwencjonalne hodowle dwuwymiarowe, nie modelują one w pełni komponentów zrębowych, naczyniowych ani mieloidalnych mikrośrodowiska nowotworu. Ponadto obrazowanie przy powiększeniu 10× zapewnia wystarczającą przepustowość dla analizy podłużnej, ale może nie pozwalać na rozdzielenie oddziaływań pojedynczych komórek w gęsto upakowanych organoidach. Obrazowanie przy większym powiększeniu może poprawić rozdzielczość przestrzenną, ale zmniejsza pole widzenia i przepustowość testu. Niniejszy test ilościowo określa specyficznie zależną od kaspazy-3 śmierć apoptotyczną komórek nowotworowych. Cytotoksyczność pośredniczona przez limfocyty T, zachodząca poprzez mechanizmy niezależne od kaspaz, w tym nekrozę lub nekroptozę, nie jest wykrywana przez ten odczyt i powinna być zatem interpretowana w zakresie możliwości testu. Ponadto dysocjacja do pojedynczych komórek, znakowanie i 72 h re-ekspansja mogłyby w zasadzie prowadzić do selekcji subpopulacji; struktury o rozmiarach 100–300 µm, które formują się ponownie w tym okresie, zachowują jednak wielokomórkową architekturę trójwymiarową organoidów rodzicielskich i nie zaobserwowano wyraźnych zmian morfologicznych w stosunku do hodowli rodzicielskich, choć nie przeprowadzono formalnego porównania składu klonalnego przed i po re-ekspansji. Niniejsze badanie nie obejmuje farmakologicznego wzorca kontroli pozytywnej, takiego jak inhibitor punktów kontrolnych układu odpornościowego (np. anty-PD-1) w parze organoid–TIL PD-L1⁺/PD-1⁺ z oczekiwanym wzmocnieniem zabijania, aby formalnie skalibrować zakres dynamiczny testu; włączenie takiego referencyjnego czynnika immunostymulującego jest ważnym kolejnym krokiem walidacji, a raportowane tutaj porównawcze wyniki związków należy interpretować odpowiednio. Dopasowana kontrola z samym lekiem (bez TIL) została przeprowadzona w tych przykładach tylko dla Leku 5; względnego wzrostu śmierci komórkowej nie można przypisać pozostałym związkom, dla których brakuje kontroli z samym lekiem dla każdego związku z osobna. Ortogonalna walidacja tego odczytu opartego na obrazowaniu na tej samej próbce względem niezależnej, złotej metody pomiaru śmierci komórek, takiej jak barwienie Aneksyną V w cytometrii przepływowej lub konfokalna weryfikacja pojedynczych komórek, nie została tutaj przeprowadzona i została zidentyfikowana jako kluczowy następny krok w celu dalszego ustalenia swoistości odczytu podwójnie pozytywnego czerwony/zielony17.
Dodatkową kwestią jest fakt, że fluorescencja barwnika CellTrace Far Red ulega stopniowemu rozcieńczeniu z każdym cyklem podziału komórek nowotworowych. W konsekwencji proliferacja podczas 72 h okresu regeneracji organoidów oraz w następującym po nim oknie obrazowania może prowadzić do zmniejszenia intensywności fluorescencji w późniejszych punktach czasowych, co potencjalnie redukuje liczbę wykrywalnych obiektów nowotworowych dodatnich pod kątem CellTrace i nieznacznie zwiększa obliczony procent apoptozy poprzez zmniejszenie mianownika. Aby monitorować ten potencjalny czynnik zakłócający, liczbę obiektów dodatnich pod kątem CellTrace Far Red śledzono podłużnie przez cały okres obrazowania, a studzienki oceniano pod kątem istotnych spadków sygnału czerwonego, niezależnych od aktywacji kaspazy-3/7 związanej z apoptozą. W oknie obrazowania nie zaobserwowano istotnej, niewyjaśnionej utraty obiektów dodatnich pod kątem CellTrace, co sugeruje, że rozcieńczenie barwnika prawdopodobnie nie było głównym czynnikiem wpływającym na zaobserwowane zmiany w pomiarach apoptozy. Niemniej jednak pozostaje to immanentnym ograniczeniem śledzenia komórek nowotworowych opartego na rozcieńczaniu fluorescencji i powinno być brane pod uwagę przy interpretacji pomiarów z późnych punktów czasowych.
Zmienność biologiczna między próbkami pochodzącymi od pacjentów stanowi zarówno atut, jak i wyzwanie tej platformy analitycznej. Chociaż zmienność ta odzwierciedla klinicznie istotną heterogenność guza, odpowiedni plan eksperymentalny powinien uwzględniać wariację biologiczną przy określaniu wielkości badania i wymagań dotyczących powtórzeń. Każda unikalna para guz–TIL powinna być traktowana jako niezależny powtórzenie biologiczne, podczas gdy powtórzenia techniczne służą do oceny zmienności analizy w obrębie jednej próbki. Reprezentatywny zestaw danych przedstawiony na Rysunku 5 odzwierciedla pojedynczą parę organoid–TIL analizowaną w trzech powtórzeniach technicznych; w związku z tym przedstawiona dwuczynnikowa analiza wariancji (ANOVA) z powtarzanymi pomiarami opisuje zmienność analizy w ramach tej pojedynczej próbki i nie powinna być interpretowana jako ocena biologicznej zmienności między pacjentami. Liczba niezależnych par organoid–TIL wymagana dla każdego badania powinna zostać określona za pomocą prospektywnych obliczeń mocy statystycznej w oparciu o oczekiwaną wielkość efektu, zmienność biologiczną i cele eksperymentalne. Należy uwzględnić powtórzenia techniczne w celu określenia precyzji analizy, jednak nie należy ich traktować jako zamienników dla niezależnych powtórzeń biologicznych
Przyszłe modyfikacje niniejszego protokołu mogą obejmować blokadę punktów kontrolnych układu odpornościowego, modulację cytokin, inhibitory małocząsteczkowe lub perturbacje genetyczne w celu wyjaśnienia mechanizmów regulujących cytotoksyczność zależną od limfocytów T. Integracja z transkryptomiką pojedynczych komórek lub obrazowaniem przestrzennym mogłaby dodatkowo pogłębić wgląd w mechanizmy działania. Ponadto adaptacja do formatów wysokoprzepustowych w płytkach 384-dołkowych może umożliwić zastosowanie w badaniach przesiewowych leków. Platforma ta jest również łatwo adaptowalna do oceny terapii limfocytami T z chimerycznym receptorem antygenowym (CAR-T) zamiast poliklonalnych TIL, co wymaga jedynie potwierdzenia ekspresji antygenu docelowego na PDTO przed kokulturą oraz odpowiedniego uwzględnienia kontrolnych organoidów ujemnych pod kątem antygenu w celu potwierdzenia specyficzności względem celu18,19,20.
Podsumowując, niniejszy protokół zapewnia ilościową, opartą na obrazowaniu metodę pomiaru cytotoksyczności pośredniczonej przez TIL w odniesieniu do autologicznych organoidów nowotworowych w czasie rzeczywistym. Zachowanie szczególnej uwagi w kwestii integralności organoidów, stosowanie spójnych proporcji efektorów, zwalidowane progi segmentacji oraz odpowiednie kontrole zapewniają niezawodną kwantyfikację. System ten znajduje szerokie zastosowanie w badaniach nad immunologią nowotworów, modulacją punktów kontrolnych układu odpornościowego, optymalizacją adoptywnej terapii komórkowej oraz spersonalizowanym funkcjonalnym profilowaniem immunologicznym.
Oświadczenia
B.D.H. jest współzałożycielem i konsultantem Faeth Therapeutics. O.E. posiada udziały w Volastra Therapeutics oraz Owkin, jednak nie ma to związku z niniejszym projektem. Ani Faeth Therapeutics, ani Volastra Therapeutics, ani Owkin nie zapewnili finansowania, materiałów, sprzętu, oprogramowania, własności intelektualnej ani wkładu w projekt badania dla tej pracy. Pozostali autorzy deklarują brak konfliktów interesów.
UJAWNIENIE WYKORZYSTANIA AI:
Podczas przygotowywania niniejszej pracy autor(zy) korzystali z programu Claude w celu redakcji językowej. Po skorzystaniu z tego narzędzia/usługi autor(zy) sprawdzili i w razie potrzeby zedytowali treść i biorą pełną odpowiedzialność za zawartość opublikowanego artykułu.
Podziękowania
Wyrażamy wdzięczność Englander Institute for Precision Medicine w Weill Cornell Medicine za hojne wsparcie i udostępnienie zasobów instytucjonalnych. Praca ta była również wspierana przez MERIT Program Gift / The Medical Excellence Foundation, Inc. (grant nr 61500857), przyznany Olivierowi Elemento i Benjaminowi D. Hopkinsowi. Podmiot finansujący nie brał udziału w planowaniu badania, gromadzeniu danych, analizie ani w przygotowaniu manuskryptu. Linie produkcyjne HEK293T wydzielające Noggin oraz R-Spondin były uprzejmym darem z laboratorium Yu Chen (Memorial Sloan Kettering Cancer Center) i zostały wygenerowane zgodnie z wcześniejszym opisem21.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Probówki stożkowe 15 mL | Corning | 430791 | Zbieranie komórek i wirowanie |
| Płytki 6-dołkowe, nieprzetworzone do hodowli tkankowej | Greiner Bio-One | 657185 | Wysiew i ekspansja organoidów 3D |
| A-83-01 (inhibitor TGF-beta) | Tocris Bioscience | 2939 | Kompletne pożywka do organoidów |
| Advanced DMEM/F12 | Thermo Fisher Scientific | 12634010 | Składnik pożywki |
| Suplement B27 (50X), bezsurowiczy | Thermo Fisher Scientific | 17504044 | Kompletne pożywka do organoidów |
| Czarna mikropłytka 96-dołkowa z optycznym dnem, czarna, powierzchnia TC | Nunc | 165305 | Płytka do obrazowania żywych komórek w teście cytotoksyczności |
| Cell Recovery Solution | Corning | 354253 | Rozpuszczanie Matrigelu w niskiej temperaturze przy zachowaniu struktury organoidów 3D |
| Zestaw do badania proliferacji komórek CellTrace Far Red | Thermo Fisher Scientific | C34564 | Fluorescencyjne znakowanie komórek nowotworowych (kanał czerwony) |
| Komora bezpieczeństwa biologicznego klasy II | Thermo Fisher Scientific | 1375 (1300 Series A2, 4 ft) | Aseptyczna obsługa w warunkach BSL-2 |
| Inkubator CO2 (37 °C, 5% CO2, uwilżony) | Thermo Fisher Scientific | 51030400 (Heracell VIOS 160i) | Ekspansja organoidów i inkubacja kokultury |
| Automatyczny licznik komórek Countess 3 | Thermo Fisher Scientific (Invitrogen) | AMQAX2000 | Automatyczne liczenie komórek/ocena żywotności (używany z szkiełkami Countess, C10312) |
| Szkiełka do liczenia Countess (lub hemocytometr) | Thermo Fisher Scientific | C10312 | Automatyczne liczenie komórek |
| Dimetylosulfotlenek (DMSO), sterylny | Sigma-Aldrich | D2650 | Rekonstytucja barwnika CellTrace Far Red |
| Dulbecco Phosphate-Buffered Saline (PBS), 1X, bez Ca2+/Mg2+ | Corning | 21-040-CVR | Resuspensja komórek do liczenia i znakowania barwnikiem |
| Płodowa surowica bydlęca (FBS), inaktywowana ciepłem | Thermo Fisher Scientific | 16140071 | Składnik pożywki |
| Suplement GlutaMAX-I (100X) | Thermo Fisher Scientific | 35050061 | Składnik pożywki |
| GraphPad Prism (v10.6.1) | GraphPad Software / Dotmatics | Version 10.6.1 | Analiza statystyczna (dwuczynnikowa RM ANOVA) i tworzenie wykresów |
| Linie komórkowe producenta HEK293T (sekrecyjne Noggin i R-Spondin) | Yu Chen Lab, Memorial Sloan Kettering Cancer Center (MSKCC) | Gift (see Gao et al., Cell 2014) | Produkcja pożywki warunkowanej (rozdział 0.2); uprzejmy dar z laboratorium Yu Chen (MSKCC); wytworzone zgodnie z Gao et al., Cell 2014, DOI: 10.1016/j.cell.2014.08.016 |
| HEPES (roztwór 1 M) | Thermo Fisher Scientific | 15630080 | Składnik pożywki |
| Rekombinowany ludzki FGF-10 | Thermo Fisher Scientific | PHG0204 | Kompletne pożywka do organoidów |
| Rekombinowany ludzki FGF-Basic (FGF-2) | Thermo Fisher Scientific | PHG0261 | Kompletne pożywka do organoidów |
| Oprogramowanie bazowe Incucyte (v2024B) | Sartorius | Integrated software v2024B | Harmonogram akwizycji obrazów oraz automatyczna segmentacja/analiza |
| System analizy żywych komórek Incucyte S3 | Sartorius | 4647 | Instrument do obrazowania żywych komórek (37 °C, 5% CO2); akwizycja w kontraście fazowym i podwójna fluorescencja |
| Odwrócony mikroskop kontrastowo-fazowy / fluorescencyjny | Nikon | Eclipse Ts2-FL | Kontrola jakości organoidów i wizualna weryfikacja segmentacji |
| Zamrażarka laboratoryjna (−20 °C / −80 °C) | Thermo Fisher Scientific | TSX40086A (TSX Series −86 °C) | Przechowywanie alikwotów czynników wzrostu i pożywek warunkowanych |
| Kołyska laboratoryjna / platforma kołysząca (kompatybilna z 4 °C) | Benchmark Scientific | B3D2300 (BenchRocker 3D) | Rozpuszczanie matrycy w zimnym roztworze Cell Recovery Solution (rozdział 2.1) |
| Matrigel Basement Membrane Matrix, z obniżoną zawartością czynników wzrostu | Corning | 356231 | Matryca 3D do osadzania i ekspansji organoidów |
| Rekombinowany EGF mysi | PeproTech | 315-09 | Kompletne pożywka do organoidów |
| N-acetylocysteina | Sigma-Aldrich | A9165 | Kompletne pożywka do organoidów |
| Nikotynamid | Sigma-Aldrich | N0636 | Kompletne pożywka do organoidów |
| Noggin (pożywka warunkowana lub rekombinowany) | Alikwot przygotowany w laboratorium | — | Kompletne pożywka do organoidów |
| NRG1 (Neuregulina-1 / Heregulina) | R&D Systems | 396-HB | Kompletne pożywka do organoidów |
| Podłoże kaspazy-3 NucView 488 (stok 200 µM) | Biotium | 30029 | Detekcja aktywacji kaspazy-3 w czasie rzeczywistym (odczyt apoptozy, kanał zielony) |
| Roztwór penicyliny-streptomycyny (100X) | Thermo Fisher Scientific | 15140122 | Składnik pożywki |
| PGE2 (prostaglandyna E2) | Sigma-Aldrich | P0409 | Kompletne pożywka do organoidów |
| Primocin | InvivoGen | ant-pm-1 | Kompletne pożywka do organoidów |
| Wirówka chłodząca (z koszykami wahadłowymi, 300 × g, 4 °C) | Eppendorf | 022628187 (Centrifuge 5810 R, rotor A-4-62) | Etapy dysocjacji i wirowania płuczącego |
| Pożywka RPMI 1640 | Thermo Fisher Scientific | 11875093 | Pożywka bazowa do resuspensji limfocytów T |
| R-Spondin (pożywka warunkowana lub rekombinowany) | Alikwot przygotowany w laboratorium | — | Kompletne pożywka do organoidów |
| SB202190 (inhibitor p38 MAPK) | Sigma-Aldrich | S7076 | Kompletne pożywka do organoidów |
| Staurosporyna | Sigma-Aldrich | S4400 | Pozytywna kontrola cytotoksyczności; czynnik proapoptotyczny do potwierdzenia funkcjonalności podłoża kaspazy |
| Sterylny system filtracji próżniowej Stericup (0,22 µm) | MilliporeSigma (Merck) | S2GPU05RE | Filtracja/produkcja pożywek warunkowanych Noggin i R-Spondin (rozdział 0.2) |
| Sterylny skrobak do komórek | Corning | 3008 | Mechaniczne rozbicie kopułek Matrigelu |
| Roztwór błękitu trypanu, 0,4% | Thermo Fisher Scientific | 15250061 | Ocena żywotności metodą wykluczania barwnika |
| Enzym TrypLE Express (1X) | Thermo Fisher Scientific | 12604021 | Enzymatyczna dysocjacja Matrigelu i organoidów |
| Kąpiel wodna (37 °C) | Thermo Fisher Scientific | TSGP05 (Precision GP 05) | Dysocjacja enzymatyczna i ogrzewanie pożywek |
| Y-27632 (inhibitor ROCK) | Sigma-Aldrich | Y0503 | Kompletne pożywka do organoidów |
Bibliografia
- Reck M, et al. Pembrolizumab versus chemotherapy for PD-L1-positive non-small-cell lung cancer. N Engl J Med. 2016;375(19):1823-33.
- Larkin J, et al. Overall survival in patients with advanced melanoma who received nivolumab versus investigator’s choice chemotherapy in CheckMate 037: a randomized, controlled, open-label phase III trial. J Clin Oncol. 2018;36(4):383-90.
- Weber J, et al. Adjuvant nivolumab versus ipilimumab in resected stage III or IV melanoma. N Engl J Med. 2017;377(19):1824-35.
- Karimi MA, et al. Measuring cytotoxicity by bioluminescence imaging outperforms the standard chromium-51 release assay. PLoS One. 2014;9(2):e89357.
- Kaja S, Payne AJ, Naumchuk Y, Koulen P. Quantification of lactate dehydrogenase for cell viability testing using cell lines and primary cultured astrocytes. Curr Protoc Toxicol. 2017;72:2.26.1-2.26.10.
- Crouch SPM, Kozlowski R, Slater KJ, Fletcher J. The use of ATP bioluminescence as a measure of cell proliferation and cytotoxicity. J Immunol Methods. 1993;160(1):81-8.
- Pauli C, et al. Personalized in vitro and in vivo cancer models to guide precision medicine. Cancer Discov. 2017;7(5):462-77.
- Lee SH, et al. Tumor evolution and drug response in patient-derived organoid models of bladder cancer. Cell. 2018;173(2):515-28.e17.
- Dijkstra KK, et al. Challenges in establishing pure lung cancer organoids limit their utility for personalized medicine. Cell Rep. 2020;31(5):107588.
- Veninga V, Voest EE. Tumor organoids: opportunities and challenges to guide precision medicine. Cancer Cell. 2021;39(9):1190-201.
- Wang HM, et al. Using patient-derived organoids to predict locally advanced or metastatic lung cancer tumor response: a real-world study. Cell Rep Med. 2023;4(2):100911.
- Betge J, et al. The drug-induced phenotypic landscape of colorectal cancer organoids. Nat Commun. 2022;13(1):3135.
- Dijkstra KK, et al. Generation of tumor-reactive T cells by co-culture of peripheral blood lymphocytes and tumor organoids. Cell. 2018;174(6):1586-98.e12.
- Cattaneo CM, et al. Tumor organoid-T-cell coculture systems. Nat Protoc. 2020;15(1):15-39.
- Votanopoulos KI, et al. Model of patient-specific immune-enhanced organoids for immunotherapy screening: feasibility study. Ann Surg Oncol. 2020;27(6):1956-67.
- Harter MF, et al. Analysis of off-tumour toxicities of T-cell-engaging bispecific antibodies via donor-matched intestinal organoids and tumouroids. Nat Biomed Eng. 2024;8(4):345-60.
- Gelles JD, Chipuk JE. Robust high-throughput kinetic analysis of apoptosis with real-time high-content live-cell imaging. Cell Death Dis. 2016;7(12):e2493.
- Schnalzger TE, et al. 3D model for CAR-mediated cytotoxicity using patient-derived colorectal cancer organoids. EMBO J. 2019;38(12):e100928.
- Ehlen L, et al. Lung tumouroids as a testing platform for precision CAR T cell therapy. Nat Biomed Eng. 2026;10:815-31.
- Logun M, et al. Patient-derived glioblastoma organoids as real-time avatars for assessing responses to clinical CAR-T cell therapy. Cell Stem Cell. 2025;32(2):181-90.e4.
- Gao D, et al. Organoid cultures derived from patients with advanced prostate cancer. Cell. 2014;159(1):176-87.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny