Ten protokół demonstruje rekonstytucję z otoczenia detergentowego białka błonowego, cytochromu bo3 ubichinol oksydazy, do dużych unilamelarnych wezykuł zrobionych z PDMS-g-PEO i ich konwersję do gigantycznych wezykuł poprzez fuzję–elektroformację. Powstałe funkcjonalne przegrody oparte na polimerach są odpowiednie dla zaawansowanych badań biochemicznych i biofizycznych.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Przygotowanie białka błonowego–funkcjonalizowanego polimeru oraz dużych i olbrzymich unilamellarnych pęcherzyków polimerowych/lipidowych
W tym artykule
Podsumowanie
Streszczenie
Wezykle utworzone z amfifilowych kopolimerów, samodzielnie lub zmieszane z fosfolipidami, oferują lepszą stabilność mechaniczną i chemiczną w porównaniu do konwencjonalnych wezykulipidowych. Czyni to je atrakcyjnym podwoziem, które można dalej rozwijać i rozszerzać, aby umożliwić konkretne zastosowania, takie jak dostarczanie leków, diagnostyczne bioczujniki, budowanie sztucznych komórek oraz bioinspirowane mikro- i nanoreaktory. W szczególności funkcjonalizacja poprzez włączenie białka błonowego jest niezbędna dla wielu z tych zastosowań. Przedstawiamy protokół przygotowywania białko-błonowych funkcjonalnych dużych jednobłonkowych wezykułów (LUVs) z kopolimeru przyszczepowego PDMS-g-PEO za pomocą rekonstytucji z mediatorem detergentowym. Ponadto opisujemy, jak te duże wezyki mogą być przekształcane w gigantyczne jednobłonkowe wezyki (GUVs) przy użyciu podejścia fuzyjno-elektroformacyjnego. Protokół obejmuje fluorescencyjne oznakowanie białek błonowych, przygotowanie polimerowych i hybrydowych LUVs, rekonstytucję białka błonowego, analizę rozkładu wielkości za pomocą dynamicznego rozpraszania światła (DLS), ocenę aktywności białka za pomocą pomiarów zużycia tlenu, przygotowanie funkcjonalnych białkowo GUVs oraz analizę wstawiania białka i aktywności pompowania protonów w GUVs za pomocą mikroskopu konfokalnego. Wyniki reprezentatywne demonstrują tworzenie monodyspersyjnych proteo-LUVs o indeksie polidyspersyjności (PDI) poniżej 0,2 oraz pomyślne generowanie proteo-GUVs o średnicach od 5 do 35 µm. Aktywność białka potwierdzona jest pomiarami zużycia tlenu zarówno w polimerowych LUVs (18,2 nmol/min/mL), jak i hybrydowych LUVs (26,9 nmol/min/mL). Wstawianie białka do GUVs jest mierzone za pomocą intensywności fluorescencji, z wynikiem 20,6 ± 3,7 a.u. dla polimerowych GUVs i 26,2 ± 5,0 a.u. dla hybrydowych GUVs. Aktywność pompowania protonów w GUVs, monitorowana za pomocą uwięzionego pH-czułego barwnika, jest zgodna z funkcjonalnością białka, przy czym przeważa pompowanie protonów do wewnątrz. Mechaniczna miękkość kopolimeru i lipidowa grubość dwuwarstwy (~5,3 nm) wspierają efektywne wstawianie białka i zachowanie jego funkcjonalności.
Wprowadzenie
Kopolimery blokowe amfifilne mogą samoistnie łączyć się w roztworze wodnym w membrany, które spontanicznie krzywią się i zamykają na siebie, tworząc sferyczne, otoczone membranami przedziały zwane polimerozomami (polimerowymi pęcherzykami). W porównaniu z membranami lipidowymi, przedziały na bazie polimerów oferują większą chemiczną wszechstronność i zwiększoną stabilność chemiczną1 i mechaniczną2, co sprawia, że są bardzo atrakcyjne w zastosowaniach takich jak dostarczanie leków, nano- i mikreaktory oraz budowa trwałych sztucznych komórek. Zarówno nasza grupa, jak i inne, funkcjonalizowali membrany polimerowe poprzez wstawienie białek membranowych, aby stworzyć sztuczne organelle i komórki1,3,4,5,6,7,8,9,10,11,12,13,14,15. Polimery zawierające hydrofobowy rdzeń poli(dimetyloksylan) (PDMS) są szczególnie dobrze przystosowane do wbudowywania białek membranowych ze względu na wysoką elastyczność łańcucha i możliwość dostosowania hydrofobowej grubości membrany, aby lepiej dopasować się do domeny transbłonowej białka5. Podczas gdy nasze laboratorium koncentrowało się głównie na skopolimerze szczepionym poli(dimetyloksylan)-szczepiony-poli(tlenek etylenu) (PDMS-g-PEO), który tworzy wysoce dynamiczne membrany4,16,17, które są bardziej miękkie niż konwencjonalne dwuwarstwowce lipidowe i mają grubość około 5,3 nm1, inne grupy z powodzeniem stosowały skopolimery na bazie PDMS, takie jak PMOXA-b-PDMS-b-PMOXA5,6,7,8,9,10,11 oraz PEtOz-b-PDMS-b-PEtOz12 do rekonstytucji białek membranowych. Nawet stosunkowo sztywne skopolimery dwuwarstwowowe, takie jak PBD-b-PEO, szczególnie w systemach hybrydowych zmieszanych z lipidami, zostały wykorzystane do pomyślnej inkorporacji białek13. Te przykłady podkreślają wszechstronność membran na bazie polimerów jako platform rekonstytucyjnych, które mogą dodatkowo zapewnić zwiększoną stabilność chemiczną1 i wydłużony czas działania funkcjonalnego14 dla wkomponowanych białek membranowych. Chociaż hybrydowe membrany polimer/lipid nie zawsze mogą odpowiadać stabilności chemicznej czystych systemów polimerowych1, oferują atrakcyjny kompromis poprzez łączenie mechanicznej wytrzymałości polimerów z biologiczną istotnością lipidów. Prowadzi to do otoczenia membranowego, które bardziej naśladuje rodzime membrany biologiczne, zachowując jednocześnie kluczowe zalety materiałów syntetycznych. Takie hybrydowe architektury mogą oferować dodatkowe zalety, w tym zmniejszoną przenikalność dla protonów wynikającą z nanoskalowych przekształceń1 i formowanie domen wewnątrz membrany15.
Istnieje kilka technik rekonstytucji białek membranowych w nanoskalowych pęcherzykach (LUV), w tym rekonstytucja z otoczenia organicznego (np. odwrotna faza parowania, nawadnianie warstw lipid-białko), podejścia mechaniczne (np. sonikowanie, prasa francuska, mrożenie i rozmrażanie) oraz rekonstytucja z użyciem detergentów (poprzez usunięcie detergentu, rozcieńczenie lub bezpośrednie wkomponowanie)18, a także nowsze strategie, takie jak bezpośredni transfer z nanodysków kopolimeru styrenu i kwasu maleinowego19. Podczas gdy poriny zostały pomyślnie wkomponowano w polimerowe LUV poprzez bezpośrednie wstawienie, na przykład poprzez dodanie białka do warstwy polimerowej podczas nawadniania8. To podejście ogólnie prowadzi do niskiej wydajności wkomponowania dla większych lub bardziej złożonych białek membranowych i często prowadzi do losowej orientacji białka. W związku z tym rekonstytucja z użyciem detergentu, która polega na kontrolowanym dodaniu detergentu z następującym usunięciem, pozostaje najczęściej stosowaną metodą. Jest to również preferowana strategia wkomponowania większych białek membranowych w polimerowe LUV, szczególnie dla białek asymetrycznych, w których kontrolowana orientacja jest kluczowa dla funkcji. W tym podejściu membrany pęcherzyków są najpierw nasycone wybranym detergentem (koncentracja detergentu nasycającego oznaczana jest jako Rsat), częściowo solenizujące się (współistnienie pęcherzyków i miceli) lub całkowicie solenizujące, czyli rozkładające na micele (koncentracja detergentu oznaczana jest jako R<
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
UWAGA: Wszystkie niebezpieczne odpady chemiczne powstałe podczas realizacji tego protokołu muszą zostać zutylizowane zgodnie z przepisami instytucjonalnymi i lokalnymi.
1. Przygotowanie Bio-Beads SM-2
UWAGA: Przed adsorpcją detergentu Bio-Beads SM-2 należy wypłukać metanolem w celu usunięcia konserwantów i zanieczyszczeń organicznych.
- Umieść papier filtracyjny w szklanym lejku ustawionym nad czystym zlewką lub kolbą szklaną.
- Do lejka dodaj co najmniej 600 mg Bio-Beads SM-2 (ilość wystarczająca na 3 powtórzenia rekonstytucji zarówno dla hybrydowych, jak i polimerowych LUVs).
UWAGA: Na każdą rekonstytucję wymagane jest minimum 90 mg Bio-Beads SM-2, zgodnie z opisem w kroku 4.4.1. Można przygotować większą ilość, jeśli planowanych jest więcej rekonstytucji. - Przemyj koraliki trzykrotnie czystym metanolem, używając objętości wystarczającej do pełnego zanurzenia koralików przy każdym płukaniu.
OSTROŻNIE: Wszystkie etapy pracy z metanolem należy przeprowadzać w dygestorium chemicznym. - Natychmiast przemyj koraliki trzykrotnie wodą Milli-Q, aby usunąć pozostałości metanolu.
UWAGA: Nie dopuść do wyschnięcia koralików podczas procedury płukania. Podczas usuwania roztworów płuczących upewnij się, że koraliki pozostają wilgotne i nie wysychają całkowicie. - Przenieś przemyte koraliki do odpowiedniego pojemnika do przechowywania (np. sterylnej polipropylenowej probówki wirówkowej o pojemności 50 mL lub szklanej butelki z szczelnie zamkniętym korkiem), dolej wodę Milli-Q, aż koraliki zostaną całkowicie zanurzone, i przechowuj w temperaturze 4 °C przez maksymalnie 3 miesiące.
2. Znakowanie białek błonowych fluorescencją
- Rozcieńczanie białka
- Rozpuścić oksydazę cytochromu bo3 do stężenia 2.2 mg/mL w 20 mM buforze HEPES zawierającym 0.05% n-dodecyl-β-D-maltosidu (DDM) (w/v), pH 8.3. Takie pH zapewnia wystarczającą frakcję nieprotonowanych (reaktywnych) amin pierwotnych dla wydajnego znakowania.
UWAGA: Aby uzyskać optymalne znakowanie barwnikami ATTO N-hydroksysukcynimidylowymi (NHS), należy utrzymywać pH buforu w zakresie od 8.3 do 8.5. W przypadku innych barwników należy postępować zgodnie z instrukcjami producenta dotyczącymi koniugacji białek, w tym zalecanymi warunkami znakowania.
- Rozpuścić oksydazę cytochromu bo3 do stężenia 2.2 mg/mL w 20 mM buforze HEPES zawierającym 0.05% n-dodecyl-β-D-maltosidu (DDM) (w/v), pH 8.3. Takie pH zapewnia wystarczającą frakcję nieprotonowanych (reaktywnych) amin pierwotnych dla wydajnego znakowania.
- Dodanie barwnika
- Do roztworu białka dodać ościokrotną nadwyżkę molową reaktywnego wobec amin estru N-hydroksysukcynimidylowego (NHS) ATTO 643, rozpuszczonego w stężeniu 2 mg/mL w bezwodnym DMSO.
UWAGA: W przypadku innych barwników należy postępować zgodnie z instrukcjami producenta dotyczącymi koniugacji białek, w tym zalecaną nadwyżką molową barwnika względem białka. - Wymieszać delikatnie, opukując probówkę do mikrocentryfugi trzy razy, aby zapewnić jednorodne rozmieszczenie barwnika.
- Do roztworu białka dodać ościokrotną nadwyżkę molową reaktywnego wobec amin estru N-hydroksysukcynimidylowego (NHS) ATTO 643, rozpuszczonego w stężeniu 2 mg/mL w bezwodnym DMSO.
- Inkubacja
- Mieszaninę reakcyjną inkubować w temperaturze pokojowej (20–25 °C) przez 1.5 h przy łagodnym mieszaniu (250 rpm) w termomikserze, w ciemności, aby zapobiec fotobleachingowi.
- Usuwanie niezwiązanego barwnika
- Układ kolumny Superdex 200 10/300 GL (CV: 23.562 mL) równoważyć co najmniej 2 objętościami kolumny (około 48 mL) buforu do elucji białek błonowych (20 mM HEPES, pH 7.5, 200 mM KCl, 0.05% DDM (w/v)) przy szybkości przepływu 0.3 mL/min za pomocą systemu oczyszczania ÄKTA.
UWAGA: Do usunięcia nadmiaru barwnika fluorescencyjnego zazwyczaj wystarczające są krótsze kolumny do filtracji żelowej (długość złoża 10–20 cm), szczególnie w przypadku barwników mniej hydrofilowych. Producent barwnika zaleca odsalanie przy użyciu matrycy Sephadex G-25. W niniejszym badaniu wykorzystano kolumnę Superdex 200 10/300 GL ze względu na dostępność urządzenia. - Załadować do 500 µL znakowanego białka za pomocą pętli kapilarnej 1 mL i eluować tym samym buforem z szybkością 0.3 mL/min.
- Monitorować elucję poprzez pomiar absorbancji przy 280 nm dla białka i 643 nm dla barwnika ATTO 643.
- Zbierać frakcje 0.5 mL przez 1.5 objętości kolumny. Zidentyfikować frakcje zawierające zarówno białko, jak i barwnik. Użyć bezpośrednio, jeśli są wystarczająco stężone, lub zagęścić za pomocą jednostek filtracyjnych do wirowania Amicon. W celu zagęszczenia za pomocą filtrów Amicon należy użyć filtra odśrodkowego z odcięciem masy cząsteczkowej 30 kDa i wirować przy 14,000 × g przez 30 min w 4 °C.
- Układ kolumny Superdex 200 10/300 GL (CV: 23.562 mL) równoważyć co najmniej 2 objętościami kolumny (około 48 mL) buforu do elucji białek błonowych (20 mM HEPES, pH 7.5, 200 mM KCl, 0.05% DDM (w/v)) przy szybkości przepływu 0.3 mL/min za pomocą systemu oczyszczania ÄKTA.
- Oznaczenie stężenia białka i stopnia znakowania (DOL)
- Zmierzyć widma absorbancji oczyszczonego koniugatu.
- Obliczyć stężenie białka i średnią liczbę cząsteczek barwnika na enzym, korzystając z wzoru:
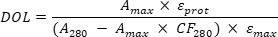
gdzie Amax oznacza absorbancję koniugatu przy maksimum absorpcji barwnika (λabs; ATTO 643, λ = 643 nm), A280 to absorbancja przy 280 nm (maksimum absorpcji białek), εprot to molowy współczynnik ekstynkcji zdenaturowanej oksydazy cytochromu bo3 (184,720 M⁻1cm⁻1), εdye to molowy współczynnik ekstynkcji barwnika (150,000 M⁻1cm⁻1), a CF280 to współczynnik korekcji absorbancji ATTO 643 przy 280 nm (0.04).
3. Przygotowanie dużych pęcherzyków jednowarstwowych (LUVs)
- Przygotowanie cienkiej warstwy polimerowej lub polimerowo-lipidowej
- Za pomocą pipet z wyporem dodatnim z końcówkami odpornymi na rozpuszczalniki lub szczelnych strzykawek szklanych przenieść roztwory polimeru, lipidów oraz barwnika fluorescencyjnego rozpuszczone w mieszaninie chloroform:metanol (2:1, v/v) do czystej fiolki szklanej zgodnie ze składami wymienionymi w Tabeli 1.
OSTRZEŻENIE: Wszystkie czynności związane z rozpuszczalnikami należy przeprowadzać pod wyciągiem, stosując rękawice ochronne i okulary ochronne. - Dokładnie wymieszać roztwór poprzez delikatne wstrząsanie na wirówce typu vortex, trzymając fiolkę w pozycji pionowej, aby zapewnić homogeniczność.
OSTRZEŻENIE: Należy ostrożnie dobrać prędkość vortexowania, aby zapobiec rozpryskiwaniu się cieczy lub jej wytryskiwaniu z fiolki na dłonie. - Odparować rozpuszczalniki organiczne pod łagodnym strumieniem azotu w wyciągu przez około 1 h, aż na ściankach fiolki utworzy się jednorodna cienka warstwa (Rysunek 1).
UWAGA: Przepływ azotu należy dostosować tak, aby ciecz poruszała się łagodnie i nie rozpryskiwała; zbyt silny strumień może spowodować nierównomierne utworzenie się warstwy. Po 5–10 min można nieco zwiększyć przepływ, aby zapewnić całkowite wysuszenie i równomierne rozprowadzenie mieszaniny pęcherzyków na dnie fiolki.
- Za pomocą pipet z wyporem dodatnim z końcówkami odpornymi na rozpuszczalniki lub szczelnych strzykawek szklanych przenieść roztwory polimeru, lipidów oraz barwnika fluorescencyjnego rozpuszczone w mieszaninie chloroform:metanol (2:1, v/v) do czystej fiolki szklanej zgodnie ze składami wymienionymi w Tabeli 1.
- Rehydratacja warstwy
- Rehydratować wysuszoną warstwę za pomocą 1 mL buforu do rehydratacji (1 mM Tris-HCl, pH 7.5, 200 mM sacharozy), aby uzyskać końcowe stężenie amfifila 5 mg/mL (co odpowiada 1.67 mM dla polimerosomów i 2.14 mM dla pęcherzyków hybrydowych). Jeśli polimerosomy są wykorzystywane do rekonstytucji, uzupełnić bufor do rehydratacji o 0.1% cholanu sodu.
OSTRZEŻENIE: Cholan sodu jest łagodnym substancją drażniącą. Należy unikać długotrwałego kontaktu ze skórą oraz wdychania proszku. Postępować zgodnie z kartą charakterystyki (SDS) producenta. - Wstrząsać energicznie na vortexie, aż warstwa zostanie całkowicie oddzielona i zawieszona, tworząc pęcherzyki wielolamellarne (MLVs).
- Rehydratować wysuszoną warstwę za pomocą 1 mL buforu do rehydratacji (1 mM Tris-HCl, pH 7.5, 200 mM sacharozy), aby uzyskać końcowe stężenie amfifila 5 mg/mL (co odpowiada 1.67 mM dla polimerosomów i 2.14 mM dla pęcherzyków hybrydowych). Jeśli polimerosomy są wykorzystywane do rekonstytucji, uzupełnić bufor do rehydratacji o 0.1% cholanu sodu.
- Cykle zamrażania i rozmrażania (tylko dla pęcherzyków hybrydowych)
- Zawiesiny hybrydowych MLV poddać pięciu cyklom zamrażania i rozmrażania w następujący sposób: zamrozić próbki w ciekłym azocie przez 1 min, rozmrozić je w łaźni wodnej o temperaturze 35 °C do całkowitego roztopienia, a następnie wstrząsać na shakerze do probówek przy 2500–3000 rpm przez 30 s. Powtórzyć tę procedurę łącznie pięć razy.
UWAGA: Pominąć ten krok w przypadku czystych polimerosomów.
OSTRZEŻENIE: Ciekły azot (−196 °C) może powodować ciężkie oparzenia kriogeniczne. Pracować w dobrze wentylowanym pomieszczeniu, stosując odpowiednie środki ochrony indywidualnej (rękawice kriogeniczne, gogle ochronne i fartuch laboratoryjny). Unikać kontaktu ze skórą i oczami.
- Zawiesiny hybrydowych MLV poddać pięciu cyklom zamrażania i rozmrażania w następujący sposób: zamrozić próbki w ciekłym azocie przez 1 min, rozmrozić je w łaźni wodnej o temperaturze 35 °C do całkowitego roztopienia, a następnie wstrząsać na shakerze do probówek przy 2500–3000 rpm przez 30 s. Powtórzyć tę procedurę łącznie pięć razy.
- Ekstruzja
- Przenieść zawiesinę pęcherzyków do mini-ekstrudera wyposażonego w membranę poliwęglanową o rozmiarze porów 100 nm.
- Przeprowadzić ekstruzję zawiesiny 21 razy w celu uzyskania jednorodnych rozmiarowo LUVs.
UWAGA: Należy upewnić się, że końcowy etap ekstruzji pozostawia zawiesinę LUV w strzykawce przeciwległej do strzykawki początkowej. Minimalizuje to zanieczyszczenie końcowej próbki większymi pęcherzykami lub pozostałościami materiału, które mogły nie przejść w pełni przez membranę.
- Przechowywanie
- Zawiesinę LUV przechowywać w temperaturze 4 °C i zużyć w ciągu jednego tygodnia, aby zachować rozkład wielkości pęcherzyków oraz zapobiec agregacji lub wzrostowi drobnoustrojów w buforze zawierającym sacharozę.
- Przed użyciem delikatnie homogenizować zawiesinę LUV poprzez wstrząsanie na vortexie.
4. Rekonstytucja białka błonowego w LUVs
- Obróbka wstępna pęcherzyków detergentem
- Przenieś 200 µL LUV do probówki do mikrocentryfugi o pojemności 2 mL (Rycina 1). W przypadku stosowania hybrydowych LUV dodaj 1 µL 20% (w/v) cholanu sodu, aby uzyskać końcowe stężenie detergentu 0,1% (w/v). W przypadku polimerowych LUV dodatkowy detergent nie jest wymagany, ponieważ cholan sodu jest już obecny.
UWAGA: Roztwór sztokowy detergentu należy przygotować w tym samym buforze, który jest stosowany w doświadczeniach, aby zapewnić kompatybilność z pęcherzykami. - Wymieszaj delikatnie, lekko opukując probówkę do mikrocentryfugi trzy razy. Unikaj energicznego wstrząsania lub mieszania w wirówce typu vortex, co może spowodować pienienie i wprowadzenie pęcherzyków powietrza.
- Przenieś 200 µL LUV do probówki do mikrocentryfugi o pojemności 2 mL (Rycina 1). W przypadku stosowania hybrydowych LUV dodaj 1 µL 20% (w/v) cholanu sodu, aby uzyskać końcowe stężenie detergentu 0,1% (w/v). W przypadku polimerowych LUV dodatkowy detergent nie jest wymagany, ponieważ cholan sodu jest już obecny.
- Wprowadzenie białka do pęcherzyków traktowanych detergentem
- Dodaj oksydazę cytochromu bo3 (do pomiarów aktywności) lub oksydazę cytochromu bo3–ATTO 643 (do obrazowania fluorescencyjnego) do pęcherzyków destabilizowanych detergentem, aby osiągnąć następujące końcowe stężenia białka: dla polimerosomów 0,556 µM w doświadczeniach z LUV i 1,112 µM w doświadczeniach z GUV; dla pęcherzyków hybrydowych 0,714 µM w doświadczeniach z LUV i 1,428 µM w doświadczeniach z GUV.
UWAGA: Stężenia te odpowiadają molowemu stosunkowi białka do polimeru 1:3 000 dla LUV i 1:1 500 dla GUV. - Dodawaj białko powoli przy jednoczesnym delikatnym mieszaniu, tak aby równomiernie rozprowadzić je w roztworze i uniknąć lokalnych nadmiernych stężeń.
UWAGA: Objętość dodanego białka może się różnić między frakcjami ze względu na różnice w stężeniu roztworu sztokowego białka.
- Dodaj oksydazę cytochromu bo3 (do pomiarów aktywności) lub oksydazę cytochromu bo3–ATTO 643 (do obrazowania fluorescencyjnego) do pęcherzyków destabilizowanych detergentem, aby osiągnąć następujące końcowe stężenia białka: dla polimerosomów 0,556 µM w doświadczeniach z LUV i 1,112 µM w doświadczeniach z GUV; dla pęcherzyków hybrydowych 0,714 µM w doświadczeniach z LUV i 1,428 µM w doświadczeniach z GUV.
- Montaż kompleksów białko–detergent–polimer
- Inkubuj mieszaninę w temperaturze 4 °C przez 30 min przy łagodnym mieszaniu (400 rpm) w termomikserze, aby umożliwić tworzenie mieszanych kompleksów białko–detergent–polimer przed usunięciem detergentu.
- Usuwanie detergentu
- Usuń detergent poprzez sekwencyjne dodawanie Bio-Beads SM-2 (Bio-Rad). Odmij 30 mg Bio-Beads z roztworu do przechowywania, upewniając się, że pozostają one wilgotne (mokre, ale bez nadmiaru cieczy). Dodaj kuleczki do próbki i inkubuj przez 30 min w temperaturze 4 °C przy łagodnym mieszaniu z prędkością 600 rpm w termomikserze. Powtórz ten krok jeszcze dwa razy, tak aby łącznie zużyć 90 mg Bio-Beads, a całkowity czas inkubacji wyniósł 1,5 h.
UWAGA: Stosuj wyłącznie w pełni hydratyzowane bio-beads. Nie przenosź suchych kuleczek, kuleczek przylegających do ścianek probówki z roztworem sztokowym Bio-Beads ani kuleczek pływających na powierzchni. Jeśli po dodaniu kuleczki przylegają do ścianki probówki z reakcją rekonstytucji powyżej poziomu cieczy, krótko odwiruj probówkę (np. przez 3–5 s w laboratoryjnej minicentryfudze), aby zebrać kuleczki na dnie przed inkubacją. - Osadź Bio-Beads poprzez wirowanie przy 2 000 × g przez 2 min w laboratoryjnej minicentryfudze. Ostrożnie zbierz nadsącz, nie naruszając osadu z kuleczek.
UWAGA: Alternatywnie do wirowania można pozwolić kuleczkom opaść grawitacyjnie przez około 5 min, a następnie ostrożnie usunąć nadsącz.
- Usuń detergent poprzez sekwencyjne dodawanie Bio-Beads SM-2 (Bio-Rad). Odmij 30 mg Bio-Beads z roztworu do przechowywania, upewniając się, że pozostają one wilgotne (mokre, ale bez nadmiaru cieczy). Dodaj kuleczki do próbki i inkubuj przez 30 min w temperaturze 4 °C przy łagodnym mieszaniu z prędkością 600 rpm w termomikserze. Powtórz ten krok jeszcze dwa razy, tak aby łącznie zużyć 90 mg Bio-Beads, a całkowity czas inkubacji wyniósł 1,5 h.
- Przechowywanie
- Przechowuj rekonstytuowane bo3-LUV w temperaturze 4 °C i wykorzystaj je tego samego dnia do pomiarów aktywności białka.
5. Rozmiar i dyspersyjność LUV za pomocą dynamicznego rozpraszania światła (DLS)
- Przygotowanie LUV do pomiarów DLS
- Przenieś 45 µL nierozcieńczonej zawiesiny LUV lub proteo-LUV do czystej kuwety kwarcowej. Upewnij się, że kuweta jest wolna od kurzu, odcisków palców lub innych zanieczyszczeń, aby zminimalizować artefakty rozpraszania światła.
UWAGA: Unikaj wprowadzania pęcherzyków powietrza, ponieważ mogą one zakłócać pomiary DLS. Aby zapobiec powstawaniu pęcherzyków, powoli pipetuj próbkę wzdłuż ścianki kuwety i nie wydmuchuj gwałtownie ostatniej kropli. Jeśli powstaną małe pęcherzyki, poczekaj, aż wypłyną na powierzchnię i znikną przed przystąpieniem do pomiaru.
- Przenieś 45 µL nierozcieńczonej zawiesiny LUV lub proteo-LUV do czystej kuwety kwarcowej. Upewnij się, że kuweta jest wolna od kurzu, odcisków palców lub innych zanieczyszczeń, aby zminimalizować artefakty rozpraszania światła.
- Wyznaczenie wielkości i dyspersyjności LUV metodą DLS
- Zmierz średnicę hydrodynamiczną oraz indeks polidyspersyjności (PDI) za pomocą instrumentu DLS wyposażonego w laser helowo-neonowy o długości fali 633 nm i detekcję rozproszenia wstecznego pod stałym kątem 173°.
- Wykonaj co najmniej trzy niezależne pomiary dla każdej próbki, aby zapewnić powtarzalność.
- Przeanalizuj dane, korzystając z modelu ogólnego (rozkład normalny), aby uzyskać średnią wielkość i PDI.
6. Analiza zużycia tlenu przez LUVs
- Ustawienie temperatury
- Ustaw temperaturę komory pomiarowej systemu z elektrodą tlenową typu Clarka na 22 °C i poczekaj, aż system osiągnie równowagę.
- Dodanie buforu
- Do komory pomiarowej dodaj bufor 1 mM Tris-HCl (pH 7.5), 200 mM sacharozy do całkowitej objętości 1 000 µL. Dostosuj objętość buforu w zależności od rodzaju próbki: 942,9 µL dla polimerowych bo3-LUVs oraz 953,7 µL dla hybrydowych bo3-LUVs.
UWAGA: Pozostała objętość zostanie zajęta przez LUVs oraz mieszaninę DTT/Q₁, aby osiągnąć końcową objętość pomiarową.
- Do komory pomiarowej dodaj bufor 1 mM Tris-HCl (pH 7.5), 200 mM sacharozy do całkowitej objętości 1 000 µL. Dostosuj objętość buforu w zależności od rodzaju próbki: 942,9 µL dla polimerowych bo3-LUVs oraz 953,7 µL dla hybrydowych bo3-LUVs.
- Dodanie LUVs
- Dodaj bo3-LUVs do komory pomiarowej i uruchom delikatne mieszanie za pomocą mieszadła magnetycznego przy 100 rpm i 22 °C. Dostosuj objętość bo3-LUVs tak, aby uzyskać teoretyczne stężenie oksydazy bo3 wynoszące około 27 nM: 48,6 µL dla polimerowych bo3-LUVs i 37,8 µL dla hybrydowych bo3-LUVs.
UWAGA: W przypadku kontroli negatywnej zastąp bo3-LUVs równoważną objętością LUVs pozbawionych białek o tym samym składzie lipidowo-polimerowym i stężeniu. Wszystkie kolejne kroki pozostają bez zmian.
- Dodaj bo3-LUVs do komory pomiarowej i uruchom delikatne mieszanie za pomocą mieszadła magnetycznego przy 100 rpm i 22 °C. Dostosuj objętość bo3-LUVs tak, aby uzyskać teoretyczne stężenie oksydazy bo3 wynoszące około 27 nM: 48,6 µL dla polimerowych bo3-LUVs i 37,8 µL dla hybrydowych bo3-LUVs.
- Pomiar linii bazowej
- Poczekaj na stabilizację stężenia tlenu i prowadź pomiar przez 3 min przy stałym mieszaniu w 22 °C, aby uzyskać stabilną linię bazową.
- Przygotowanie mieszaniny reduktora/chinonu
- Przygotuj świeżą mieszaninę DTT/Q₁ bezpośrednio przed użyciem, mieszając 9,6 µL 1 M DTT w wodzie Milli-Q z 0,6 µL 80 mM ubichinonu-1 (Q₁) w DMSO, a następnie dokładnie wymieszaj w wortexie, aby zapewnić jednorodność.
- Aktywacja enzymu
- Aktywuj oksydazę bo3, dodając 8,5 µL świeżo przygotowanej mieszaniny DTT/Q₁ do komory pomiarowej, co pozwoli uzyskać końcowe stężenia 8 mM DTT i 40 µM Q₁.
- Powtórzenia
- Zmierz każdą próbkę trzykrotnie, aby zapewnić powtarzalność.
- Analiza danych
- Przedstaw zależność stężenia tlenu od czasu. Wyznacz nachylenie liniowej części krzywej, która odpowiada szybkości zużycia tlenu.
- Raportowanie
- Szybkość zużycia tlenu podaj jako średnią z trzech pomiarów wraz z odchyleniem standardowym.
7. Przygotowanie GUV-ów funkcjonalizowanych białkami
- Czyszczenie plazmowe szkiełek pokrytych ITO
- Umieść szkiełka pokryte tlenkiem indu i cyny (ITO) w urządzeniu do czyszczenia plazmowego stroną przewodzącą (pokrytą ITO) skierowaną do góry. Prowadź czyszczenie plazmowe przez 1 min przy wysokim ustawieniu mocy („HI”) (230 V, maks. moc RF 18 W) i ciśnieniu około 0,5 mbar.
UWAGA: Prawidłowy zapłon plazmy można potwierdzić wizualnie poprzez pojawienie się różowo-fioletowej poświaty wewnątrz komory.
- Umieść szkiełka pokryte tlenkiem indu i cyny (ITO) w urządzeniu do czyszczenia plazmowego stroną przewodzącą (pokrytą ITO) skierowaną do góry. Prowadź czyszczenie plazmowe przez 1 min przy wysokim ustawieniu mocy („HI”) (230 V, maks. moc RF 18 W) i ciśnieniu około 0,5 mbar.
- Częściowe odwadnianie proteo-LUV
- Wymieszaj 20 µL LUV wolnych od białek z 20 µL proteo-LUV zawierających rekonstytuowaną oksydazę bo3-ATTO 643. Delikatnie wymieszaj na wirówce typu vortex, aby zapewnić jednorodność mieszaniny.
- Nanieś siedem kropel po 2 µL otrzymanej zawiesiny LUV/proteo-LUV o stężeniu 5 mg/mL na przewodzącą powierzchnię (pokrytą ITO) każdego szkiełka używanego do elektroformowania (Rysunek 2A). Rozmieść krople równomiernie na powierzchni 160,6 mm2, zachowując odstępy między nimi, aby sprzyjać tworzeniu jednorodnego filmu.
UWAGA: Dla innych systemów polimerowych stężenie LUV i objętość kropel mogą wymagać optymalizacji (typowy zakres: 5–100 mg/mL LUV; krople 0,2–2 µL). - Pozostaw krople do częściowego odparowania w temperaturze pokojowej (∼22 °C) i wilgotności ∼20% przez około 40 min lub do momentu utworzenia się białego pierścienia na obwodzie kropli (Rysunek 2B).
UWAGA: Odwadnianie zależy od wilgotności otoczenia. Jeśli wilgotność względna przekracza 40%, wydłuż czas odwadniania w razie potrzeby (do 20 min). Punkt końcowy określ na podstawie pojawienia się białego pierścienia na obwodzie kropli, a nie na podstawie sztywnego czasu. W stałych warunkach środowiskowych (temperatura i wilgotność) wymagany czas odwadniania jest powtarzalny. Unikaj nadmiernego osuszenia, które objawia się całkowicie płaskimi, jednorodnie białymi kroplami, ponieważ może to spowodować precypitację białek.
- Montaż komory do elektroformowania
- Zmontuj komorę do elektroformowania, umieszczając dwa szkiełka pokryte ITO (stronami pokrytymi do wewnątrz), rozdzielone przekładką silikonową o grubości 1,81 mm z nacięciem z jednej strony, co umożliwia dodawanie lub usuwanie buforu podczas napełniania i zbierania.
- Napełnij komorę buforem rehydratacyjnym (1 mM Tris-HCl, pH 7,5; 200 mM sacharozy).
W przypadku eksperymentów wrażliwych na pH dodaj do buforu 10 µM pyraniny (sól trisondowa kwasu 8-hydroksypyrenu-1,3,6-trisulfonowego, HPTS).
- Elektroformowanie
- Zastosuj sinusoidalne zmienne pole elektryczne według następującego programu: 50 Hz przy 50, 100, 200, 300, 500, 700 i 900 mV przez 6 min dla każdego napięcia; 50 Hz przy 1,1 V przez 2 h.
UWAGA: Aby sprzyjać tworzeniu większych proteo-GUV, ten etap można wydłużyć do 12 h, a w kroku odrywania zastosować 4 Hz przy 2 V przez 30 min. Gdy bufor zawiera 10 µM pyraniny, zwiększ częstotliwość do 500 Hz podczas pierwszych dwóch kroków rampowania napięcia.
- Zastosuj sinusoidalne zmienne pole elektryczne według następującego programu: 50 Hz przy 50, 100, 200, 300, 500, 700 i 900 mV przez 6 min dla każdego napięcia; 50 Hz przy 1,1 V przez 2 h.
- Zbieranie GUV
- Ostrożnie otwórz komorę za pomocą pęsety i zbierz GUV, używając pipet FineTip Ultra-Micro Pastette (lub równoważnych pipet transferowych o niskim ścinaniu), aby zminimalizować naprężenia mechaniczne.
UWAGA: Unikaj używania standardowych końcówek do pipet o małej objętości poniżej 200 µL, ponieważ mogą one rozerwać większe GUV. Alternatywnie, standardowe końcówki można przyciąć na końcu, aby poszerzyć otwór i zmniejszyć ścinanie podczas zbierania.
- Ostrożnie otwórz komorę za pomocą pęsety i zbierz GUV, używając pipet FineTip Ultra-Micro Pastette (lub równoważnych pipet transferowych o niskim ścinaniu), aby zminimalizować naprężenia mechaniczne.
- Przechowywanie
- Przechowuj proteo-GUV w temperaturze 4 °C i wykorzystaj w ciągu 48 h, aby zachować aktywność białek.
UWAGA: Szybkość utraty aktywności zależy od rodzaju i stabilności rekonstytuowanego białka błonowego, a także od składu błony.
- Przechowuj proteo-GUV w temperaturze 4 °C i wykorzystaj w ciągu 48 h, aby zachować aktywność białek.
8. Mikroskopia GUV-ów funkcjonalizowanych białkami
- Konfiguracja mikroskopu
- Włącz mikroskop konfokalny. W przypadku korzystania z systemu Leica uruchom oprogramowanie LAS X. W przypadku mikroskopów innych marek użyj oprogramowania do akwizycji zalecanego przez producenta.
- Należy wybrać obiektyw imersyjny z olejkiem 63× (NA 1,40); w razie potrzeby, w zależności od wielkości GUV, należy ustawić większe lub mniejsze powiększenie.
- Otwórz dwa kanały obrazowania odpowiadające fluoroforom: Rhodamine Red (błona) oraz ATTO 643 (zrekonstytuowane białko).
UWAGA: W przypadku fluoroforów o częściowo nakładających się widmach należy dobrać odpowiednie linie laserowe i wąskie okna detekcji, aby zminimalizować przesłuchy spektralne. Należy rejestrować każdy kanał sekwencyjnie, aby zapobiec przenikaniu sygnału i zapewnić dokładną kwantyfikację fluorescencji.
- Sedymentacja GUV-ów
- Umieść silikonowy izolator z uszczelką naciskową na czystym szkiełku podstawnym nr 1,5 (grubość 0,17 mm).
UWAGA: W przypadku mikroskopów prostych (nieodwróconych) można stosować grubsze szkiełka przedmiotowe. - Pipeta 60 µL buforu (1 mM Tris-HCl, pH 7,5; 200 mM glukozy) do środka przekładki.
- Ostrożnie dodać 20 µL zawiesiny GUV na powierzchni buforu.
- Natychmiast przykryj komorę drugim szkiełkiem podstawowym, aby zapobiec parowaniu.
- Pozostawić GUV na ok. 5 min w celu ich osadzenia przed obrazowaniem.
- Umieść silikonowy izolator z uszczelką naciskową na czystym szkiełku podstawnym nr 1,5 (grubość 0,17 mm).
- Akwizycja obrazów
- Skupić ostrość na dnie komory, aby zarejestrować przekroje poprzeczne GUV.
- Należy pozyskać obrazy różnych GUV w całej komorze, skanując ją systematycznie od lewego górnego do prawego dolnego rogu (wzór „węża”), aby uzyskać reprezentatywną populację (~100 GUV). Należy obrazować wszystkie pęcherzyki napotkane podczas skanowania bez wstępnej selekcji, niezależnie od ich wielkości lub intensywności fluorescencji, aby uniknąć błędu selekcji i zapewnić powtarzalność.
UWAGA: Należy unikać wielokrotnego obrazowania tego samego GUV, aby zapobiec fotobleachingowi.
- Analiza obrazu
- Ilościowo określ intensywność fluorescencji zrekonstytuowanego białka znakowanego ATTO 643 poprzez wyrysowanie polilinii wzdłuż membrany poszczególnych GUV. Korzystając z oprogramowania LAS X, wybierz Quantify → Line Profile, następnie wybierz narzędzie polilinii i obrysuj membranę każdego GUV. Aby uzyskać średnią intensywność fluorescencji, otwórz Statistics i zapisz wartość średnią. Analizie poddawaj wyłącznie czyste, jednowarstwowe GUV; z analizy wyklucz pęcherzyki wielopęcherzykowe oraz pęcherzyki zagregowane.
UWAGA: Jeśli pomiary są wykonywane w różne dni, natężenie fluorescencji należy znormalizować względem mocy lasera, zmierzonej przy identycznych ustawieniach obrazowania (długość fali i moc nominalna). Aby uwzględnić dzienne wahania mocy wyjściowej lasera, stosuje się następującą normalizację: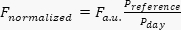 , gdzie Fj.u. czy mierzona intensywność fluorescencji jest podawana w jednostkach umownych, Preferencja jest mocą lasera zmierzoną w dniu referencyjnym oraz mocą lasera zmierzoną w dniu akwizycji. Korekcja ta zakłada liniową zależność między mocą lasera a intensywnością fluorescencji w warunkach oświetlenia niesaturującego. W niniejszym badaniu wszystkie obrazy pozyskano tego samego dnia, w związku z czym normalizacja nie była wymagana.
- Należy podać natężenie fluorescencji jako średnią z 100 GUV wraz z odpowiednim odchyleniem standardowym.
- Ilościowo określ intensywność fluorescencji zrekonstytuowanego białka znakowanego ATTO 643 poprzez wyrysowanie polilinii wzdłuż membrany poszczególnych GUV. Korzystając z oprogramowania LAS X, wybierz Quantify → Line Profile, następnie wybierz narzędzie polilinii i obrysuj membranę każdego GUV. Aby uzyskać średnią intensywność fluorescencji, otwórz Statistics i zapisz wartość średnią. Analizie poddawaj wyłącznie czyste, jednowarstwowe GUV; z analizy wyklucz pęcherzyki wielopęcherzykowe oraz pęcherzyki zagregowane.
9. Analiza pompowania protonów w proteo-GUV
- Konfiguracja mikroskopu
- Włączyć mikroskop konfokalny i uruchomić odpowiednie oprogramowanie do akwizycji (np. LAS X dla systemów Leica).
- Wybrać obiektyw imersyjny 63× (NA 1.40). W razie potrzeby dostosować powiększenie do wielkości GUV.
- Skonfigurować trzy kanały obrazowania odpowiadające fluoroforom. Dla czerwonej rodaminy (marker błony) zastosować wzbudzenie 561 nm i zakres emisji 570–620 nm. Dla pyraniny (enkapsulowany barwnik pH-wrażliwy) zastosować wzbudzenia 448 nm i 405 nm oraz zbierać emisję w zakresie 499–551 nm.
UWAGA: Jeśli dostępny jest laser 448 nm, należy go użyć zamiast 448 nm do wzbudzenia formy zdeprotonowanej (zasadowej) pyraniny. - Dostosować moc lasera i wzmocnienie detektora, aby uniknąć nasycenia pikseli i zminimalizować fotobielenie. Ustawienia akwizycji powinny pozostać stałe przez cały eksperyment.
- Sedymentacja GUV
- Dodać 280 µL buforu (1 mM Tris-HCl, pH 7.5; 200 mM glukozy) do jednego dołka szkiełka komorowego z 8 dołkami (całkowita objętość dołka: ~874 µL).
UWAGA: Nie należy używać objętości mniejszej niż 200 µL, ponieważ wartości poniżej 200 µL zwiększają parowanie i dryft pH. Nie należy przekraczać 400 µL, aby uniknąć rozlania i zapewnić wygodne pipetowanie. W przypadku stosowania innego formatu komory, należy odpowiednio dostosować objętość. Dla mikroskopów odwróconych należy używać szkiełek komorowych kompatybilnych z grubością lamellki #1.5H. - Delikatnie dodać 20 µL zawiesiny bo3-GUV na powierzchnię buforu, nie wprowadzając pęcherzyków powietrza.
UWAGA: W przypadku kontroli negatywnej zawiesinę bo3-GUV należy zastąpić równoważną objętością (20 µL) GUV bez białek o tym samym składzie lipidowo-polimerowym, przygotowanych i sedymentowanych w identycznych warunkach. Kontrola ta uwzględnia wszelkie nieswoiste efekty DTT i Q1 na stosunek fluorescencji pyraniny, które są niezależne od aktywności oksydazy bo3. - Pozostawić GUV do sedymentacji przez około 5 min przed obrazowaniem.
- Dodać 280 µL buforu (1 mM Tris-HCl, pH 7.5; 200 mM glukozy) do jednego dołka szkiełka komorowego z 8 dołkami (całkowita objętość dołka: ~874 µL).
- Akwizycja linii bazowej
- Ustawić ostrość na dolnej płaszczyźnie komory, gdzie sedymentowały GUV.
- Dostosować zoom, aby w polu widzenia znalazło się od 3 do 6 GUV.
- Rejestrować fluorescencję bazową we wszystkich kanałach przez 5 min przed aktywacją.
- Aktywacja pompowania protonów
- Przygotować świeżą mieszaninę DTT–Q₁ bezpośrednio przed użyciem, mieszając 4.8 µL 1 M DTT z 0.3 µL 80 mM Q₁ w DMSO, a następnie dokładnie wymieszać za pomocą vortexa.
- Aktywować oksydazę cytochromową bo3 poprzez delikatne dodanie 2.6 µL mieszaniny DTT–Q₁ na powierzchnię roztworu, bez wprowadzania końcówki pipety do buforu, co zapewni końcowe stężenia około 8 mM DTT i 40 µM Q₁ w komorze.
- Monitorować fluorescencję pyraniny wewnątrz pęcherzyków przez 30 min przy ciągłej akwizycji.
- Analiza fluorescencji pyraniny wewnątrz pęcherzyków
- Dla każdego GUV zdefiniować obszar zainteresowania (ROI) wewnątrz lumenu pęcherzyka. W oprogramowaniu LAS X przejść do Quantify → Stack Profile, wybrać Draw Ellipse i narysować kolisty ROI wewnątrz każdego GUV.
- Aby określić średnią intensywność fluorescencji przy 499–551 nm dla obu długości fal wzbudzenia (448 nm i 405 nm), otworzyć Statistics w oprogramowaniu i zapisać wartość średnią.
- Obliczyć stosunek fluorescencji jako R = I448/I405.
- Wykreślić stosunek w funkcji czasu, aby uzyskać krzywe kinetyczne zmian pH wewnątrz pęcherzyków.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Oksydaza cytochromowa bo3 z E. coli została wyekspresowana z plazmidu pETcyo w szczepie E. coli C43 (DE3) ΔcyoABCDE i oczyszczona zgodnie z wcześniejszym opisem29. Oczyszczoną oksydazę bo3 wykorzystano bezpośrednio do rekonstytucji i pomiarów aktywności lub znakowano barwnikami fluorescencyjnymi, takimi jak ATTO 643 (niniejsze badanie) lub innymi barwnikami ATTO1,15. W przypadku bar...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Polimerosomy i hybrydowe pęcherzyki polimer/lipid wykazują zwiększoną stabilność chemiczną i mechaniczną w porównaniu z konwencjonalnymi pęcherzykami lipidowymi, co sprawia, że są bardzo atrakcyjne w zastosowaniach, począwszy od dostarczania leków i biosensorystyki, aż po nano- i mikroreaktory oraz sztuczne komórki. Jednak ich charakterystyczna architektura błony i właściwości biofizyczne często uniemożliwiają bezpośrednie przeniesienie protokołów zoptymalizowanych dla pęcherzyków lipidowych do systemów opartych na polim...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie deklarują żadnych konkurencyjnych interesów finansowych.
Podziękowania
Badanie to przeprowadzono w ramach Max Planck School Matter to Life, wspierane przez Fundację Dieter Schwarz we współpracy z Towarzystwem Maxa Plancka. Jesteśmy wdzięczni Claudii Bednarz za izolację i oczyszczenie cytochromu bo3 oksydazy oraz Anne Christin Weinrich za pomoc w przygotowaniu wezykuł i mikroskopii.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| ÄKTA pure™ chromatography system | Cytiva | 29018224 | |
| 18:1 Liss Rhod PE | Avanti Research | 810150 | |
| 8 well chambered coverglass | Cellvis | C8-1.5H-N | |
| Amicon Ultra 0.5 mL Centrifugal Filters | Sigma Aldrich | UFC5030 | |
| ATTO 643 NHS ester | ATTO-TEC | AD 643-31 | |
| Bio-Beads SM-2 | Bio-Rad | 1523920 | |
| Cholic acid-Na-salt (sodium cholate) | Serva | 361-09-1 | |
| Coenzyme Q1 | TargetMol | TGM-T19594 | |
| Confocal microscope STELLARIS 5 | Leica Microsystems | 603810 | |
| DTT (Dithiothreitol) | Merck | 10197777001 | |
| Fine Tip Ultra Micro Pastette | Pastette | LW4243 | |
| HPTS (pyranine, 8-Hydroxypyrene-1,3,6-Trisulfonic Acid, Trisodium Salt) | Sigma Aldrich | 6358-69-6 | |
| ITO-coated glass slides (25×75×1.1 mm, ≤20 Ohm/sq.) | pgo | CEC020S | |
| LAS X software | Leica | https://www.leica-microsystems.com/products/microscope-software/p/leica-las-x-ls/ | |
| Mini centrifuge MCF-2360 | LMS | 24572 | |
| Mini-extruder | Avanti Research | 610000 | |
| Oxytherm+P system | Hansatech Instruments | / | |
| Plasma cleaner (benchtop) | Harrick Plasma | PDC-32G-2 | |
| Polycarbonate membranes 0.1 μm | Avanti Research | 610005 | |
| Press-to-seal silicone isolator (round, 20 mm diameter, 1 mm depth) | Grace Bio-Labs | 41161502 | |
| Silicone spacers (round, 24.2 mm outer diameter, 14.3 mm inner diameter, 1.8 mm depth) | laboratory-made, cut from silicone sheet | ||
| Soy PC (95%) | Avanti Research | 441601 | |
| Specord 50 PLUS spectrophotometer | Analytik Jena | 823-0200P-3 | |
| Superdex 200 10/300 GL column (column L × I.D. 30 cm × 10 mm) | Cytiva | 28-9909-44 | |
| Test tube shaker (2800 rpm) | IKA Lab Dancer | 3365000 | |
| Thermomixer comfort 5355 | Eppendorf | 5355000.011 | |
| Xiameter OFX-5329 (PDMS-g-PEO; MW 3000) | Dow Corning | 000000000004109892 | |
| Zetasizer Nano ZS | Malvern Panalytical | ZEN3600 |
Bibliografia
- Marušič N, et al. Constructing artificial respiratory chain in polymer compartments: Insights into the interplay between bo3 oxidase and the membrane. Proc Natl Acad Sci U S A. 2020;117(26):15006-17.
- Bermudez H, Brannan AK, Hammer DA, Bates FS, Discher DE. Molecular Weight Dependence of Polymersome Membrane Structure, Elasticity, and Stability. Macromolecules. 2002;35(21):8203-8.
- Otrin L, et al. Toward Artificial Mitochondrion: Mimicking Oxidative Phosphorylation in Polymer and Hybrid Membranes. Nano Lett. 2017;17(11):6816-21.
- Otrin L, et al. En route to dynamic life processes by SNARE-mediated fusion of polymer and hybrid membranes. Nat Commun. 2021;12(1):4972.
- Itel F, Najer A, Palivan CG, Meier W. Dynamics of Membrane Proteins within Synthetic Polymer Membranes with Large Hydrophobic Mismatch. Nano Lett. 2015;15(6):3871-8.
- Goers R, et al. Optimized reconstitution of membrane proteins into synthetic membranes. Commun Chem. 2018;1(1):35.
- Nardin C, Thoeni S, Widmer J, Winterhalter M, Meier W. Nanoreactors based on (polymerized) ABA-triblock copolymer vesicles. Chem Commun. 2000;(15):1433-4.
- Einfalt T, et al. Stimuli-Triggered Activity of Nanoreactors by Biomimetic Engineering Polymer Membranes. Nano Lett. 2015;15(11):7596-603.
- Ranquin A, Versées W, Meier W, Steyaert J, Van Gelder P. Therapeutic Nanoreactors: Combining Chemistry and Biology in a Novel Triblock Copolymer Drug Delivery System. Nano Lett. 2005;5(11):2220-4.
- Ihle S, et al. Nanocompartments with a pH release system based on an engineered OmpF channel protein. Soft Matter. 2011;7(2):532-9.
- Kumar M, et al. Highly permeable polymeric membranes based on the incorporation of the functional water channel protein Aquaporin Z. Proc Natl Acad Sci U S A. 2007;104(52):20719-20724.
- Choi HJ, Montemagno CD. Artificial Organelle: ATP Synthesis from Cellular Mimetic Polymersomes. Nano Lett. 2005;5(12):2538-42.
- Khan S,et al. Durable proteo-hybrid vesicles for the extended functional lifetime of membrane proteins in bionanotechnology. Chem Commun. 2016;52(73):11020-3.
- Kleineberg C, et al. Light-Driven ATP Regeneration in Diblock/Grafted Hybrid Vesicles. Chembiochem. 2020;21(15):2149-60.
- Otrin N, et al. Protein-Rich Rafts in Hybrid Polymer/Lipid Giant Unilamellar Vesicles. Biomacromolecules. 2024;25(2):778-91.
- Marušič N, et al. Increased efficiency of charge-mediated fusion in polymer/lipid hybrid membranes. Proc Natl Acad Sci U S A. 2022;119(20):e2122468119.
- Marušič N,et al. Fusion-Induced Growth of Biomimetic Polymersomes: Behavior of Poly(dimethylsiloxane)-Poly(ethylene oxide) Vesicles in Saline Solutions Under High Agitation. Macromol Rapid Commun. 2022;43(5):2100712.
- Rigaud JL, Pitard B, Levy D. Reconstitution of membrane proteins into liposomes: application to energy-transducing membrane proteins. Biochim Biophys Acta. 1995;1231(3):223-46.
- Catania R,et al. Detergent-Free Functionalization of Hybrid Vesicles with Membrane Proteins Using SMALPs. Macromolecules. 2022;55(9):3415-22.
- Otrin L. Bottom-up construction of the artificial mitochondrion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2021.
- Manneville JB, Bassereau P, Ramaswamy S, Prost J. Active membrane fluctuations studied by micropipet aspiration. Phys Rev E Stat Nonlin Soft Matter Phys. 2001;64(2 Pt 1):021908.
- Dezi M, Di Cicco A, Bassereau P, Lévy D. Detergent-mediated incorporation of transmembrane proteins in giant unilamellar vesicles with controlled physiological contents. Proc Natl Acad Sci U S A. 2013;110(18):7276-81.
- Sjoholm J, et al. The lateral distance between a proton pump and ATP synthase determines the ATP-synthesis rate. Sci Rep. 2017;7(1):2926.
- Biner O, Schick T, Muller Y, von Ballmoos C. Delivery of membrane proteins into small and giant unilamellar vesicles by charge-mediated fusion. FEBS Lett. 2016;590(14):2051-62.
- Girard P,et al. A new method for the reconstitution of membrane proteins into giant unilamellar vesicles. Biophys J. 2004;87(1):419-29.
- Nordlund G, Brzezinski P, von Ballmoos C. SNARE-fusion mediated insertion of membrane proteins into native and artificial membranes. Nat Commun. 2014;5(1):4303.
- Otrin N. A Modular Platform for Growth of Hybrid and Polymer Membrane Systems by Vesicle Fusion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2022.
- Otrin L, et al. Artificial Organelles for Energy Regeneration. Adv Biosyst. 2019;3(6):1800323.
- Frericks HL, Zhou DH, Yap LL, Gennis RB, Rienstra CM. Magic-angle spinning solid-state NMR of a 144 kDa membrane protein complex: E. coli cytochrome bo3 oxidase. J Biomol NMR. 2006;36(1):55-71.
- Seneviratne R, et al. A reconstitution method for integral membrane proteins in hybrid lipid-polymer vesicles for enhanced functional durability. Methods. 2018;147:142-9.
- Aimon S,et al. Functional reconstitution of a voltage-gated potassium channel in giant unilamellar vesicles. PLoS One. 2011;6(10):e25529.
- Dolder N, Müller P, von Ballmoos C. Experimental platform for the functional investigation of membrane proteins in giant unilamellar vesicles. Soft Matter. 2022;18(31):5877-93.
- Zhao Z,et al. Super-Resolution Imaging of Highly Curved Membrane Structures in Giant Vesicles Encapsulating Molecular Condensates. AdvMater. 2022;34(4):2106633.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
Ten artykuł został opublikowany
Film wkrótce dostępny